Dieses Protokoll beschreibt die Durchflusszytometrie zur Detektion intrazellulärer Proteine in humanen Erythroleukämiezellen K562 mithilfe unkonjugierter primärer polyklonaler Antikörper. Die Spezifität der Antikörper wird durch eine dosisabhängige Hemmung der Färbung mittels Peptidkonkurrenz nachgewiesen.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Durchflusszytometrischer Nachweis intrazellulärer Proteine in humanen K562-Erythroleukämiezellen unter Verwendung unkonjugierter primärer Antikörper
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Durchflusszytometrie ist eine leistungsstarke Technik zur quantitativen Analyse der Proteinausprägung mit Einzelzellauflösung. Dieses Protokoll beschreibt einen Arbeitsablauf zur Detektion intrazellulärer Proteine in humanen Erythroleukämiezellen des Typs K562 unter Verwendung unkonjugierter primärer polyklonaler Antikörper und fluorophor-konjugierter sekundärer Antikörper. Die Zellen werden nacheinander fixiert, permeabilisiert und blockiert, bevor die Antikörperfärbung erfolgt. Durch Variation der Reihenfolge der Antikörperinkubation im Verhältnis zu Fixierung und Permeabilisierung ermöglicht das Protokoll die Untersuchung von Proteinen mit Oberflächen- oder intrazellulärer Lokalisation mittels getrennter Färbearbeitsabläufe. Die nukleäre Färbung des Spleißfaktors 3a, Untereinheit 1 (SF3A1), wird anhand eines affinitätsgereinigten polyklonalen Kaninchen-Anti-SF3A1-Antikörpers demonstriert, und die Antikörperspezifität wird durch dosisabhängige Hemmung der Färbung mit dem entsprechenden antigenen Peptid überprüft. Zusätzlich werden Färbebedingungen angewandt, um die Reaktivität eines Antikörpers gegen die intrazelluläre Domäne des Erythropoietinrezeptors zu bewerten. Dieser standardisierte Arbeitsablauf erweitert die Anwendung unkonjugierter primärer Antikörper in der Durchflusszytometrie und bietet einen praktischen Ansatz zur Beurteilung von Proteinausprägung und -lokalisation sowie der Antikörperspezifität in humanen Erythroleukämiezellen des Typs K562.
Einleitung
Die Durchflusszytometrie ist ein leistungsfähiges und weit verbreitetes analytisches Werkzeug, das die quantitative Beurteilung der Proteinausprägung auf Einzelzellniveau ermöglicht und dadurch die Untersuchung heterogener und seltener Zellpopulationen erleichtert1,2,3. Während herkömmliche Durchflusszytometrie-Methoden in erster Linie Antikörper verwenden, die gegen Oberflächenantigene von Zellen gerichtet sind, befinden sich viele funktionell wichtige Proteine – wie Transkriptionsfaktoren, Regulatoren der RNA-Verarbeitung und Rezeptoren, die nach Ligandenbindung internalisiert werden – in intrazellulären Kompartimenten. Folglich sind diese zytoplasmatischen und nukleären Proteine mit Standardmethoden zur Oberflächenanfärbung nicht zugänglich. Die Einführung von intrazellulären Anfärbungstechniken, die eine Fixierung und Permeabilisierung der Zellmembranen beinhalten, hat die Anwendbarkeit der Durchflusszytometrie erheblich erweitert, indem sie eine quantitative Bestimmung von intrazellulären Proteinen, Zytokinen und Signalkomponenten ermöglicht, ohne die Hochdurchsatz- und multiparametrischen Möglichkeiten der konventionellen Durchflusszytometrie-Analyse einzuschränken4,5,6,7.
Eine wesentliche Einschränkung bei der Detektion sowohl oberflächenassoziierter als auch intrazellulärer Proteine mittels Durchflusszytometrie ist die Verfügbarkeit geeigneter Antikörper und in vielen Fällen das unvollständige Wissen über Epitop- oder Immungen-Sequenzen8,9. Da Strategien zur Immunphänotypisierung größtenteils auf Oberflächenmarkern basieren, sind die meisten kommerziell verfügbaren Antikörper, die für die Durchflusszytometrie validiert sind, monoklonal, erkennen einzelne extrazelluläre Epitope und sind vorab an Fluorophore konjugiert. Im Gegensatz dazu können polyklonale Antikörper mehrere Epitope innerhalb eines Zielproteins erkennen und werden üblicherweise für Western Blotting, Immunhistochemie oder Immunfluoreszenz eingesetzt. Diese Antikörper sind jedoch typischerweise nicht konjugiert und daher nicht direkt mit standardmäßigen Durchflusszytometrie-Arbeitsabläufen kompatibel. Die Verwendung nicht konjugierter primärer Antikörper in Kombination mit fluorophor-konjugierten sekundären Antikörpern bietet eine flexible Alternative, die das Spektrum detektierbarer Zielstrukturen erweitert und eine Signalverstärkung ermöglichen kann, was insbesondere bei Proteinen mit geringer Abundanz vorteilhaft ist.
Um diese Einschränkungen zu überwinden, haben wir ein Protokoll zur Färbung von Proteinen in humanen Erythroleukämiezellen K562 optimiert10. Die intrazelluläre Färbung erfordert eine Fixierung, um die zelluläre Struktur und den Zustand zu erhalten, sowie eine Permeabilisierung, um Antikörpern den Zugang zu intrazellulären Kompartimenten zu ermöglichen. In diesem Protokoll werden die Zellen mit Paraformaldehyd (PFA) fixiert, einem häufig verwendeten vernetzenden Fixans, der die zelluläre Morphologie erhält und unter bestimmten Bedingungen die Permeabilität der Zellmembran erhöhen kann11,12,13,14. Die Permeabilisierung mit Ethanol (EtOH) ermöglicht den Eintritt von Antikörpern in intrazelluläre Kompartimente, einschließlich des Zugangs zu nukleären Zielstrukturen5,13,15. Anschließend erfolgt die Färbung mit nicht konjugierten primären polyklonalen Antikörpern und fluorophor-konjugierten sekundären Antikörpern. Bei diesem Arbeitsablauf wird alleinige PFA-Behandlung zur Detektion von Nicht-Oberflächen-Immunreaktivitäten verwendet, während ein zusätzlicher EtOH-Permeabilisierungsschritt für die Detektion nukleärer Zielstrukturen eingesetzt wird. Die Beurteilung der Spezifität der nukleären Färbung mittels Peptidkonkurrenz zeigte eine dosisabhängige Hemmung der Antikörperbindung durch das entsprechende Peptid, nicht jedoch durch ein unspezifisches Kontrollpeptid. Insgesamt erweitert die Verwendung von nicht konjugierten primären polyklonalen Antikörpern die Anwendbarkeit der Durchflusszytometrie über die konventionelle Analyse von Oberflächenmarkern mit fluorophor-konjugierten Antikörpern hinaus und bietet einen flexiblen Ansatz zur Untersuchung der intrazellulären Proteinausprägung mit Einzelzellauflösung.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
K562-Zellen wurden kommerziell bezogen und regelmäßig durch das University of Arizona Genetics Core authentifiziert und auf Mykoplasmen getestet. An dieser Studie waren keine menschlichen Teilnehmer oder Wirbeltiere beteiligt.
1. Reagenzien herstellen
- Kultivieren Sie Zellen unter sterilen Bedingungen. Verwenden Sie für dieses Protokoll die humane myeloische Leukämiezelllinie K562.
- Tauen Sie K562-Zellen auf und kultivieren Sie sie in Roswell Park Memorial Institute (RPMI)-Medium, das mit 10 % fetalem Rinderserum und 1 % Penicillin-Streptomycin bei 37 °C in 5 % CO₂ ergänzt wurde16. Zum Vermehren säen Sie die Zellen mit einer Dichte von etwa 1 × 10⁵ Zellen/mL aus, ernten Sie die Zellen, wenn die Kulturen 75 %–95 % der empfohlenen maximalen Zelldichte erreicht haben, und kultivieren Sie sie nicht über 20 Passagen hinaus. Zum Färben ernten Sie die Zellen bei 50 %–75 % der empfohlenen maximalen Zelldichte.
- Stellen Sie sterile 10× Phosphat-gepufferte Kochsalzlösung (PBS) in einem Biosicherheitswerkbank der Klasse II her.
- Geben Sie 80 g Natriumchlorid (NaCl), 2 g Kaliumchlorid (KCl), 2,4 g monobasisches Kaliumphosphat (KH₂PO₄) und 14,4 g dibasisches Natriumphosphat (Na₂HPO₄) in 800 mL autoklaviertes Wasser in einem 1-L-Messzylinder.
- Geben Sie einen Rührstab hinzu und rühren Sie die Lösung auf einem magnetischen Rührer, bis sich das gesamte Pulver aufgelöst hat.
- Stellen Sie mit einer pH-Elektrode den pH-Wert auf 7,2–7,4 ein. Füllen Sie das Endvolumen mit autoklaviertem Wasser auf 1 L auf. Sterilisieren Sie die Lösung durch Filtration mit einem Flaschentopf-Filter, der mit einer Nylonmembran mit 0,2-µm-Porengröße ausgestattet ist.
- Verdünnen Sie 10× PBS zu 1× PBS, indem Sie 100 mL sterile 10× PBS mit 900 mL autoklaviertem Wasser in einer Biosicherheitswerkbank der Klasse II mischen.
- Bereiten Sie den fixierbaren Vitalitätsfarbstoff gemäß den Herstelleranweisungen vor. Geben Sie für dieses Protokoll 50 µL Dimethylsulfoxid (DMSO) in ein Röhrchen mit lyophilisiertem Farbstoff und wirbeln Sie, bis sich der Farbstoff vollständig gelöst hat.
- Lagern Sie den rekonstituierten Farbstoff bis zu 1 Jahr bei −20 °C, lichtgeschützt. Lagern Sie den Farbstoff in kleinen Aliquots, um wiederholte Einfrier- und Auftauzyklen zu vermeiden.
- Stellen Sie den Fluoreszenz-Aktivierten Zellsortier-Puffer (FACS-Puffer) her, indem Sie 10 % 10× PBS, 86 % Wasser und 4 % fetalem Rinderserum (FBS) mischen. Zum Beispiel kombinieren Sie 10 mL 10× PBS, 86 mL Wasser und 4 mL FBS, um 100 mL FACS-Puffer herzustellen.
- Stellen Sie nur das Volumen an FACS-Puffer her, das für etwa 2 Wochen benötigt wird.
- Lagern Sie den FACS-Puffer bei 4 °C.
- Bereiten Sie 1 % Paraformaldehyd (PFA) vor.
ACHTUNG: PFA ist entzündlich, reaktiv und krebserregend. Tragen Sie geeignete persönliche Schutzausrüstung und bereiten Sie PFA in einer zertifizierten chemischen Abzugshaube vor.- Mischen Sie 350 mL Wasser und 50 mL 10× PBS, stellen Sie die Lösung auf einen beheizten Rührer und erhitzen Sie sie auf 65 °C. Geben Sie schrittweise 20 g PFA-Pulver zur erhitzten Lösung hinzu, um 4 % PFA (Gewicht/Volumen) herzustellen.
- Geben Sie 1–3 Tropfen 5 M Natriumhydroxid (NaOH) hinzu, um die Auflösung von PFA zu erleichtern. Rühren Sie die Lösung etwa 20 Minuten auf einem beheizten Rührer. Stellen Sie mit einem pH-Meter den pH-Wert auf 7,4 ein.
- Füllen Sie das Endvolumen mit Wasser auf 500 mL auf.
- Portionieren Sie das 4 % PFA in 50-mL-Aliquots und lagern Sie es bis zu 1 Jahr bei −20 °C. Nach dem Auftauen lagern Sie das 4 % PFA bis zu 2 Monate bei 4 °C. Entsorgen Sie verbleibendes aufgetautes 4 % PFA nach 2 Monaten.
- Verdünnen Sie das 4 % PFA mit 1× PBS zu 1 % PFA und lagern Sie die verdünnte Lösung bis zu 4 Wochen bei 4 °C17.
- Stellen Sie kaltes 70 % Ethanol (EtOH) her, indem Sie 70 mL 200-proof-Ethanol mit 30 mL Typ-I-Ultrapurem Wasser mischen.
- Lagern Sie das 70 % EtOH bis zu 1 Jahr bei −20 °C. Halten Sie die Lösung unmittelbar vor der Zugabe zu den Zellen zur Permeabilisierung eiskalt.
2. Zellen sammeln und zählen
- Überführen Sie die Zellen von einer 10 cm Zellkulturplatte in ein 15 mL Zentrifugenröhrchen.
- Zentrifugieren Sie die Zellen 5 min bei 4 °C mit eingeschalteter Bremse bei 600 × g, um die Zellen zu pelletieren.
- Entfernen Sie das Kulturmedium und waschen Sie die Zellen, indem Sie sie in 5 mL 1× PBS resuspendieren. Zentrifugieren Sie erneut 5 min bei 4 °C mit eingeschalteter Bremse und aspirieren Sie anschließend den Überstand, wobei das Zellpellet zurückbleibt.
- Resuspendieren Sie das Zellpellet in 1× PBS. Zählen Sie die Zellen mithilfe eines Hämozytometers oder eines automatischen Zellzählgeräts, indem Sie 10 µL Zellsuspension mit 10 µL Trypanblau mischen, die Probe auf eine Zellzählkammer aufbringen und die Zellkonzentration bestimmen.
ANMERKUNG: Setzen Sie den Versuch nur fort, wenn die Zellviabilität >90 % beträgt, um zuverlässige Ergebnisse sicherzustellen. - Zentrifugieren Sie die Zellsuspension 5 min bei 4 °C mit eingeschalteter Bremse bei 600 × g und aspirieren Sie den Überstand, sodass das Zellpellet zurückbleibt. Resuspendieren Sie die Zellen in einer Dichte von 2 × 10⁵ lebensfähigen Zellen/mL (mindestens 0,5 × 10⁵ lebensfähige Zellen/mL).
- Geben Sie 1 mL Zellsuspension in die erforderliche Anzahl an Probe- und Kontrollröhren für die Durchflusszytometrie.
- Bereiten Sie separate Probengefäße für jedes Zielprotein und jeden Färbungsablauf vor. Oberflächenfärbungen (Pre-PFA), Post-PFA-, Pre-EtOH- und Post-EtOH-Färbungsbedingungen werden in unabhängigen Röhrchen durchgeführt, anstatt dieselben Zellen nacheinander zu färben. Bereiten Sie beispielsweise bei der Untersuchung von zwei Zielproteinen acht Röhrchen vor: Röhrchen 1 (primärer Antikörper A, Pre-PFA), Röhrchen 2 (primärer Antikörper B, Pre-PFA), Röhrchen 3 (primärer Antikörper A, Post-PFA), Röhrchen 4 (primärer Antikörper B, Post-PFA), Röhrchen 5 (primärer Antikörper A, Pre-EtOH), Röhrchen 6 (primärer Antikörper B, Pre-EtOH), Röhrchen 7 (primärer Antikörper A, Post-EtOH) und Röhrchen 8 (primärer Antikörper B, Post-EtOH).
ANMERKUNG: Wie im Färbungsablauf dargestellt (Abbildung 1), führen Sie die Primär- und Sekundärantikörper-Färbung für die Pre-PFA- und Pre-EtOH-Proben am Tag 1 durch. Führen Sie die Primär- und Sekundärantikörper-Färbung für die Post-PFA- und Post-EtOH-Proben am Tag 2 durch. - Bereiten Sie unbehandelte und einfach gefärbte Kontrollröhren für jede Behandlungsbedingung vor. Wenn Viabilität und zwei Zielproteine untersucht werden, bereiten Sie je eine unbehandelte Kontrolle, eine Kontrolle mit ausschließlich Viabilitätsfarbstoff und eine Kontrolle mit ausschließlich Sekundärantikörper für jede Behandlungsbedingung vor.
ANMERKUNG: Obwohl der primäre Antikörper nicht konjugiert ist, kann eine Kontrolle mit nur primärem Antikörper während der Assay-Validierung oder bei der Beurteilung unspezifischer Bindung des primären Antikörpers hinzugefügt werden. - Unterziehen Sie alle unbehandelten und einfach gefärbten Kontrollröhren denselben Behandlungen wie die Probenröhren. Wenn die Proben mit 1 % PFA fixiert und mit 70 % EtOH permeabilisiert werden, bearbeiten Sie die Kontrollröhren identisch.
- Bereiten Sie separate Probengefäße für jedes Zielprotein und jeden Färbungsablauf vor. Oberflächenfärbungen (Pre-PFA), Post-PFA-, Pre-EtOH- und Post-EtOH-Färbungsbedingungen werden in unabhängigen Röhrchen durchgeführt, anstatt dieselben Zellen nacheinander zu färben. Bereiten Sie beispielsweise bei der Untersuchung von zwei Zielproteinen acht Röhrchen vor: Röhrchen 1 (primärer Antikörper A, Pre-PFA), Röhrchen 2 (primärer Antikörper B, Pre-PFA), Röhrchen 3 (primärer Antikörper A, Post-PFA), Röhrchen 4 (primärer Antikörper B, Post-PFA), Röhrchen 5 (primärer Antikörper A, Pre-EtOH), Röhrchen 6 (primärer Antikörper B, Pre-EtOH), Röhrchen 7 (primärer Antikörper A, Post-EtOH) und Röhrchen 8 (primärer Antikörper B, Post-EtOH).
- Bereiten Sie einfach gefärbte Kompensationskontrollen unter Verwendung von Kompensationsperlen vor.
ANMERKUNG: Anstelle von Zellen können Perlen zur Herstellung der Kompensationskontrollen verwendet werden.- Beschriften Sie ein Kompensationskontrollröhrchen für jeden Fluorophor sowie ein unbehandeltes Kontrollröhrchen. Wenn ein Viabilitätsfarbstoff und zwei mit unterschiedlichen Fluorophoren markierte Sekundärantikörper verwendet werden, bereiten Sie vier Röhrchen vor: eine unbehandelte Kontrolle, eine Kontrolle mit Viabilitätsfarbstoff (Fluorophor 1), eine Kontrolle mit Sekundärantikörper A (Fluorophor 2) und eine Kontrolle mit Sekundärantikörper B (Fluorophor 3).
ANMERKUNG: Wenn ein aminreaktiver Viabilitätsfarbstoff verwendet wird, verwenden Sie aminreaktive Kompensationsperlen für die Kontrolle mit dem Viabilitätsfarbstoff. - Fügen Sie jeder Kompensationskontrollröhre nur einen Farbstoff oder Antikörper hinzu, sodass jede Kontrolle während der Kompensation in der Durchflusszytometrie für einen einzelnen Fluorophor positiv ist.
- Beschriften Sie ein Kompensationskontrollröhrchen für jeden Fluorophor sowie ein unbehandeltes Kontrollröhrchen. Wenn ein Viabilitätsfarbstoff und zwei mit unterschiedlichen Fluorophoren markierte Sekundärantikörper verwendet werden, bereiten Sie vier Röhrchen vor: eine unbehandelte Kontrolle, eine Kontrolle mit Viabilitätsfarbstoff (Fluorophor 1), eine Kontrolle mit Sekundärantikörper A (Fluorophor 2) und eine Kontrolle mit Sekundärantikörper B (Fluorophor 3).
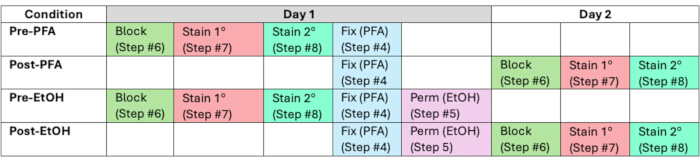
Abbildung 1. Optimierter Färbungsablauf zur Detektion oberflächenassoziierter und intrazellulärer Zielstrukturen. Der Ablauf veranschaulicht Reihenfolge und zeitliche Abstimmung von Fixierung, Permeabilisierung, Blockierung, Primärantikörper-Färbung und Sekundärantikörper-Färbung nach der Färbung mit einem fixierbaren Vitalitätsfarbstoff. Separate Abläufe sind für die Bedingungen Vor-PFA, Nach-PFA, Vor-EtOH und Nach-EtOH dargestellt. Die Färbung mit Primär- und Sekundärantikörpern erfolgt am Tag 1 bei den Abläufen Vor-PFA und Vor-EtOH sowie am Tag 2 bei den Abläufen Nach-PFA und Nach-EtOH. PFA, Paraformaldehyd; EtOH, Ethanol. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
3. Färben Sie die Zellen mit einem fixierbaren Vitalitätsfarbstoff
- Färben Sie die Zellen mit einem fixierbaren Vitalitätsfarbstoff gemäß den Herstelleranweisungen. Geben Sie 1 µL der Farbstoff-Stammlösung (hergestellt in Schritt 1.4) direkt in jedes Probenröhrchen und in das entsprechende Einzelfärbungs-Kontrollröhrchen für den Vitalitätsfarbstoff, das 1 × 10⁶ Zellen in 1 mL 1× PBS enthält.
- Vortexen Sie vorsichtig für 3 s und inkubieren Sie die Proben 30 min bei Raumtemperatur, lichtgeschützt.
HINWEIS: Schützen Sie die Zellen während dieses und aller nachfolgenden Schritte vor Licht. - Zentrifugieren Sie die Zellsuspension 5 min bei 600 × g und 4 °C mit eingeschalteter Bremse, dann aspirieren Sie den Überstand und lassen das Zellpellet zurück.
- Waschen Sie die Zellen zweimal mit jeweils 1 mL 1× PBS und resuspendieren Sie das endgültige Zellpellet in 100 µL 1× PBS.
HINWEIS: Falls Oberflächenantigene mit fluorophor-konjugierten Primärantikörpern gefärbt werden sollen, führen Sie die Oberflächenfärbung an dieser Stelle gemäß den Herstelleranweisungen vor der Fixierung durch.
4. Behandeln Sie die Zellen mit 1 % PFA
HINWEIS: Für Vor-PFA-Proben (siehe Schritt 2.6.1 und Abbildung 1) führen Sie die Schritte 6, 7 und 8 aus, bevor Sie mit diesem Abschnitt fortfahren.
- Zu den in 100 µL 1× PBS resuspendierten Zellen 1 mL 1 % PFA zu jeder Probenröhrchen, einschließlich aller einfachgefärbten Kontrollröhrchen, hinzufügen. Vorsichtig 3 s lang verwirbeln und die Proben 15–20 min bei Raumtemperatur im Dunkeln inkubieren.
- Die Zellsuspension bei 600 × g für 5 min bei 4 °C mit eingeschalteter Bremse zentrifugieren. Den Überstand vorsichtig absaugen und verwerfen, das Zellpellet zurückbehalten.
- Das Zellpellet zweimal waschen, indem es in 1 mL FACS-Puffer resuspendiert wird, gefolgt von einer Zentrifugation bei 600 × g für 5 min bei 4 °C mit eingeschalteter Bremse.
- Das endgültige Zellpellet in 100 µL FACS-Puffer resuspendieren.
HINWEIS: Fixierte Zellen (gefärbt oder ungefärbt) können 12–48 h in 1 mL FACS-Puffer bei 4 °C gelagert werden. Um das Protokoll fortzusetzen, die Zellsuspension bei 600 × g für 5 min bei 4 °C mit eingeschalteter Bremse zentrifugieren, den Überstand absaugen und das Zellpellet in 100 µL FACS-Puffer resuspendieren.
5. Permeabilisieren Sie die Zellen mit EtOH
HINWEIS: Für Pre-EtOH-Proben (siehe Schritt 2.6.1 und Abbildung 1) führen Sie die Schritte 6, 7 und 8 aus, bevor Sie mit diesem Abschnitt fortfahren.
- Geben Sie vorsichtig 1 mL kalte 70%ige EtOH auf die Innenseite jedes Probenrohrs, das 100 µL Zellsuspension enthält, und wirbeln Sie sofort etwa 5 s lang bei ca. 50%iger Leistung. Wiederholen Sie diesen Vorgang für alle verbleibenden Probenröhrchen und einfach angefärbten Kontrollröhrchen.
- Incubieren Sie die Röhrchen bei −20°C mindestens 2 h lang, lichtgeschützt.
HINWEIS: Die Zellen können vor Fortsetzung des Protokolls bis zu 12–48 h in 1 mL 70%iger EtOH bei −20°C gelagert werden. - Zentrifugieren Sie die Zellsuspension 5 min bei 600 × g und 4°C mit eingeschalteter Bremse und aspirieren Sie anschließend den Überstand, wobei das Zellpellet zurückbleibt.
- Waschen Sie die Zellen dreimal mit jeweils 1 mL FACS-Puffer, wobei zwischen den Waschschritten jeweils 5 min bei 600 × g und 4°C mit eingeschalteter Bremse zentrifugiert wird.
- Lösen Sie das endgültige Zellpellet in 100 µL FACS-Puffer auf.
6. Zellen blockieren
- Fügen Sie 820 µL FACS-Puffer und 80 µL normales Ziegenserum (NGS) zu jedem Röhrchen hinzu, um eine endgültige Blockierungslösung mit 92 % FACS-Puffer und 8 % NGS herzustellen. Vorsichtig 3 s lang verwirbeln und die Proben 30 min bei Raumtemperatur im Dunkeln und stationär inkubieren.
- Zentrifugieren Sie die Zellsuspension 5 min bei 4 °C mit 600 × g unter Verwendung der Bremse, anschließend den Überstand abziehen und das Zellpellet zurückbehalten.
- Waschen Sie die Zellen zweimal, indem Sie das Pellet in 1 mL FACS-Puffer resuspendieren und anschließend wie in Schritt 6.2 beschrieben zentrifugieren.
- Resuspendieren Sie das endgültige Zellpellet in 100 µL FACS-Puffer.
7. Färben Sie die Zellen mit einem nicht konjugierten primären Antikörper
- Fügen Sie 0,5 µL des nicht konjugierten primären Antikörpers zu 100 µL Zellsuspension hinzu (1:200 Verdünnung). Inkubieren Sie die Proben 1 h bei Raumtemperatur, lichtgeschützt.
ANMERKUNG: Die 1:200 Verdünnung ist eine empfohlene Startkonzentration und kann für andere Antikörper optimiert werden müssen.- Falls eine Peptidkompetition durchgeführt wird, fügen Sie das Peptid unmittelbar vor der Zugabe des primären Antikörpers hinzu. In diesem Protokoll wurden die Peptide in molaren Verhältnissen von Peptid zu Antikörper im Bereich von 50 bis 0,625 titriert, berechnet bezogen auf die Antikörperkonzentration (4,3 nM) im Reaktionsgemisch. Eine Optimierung kann für einzelne Peptid-Antikörper-Paare erforderlich sein.
- Fügen Sie 1 mL FACS-Puffer hinzu und zentrifugieren Sie die Zellsuspension 5 min bei 600 × g und 4°C mit eingeschalteter Bremse. Aspirieren Sie den Überstand und belassen Sie das Zellpellet.
- Waschen Sie die Zellen zwei weitere Male mit jeweils 1 mL FACS-Puffer, wobei die Zentrifugation wie in Schritt 7.2 beschrieben erfolgt.
- Suspendieren Sie das endgültige Zellpellet in 100 µL FACS-Puffer resuspendiert.
8. Färben Sie die Zellen mit einem fluorophor-konjugierten sekundären Antikörper
- Fügen Sie eine 1:200-Verdünnung des fluorophor-markierten sekundären Antikörpers (0,5 µL Antikörper in 100 µL Zellsuspension) jedem Probenrohr und dem entsprechenden Kontrollrohr hinzu.
HINWEIS: In diesem Protokoll wurde ein Ziegen-anti-Kaninchen-DyLight-488-Sekundärantikörper verwendet. - Incubieren Sie die Proben 1 h bei Raumtemperatur, lichtgeschützt.
- Geben Sie 1 mL FACS-Puffer hinzu. Zentrifugieren Sie die Zellsuspension 5 min bei 4 °C mit 600 × g unter Verwendung der Bremse und aspirieren Sie anschließend den Überstand, wobei das Zellpellet zurückbleibt.
- Waschen Sie die Zellen zweimal mit jeweils 1 mL FACS-Puffer, indem Sie die in Schritt 8.3 beschriebene Zentrifugation wiederholen.
- Resuspendieren Sie die Zellen in 300–500 µL FACS-Puffer.
HINWEIS: Die Zellen können vor der Durchflusszytometrie 1–3 Tage bei 4 °C im FACS-Puffer lichtgeschützt gelagert werden.
9. Analysieren Sie Proben mittels Durchflusszytometrie
- Führen Sie die Fluoreszenzkompensation mithilfe der entsprechenden einfachgefärbten Kontrollen durch. Nehmen Sie die Proben auf einem Durchflusszytometer auf und sammeln Sie mindestens 5.000–10.000 lebende Einzelzellevents zur Analyse. Für dieses Protokoll wurde FACSDiva-Software für die Datenaufnahme verwendet.
- Analysieren Sie die Daten, indem Sie zunächst Zelltrümmer anhand des Vorwärtsstreuungs-Areals (FSC-A) im Vergleich zum Seitwärtsstreuungs-Areal (SSC-A) ausschließen, gefolgt vom Ausschluss von Doppelten mittels FSC-Höhe (FSC-H) im Vergleich zu FSC-Breite (FSC-W) und SSC-Höhe (SSC-H) im Vergleich zu SSC-Breite (SSC-W). Schließen Sie tote Zellen über den Vitalitätsfarbstoffkanal aus.
- Bestimmen Sie den Prozentsatz der verbleibenden lebenden Einzelzellen, die für die ausgewählten Zielproteine positiv oder negativ sind (siehe Repräsentative Ergebnisse). Legen Sie positive Tore anhand der unbehandelten und der nur mit Sekundärantikörper behandelten Kontrollen fest und wenden Sie identische Torkriterien auf alle vergleichbaren Proben innerhalb desselben Aufnahmedurchlaufs an.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Das hier beschriebene Protokoll ermöglicht die intrazelluläre Färbung von Proteintargets, für die keine kommerziell erhältlichen, für die Durchflusszytometrie validierten Antikörper verfügbar sind. Als repräsentatives Beispiel wurde die Färbung des Spleißfaktors 3a, Untereinheit 1 (SF3A1), eines ubiquitär exprimierten Spleißproteins, das im Zellkern lokalisiert ist, mithilfe eines gegen ein Peptid entsprechend den Aminosäuren 18–37 von SF3A1 (SF3A118–37; EPKQPTEEEASSKEDSAPSK) gerichteten kaninchenspezifischen ...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Die hier präsentierten Ergebnisse unterstreichen mehrere entscheidende Parameter für den Nachweis von Proteinen mittels intrazellulärer Durchflusszytometrie unter Verwendung unkonjugierter primärer Antikörper. Ein wichtiger Aspekt ist die Permeabilisierungsstrategie, die je nach intrazellulärer Lokalisation des Zielproteins gewählt werden sollte. In dem hier beschriebenen Arbeitsablauf ermöglichte die Fixierung mit PFA in Kombination mit EtOH-Permeabilisierung den Nachweis des nukleären Proteins SF3A1, während die Immunr...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren haben keine Offenlegungen vorzunehmen.
Danksagungen
Die Autoren danken für die finanzielle Unterstützung, die SS von den National Institute of General Medical Sciences (R01GM127464) und dem National Cancer Institute (P30CA023074), beide Teil der National Institutes of Health, sowie vom Valley Research Partnership Program (VRP P1-4009 und VRP77) und vom Arizona Biomedical Research Center (ABRC: RFGA2022-010-30) erhalten hat. Der Inhalt ist allein die Verantwortung der Autoren und stellt nicht notwendigerweise die offiziellen Ansichten der National Institutes of Health dar. Die Autoren danken außerdem Dr. Mrinalini Kala, Direktorin der Flow Cytometry Core Facility am College of Medicine–Phoenix der University of Arizona, für ihre Unterstützung.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 10× Phosphatgepufferte Kochsalzlösung (PBS) | In-house | N/V | Alternative: Handelsübliche PBS |
| Zentrifugenröhrchen, 15 mL | VWR | 89039-664 | Alternative: Jedes sterile Zentrifugenröhrchen geeigneter Größe |
| Rundboden-Polystyrol-Röhrchen, 5 mL | Corning | 352052 | Alternative: Jedes Durchflusszytometrie-Röhrchen, das mit dem verfügbaren Zytometer kompatibel ist |
| Sekundärantikörper Anti-Kaninchen DyLight 488 | Thermo Fisher Scientific | PI35553 | Alternative: Sekundärantikörper, kompatibel mit der Wirtsart des Primärantikörpers |
| Automatischer Zellzähler | Thermo Fisher Scientific | AMQAF2000 | Alternative zum Hämozytometer |
| ArC Aminreaktive Kompensationsperlen-Kit | Thermo Fisher Scientific | A10628 | Alternative: Zellen; bei Verwendung von Zellen als Einzelfärbekontrollen alle Kontrollröhrchen identisch zu den Probenröhrchen verarbeiten |
| Flaschentopf-Filter | Thermo Fisher Scientific | 595-4520 | Nylonmembran; 0,2 µm |
| Zellzählplättchen | Thermo Fisher Scientific | C10228 | Nur erforderlich bei Verwendung eines automatischen Zellzählers |
| Dimethylsulfoxid (DMSO) | Im Lieferumfang des Vitalitätsfarbstoff-Kits enthalten | N/V | Wird zur Rekonstitution des lyophilisierten Vitalitätsfarbstoffs verwendet |
| Ethanol, 200 proof | Thermo Fisher Scientific | BP28184 | Molekularbiologische Qualität; zur Herstellung von eiskaltem 70 %igem Ethanol verwendet |
| Primärer polyklonaler Antikörper gegen Erythropoietinrezeptor | Bioss | BS-1424R | |
| Fötales Rinderserum (FBS) | Omega Scientific | FB-12 | Alternative: Jedes FBS, das für die Zielzelllinie validiert ist |
| Durchflusszytometer | BD Biosciences | BD Canto II | Alternative: Jedes geeignete Durchflusszytometer |
| Hämozytometer | Hausser Scientific | HS3200 | Alternative: Automatischer Zellzähler |
| Beheizte magnetische Rührplatte | Thermo Fisher Scientific | SP88857100 | Wird zur Herstellung von PBS und Paraformaldehyd verwendet |
| K562 humane myeloische Leukämiezellen | ATCC | CCL-243 | Kann von jeder anderen authentifizierten Quelle bezogen werden |
| Fixierbarer Vitalitätsfarbstoff Live-or-Dye (405/545) | Biotium | 32009 | Alternative: Jeder kompatible fixierbare Vitalitätsfarbstoff. Nicht-fixierbare Farbstoffe (z. B. 7-AAD) sind nicht geeignet |
| Normales Ziehenserum | Thermo Fisher Scientific | 16210064 | Wird zum Blockieren verwendet |
| Paraformaldehydpulver | Sigma-Aldrich | P6148 | Alternative: Handelsverfügliche Paraformaldehydlösung |
| pH-Meter/-sonde | Accumet | AB15 | Wird zur Einstellung des Puffer-pH-Werts verwendet |
| Kaliumchlorid (KCl) | Thermo Fisher Scientific | BP366-1 | |
| Monobasisches Kaliumphosphat (KH2PO4) | Thermo Fisher Scientific | BP362-1 | |
| Primärer polyklonaler Antikörper gegen SF3A1 | In-house | N/V | |
| Natriumchlorid (NaCl) | Thermo Fisher Scientific | BP358-1 | |
| Natriumhydroxidlösung (5 M) | MilliporeSigma | S8263 | Alternative: 5-M-Lösung aus Natriumhydroxid-Pellets herstellen |
| Dibasisches Natriumphosphat (Na2HPO4) | Thermo Fisher Scientific | BP332-1 | |
| Rührfisch | VWR | 74950-286 | Wird mit der magnetischen Rührplatte verwendet |
| Trypanblau, 0,4 % | Thermo Fisher Scientific | 15250061 | Wird zur Bestimmung der Zellvitalität verwendet |
| UltraComp eBeads Kompensationsperlen | Thermo Fisher Scientific | 01-2222-42 | Alternative: Zellen; bei Verwendung von Zellen als Einzelfärbekontrollen alle Kontrollröhrchen identisch zu den Probenröhrchen verarbeiten |
Referenzen
- Schippel N, Sharma S. Dynamics of human hematopoietic stem and progenitor cell differentiation to the erythroid lineage. Exp Hematol. 2023;123:1-17. DOI:10.1016/j.exphem.2023.05.001.
- Schippel N, Kala M, Sharma S. Erythropoietin-dependent acquisition of CD71hiCD105hi phenotype within CD235a- early erythroid progenitors. Stem Cells. 2025;43(12). DOI:10.1093/stmcls/sxaf061.
- Robinson JP. Flow cytometry: past and future. BioTechniques. 2022;72(4):159-169. DOI:10.2144/btn-2022-0005.
- Freer G, Rindi L. Intracellular cytokine detection by fluorescence-activated flow cytometry: basic principles and recent advances. Methods. 2013;61(1):30-38. DOI:10.1016/j.ymeth.2013.03.035.
- Krutzik PO, Nolan GP. Intracellular phospho-protein staining techniques for flow cytometry: monitoring single-cell signaling events. Cytometry A. 2003;55(2):61-70. DOI:10.1002/cyto.a.10072.
- Manso BA, Medina KL. Standardized flow-cytometry-based protocol to simultaneously measure transcription factor levels. STAR Protoc. 2021;2(2):100485. DOI:10.1016/j.xpro.2021.100485.
- Hallden G, Andersson U, Hed J, Johansson SG. A new membrane permeabilization method for the detection of intracellular antigens by flow cytometry. J Immunol Methods. 1989;124(1):103-109. DOI:10.1016/0022-1759(89)90191-9.
- Kalina T, Lundsten K, Engel P. Relevance of antibody validation for flow cytometry. Cytometry A. 2020;97(2):126-136. DOI:10.1002/cyto.a.23895.
- Voskuil JL. The challenges with the validation of research antibodies. F1000Res. 2017;6:161. DOI:10.12688/f1000research.10851.1.
- Koeffler HP, Golde DW. Human myeloid leukemia cell lines: a review. Blood. 1980;56(3):344-350.
- Bernard E, et al. Assessing the limitations of paraformaldehyde fixation for accurate cell surface receptor measurement. Front Pharmacol. 2026;17:1727410. DOI:10.3389/fphar.2026.1727410.
- Jamur MC, Oliver C. Permeabilization of cell membranes. Methods Mol Biol. 2010;588:63-66. DOI:10.1007/978-1-59745-324-0_9.
- Cheng R, et al. Influence of fixation and permeabilization on the mass density of single cells: a surface plasmon resonance imaging study. Front Chem. 2019;7:588. DOI:10.3389/fchem.2019.00588.
- Hobro AJ, Smith NI. An evaluation of fixation methods: spatial and compositional cellular changes observed by Raman imaging. Vib Spectrosc. 2017;91:31-45. DOI:10.1016/j.vibspec.2016.10.012.
- Schimenti KJ, Jacobberger JW. Fixation of mammalian cells for flow cytometric evaluation of DNA content and nuclear immunofluorescence. Cytometry. 1992;13(1):48-59. DOI:10.1002/cyto.990130109.
- Kandarian F, Sunga GM, Arango-Saenz D, Rossetti M. A flow cytometry-based cytotoxicity assay for the assessment of human NK cell activity. J Vis Exp. 2017;(126). DOI:10.3791/56191.
- Bapat A, Keita N, Sharma S. Pan-myeloid differentiation of human cord blood derived CD34+ hematopoietic stem and progenitor cells. J Vis Exp. 2019;(150). DOI:10.3791/59836.
- Martelly W, et al. Identification of a noncanonical RNA binding domain in the U2 snRNP protein SF3A1. RNA. 2019;25(11):1509-1521. DOI:10.1261/rna.072256.119.
- Sharma S, et al. Stem-loop 4 of U1 snRNA is essential for splicing and interacts with the U2 snRNP-specific SF3A1 protein during spliceosome assembly. Genes Dev. 2014;28(22):2518-2531. DOI:10.1101/gad.248625.114.
- Sulahian R, Cleaver O, Huang LJ. Ligand-induced EpoR internalization is mediated by JAK2 and p85 and is impaired by mutations responsible for primary familial and congenital polycythemia. Blood. 2009;113(21):5287-5297. DOI:10.1182/blood-2008-09-179572.
- Sinclair AM, et al. Erythropoietin receptor transcription is neither elevated nor predictive of surface expression in human tumour cells. Br J Cancer. 2008;98(6):1059-1067. DOI:10.1038/sj.bjc.6604220.
- Li X, et al. Oxidative stress induces the decline of brain EPO expression in aging rats. Exp Gerontol. 2016;83:89-93. DOI:10.1016/j.exger.2016.07.012.
- Liu T, et al. Multifaceted roles of a bioengineered nanoreactor in repressing radiation-induced lung injury. Biomaterials. 2021;277:121103. DOI:10.1016/j.biomaterials.2021.121103.
- Zhang Y, et al. Erythropoietin receptor is a risk factor for prognosis: a potential biomarker in lung adenocarcinoma. Pathol Res Pract. 2023;251:154891. DOI:10.1016/j.prp.2023.154891.
- Liu J, et al. Lithium chloride promotes endogenous synthesis of CLA in bovine mammary epithelial cells. Biol Trace Elem Res. 2024;202(2):513-526. DOI:10.1007/s12011-023-03679-z.
- Wu G, et al. EPO promotes the progression of rheumatoid arthritis by inducing desialylation via increasing the expression of neuraminidase 3. Ann Rheum Dis. 2024;83(5):564-575. DOI:10.1136/ard-2023-224852.
- Sudji IR, et al. Membrane disintegration caused by the steroid saponin digitonin is related to the presence of cholesterol. Molecules. 2015;20(11):20146-20160. DOI:10.3390/molecules201119682.
- Niklas J, Melnyk A, Yuan Y, Heinzle E. Selective permeabilization for the high-throughput measurement of compartmented enzyme activities in mammalian cells. Anal Biochem. 2011;416(2):218-227. DOI:10.1016/j.ab.2011.05.039.
- Liu J, Xiao N, DeFranco DB. Use of digitonin-permeabilized cells in studies of steroid receptor subnuclear trafficking. Methods. 1999;19(3):403-409. DOI:10.1006/meth.1999.0876.
- Krawczyk E, Suprynowicz FA, Sudarshan SR, Schlegel R. Membrane orientation of the human papillomavirus type 16 E5 oncoprotein. J Virol. 2010;84(4):1696-1703. DOI:10.1128/JVI.01968-09.
- Goldenthal KL, et al. Postfixation detergent treatment for immunofluorescence suppresses localization of some integral membrane proteins. J Histochem Cytochem. 1985;33(8):813-820. DOI:10.1177/33.8.3894499.
- Fahlberg MD, et al. Overcoming fixation and permeabilization challenges in flow cytometry by optical barcoding and multi-pass acquisition. Cytometry A. 2024;105(11):838-848. DOI:10.1002/cyto.a.24904.
- Law JP, et al. The importance of Foxp3 antibody and fixation/permeabilization buffer combinations in identifying CD4+CD25+Foxp3+ regulatory T cells. Cytometry A. 2009;75(12):1040-1050. DOI:10.1002/cyto.a.20815.
- Schippel N, et al. Erythropoietin mediates glycerophospholipid remodeling during human early erythropoiesis. bioRxiv. 2026. DOI:10.64898/2026.02.20.707106.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar