Dieses Protokoll stellt einen umfassenden, vollständigen Workflow für die ungerichtete Metabolomik unter Verwendung von volumetrischen absorptiven Mikroprobenahmesystemen (VAMS) vor. Das Ziel besteht darin, die Probe effizient mittels einer einzigen Extraktion an zwei komplementären analytischen Plattformen (RP-LC-MS und GC-MS) zu analysieren und so einen robusten Rahmen für groß angelegte, dezentrale klinische Studien zu etablieren.
Methodenartikel
Ein umfassender Dual-Plattform-End-to-End-Workflow für das metabolische Profiling von getrockneten Blut-Mikroproben
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Blutmikroprobenahme (BµS) hat sich als robuste, minimalinvasive Alternative zur herkömmlichen Venenpunktion etabliert und ermöglicht die Gewinnung von Proben geringer Volumina außerhalb konventioneller klinischer Umgebungen. Durch die Unterstützung dezentraler Probennahme und die Verbesserung der Patientenadhärenz können diese Geräte mit fortschrittlichen Omics-Technologien kombiniert werden, um großangelegte und longitudinale Studiendesigns zu ermöglichen. Eine erfolgreiche Implementierung erfordert jedoch die Optimierung mehrerer kritischer Schritte, von der Probennahme und Lagerung bis hin zur Extraktion und analytischen Aufbereitung. In dieser Arbeit schlagen wir einen umfassenden, durchgängigen, ungerichteten Metabolomik-Workflow für BµS vor, wobei der Schwerpunkt auf wesentlichen Parametern liegt, die die Probenvorbereitung und analytische Leistungsfähigkeit bestimmen. Volumetrische absorptive Mikroprobenahme (VAMS)-Geräte wurden anhand zweier komplementärer Plattformen evaluiert: der umkehrphasigen Flüssigkeitschromatographie gekoppelt mit Massenspektrometrie und der Gaschromatographie gekoppelt mit Massenspektrometrie. Die Anwendung des optimierten Workflows zeigte eine breite Abdeckung des Metaboloms über verschiedene chemische Klassen hinweg, was das Potenzial der auf VAMS basierenden Probennahme unterstreicht, skalierbare, dezentrale Metabolomik-Studien zu unterstützen, ohne dabei an analytischer Robustheit, Reproduzierbarkeit und biologischer Relevanz einzubüßen.
Einleitung
Die Metabolomik, die systematische Untersuchung von niedermolekularen Molekülen in biologischen Matrizes, hat als entscheidendes Werkzeug zur Aufklärung zellulärer Phänotypen und dynamischer metabolischer Zustände große Bedeutung erlangt1,2. In der klinischen Anwendung verspricht die Blutmetabolomik eine verbesserte diagnostische Effizienz und ermöglicht umfassendere Risikobewertungen bei Erkrankungen, wodurch häufig Lücken geschlossen werden, die konventionelle Diagnoseverfahren hinterlassen. Die vollständige Erfassung des Metaboloms ist jedoch an sich herausfordernd. Angesichts der enormen chemischen Komplexität und der unterschiedlichen Konzentrationsbereiche endogener Metabolite kann keine einzige analytische Plattform eine vollständige Abdeckung gewährleisten, weshalb der Einsatz komplementärer analytischer Techniken unerlässlich ist, um einen möglichst umfassenden metabolischen Überblick zu erzielen.
Die mikroskopische Blutentnahme (BµS) ist eine minimalinvasive Probensammelmethode, bei der wenige µL Blut gewonnen werden. Die vereinfachte Probennahme macht eine Phlebotomie überflüssig, ermöglicht die Probenentnahme zu Hause und erhöht den Patientenkomfort. Darüber hinaus hat sich gezeigt, dass der Übergang von einer flüssigen zu einer getrockneten Matrix die Stabilität verschiedener labiler Metaboliten verbessert und den Transport sowie die Lagerung vereinfacht, da keine Kühlung erforderlich ist3,4,5. Obwohl die BµS-Methode seit Jahrzehnten eingesetzt wird – vor allem als getrocknete Blutflecken (DBS) zur Diagnose angeborener Stoffwechselstörungen – weist diese klassische Technik einige analytische Nachteile auf. Das Probensammelverfahren erlaubt keine quantitative Probennahme, wodurch die Methode anfällig für den „Hämatokrit-Effekt“ ist, bei dem Variationen der Blutviskosität die Blutverteilung beeinflussen und somit die quantitative Genauigkeit beeinträchtigen. Um diese Einschränkung zu überwinden, wurden quantitative BµS-Systeme entwickelt. Die volumetrische absorptive Mikroprobenentnahme (VAMS) ist eine neuere BµS-Technologie, die eine polymerbasierte Spitze nutzt, die dafür ausgelegt ist, ein genaues Blutvolumen aufzunehmen und so die Nachteile der herkömmlichen DBS-Technik zu überwinden6,7,8.
Folglich hat das globale metabolische Profil von BµS in den letzten Jahren zunehmendes Interesse geweckt9,10,11,12,13,14,15,16,17,18,19,20,21. In veröffentlichten Arbeiten, die BµS mit herkömmlichen Matrizes vergleichen, kommen mehrere analytische Techniken zum Einsatz, die ein breites Spektrum an Polaritäten abdecken – von der Kapillarelektrophorese17 (CE) und der hydrophilen Interaktions-Flüssigkeitschromatographie18,19 (HILIC), gekoppelt an Massenspektrometrie (MS), für polare Substanzen bis hin zur umgekehrten Phasen-Massenspektrometrie18,19,21 (RP-MS) für Metaboliten mittlerer Polarität und Lipide. Herkömmliche Extraktionsmethoden stoßen auf eine grundlegende Engstelle: Die Optimierung für ein einzelnes Instrument bedeutet oft, dass wichtige chemische Fraktionen verworfen und metabolische Daten verloren gehen. Bei stark begrenzten Probenvolumina ist die Durchführung mehrerer separater Analysen schwierig. Daher bleibt die Entwicklung eines einzigen Extraktionsprotokolls, das mit mehreren Analyseplattformen kompatibel ist, eine bedeutende Herausforderung.
Dieses Arbeitsprotokoll beschreibt die Verfahren für die duale RP-LC-MS- und Gaschromatographie-(GC-)Analyse von VAMS-Geräten. Nach unserem Wissen handelt es sich hierbei um das erste Arbeitsprotokoll zur ungerichteten metabolischen Profilierung von BµS, das diese beiden orthogonalen Plattformen unter Verwendung eines einzigen Probenaufreinigungsverfahrens kombiniert. Darüber hinaus werden die kritischsten Schritte hervorgehoben, die erforderlich sind, um eine zuverlässige und reproduzierbare Erfassung eines umfassenden ungerichteten metabolischen Profils sicherzustellen.
Protokoll
Alle Teilnehmer gaben schriftlich ihre informierte Einwilligung zur Teilnahme ab. Die Studie wurde vom Forschungsethik-Komitee der Aristoteles-Universität Thessaloniki genehmigt (#306272/2022).
1. Probenentnahme
- Waschen Sie die Hände des Probanden mit warmem Wasser, um potenzielle Kontaminanten zu entfernen und die Durchblutung zu verbessern.
- Reinigen Sie den Finger mit einer 70 %igen Ethanol-Lösung. Warten Sie, bis die Lösung vollständig verdunstet ist.
HINWEIS: Die Verwendung jodhaltiger Desinfektionsmittel oder Seife kann LC-MS-Analysen stören. - Drehen Sie die Kappe eines sterilen, Einweg-Stichlanzetten mit Kontaktaktivierung (1,5 mm Tiefe) ab. Setzen Sie sie in der Mitte der Fingerkuppe an und drücken Sie fest dagegen.
- Wischen Sie den ersten Blutstropfen weg und warten Sie, bis ein neuer Tropfen gebildet wird.
HINWEIS: Aufgrund einer möglichen Kontamination durch lokalisierte extrazelluläre Flüssigkeit spiegelt der erste Tropfen möglicherweise nicht die systemischen zirkulierenden Konzentrationen wider. - Ohne das Gerät aus der Halterung zu nehmen, berühren Sie die 20 µL Spitze des VAMS-Geräts auf den Blutstropfen. Das Gerät sollte senkrecht über der Probe gehalten werden. Vermeiden Sie es, die Spitze vollständig in das Blut einzutauchen, da dies zu einer Überentnahme führen könnte.
HINWEIS: Beim Abnehmen einer Probe aus einem Gefäß mit venösem Blut, wie es möglicherweise in einem Labor erforderlich ist, darauf achten, dass die Spitze nur die Oberfläche der Flüssigkeit berührt, ohne eingetaucht zu werden, um eine Überentnahme zu vermeiden.. - Nachdem die Spitze vollständig rot gefärbt ist, was auf ihre Sättigung hinweist, halten Sie sie noch zwei Sekunden lang an Ort und Stelle, bevor Sie sie aus der Blutprobe entfernen.
- Stellen Sie die Proben in ihren ursprünglichen Boxen auf eine ebene, saubere Oberfläche, fern von direktem Sonnenlicht oder Wärme, wobei verhindert werden muss, dass die Spitze mit äußeren Gegenständen in Kontakt kommt, und lassen Sie sie 2 h bei Raumtemperatur und Umgebungsfeuchtigkeit trocknen.
- Lagern Sie die Proben in einem Beutel mit Trockenmittel bei −80 °C bis zum Zeitpunkt der Analyse. Der Transport muss unter Trockeneis erfolgen.
HINWEIS: Bei gezielter Analyse von BµS bei der die Stabilität des Analyten bereits untersucht wurde, können die Proben für den vorgeschlagenen Zeitraum bei Raumtemperatur aufbewahrt werden. Für eine ungerichtete Analyse ist jedoch die Lagerung bei –80 °C wird empfohlen, da einige Analyten auch in der getrockneten Matrix anfällig für den Abbau bleiben. Eine Fehlersuche-Tabelle für die häufigsten Probleme bei der Probenentnahme ist dargestellt in Tabelle 1.
2. Verfahren zur Metabolit-Extraktion
- Lösen Sie die gesamte Spitze vom Kunststoffgriff ab, und geben Sie sie in ein rundbodiges Mikrozentrifugenröhrchen (verwenden Sie die Kappe eines Mikrozentrifugenröhrchens, um die Spitze vom Griff abzulösen).
- Rehydrieren Sie, indem Sie 50 µL ultrareines Wasser direkt auf die Spitze geben.
- Geben Sie 400 µL Methanol mit einer IS-Mischung (z. B. isotopisch markierte D-Myristinsäure) hinzu, um die Metaboliten zu extrahieren und die Proteinfällung zu fördern.
ANMERKUNG: VORSICHT: Methanol ist toxisch und hochentzündlich. Es muss im Abzug gehandhabt werden. - Sonifizieren Sie die Proben 10 min lang in einem Eisbad unter kontinuierlichem Betrieb (empfohlene Leistung 215/860 W, Frequenz 35 kHz).
- Entfernen Sie die Spitze vorsichtig mit einer Pinzette, wobei Sie diese zwischen den Proben mit Methanol reinigen.
- Zentrifugieren Sie 10 min bei 6720 x g und 4 °C.
- Übertragen Sie 150 µL des Überstandes in neue Röhrchen. Verwenden Sie für jede Probe das gleiche Volumen. Verwenden Sie ein neues Mikrozentrifugenröhrchen für die RPLC-Analyse und eine neue 1,5-mL-Glasvial für die GC-Analyse.
- Übertragen Sie 50 µL aus dem Überstand jeder Probe in eine einzelne Vial, um eine gepoolte intra-studienbezogene QC-Probe herzustellen.
- Vortexen Sie kurz, um eine vollständige Homogenisierung sicherzustellen, und portionieren Sie anschließend in mehrere Aliquots mit dem gleichen Volumen wie die Studienproben. Verwenden Sie ein neues Mikrozentrifugenröhrchen für die RPLC-Analyse und eine neue 1,5-mL-Glasvial für die GC-Analyse.
- Verdampfen Sie die Überstände unter Vakuum in einem Vakuumkonzentrator im wässrigen Verdampfungsmodus bei einem Vakuum von −600 mmHg (−800 mbar) und einer Drehzahl von 1400 min⁻¹ bei Raumtemperatur bis zur Trockne. Die Proben trocknen innerhalb von etwa 2 h.
ANMERKUNG: Überwachen Sie den Verdampfungsvorgang sorgfältig und nehmen Sie die Vials aus dem Konzentrator, sobald das Lösungsmittel vollständig verdampft ist, um Verlust flüchtiger Verbindungen zu vermeiden. Unterbrechungspunkt: Die getrockneten Proben können bis zur Analyse über Nacht bei −80 °C eingefroren werden.
3. Verfahren vor der LC-MS-Analyse
- Lösen Sie den trockenen Rückstand in 100 µL eines Rekonstitutionslösungsmittels wie der anfänglichen mobilen Phase (z. B. 5–10 % Methanol in Wasser) auf.
HINWEIS: Das Volumen und das Rekonstitutionslösungsmittel können je nach chromatographischen Bedingungen angepasst werden. - Rekonstituieren Sie die Qualitätskontrolle (QC) im gleichen Lösungsmittel und Volumen wie die Studienprobe (beibehalten Sie stets dasselbe Verhältnis von Proben- zu Lösungsmittelvolumen).
- Vortexen Sie kurz und überführen Sie die Probe in die Zentrifuge für 10 min bei 6720 x g bei 4 °C.
- Überführen Sie den Überstand in ein Autosampler-Gefäß mit Inlay.
4. Verfahrensschritte vor der GC-MS-Analyse
HINWEIS: Alle folgenden Schritte müssen in einer Abzugshaube durchgeführt werden.
- Bereiten Sie das Methoxyaminierungsreagenz vor, indem Sie 40 mg Methoxyaminhydrochlorid in 1 mL Pyridin auflösen.
ANMERKUNG: VORSICHT: Pyridin ist toxisch. Es muss in einem Abzug gehandhabt werden. - Bereiten Sie das Derivatisierungsreagenz vor, indem Sie 10 µL Trimethylchlorsilan (TMCS) zu 1 mL N-Methyl-N-(trimethylsilyl)trifluoracetamid (MSTFA) hinzufügen.
ANMERKUNG: VORSICHT: TMCS und MSTFA sind beide toxisch. Sie müssen in einem Abzug gehandhabt werden. - Geben Sie 10 µL des Methoxyaminierungsreagenzes (Methoxyaminhydrochlorid 40 mg/mL in Pyridin) zu den getrockneten Rückständen der Testproben und QK-Proben hinzu.
- Vortexen Sie die Proben kurz, um eine vollständige Durchmischung des Reagenzes sicherzustellen.
- Inkubieren Sie die Proben 90 min bei 30 °C. Die Inkubation erfolgt statisch.
- Warten Sie, bis die Proben auf Raumtemperatur abgekühlt sind, und geben Sie dann 90 µL des Derivatisierungsreagenzes (MSTFA mit 1 % TMCS) hinzu.
- Ersetzen Sie die Probengefäßkappen durch neue und vortexen Sie die Proben 30 s, um eine homogene Mischung zu gewährleisten.
- Inkubieren Sie die Mischung 30 min bei 37 °C. Die Inkubation erfolgt statisch.
- Warten Sie, bis die Proben auf Raumtemperatur abgekühlt sind, und geben Sie anschließend 10 µL des Injektionsstandards (z. B. Pentadecan 6,25 mg/L in Pyridin) zu jeder Probe hinzu.
- Ersetzen Sie die Probengefäßkappen durch neue, vortexen Sie kurz und überführen Sie die endgültige Mischung in Glas-Chromatographiegefäße mit Mikroeinsätzen.
- Platzieren Sie die Gefäße in das Probengeber-Fach.
- Lassen Sie die Proben vor der ersten Injektion 4 h bei Raumtemperatur im Probengeber äquilibrieren.
ANMERKUNG: Die Derivatisierung ist nach 4 h abgeschlossen, und die Metaboliten sind nach vollständiger Derivatisierung bis zu 24 h bei Raumtemperatur stabil. Passen Sie die Anzahl der Proben pro Charge entsprechend an, sodass die Proben nicht länger als 28 h im Probengeber verbleiben (nach Zugabe von MSTFA mit 1 % TMCS). Schematische Darstellungen der Probenvorbereitungsmethoden sind in Abbildung 1A–C dargestellt.
5. Konfiguration von RP-LC-MS
- Bereiten Sie die RP-Elutionsmittel und Waschlösungen gemäß Tabelle 2 vor.
ANMERKUNG: VORSICHT: Ameisensäure und Isopropanol sind entzündlich. Ameisensäure ist außerdem toxisch. Beide Substanzen müssen in einem Abzug gehandhabt werden. - Installieren Sie die HSS T3 C18 (100 mm x 2,1 mm, 1,7 µm) Säule in den Säulenkofen.
- Legen Sie alle Leitungen in den entsprechenden Kanal und spülen Sie jeden Kanal entsprechend aus.
- Stellen Sie die Säulentemperatur auf 40 °C ein.
- Beginnen Sie mit dem Spülen der Säule mit 100 % A : 0 % B bei einer Flussrate von 0,1 mL/min.
- Erhöhen Sie die Flussrate in Schritten von 0,1 mL/min, wobei Sie zwischen den Schritten warten, bis der Säulendruck sich stabilisiert hat, bis die Flussrate von 0,35 mL/min erreicht ist. Überprüfen Sie auf Leckagen.
- Äquilibrieren Sie die Säule unter den Anfangsbedingungen des Gradienten (0 % B) für etwa 30 Minuten.
ANMERKUNG: Überwachen Sie den Säulendruck und stellen Sie sicher, dass er im erwarteten Bereich bleibt (5000–6000 psi). - Starten Sie die Probensequenz.
6. GC-MS-Konfiguration
- Installieren Sie die DB-5-Kapillarsäule (5 % – Phenyl-methyl-polysiloxan) im Säulenoventeil.
- Stellen Sie die Säule auf die Anfangstemperatur von 60 °C ein.
- Stellen Sie den PTV-Injektor auf die Anfangstemperatur von 110 °C ein.
- Starten Sie die Probensequenz.
Ergebnisse
Hier werden repräsentative Ergebnisse der ungerichteten Analyse von VAMS-Geräten vorgestellt, die gemäß dem oben beschriebenen Verfahren durchgeführt wurde.
Die Daten aus der dreifachen Analyse einer Pooled-Probe, die aus venösem Blut von 10 Personen mittels VAMS entnommen wurde, wurden ausgewertet, und die Merkmale der resultierenden metabolischen Fingerabdrücke werden dargestellt. Die Qualität der Daten und die erfassten Informationen aus den VAMS-Geräten wurden anhand zweier Hauptkriterien beurteilt: der Gesamtanzahl der detektierten chemischen Merkmale und der Reproduzierbarkeit dieser Merkmale (n = 3), ausgedrückt als prozentuale relative Standardabweichung (%RSD). Die Gesamtanzahl der Merkmale diente der Beurteilung der Extraktionsbreite und der chemischen Abdeckung durch das Lösungsmittel, während die %RSD überwacht wurde, um die technische Präzision und Robustheit des Verfahrens sicherzustellen; eine niedrigere %RSD weist auf einen hochgradig reproduzierbaren Extraktionsprozess hin, der analytisches Rauschen minimiert.
Nach der Rohdatenextraktion und -verarbeitung wurde eine Matrix von m/z-Retentionszeit-(RT-)Merkmale zusammen mit ihren Intensitäten erhalten. Es wurden nur Merkmale berücksichtigt, die in zwei von drei Wiederholungen ein nachweisbares Signal aufwiesen, nachdem geeignete Vorverarbeitungs- und Leerwertfilterungsschritte durchgeführt wurden. Abbildung 2A,B zeigt m/z-über-RT-Diagramme für dieselbe Probe, die gemäß den beschriebenen Protokollen für LC-MS und GC-MS analysiert wurde.
Die hohe Anzahl an Substanzen, die zu Beginn des RPLC-Laufs eluiert werden, wird auf stark hydrophile Metaboliten zurückgeführt, die durch das angewandte Protokoll extrahiert, aber auf der umgekehrten Phase-Säule schlecht zurückgehalten werden. Obwohl Metaboliten, die früh eluieren, Identifizierungsschwierigkeiten bereiten, sind dennoch genaue Annotationen möglich, indem MS/MS-Fragmentierungsdaten zusammen mit Vergleichen mit Spektraldatenbanken und internen Referenzstandards verwendet werden. Darüber hinaus wird erwartet, dass ein erheblicher Teil dieser hydrophilen Fraktion über die GC-MS-Analyse erfasst wird. Letztlich stellt dies eine inhärente Einschränkung des Fachgebiets dar, da die enorme Komplexität des Metaboloms den Einsatz mehrerer analytischer Plattformen erforderlich macht.
Die multilplattformübergreifende Bewertung der methanolischen Extrakte zeigt eindeutig die stark komplementäre Natur der LC- und GC-analytischen Arbeitsabläufe, wobei die Leistungskennzahlen im erwarteten Bereich für ein umfassendes Metabolomik-Profil liegen. Abbildung 3A,B zeigt die Gesamtanzahl der Merkmale sowie die Verteilung der RSD% für jede Plattform. Die LC-Plattform lieferte eine umfangreiche chemische Abdeckung und trennte 4.169 Merkmale, was ihrer etablierten Fähigkeit entspricht, eine große Vielzahl polarer, halbpolaren und nichtflüchtiger Verbindungen nachzuweisen. Gleichzeitig zeigte die GC-Plattform eine kleinere Anzahl an Merkmalen mit 187. Dies war erwartet, da GC nur flüchtige Verbindungen detektieren kann, die einer Derivatisierung zugänglich sind.
Hinsichtlich der Reproduzierbarkeit sind, wie im Violin-Plot dargestellt, die gesamten Verteilung und Streuung der RSD%-Werte zwischen LC-MS und GC-MS bemerkenswert ähnlich. Der durchschnittliche %RSD war für beide Plattformen typisch, bei etwa 29,7 % für LC (2.655 von 4.169 wiesen einen %RSD unter 30 % auf) und 32,3 % für GC (114 von 187 wiesen einen %RSD unter 30 % auf). Obwohl eine geringe Anzahl von Merkmalen auf beiden Seiten höhere RSD-Werte aufwies, ist diese Variabilität in der untargetierten Metabolomik üblich und erwartet. Diese höheren Werte gehören typischerweise zu Metaboliten mit geringer Abundanz, die nahe an der Nachweisgrenze des Instruments liegen. Insgesamt bestätigen die engen Verteilungsprofile eine zufriedenstellende Reproduzierbarkeit beider analytischen Aufbauten.
Der chemische Raum der Metabolite, die mit dem Protokoll erfasst werden, kann anhand der Annotationen der Metabolite betrachtet werden. Verschiedene Verbindungen wurden mittels LC-MS und GC-MS detektiert, wie aufgrund der inhärenten Komplementarität der beiden Plattformen erwartet. Eine vollständige Liste der Metabolit-Annotationen für VAMS-Geräte ist in Zusatz-Tabelle 1 und Zusatz-Tabelle 2 enthalten. Insgesamt wurden 97 Metabolite mittels dieser beiden Methoden detektiert und annotiert (Stufe 1 und 2, wie von Sumner et al. (2007)22 vorgeschlagen), zusätzlich zu weiteren Verbindungen der Stufe 3, die vorläufig charakterisiert wurden. Die GC-Annotationen wurden durch den Vergleich experimenteller Retentionsindizes – gewonnen durch Vergleich mit FAMES – mit tabellierten Werten weiter bestätigt23. Abbildung 4A,B zeigt die Unterklassenverteilung der annotierten Metabolite für beide Methoden, während Abbildung 4C die Überschneidung zwischen den Techniken darstellt und damit deren Komplementarität verdeutlicht. Einige zentrale Zwischenmetabolite können durch beide Techniken gegenseitig validiert werden, während strukturell einzigartige oder plattformspezifische Merkmale Lücken in zentralen Kohlenstoff- und sekundären Stoffwechselwegen schließen können. Obwohl Aminosäuren und Peptide in beiden Analysen die Hauptchemikalienklassen darstellen, überlappen sich nur wenige Metabolite zwischen den Techniken. Viele Metabolitklassen sind gerätespezifisch, wie beispielsweise Acylcarnitine in der LC-MS und Hexosen in der GC-MS.
Um die Effizienz von Methanol als Extraktionslösungsmittel für beide Techniken zu demonstrieren, wurden Vergleichsversuche an VAMS-Proben mit verschiedenen Lösungsmittelsystemen durchgeführt, gefolgt von LC-MS- und GC-MS-Analysen. Drei unterschiedliche Lösungsmittelsysteme wurden im Vergleich zu Methanol jeweils im Dreifachansatz getestet: reines Acetonitril (ACN), eine Methanol-Wasser-Mischung (60:40, v/v) und eine Acetonitril-Methanol-Mischung (70:30, v/v). Die Auswahl dieser Lösungsmittel und Mischungen basierte auf Vorversuchen unserer Arbeitsgruppe sowie auf zuvor veröffentlichter Literatur13,14,24,25. Die Extraktionsleistung jedes Systems wurde anhand dreier zentraler Parameter bewertet: der Gesamtzahl der detektierten Merkmale, der Gesamtintensität der Merkmale und der Reproduzierbarkeit der Merkmale, ausgedrückt als relativer Standardabweichung (RSD, %).
Für den LC-MS-Arbeitsablauf wurde die höchste Anzahl an Merkmalen mit MeOH-H2O (60:40, V/V) detektiert, mit durchschnittlich 4.514 Merkmalen in dreifacher Wiederholung, gefolgt von reinem MeOH (4.169 Merkmale). Die ACN–MeOH-Gemisch (70:30, V/V) ergab durchschnittlich 3.502 Merkmale, während reines ACN die niedrigste durchschnittliche Anzahl an Merkmalen, 2.836, aufwies. Eine grafische Darstellung dieser Merkmalsanzahlen pro Wiederholung ist in Abbildung 5A dargestellt.
Um die Präzisionseigenschaften jeder Extraktionsbedingung zu untersuchen, wurden die Merkmalsintensitäten und die relativen Standardabweichungen (RSDs, %) aus dreifachen Injektionen analysiert. Ein Vergleich der gesamten Merkmalsabundanz und der durchschnittlichen %RSD pro Extraktionslösung für die LC-MS ist in Abbildung 5A dargestellt. Die logarithmischen Signalverteilungen (log2) waren für alle Extrakte ähnlich, wobei MeOH-H2O 60:40 (v/v), ACN und MeOH leicht höhere Abundanzen aufwiesen als ACN-MeOH 70:30 (v/v). MeOH ergab eine niedrigere durchschnittliche %RSD, was darauf hindeutet, dass die Extraktion mit diesem Lösungsmittel reproduzierbarer war.
Eine ähnliche Bewertung der Effizienz des Extraktionsmittelsystems wurde anhand der GC-MS-Daten durchgeführt. Wiederum wurden zur Beurteilung der Anzahl an Merkmalen nur solche berücksichtigt, deren Signal in mindestens zwei von drei Wiederholungen nachgewiesen wurde. Das Lösungsmittel, das die höchste Anzahl an Merkmalen lieferte, war ACN-MeOH 70:30 (v/v) (216 Merkmale), gefolgt von MeOH (187 Merkmale). Eine grafische Darstellung der Anzahl der nachgewiesenen Merkmale je Extraktionsmittel und BµS ist in Abbildung 5B dargestellt.
Hinsichtlich der Gesamtabundanz der nachgewiesenen Merkmale erwies sich MeOH als der effizienteste Extraktionsmittel und ergab die höchste Abundanz, wie in Abbildung 5B dargestellt. MeOH-H₂O 60:40 (v/v) war die zweitbeste Lösung, gefolgt von ACN-MeOH 70:30 (v/v). ACN war das am wenigsten wirksame Lösungsmittel. Bezüglich des Merkmal-%RSD lieferte MeOH-H₂O 60:40 (v/v) die niedrigsten RSD-Werte für VAMS (RSD = 38,57 %), dicht gefolgt von ACN (42,65 %), MeOH (44,14 %) und ACN-MeOH 70:30 (v/v) (49,14 %). Diese Werte sind in Abbildung 5B dargestellt.
Die oben genannten Ergebnisse stimmen gut mit früher veröffentlichter Literatur überein. Couacault et al. (2026)19 berichteten über eine vergleichbare Anzahl an Merkmalen in der RP-LC-MS-Analyse von DBS- und VAMS-Proben unter Verwendung einer ähnlichen Zusammensetzung des Extraktionsmittels (Rehydratisierung mit 80 µL Wasser, gefolgt von der Zugabe von 320 µL MeOH). Ebenso detektierten Cala et al. (2017)11 eine vergleichbare Anzahl an Merkmalen (153) mittels GC-MS-Analyse von VAMS-Spitzen. Obwohl die meisten bisherigen Studien die Präzision der Analysen dieser Geräte nicht bewertet haben, entsprechen unsere Gesamtergebnisse den Erwartungen für eine ungerichtete Analyse. Darüber hinaus stimmen die LC-Ergebnisse mit denen von Bossi et al. (2025)26 überein, die die HILIC-Analyse von DBS- und qDBS-Mikroproben untersuchten, bei der die meisten detektierten Merkmale RSDs < 30 % aufwiesen.
Insgesamt zeigen diese Ergebnisse, dass die Methanol-basierte Extraktion ein robustes Gleichgewicht zwischen Merkmalsanzahlen, Intensität und Präzision (durchschnittliche RSD, %) sowohl für die LC-MS- als auch für die GC-MS-Analyse von VAMS-Proben bietet. Daher kann ein einzelnes Methanol-Extraktionsprotokoll die doppelte Probenvorbereitung vereinfachen, die parallele Gewinnung komplementärer metabolischer Profile erleichtern und den Informationsoutput maximieren.
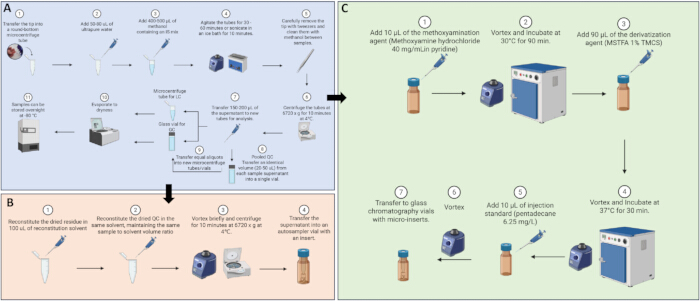
Abbildung 1: Schematische Darstellung des Protokolls, darstellend (A) Probengewinnungsprotokoll, (B) LC-MS-Rekonstitution und (C) GC-MS/MS-Derivatisierung. Erstellt mit BioRender. Marques, D. (2026) https://BioRender.com/dprdv18, https://biorender.com/xu2qh34, https://biorender.com/7ztz2qv. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
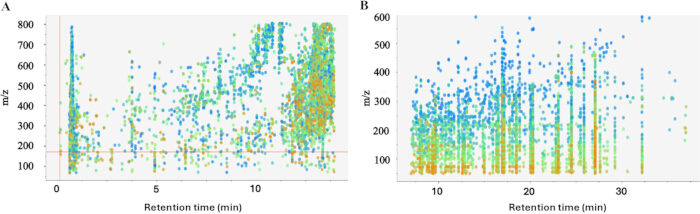
Abbildung 2: Vergleich von m/z und rt einer repräsentativen Probe für (A) LC-MS- und (B) GC-MS-Analyse. Jeder Punkt repräsentiert ein einzelnes Signal, bevor es zu Merkmalen zusammengefasst wird. Die Farben zeigen die Intensität des MS1-Signals für ein bestimmtes Merkmal an, wobei die Intensität von blau nach rot zunimmt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
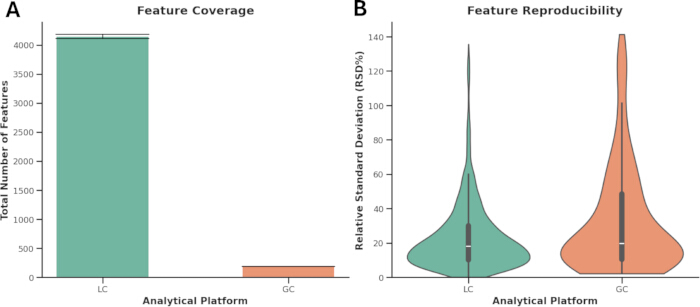
Abbildung 3: Merkmalsabdeckung und Reproduzierbarkeit über verschiedene analytische Plattformen hinweg. (A) Merkmalsabdeckung: Gesamtanzahl eindeutig identifizierter Merkmale mittels LC (türkis) und GC (orange), wobei die exakten Zahlen über jedem Balken angegeben sind. (B) Reproduzierbarkeit der Merkmale: Violin-Diagramme zeigen die Dichteverteilung der relativen Standardabweichungen (RSD %) für alle Merkmale. Eingebettete Kastendiagramme zeigen Median und Quartilabstände; einzelne Datenpunkte wurden der Übersichtlichkeit halber weggelassen. Bitte klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung einzusehen.
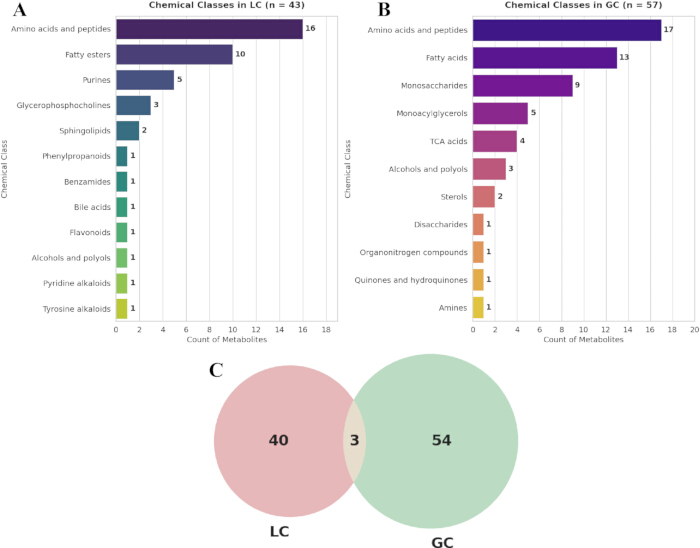
Abbildung 4: Histogramme, die die Anzahl der Verbindungen der verschiedenen chemischen Klassen zeigen, die nachgewiesen wurden mittels (A) LC-MS und (B) GC-MS. (C) Überlappung der auf den Ebenen 1 und 2 annotierten Metaboliten zwischen den Plattformen. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
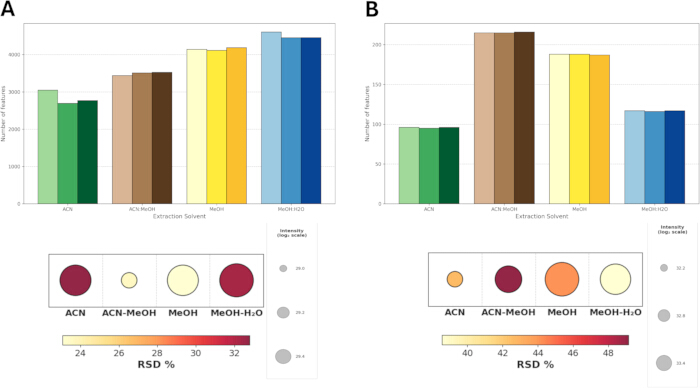
Abbildung 5: Ergebnisse des Extraktionsmittels aus der LC-MS (A) und GC-MS (B) Analyse von VAMS-Geräten. Die Balkendiagramme oben in der Abbildung zeigen die Anzahl der Merkmale, die pro Wiederholung aus jedem Extraktionsmittel gewonnen wurden, das auf VAMS-Geräte angewendet wurde. Die Diagramme unten in der Abbildung zeigen die Summe der Intensitäten und den durchschnittlichen RSD (%) für jedes verwendete Extraktionsmittel im Zusammenhang mit dem VAMS-Gerät. Die Kreisgröße repräsentiert die gesamte Summenintensität der detektierten Merkmale auf einer log2-Skala und spiegelt somit die Extraktionseffizienz wider. Der Farbverlauf zeigt die analytische Präzision, ausgedrückt als relativer Standardabweichung (RSD), wobei gelb eine höhere Präzision und rot eine größere Variabilität anzeigt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
Tabelle 1: Fehlerbehebungstabelle. Übersicht über häufige Probennahmeprobleme, Ursachen und Lösungen bei der Probennahme mit VAMS-Geräten. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Tabelle 2: RP-Elutionsmittel und Waschlösungen. Übersicht der verwendeten mobilen Phasen, Dichtungsspüllösungen, Spüllösungen und Waschlösungen für die chromatographische Analyse. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzdatei 1: Weitere experimentelle Einzelheiten. LC-MS- und GC-MS-Parameter. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatz-Tabelle 1: LC-MS-Anmerkungen. Mit dem vorliegenden Protokoll auf der LC-MS-Plattform identifizierte Verbindungen. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Erweiterte Tabelle 2: GC-MS-Anmerkungen. Mit dem vorliegenden Protokoll auf der GC-MS-Plattform identifizierte Verbindungen. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Die ungerichtete Metabolomik bietet einen einzigartigen Einblick in die chemische Zusammensetzung biologischer Proben. Aufgrund der großen chemischen Vielfalt des Metaboloms kann jedoch keine Technik die in Blutproben vorhandenen kleinen Moleküle vollständig charakterisieren. Daher ist der Einsatz komplementärer Techniken erforderlich, um die Abdeckung von Metaboliten zu erhöhen und die Gesamtaussagekraft solcher Studien zu verbessern. Die geringe Probenvolumina von Blut-Mikroproben, wie beispielsweise VAMS, erschweren jedoch die Probenvorbereitung für verschiedene Analysen.
In diesem Protokoll wird ein umfassender Arbeitsablauf zur metabolischen Profilierung von VAMS-Tips mittels Doppelauszug und zwei komplementären analytischen Methoden vorgestellt. Obwohl bereits frühere Arbeiten zur ungerichteten Analyse von VAMS-Proben veröffentlicht wurden11,12,13,15,17,18,19,20,21,27, beschränkt sich jeweils jede Arbeit auf eine einzige analytische Technik. Dies ist das erste Protokoll, das die Extraktion von VAMS-Proben so anpasst, dass innerhalb eines einzigen Arbeitsablaufs sowohl LC- als auch GC-MS-Analysen unterstützt werden.
Dieses Protokoll gibt spezifische Volumina von Lösungsmitteln und Extrakten zur Erzielung der dargestellten Ergebnisse an; geringfügige Anpassungen können je nach individueller Ausstattung, Empfindlichkeit der Geräte, verfügbaren Injektionsvolumina und Anforderungen an die QC-Proben vorgenommen werden. Beispielsweise könnte das Rehydratisierungsvolumen an Wasser in Schritt 2.2 von 50 auf 80 µL erhöht werden, um sicherzustellen, dass die Spitze vollständig benetzt ist. Das Methanolvolumen in Schritt 2.3 könnte von 400 auf 500 µL erhöht werden, um ein größeres Extraktvolumen zu erhalten, das in mehr QC-Proben portioniert werden kann. Es ist jedoch zu beachten, dass eine Erhöhung des Lösungsmittelvolumens zu einer stärkeren Verdünnung der Analyten führt. Außerdem können die in den Schritten 2.7 bzw. 2.8 für die Analyse und die QC-Proben entnommenen Aliquotvolumina (von 150 auf 200 µL in Schritt 2.7 und von 20 auf 50 µL in Schritt 2.8) an das gewünschte Probenvolumen angepasst werden. Insbesondere lassen sich diese Lösungsmittelvolumina frei ändern, ohne dass eine proportionale Skalierung erforderlich ist. Obwohl ein Standardverhältnis von 3:1 (Lösungsmittel zu Probe) typischerweise ausreicht für eine vollständige Extraktion, verwendet dieses Verfahren einen größeren Überschuss an Lösungsmittel, um sicherzustellen, dass das gesamte BµS-Gerät vollständig untergetaucht bleibt, wodurch das Protokoll robust ist und direkt über alle vorgeschlagenen Volumina hinweg anwendbar bleibt.
Sowohl LC-MS- als auch GC-MS-Daten können mit verschiedenen Open-Source-Softwaretools analysiert werden. Die hier vorliegenden LC-MS-Ergebnisse wurden mithilfe des Metabonaut-Workflows28 mit XCMS erzielt. Für die GC-MS-Proben wurde die Datenverarbeitung mit MSDial v. 5.5.260323 durchgeführt. Anleitungen sind verfügbar unter (https://systemsomicslab.github.io/mtbinfo.github.io/MS-DIAL/tutorial.html). Detaillierte Parameter für die Datenverarbeitung von LC-MS und GC-MS finden sich in Zusatzdatei 1.
Es wird empfohlen, jeden Datensatz einzeln zu bearbeiten und dabei die QC-Proben in einer separaten Charge zu verwenden, um die Verarbeitungsparameter zu optimieren, bevor sie auf den gesamten Datensatz angewendet werden. Die Normalisierung sollte nach der Datenvorverarbeitung durchgeführt werden. Sowohl XCMS als auch MSDial verfügen über integrierte Werkzeuge zur Normalisierung. Für die vorliegende Arbeit wurde die Normalisierung mit der Open-Source-Software QCMXP29 durchgeführt, wobei ein lineares Modell basierend auf QC-Signalen verwendet wurde.
Einige kritische Schritte, vor allem im Bereich der Probenvorbereitung, müssen hervorgehoben werden, um sicherzustellen, dass die Ergebnisse vertrauenswürdig sind.
Das vorliegende Protokoll wurde unter Verwendung eines an ein Quadrupol-Flugzeit-Massenspektrometer gekoppelten LC-Systems (LC-QTOF-MS) und eines Gaschromatographie-Massenspektrometrie-Systems (GC-MS) entwickelt, wobei die Parameter im ergänzenden Material S1 aufgeführt sind. Falls ein anderes LC- oder GC-System verwendet wird, müssen die Parameter für die jeweilige Apparatur optimiert werden. Bei metabolomischen Analysen auf Basis von GC- und LC-MS sollten Leerprobeninjektionen jeweils am Anfang und am Ende des analytischen Probendurchlaufs eingeplant werden. Vor der Injektion von QCs müssen Bedingungs-QCs zur Konditionierung der Säule mit der zu analysierenden Matrix 10 bis 15 Mal im LC-MS-System und 5 bis 10 Mal im GC-MS-System injiziert werden. Die Bedingungs-QCs müssen nach dem gleichen Verfahren wie die anderen QCs hergestellt werden. Intra-Studien-QCs sollten regelmäßig injiziert werden und etwa 10 % der injizierten Lösungen ausmachen.
Das Handhaben der VAMS-Spitzen ist einer der kritischsten Schritte in diesem Workflow. Es ist wichtig, dass die Spitze keine Oberflächen berührt, außer dem Inneren des Mikrozentrifugenröhrchens, da dies zu einem Analytenverlust führen könnte. Darüber hinaus ist der Vorhydrierungsschritt entscheidend für eine ordnungsgemäße Analytenextraktion: Während eine anfängliche Rehydratation die Rückgewinnung zu verbessern scheint, indem sie die Freisetzung der Analyten vor der Fällung erleichtert, wird vermutet, dass das direkte Hinzufügen organischer Lösungsmittel eine sofortige Proteinpräzipitation innerhalb der Struktur der Spitze auslöst, wodurch eine physikalische Barriere entsteht, die die anschließende Metabolitenextraktion begrenzt.
Außerdem muss sichergestellt werden, dass die Spitze vor dem Zentrifugationsschritt entfernt wird. Obwohl dies zu einem geringen Verlust an Lösung führen kann, beeinträchtigt das Unterlassen die Rückgewinnung des Überstandes. Die Spitze kann das Präzipitat leicht erneut suspendieren, wodurch die Gewinnung eines sauberen Überstandes unmöglich wird.
Einige allgemeine Aspekte zur Stabilität sollten berücksichtigt werden, um optimale Ergebnisse sicherzustellen. Zunächst sollten die Proben unter Kühlung gelagert werden, vorzugsweise bei −80 °C, bis zur Analyse. Das Auftauen der Proben in einem Eisbad oder im Kühlschrank wird empfohlen. Um einen Abbau zu verhindern, sollte die Probe möglichst schnell in das chromatographische System injiziert werden. Falls die Injektion aufgrund zeitlicher Einschränkungen nicht möglich ist, kann der getrocknete Extrakt über Nacht eingefroren werden, ohne dass dies zu einem erheblichen Stabilitätsverlust führt.
Einige Schritte im GC-MS-Arbeitsablauf müssen ebenfalls hervorgehoben werden. Der Derivatisierungsprozess besteht aus zwei Schritten. Der erste ist die Methoxyaminierung, die Ketongruppen schützt, die andernfalls einen Carboxylverlust als Kohlendioxid erfahren würden, wenn sie ungeschützt blieben. Diesem folgt die Trimethylsilylierung. MSTFA reagiert mit Molekülen, die saure Protonen enthalten, wie sie häufig in Carboxyl-, Hydroxyl-, Amino-, Imino- und Sulfonylgruppen vorkommen. Eine solche Reaktion verringert die Polarität des Analyten und führt eine große, sterisch behindernde Gruppe ein, wodurch der Siedepunkt gesenkt wird23. Es ist entscheidend, dass die Probe vollständig trocken ist, bevor Methoxyamin zugegeben wird, da Wasser die Schutzwirkung für die Analyten stören kann. Man sollte außerdem bedenken, dass es wichtig ist, die Proben nach dem Entnehmen aus dem Ofen zur Stabilisierung bei Raumtemperatur stehenzulassen, da das vorzeitige Öffnen des Vials den Verlust flüchtiger Metaboliten verursachen kann. Außerdem können sich die GC-Kappen beim Erhitzen ausdehnen, was zu einer unsachgemäßen Versiegelung des Vials und im Laufe der Zeit zu einem Verlust von Analyten führen kann. Aus diesem Grund wird empfohlen, die GC-Kappe nach jedem Inkubationsschritt zu wechseln.
Bezüglich des GC-MS-Protokolls sind jedoch einige Überlegungen zur Derivatisierungszeit anzustellen. Es wurde gezeigt, dass Metaboliten auch nach Entnahme aus dem Ofen weiterreagieren und nach 4 Stunden eine Konzentrationsplateauphase erreichen. Dieses Plateau bleibt bis zu 24 Stunden nach vollständiger Derivatisierung stabil30,31. Daher ist es äußerst wichtig, die Probenvorbereitung so zu organisieren, dass die derivatisierten Proben höchstens 28 Stunden nach der Reaktion mit MSTFA im Autosampler verbleiben. Bei großen analytischen Probenserien wird empfohlen, alle Proben gleichzeitig vorzubereiten, um tagesspezifische Variabilitäten in der Probenvorbereitung zu minimieren und sicherzustellen, dass Aliquots aus jeder Probe zur Bildung des QC-Gemischs kombiniert werden können. Die Proben können als getrocknete Rückstände bei −80 °C gelagert werden; lediglich diejenigen Proben sollten aufgetaut und derivatisiert werden, die innerhalb der nächsten 24 Stunden analysiert werden sollen27. Es wird außerdem empfohlen, die Probengefäße mit Laborfolie abzudecken, um die Aufnahme von Feuchtigkeit im Gefrierschrank zu verhindern. Schließlich sollte eine frisch zubereitete Derivatisierungslösung verwendet werden, und es sollten allgemeine Richtlinien zur Qualitätssicherung in der Metabolomanalyse für beide Methoden befolgt werden, um verlässliche Ergebnisse zu gewährleisten32.
Obwohl ein Vergleich des vorliegenden Workflows mit der traditionellen Plasmaanalyse nicht im Rahmen dieser Arbeit liegt, wurde dieses Thema in der Literatur umfassend untersucht17,18,19,20,21,27. Im Allgemeinen liefern VAMS-Geräte qualitative Profilierungen, die mit Plasma vergleichbar sind, doch die Mengen unterscheiden sich je nach Matrix in analytspezifischer Weise, selbst bei äquivalenten Volumina (20 µL). Diese Unterschiede sind vermutlich auf den zellulären Bestandteil im BµS, Unterschiede zwischen kapillarem und venösem Blut oder auf Störungen durch die getrocknete Matrix während der Analyse zurückzuführen. Dies macht eine Validierung der Ergebnisse aus den BµS-Geräten vor ihrer Anwendung in der klinischen Praxis erforderlich.
Um den vorgeschlagenen Protokollablauf für routinemäßige Hochdurchsatz-Laborabläufe anzupassen, können mehrere Modifikationen und Fehlerbehebungsstrategien umgesetzt werden. Zunächst können die Volumina der Extraktionslösung vergrößert werden, insbesondere bei der Vorbereitung größerer Chargen von QC-Proben. Dabei ist jedoch zu beachten, dass eine Erhöhung des Extraktionsvolumens die Probe zwangsläufig verdünnt und somit die Intensität verringern kann, es sei denn, das anschließende Rekonstitutionsvolumen wird entsprechend angepasst. Außerdem kann die Zusammensetzung des Rekonstitutionsmittels für die Flüssigkeitschromatographie optimiert werden, um dem initialen Gradienten der mobilen Phase bestimmter Instrumentenkonfigurationen besser zu entsprechen.
Die Hauptbeschränkung dieses Protokolls liegt in der geringen Probenmenge. Da eine einzelne 20 µL-Probe für die Analyse auf zwei verschiedenen Systemen aufgeteilt wird, können Verbindungen mit niedriger Konzentration unterhalb der Nachweisgrenze des weniger empfindlichen Instruments liegen. Dennoch wird dieser Nachteil durch den Probensammelkomfort, den BµS bietet, und die umfassendere chemische Abdeckung, die durch komplementäre Methoden ermöglicht wird, aufgewogen. Außerdem könnte der Verdampfungsschritt des Protokolls theoretisch zum Verlust flüchtiger Verbindungen führen, dessen tatsächliche Auswirkung auf flüchtige Substanzen jedoch bisher nicht bewertet wurde. Dennoch überwiegen die praktischen Vorteile, da die Verdampfung für die Derivatisierung der Probe unerlässlich ist und eine Rekonstitution in kleinerem Volumen ermöglicht, wodurch die LC-Empfindlichkeit erhöht wird. Obwohl frühere Studien die nicht gezielte Analyse von Mikroproben behandelt haben7,11,12,13,15,17,18,19,20,27, stellt dieses Protokoll nach Kenntnis der Autoren den ersten vollständigen Arbeitsablauf zur Analyse von volumetrischen absorptiven Mikroprobenentnahmesystemen (VAMS) mittels LC- und GC-MS-Analyse aus einer einzigen Extraktion dar.
Darüber hinaus würden die Ergebnisse durch die Bewertung zusätzlicher Kenngrößen weiter gestärkt. Zunächst würde die Validierung der Ergebnisse mittels eines Vergleichs zwischen mehreren Laboratorien, bei dem exakt dasselbe zweiplattformbasierte Protokoll verwendet wird, die Robustheit der Methode bestätigen und die Leistungsfähigkeit an verschiedenen LC-MS- und GC-MS-Geräten bewerten. Außerdem wurde in der vorliegenden Studie die Variabilität zwischen verschiedenen Bedienern während der Probenvorbereitung oder Probenentnahme nicht untersucht. Schließlich stellen weitere Analysen zu den Auswirkungen der Lagerung auf die Probenechtheit sowie zum Hämatokrit-Effekt zentrale Bereiche dar, in denen die derzeitige Untersuchung erweitert werden könnte. Da bei der ungerichteten Analyse die Breite der abgedeckten Metabolite und relative Vergleiche zwischen den Proben im Vordergrund stehen, beeinträchtigen individuelle Unterschiede bei spezifischen Metaboliten aus unterschiedlichen chemischen Klassen die Gültigkeit der Daten nicht. Hämatokrit- und Lagerungseffekte sollten daher unter diesem Aspekt untersucht werden. Solche Daten sind bislang selten, abgesehen von einer Studie von Volani et al. (2023), die zeigte, dass VAMS-Geräte bei −80 °C über einen Zeitraum von 6 Monaten stabil bleiben24.
Offenlegungen
Die Autoren haben keine miteinander im Wettbewerb stehenden Interessen zu beanstanden, die für den Inhalt dieses Artikels relevant sind.
Danksagungen
Diese Arbeit wurde durch die HUMAN-HORIZON-MSCA-2021-DN-01 unterstützt. Das Projekt wurde von der Europäischen Union im Rahmen von Horizon 2020, Marie Curie Actions, mit der Fördernummer 101073062 finanziert. Die Autoren danken Dominiki Gallou für ihre Unterstützung während der Videoproduktion.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1,5-mL-Glaskolben | Lab-Lösungen | ACSV0902A | Wird zum Übertragen und Verdampfen der GC-Fraktion, zur Durchführung von Derivatisierungsreaktionen sowie zur abschließenden GC-Injektion verwendet. |
| Acetonitril (AcN) | VWR BDA Chemicals | BDH92497.320 | LC-MS-Reinheit. Wurde als Bestandteil des Extraktionsmittels evaluiert. |
| D27-Myristinsäure | Sigma Aldrich | 366889 | Zur Überwachung der Extraktionsausbeute und analytischen Leistung dem Methanol-Extraktionsmittel zugesetzt. |
| DBS-5 Kapillarsäule (5 % Phenyl-methyl-polysiloxan) | Agilent Technologies | 122-5332UI | Kapillarsäule der Gaschromatographie, installiert im GC-Ofen für die GC-MS-Analyse. |
| Eppendorf Concentrator plus | Eppendorf | 5,3E+09 | Wird verwendet, um Probenüberstände vor der Lagerung oder Wiederaufnahme/Derivatisierung bis zur Trockne einzudampfen. |
| Standardmischung für Fettsäuremethylester | Sigma Aldrich | SMB00937-1ML | Wird zur Ermittlung der Retentionsindizes der Metaboliten für die GC-Annotierung verwendet. |
| Ameisensäure | VWR BDA Chemicals | PI85178 | LC-MS-Reinheit. Wird als 0,1%ige Zusatzsubstanz in die mobilen Phasen A und B für die RP-LC-MS verwendet. |
| HSS T3 C18 Säule (100 mm x 2,1 mm, 1.7 µm) | Waters Corporation | 1,9E+08 | Umkehrphasen-Flüssigkeitschromatographiesäule, die im Säulnoven für die RP-LC-MS/MS-Analyse installiert ist. |
| Isopropanol | Chem-Lab | CL00.0926.2500 | LC-MS-Reinheit. Bestandteil der Dichtungsspüllösung (H2O: Isopropanol 80:20 v/v |
| Labfilm | Parafilm | PM-996 | Zum Umwickeln und Bedecken der Vials während der Lagerung bei -80°C um die Aufnahme von Feuchtigkeit zu vermeiden. |
| Methanol (MeOH) | VWR BDA Chemicals | AA47192-K2 | LC-MS- oder GC-MS-Reinheit. Wird zur Optimierung des Extraktionsmittels, zur Herstellung des internen Standards und für mobile Phasen verwendet. |
| Methoxyaminhydrochlorid | Sigma Aldrich | 89803 | Wird zur Herstellung des Methoxyaminierungsreagenz (40 mg/mL in Pyridin) verwendet, um Keton-/Carbonylgruppen zu schützen. |
| Mikro-Einsätze | Lab-Lösungen | ACIV300IC | Wird verwendet, um die Lösung vor der Injektion aufzubewahren. |
| Mitra-Blutmikrosampling (BµS) Geräte 20 µL | Neoteryx / Trajan Scientific and Medical | 200004 | Volumetrische absorbierende Mikroprobenahmetipps (VAMS) aus polymerem Material zur genauen Gewinnung von Blutproben geringer Volumina. |
| N-Methyl-N-(trimethylsilyl)trifluoracetamid (MSTFA) | Restek | 35601 | Silylierungsreagenz, das verwendet wird, um die Polarität und Siedepunkte von Analyten zu verringern, indem es mit sauren Protonen reagiert. |
| Ofen | Heraleus | 8,1E+09 | Wird für Derivatisierungsreaktionen verwendet: Methoxyaminierung bei 30°C 90 min und Trimethylsilylierung bei 37°C für 30 min. |
| Pentadecan | Sigma Aldrich | K2015R | Bei 6,25 mg/L hergestellt. Vor der endgültigen Übertragung in die GC-Vials jeder Probe zugesetzt, um die Injektionsqualität zu überprüfen. |
| Pro-Research-Kühlzentrifuge | Centurion Scientific Lab | CL00.1688.2500 | Kühlbar bis auf 4°C und Geschwindigkeiten von bis zu 10.000 × g erreicht. |
| Pyridin | Sigma Aldrich | 23053 | Wasserfreie Qualität. Lösungsmittel zur Auflösung von Methoxyaminhydrochlorid für den ersten Derivatisierungsschritt. |
| Rundboden-Mikrozentrifugenröhrchen | FL Medical | TS-88530 | Wird zum Abtrennen und Aufbewahren der VAMS-Spitze während der Rehydratisierung, Extraktion und Zentrifugation verwendet. |
| Trimethylchlorsilan (TMCS) | Alfa Aesar | N/V | Derivatisierungskatalysator. 1 % (v/v) zum MSTFA zugegeben. |
| Pinzette | N/A | N/V | Wird verwendet, um die VAMS-Spitzen vorsichtig aus den Röhrchen zu entfernen. Muss zwischen den Proben mit Methanol gereinigt werden. |
| Ultrapure Water (H2O) | Hydrolab Demineralisierer (Straszyn, Polen) | N/V | 18,2 MΩ·cm spezifischer Widerstand. Wird zur Wiederbefeuchtung der Spitzen, für Extraktionsgemische und mobile Phase A verwendet. |
| Ultraschallbad Sonorex Digitec DT | Bandelin | N/V* | In Verbindung mit einem Eisbad als 10-minütige Extraktionsalternative anstelle einer 30- bis 60-minütigen Rütteltischbehandlung verwendet. |
| Einweg-Lanzette mit Kontaktaktivierung (Eindringtiefe 1,5 mm) | [Firma — Bitte bestätigen Sie] | [Katalognummer # — bitte bestätigen] | Wird verwendet, um den Fingerstich für die kapillare Blutentnahme durchzuführen (Schritt 1.3). |
| Ethanol-Lösung (70 %) | [Firma — bitte bestätigen] | [Katalognummer # — Bitte bestätigen Sie] | Wird verwendet, um die Fingerspitze vor der Probenentnahme zu desinfizieren (Schritt 1.2). |
| LC-QTOF-MS-System (Bruker Elute LC gekoppelt an ein Quadrupol-Time-of-Flight-Massenspektrometer) | Bruker | [Katalog # — bitte bestätigen] | Umgekehrte Phasen-LC-MS-System, verwendet für RP-LC-MS-Analyse (Abschnitt 5); zuvor direkt im Diskussionstext ohne Eintrag in der Materialtabelle benannt. |
| GC-MS-System (Bruker EVOQ-456) | Bruker | [Katalognummer # — bitte bestätigen] | System der Gaschromatographie-Massenspektrometrie zur Durchführung der GC-MS-Analyse (Abschnitt 6); zuvor direkt im Diskussionstext ohne eine bb, Materialienangabe. |
Referenzen
- Gertsman I, Barshop BA. Promises and pitfalls of untargeted metabolomics. J Inherit Metab Dis. 2018;41(3):355-366.
- Gika H, Theodoridis G, Plumb RS, Wilson ID. Metabolic phenotyping (metabonomics/metabolomics) by liquid chromatography-mass spectrometry. In: Fanali S, Chankvetadze B, Haddad PR, Poole CF, Riekkola ML, editors. Liquid Chromatography. 3rd ed. Amsterdam: Elsevier; 2023. p. 403-429.
- Bossi E, et al. Revolutionizing blood collection: innovations, applications, and the potential of microsampling technologies for monitoring metabolites and lipids. Metabolites. 2024;14(1):46.
- Nys G, Kok MGM, Servais AC, Fillet M. Beyond dried blood spot: current microsampling techniques in the context of biomedical applications. TrAC Trends Anal Chem. 2017;97:326-332.
- Londhe V, Rajadhyaksha M. Opportunities and obstacles for microsampling techniques in bioanalysis: special focus on DBS and VAMS. J Pharm Biomed Anal. 2020;182:113102.
- Denniff P, Spooner N. Volumetric absorptive microsampling: a dried sample collection technique for quantitative bioanalysis. Anal Chem. 2014;86(16):8489-8495.
- de Sá e Silva DM, et al. Volumetric absorptive microsampling in the analysis of endogenous metabolites. Metabolites. 2023;13(10):1038.
- Thaitumu M, Gkanali V, Theodoridis G, Gika H. Connecting the dots: bridging microsamples and conventional blood matrices in metabolic biomarker analysis. Anal Sci Adv. 2025;6(2):e70044.
- Chiu HH, et al. A comparative study of plasma and dried blood spot metabolomics and its application to diabetes mellitus. Clin Chim Acta. 2024;552:117655.
- Tobin NH, et al. Comparison of dried blood spot and plasma sampling for untargeted metabolomics. Metabolomics. 2021;17(7):62.
- Cala MP, Meesters RJW. Comparative study on microsampling techniques in metabolic fingerprinting studies applying gas chromatography-MS analysis. Bioanalysis. 2017;9(17):1329-1340.
- Shen X, et al. Multi-omics microsampling for the profiling of lifestyle-associated changes in health. Nat Biomed Eng. 2024;8(1):11-29.
- Volani C, et al. VAMS-based blood capillary sampling for mass spectrometry-based human metabolomics studies. Metabolites. 2023;13(2):146.
- Drolet J, et al. Integrated metabolomics assessment of human dried blood spots and urine strips. Metabolites. 2017;7(3):35.
- Petrick LM, et al. Effects of storage temperature and time on metabolite profiles measured in dried blood spots, dried blood microsamplers, and plasma. Sci Total Environ. 2024;912:169383.
- Kong ST, Lim SH, Ching J, Ho PCL. GC-MS uncovers unique metabolic markers of drug-resistant epilepsy in capillary but not venous dried blood spots. J Pharm Biomed Anal. 2025;253:116561.
- Londoño-Osorio S, et al. Integrating blood microsampling devices with CE-MS for untargeted analysis of polar metabolomics. Microchem J. 2025;218:115278.
- Avella D, et al. An LC-MS untargeted metabolomic comparison between three blood microsampling devices, whole blood, and plasma. Metabolomics. 2026;22(3):89.
- Couacault P, Witting M. RPLC- and HILIC-based non-targeted metabolomics workflow for blood microsamples. Metabolomics. 2026;22(2):23.
- Londoño-Osorio S, et al. Deep insights into microsampling technologies for global lipidomic profiling of human whole blood using high-throughput LC-MS. Microchem J. 2025;213:113760.
- Thaitumu MN, et al. LC-MS-based global metabolic profiles of alternative blood specimens collected by microsampling. Metabolites. 2025;15(1):62.
- Sumner LW, et al. Proposed minimum reporting standards for chemical analysis. Metabolomics. 2007;3(3):211-221.
- Fiehn O. Metabolomics by gas chromatography-mass spectrometry: combined targeted and untargeted profiling. Curr Protoc Mol Biol. 2016;114(1):30.4.1-30.4.32.
- Volani C, et al. Pre-analytic evaluation of volumetric absorptive microsampling and integration in a mass spectrometry-based metabolomics workflow. Anal Bioanal Chem. 2017;409(26):6263-6276.
- Want EJ, et al. Solvent-dependent metabolite distribution, clustering, and protein extraction for serum profiling with mass spectrometry. Anal Chem. 2006;78(3):743-752.
- Bossi E, et al. Pre-analytic assessment of dried blood and dried plasma spots: integration in mass spectrometry-based metabolomics and lipidomics workflow. Anal Bioanal Chem. 2025;417(9):1791-1805.
- Marques de Sá e Silva D, et al. Toward minimally invasive metabolomics: GC-MS metabolic fingerprints of dried blood microsamples in comparison to plasma. Analyst. 2025;150(24):5445-5456.
- Louail P, et al. rformassspectrometry/Metabonaut: v1.1.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15190305
- Broadhurst D. broadhurstdavid/QC-MXP: QC:MXP version 2.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15233092
- Moros G, et al. Investigation of the derivatization conditions for GC-MS metabolomics of biological samples. Bioanalysis. 2017;9(1):53-65.
- Ioannidis M, et al. Analytical workflow for comprehensive blood metabolomics analysis by GC-MS: application to children with ventilator-associated pneumonia. J Chromatogr A. 2025;1753:465924.
- Kirwan JA, et al. Quality assurance and quality control reporting in untargeted metabolic phenotyping: mQACC recommendations for analytical quality management. Metabolomics. 2022;18(9):70.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar