Diese Übersicht fasst klinische und translationsmedizinische Belege zu neueren Fortschritten in der pathologischen Klassifizierung und Behandlung von intrakraniellen Chordomen zusammen, einschließlich chirurgischer Zugangswege, Strahlentherapie und zielgerichteter Therapien.
Übersichtsartikel
Neue Fortschritte in der pathologischen Klassifikation und Behandlung des intrakraniellen Chordoms
In diesem Artikel
Zusammenfassung
Zusammenfassung
Chordom ist ein seltenes bösartiges Knochentumor mit einer jährlichen Inzidenz von etwa 0,08 pro 100.000 Personen gemäß der Surveillance, Epidemiology, and End Results (SEER)-Datenbank, und intrakranielle Chordome machen ungefähr ein Drittel aller Chordomfälle aus. Die Seltenheit hat das Verständnis der Erkrankung begrenzt, insbesondere seltener pathologischer Subtypen, und es besteht kein universeller Konsens hinsichtlich der pathologischen Klassifizierung und optimaler Behandlungsstrategien. Intrakranielle Chordome zeichnen sich außerdem durch die Schwierigkeit einer kompletten makroskopischen Resektion, Resistenz gegenüber herkömmlicher Strahlentherapie und Chemotherapie sowie eine hohe Rezidivrate aus, was die klinische Behandlung erschwert. Diese narrative Übersichtsarbeit fasst klinische Studien und translationsmedizinische Forschung zur pathologischen Klassifizierung und Behandlung des intrakraniellen Chordoms zusammen, mit Schwerpunkt auf chirurgischen Zugängen, Strahlentherapie und zielgerichteten Therapien. Eine genauere Charakterisierung pathologischer Subtypen zusammen mit Fortschritten in der neuroendoskopischen Chirurgie, Protonentherapie, Kohlenstoff-Ionen-Strahlentherapie und molekular zielgerichteten Behandlungen hat die verfügbaren Ansätze zur Klassifizierung und Behandlung der Erkrankung erweitert. Die Bewertung dieser Entwicklungen bietet einen aktualisierten Überblick über aktuelle Strategien und verbleibende Herausforderungen bei der Diagnose und Behandlung des intrakraniellen Chordoms.
Einleitung
Chordom ist ein seltenes, lokal aggressives bösartiges Knochentumor, das aus Resten notochordalen Gewebes hervorgeht. Laut der Surveillance, Epidemiology, and End Results (SEER)-Datenbank beträgt die jährliche Inzidenz etwa 0,08 pro 100.000 Personen und macht 1 %–4 % der primären bösartigen Knochentumore aus1,2. Chordome treten vorwiegend im Achsenskelett auf, einschließlich Clivus, Wirbelsäule und sakrokokzygealem Bereich. Intrakranielle Chordome machen etwa 27 %–42 % aller Chordome aus und sind im Allgemeinen langsam wachsende Tumore mit seltener Metastasierung1,3,4,5,6,7. Aufgrund der Resistenz gegenüber herkömmlicher Strahlentherapie und Chemotherapie sowie der Schwierigkeit, eine vollständige chirurgische Resektion zu erreichen, liegt die Rezidivrate jedoch bei etwa 30 %–51 %8,9,10,11,12,13,14,15.
Chordome werden pathologisch in drei Subtypen klassifiziert: konventionelles oder klassisches Chordom, schlecht differenziertes Chordom und dedifferenziertes Chordom. Das konventionelle Chordom ist mit einer relativ günstigen Prognose verbunden und wird in erster Linie durch eine vollständige chirurgische Resektion behandelt, sofern dies machbar ist. Im Gegensatz dazu zeigen schlecht differenzierte und dedifferenzierte Chordome ein aggressiveres Wachstumsverhalten und schlechtere klinische Ergebnisse und erfordern möglicherweise eine multimodale Therapie, einschließlich Chirurgie, Strahlentherapie und zielgerichteter Therapie. Die pathologische Klassifizierung spielt daher eine wichtige Rolle bei der Auswahl der Behandlung und dem klinischen Management. Dieser Übersichtsartikel beleuchtet aktuelle Fortschritte in der pathologischen Charakterisierung und Behandlung intrakranieller Chordome, wobei der Schwerpunkt auf dem Zusammenhang zwischen pathologischem Subtyp und therapeutischer Strategie liegt.
Überprüfung und Perspektive
1. Klassifikation
- Konventionelles/klassisches Chordom
Konventionelles Chordom ist die häufigste pathologische Subtyp16,17Mikroskopisch besteht der Tumor hauptsächlich aus epitheloiden Zellen, die in einer myxoiden Matrix eingebettet sind und in Lobuli angeordnet sind, die durch faserige Septen getrennt werden.11Diese epitheloiden Zellen enthalten charakteristischerweise vakuumartige Zytoblasten und werden als physaliphore oder vakuumartige Zellen bezeichnet, ein Merkmal, das erstmals 1857 vom deutschen Pathologen Rudolf Virchow beschrieben wurde.18Bestimmte Chordome weisen sowohl eine vakuoletierte Zytomorphologie als auch eine hyaline knorpelige Matrix auf und sind histologisch chondrosarkomähnlich; diese Tumoren werden als chondroide Chordome bezeichnet.6,19Chondroider Chordom wurde früher als eigenständiger pathologischer Subtyp klassifiziert, ist jedoch in der neuesten Klassifikation der Knochen- und Weichteiletumoren der Weltgesundheitsorganisation (WHO) dem konventionellen Chordom zugeordnet. Obwohl frühere Studien eine günstigere Prognose für den chondroiden Chordom im Vergleich zum konventionellen Chordom nahelegten, deuten neuere Untersuchungen auf minimale prognostische Unterschiede zwischen beiden hin.20,21,22,23Histologisch kann ein gut differenziertes konventionelles Chordom einem benignen Notochordzell-Tumor (BNCT) ähneln, der eine günstigere Prognose aufweist und in der Regel keinen chirurgischen Eingriff erfordert, weshalb eine sorgfältige Differenzierung wichtig ist. Das konventionelle Chordom weist unter den drei Chordom-Subtypen die günstigste Prognose auf, mit einer medianen Gesamtüberlebenszeit von 4–7 Jahren und einer 10-Jahres-Überlebensrate von etwa 40–60 %.12. - Schlecht differenziertes Chordom
Ein schlecht differenziertes Chordom ist eine äußerst seltene Subtyp. In den 1980er und 1990er Jahren berichteten Sibley, Coffin und Kollegen über maligne Tumoren an der Schädelbasis bei Kindern, die die charakteristischen vakuumartigen Zellen eines Chordoms fehlten, jedoch immunhistochemische Merkmale aufwiesen, die mit einem Chordom vereinbar waren, einschließlich Positivität für Zytokeratin, Vimentin und das S-100-Protein24,25. Daraufhin blieb die Klassifizierung als eigenständiger pathologischer Subtyp über einen langen Zeitraum umstritten, und in der Literatur wurden heterogene Begriffe wie zellreiches Chordom und atypisches Chordom verwendet.24,25,26,27,28,29Das schlecht differenzierte Chordom wurde erstmals offiziell als eigenständiger Subtyp in der WHO-Klassifikation von Weichteil- und Knochentumoren von 2020 anerkannt. Mikroskopisch zeigen die Tumorzellen rhabdoiden und signet-ring-artigen Zelltyp, weisen die charakteristischen vakuumartigen Zellen des konventionellen Chordoms nicht auf und zeigen selten eine muzinöse Matrix.30,31,32Dieses Subtyp ist mit einer deutlich schlechteren Prognose verbunden als das konventionelle Chordom. In einer Studie von Hoch et al. verstarben 5 von 6 Patienten mit schlecht differenziertem Chordom, was einer Letalitätsrate von 83 % entspricht; 2 Patienten entwickelten Lungenmetastasen, und der einzige überlebende Patient entwickelte eine Metastase in einem zervikalen Lymphknoten.33Die durchschnittliche Gesamtüberlebenszeit wurde mit etwa 9–53 Monaten angegeben.32,34,35. - Dedifferenziertes Chordom
Dedifferenziertes Chordom ist ein weiterer seltener pathologischer Subtyp, der vorwiegend Erwachsene betrifft. Histopathologisch zeichnen sich diese Tumoren durch eine biphasische Morphologie aus, bei der klassische vakuoletierte Chordomzellen neben einem hochgradigen, aus spindel- oder pleomorphen Zellen bestehenden Sarkomkomponenten vorkommen. Beide Komponenten weisen klare Grenzen auf, zeigen jedoch gleichzeitig Übergangsbereiche, die den Übergang von chordomatöser zu sarkomatoser Differenzierung veranschaulichen.36Immunhistochemisch ähnelt der konventionelle Anteil dem konventionellen Chordom, während der Sarkom-Anteil einen Verlust der Brachyury-Expression aufweist und negativ für Zytokeratin ist.37. Heffelfinger et al. bezeichnete diese Sarkom-Transformation als „Differenzierungsrückgang“ und späteren Studien übernahmen üblicherweise den Begriff „differenzierungsrückgängig gegangenes Chordom“6,38,39,40Begriffe wie „sarcomatoider Chordom“ und „anaplastischer Chordom“ wurden ebenfalls verwendet. Da „anaplastischer Chordom“ in einigen Studien für schlecht differenzierte Chordome stand, wird von der weiteren Verwendung dieser überlappenden Begriffe abgeraten.41Das dedifferenzierte Chordom zeigt das aggressivste klinische Verhalten und die schlechteste Prognose unter den Chordom-Subtypen, wobei die mediane Gesamtüberlebenszeit nach Diagnosestellung in der Regel weniger als 24 Monate beträgt.38,42.
2. Immunhistochemie und molekulare Biologie
Das Brachyury-Gen gehört zur T-Box-(TBX-)Genfamilie, und das codierte Protein ist wichtig für die Entwicklung der Chorda dorsalis43,44,45. Die Expression von Brachyury ist stark auf die embryonale Chorda dorsalis und das Chordom beschränkt und bietet daher eine hohe Sensitivität und Spezifität als diagnostischer Marker22,43,45,46. Brachyury ist deshalb ein wichtiger immunhistochemischer Marker zur Unterscheidung des Chordoms von anderen Tumoren. Seine Expression liefert zudem molekulare Hinweise auf den notochordalen Ursprung des Chordoms. Einige Studien haben darauf hingewiesen, dass Brachyury-negative Chordome mit einer schlechteren Prognose verbunden sind als Brachyury-positive Tumore46. Diese Assoziation wurde jedoch bisher nur in einer begrenzten Anzahl von Studien berichtet und bedarf weiterer Validierung.
SWI/SNF-verwandtes, matrixassoziiertes, aktinabhängiges Chromatin-Remodeling-Protein, Subfamilie B, Mitglied 1 (SMARCB1) ist eine zentrale Komponente des Switch/Sucrose-Non-Fermentable (SWI/SNF)-Chromatin-Remodeling-Komplexes. Der Verlust dieses Tumorsuppressorgens ist stark mit der Entstehung von atypischen teratoiden und rabdoiden Tumoren assoziiert34,47. SMARCB1 wird im Allgemeinen in Chordom-Subtypen, mit Ausnahme des schlecht differenzierten Chordoms, exprimiert und kann daher dabei helfen, das schlecht differenzierte Chordom von anderen Subtypen zu unterscheiden34,48. Chordome exprimieren charakteristischerweise Zytokeratin, und die meisten exprimieren auch epitheliales Membranantigen (EMA) und das S100-Protein21,46,49,50. Diese immunhistochemischen Marker helfen dabei, Chordome von anderen Tumoren abzugrenzen. Die pathologischen Subtypen und immunhistochemischen Merkmale des Chordoms sind in Tabelle 1 zusammengefasst.
| Typ | Bevölkerung mit hohem Risiko | Pathologische Merkmale | Immunhistochemie/Molekularbiologie | Prognose |
| Konventioneller Chordom | Erwachsene | Vakuolisierte Zellen sind vorhanden | Positiv für Brachyury, Zytokeratin, S100-Protein und SMARCB1 | Die günstigste unter den drei Subtypen |
| Schlecht differenzierter Chordom | Kinder und Jugendliche | Fehlen charakteristischer vakuolisierter Zellen | Verlust von SMARCB1 | Intermediär |
| Dedifferenzierter Chordom | Erwachsene | Enthält sowohl vakuolisierte Chordomzellen als auch einen hochgradigen, sarkomartigen Anteil | Der konventionelle Anteil ähnelt dem konventionellen Chordom; der dedifferenzierte Anteil zeigt Verlust von Brachyury und ist negativ für Zytokeratin | Schlecht |
Tabelle 1: Pathologische Subtypen und immunhistochemische Merkmale des Chordoms. Zusammenfassung der pathologischen Subtypen des Chordoms und ihrer wichtigsten immunhistochemischen Merkmale. SMARCB1, SWI/SNF-related, matrix-associated, actin-dependent regulator of chromatin, subfamily B, member 1.
3. Therapie
- Chirurgische Therapie
Die chirurgische Resektion bleibt die primäre Behandlungsmodalität für intrakranielle Chordome. Intrakranielle Chordome entstehen häufig im Clivus, wo kritische neuronale und vaskuläre Strukturen eine vollständige Tumorentfernung technisch anspruchsvoll machen. Der Resektionsumfang ist ein wichtiger prognostischer Faktor51. Daher bleibt eine maximale sichere Resektion ein zentrales Ziel des chirurgischen Vorgehens.
Chirurgische Zugangswege können grob in anterior, lateral und posterior unterteilt werden52,53,54. Daten aus dem Beijing Tiantan Hospital zeigen, dass etwa 60 % der intrakraniellen Chordome im oberen Drittel des Clivus entstehen55. Viele intrakranielle Chordome können daher über einen ventralen transnasalen transsphenoidalen Zugang erreicht werden, wodurch die Tumorentfernung unter Schonung der umgebenden anatomischen Strukturen ermöglicht wird. Die transsphenoidale Chirurgie kann entweder endoskopisch assistiert oder mikroskopisch assistiert durchgeführt werden. Eine systematische Übersichtsarbeit von Komotar et al. analysierte die Ergebnisse bei 766 Patienten mit intrakraniellem Chordom und berichtete eine höhere Rate an kompletter makroskopischer Resektion (GTR) bei endoskopischer endonasaler Chirurgie (EES) im Vergleich zur herkömmlichen offenen Chirurgie (61,0 % vs. 48,1 %)56. Die berichteten Inzidenzen von Nervenverletzungen, Liquorleckagen und Meningitis nach EES betrugen 1,3 %, 5,0 % bzw. 0,9 %, verglichen mit 24,2 %, 10,7 % und 5,9 % nach offener Chirurgie56. Die Sterblichkeits- und Rezidivraten waren in den EES-Kohorten ebenfalls niedriger als in den Kohorten der offenen Chirurgie (4,7 % vs. 21,6 % und 16,8 % vs. 40 %)56. Für Pneumonie, Sepsis, Diabetes insipidus, Wundinfektionen oder Hydrozephalus wurden keine statistisch signifikanten Unterschiede berichtet56. Freie Fetttransplantate können bei der Reparatur von Duraldefekten helfen, Liquorleckagen reduzieren und eine physische Barriere entlang der Duraldefekte bilden55.
Die Grenzen der EES hängen hauptsächlich von der Tumorlokalisation, dem Ausmaß der Infiltration und der Tumorgröße ab. Obwohl Chordome häufiger im oberen und mittleren Clivus lokalisiert sind, entstehen etwa ein Drittel im unteren Clivus9,55. Der untere Clivus liegt am distalen Ende des transsphenoidalen Zugangs, was eine vollständige Resektion erschweren kann. Bei Chordomen des unteren Clivus wurden höhere Raten an Tumorrest und Rezidiven nach der Operation berichtet als bei Tumoren des oberen und mittleren Clivus8. In solchen Fällen kann ein weit-lateraler Zugang in Betracht gezogen werden. Auch die Tumorinfiltration beeinflusst die Wahl des Zugangs. Wenn sich ein Tumor beidseitig über den Clivus hinaus erstreckt, kann der über einen endoskopischen Zugang verfügbare Operationsraum und Sichtfeld begrenzt sein. Daher wurden alternative Zugänge beschrieben. Eine orbitofrontale Kraniotomie wird bei Tumoren empfohlen, die lateral zum Sehnerv verlaufen, während weit-laterale oder posteriore transpetrosale Zugänge bei Tumoren in Betracht gezogen werden können, die lateral zur Arteria carotis verlaufen57. Die Tumorgröße ist ein weiterer wichtiger Faktor. Chordome mit einem Durchmesser von mehr als 4 cm oder einem Volumen von über 80 cm3 können schwierig vollständig mittels EES allein reseziert werden und erfordern möglicherweise kombinierte chirurgische Zugänge58.
EES ist daher eine wichtige chirurgische Option für Chordome des oberen und mittleren Clivus. Bei Tumoren im unteren Clivus, bei übermäßiger Tumorgröße oder bei ausgedehnter beidseitiger Invasion sollte der chirurgische Zugang individuell anhand der anatomischen und biologischen Merkmale angepasst werden. Die Evidenz zum Vergleich chirurgischer Zugänge bleibt durch die Seltenheit des Chordoms und das Fehlen großer randomisierter kontrollierter Studien begrenzt. Abgesehen von mehreren Metaanalysen stammt die größte Einzelzentren-Serie aus dem Beijing Tiantan Hospital. Unterschiede zwischen den Studien hinsichtlich der Definitionen des Resektionsumfangs und des Tumorrests erschweren zudem den direkten Vergleich der Ergebnisse. Daher sind größere multizentrische Studien mit standardisierten Outcome-Definitionen erforderlich, um die relativen Vor- und Nachteile verschiedener chirurgischer Zugänge zu klären. - Strahlentherapie
Die konventionelle Strahlentherapie weist bei intrakraniellen Chordomen eine begrenzte Wirksamkeit auf. Die Protonentherapie (PBT) und die Kohlenstoff-Ionen-Strahlentherapie (CIRT) sind mit einer geringeren Rezidivrate und verbesserten Überlebensergebnissen assoziiert23,32. Diese partikelbasierten Verfahren erzeugen eine konzentrierte Energieabgabe am Ende des Strahlenwegs, bekannt als Bragg-Peak, wodurch eine therapeutische Dosis gezielt auf den Tumor abgegeben werden kann, während die Strahlenexposition des umliegenden gesunden Gewebes reduziert wird59,60,61. PBT und CIRT wurden bei Patienten mit spinalen, sakralen und intrakraniellen Chordomen untersucht62,63,64,65,66,67. Eine systematische Übersichtsarbeit und Metaanalyse von Rodrigues et al. berichtete 5-Jahres-Überlebensraten (OS) von 83 % für PBT und 89 % für CIRT sowie 5-Jahres-freie-Überlebensraten (PFS) von 84 % bzw. 81 %67. PBT und CIRT erfordern spezialisierte Einrichtungen und große Teilchenbeschleuniger, was ihre Verfügbarkeit einschränkt. Standardisierte Strahlentherapieprotokolle, einschließlich der Wahl der Modalität und der Dosisverordnung, wurden ebenfalls noch nicht etabliert. Frühere Studien untersuchten häufig extrakranielle Chordompopulationen, während Evidenz speziell für intrakranielle Chordome vergleichsweise begrenzt bleibt67,68,69. Diese Faktoren beschränken weiterhin die breitere Anwendung und den direkten Vergleich der partikelbasierten Strahlentherapieverfahren. - Pharmakotherapie
- Gezielte Therapien
Zu den in Chordomen untersuchten gezielten Therapien gehören Inhibitoren des Plättchen-abgeleiteten Wachstumsfaktor-Rezeptors (PDGFR), des epidermalen Wachstumsfaktor-Rezeptors (EGFR) und des vaskulären endothelialen Wachstumsfaktor-Rezeptors (VEGFR).
Imatinibmesilat ist ein Tyrosinkinase-Inhibitor (TKI), der PDGFR hemmt, und wurde in Chordomen umfassend untersucht70,71. Berichtete Raten für partielle Remission (PR) reichten von 0–5 %, für stabile Krankheit (SD) von 69–74 % und für progrediente Krankheit (PD) von 26–28 %; die mediane PFS betrug etwa 9 Monate, und das OS lag zwischen etwa 30 und 35 Monaten72,73,74. Imatinib wurde auch in Kombination mit Inhibitoren des mammalian target of rapamycin (mTOR), wie Everolimus oder Sirolimus, sowie mit Cyclophosphamid untersucht75,76,77. Dasatinib, ein weiterer PDGFR-Inhibitor, wurde ebenfalls in Chordomen evaluiert. In einer Phase-2-Studie mit 32 Patienten betrug die mediane PFS 6,3 Monate, die 2-Jahres- und 5-Jahres-OS-Raten betrugen 43 % bzw. 18 %78.
Zu den in Chordomen untersuchten EGFR-Inhibitoren gehören Erlotinib, Lapatinib und Cetuximab. Die klinische Evidenz für Erlotinib bleibt begrenzt. In einer Studie mit fünf Patienten, die Erlotinib-Monotherapie erhielten und nach den Response Evaluation Criteria in Solid Tumors (RECIST) bewertet wurden, erreichte ein Patient PR und vier SD74. Erlotinib wurde auch in Kombination mit Cetuximab, Linsitinib und anderen Wirkstoffen untersucht79,80,81,82,83,84. Eine Phase-II-Studie von Stacchiotti et al. evaluierte Lapatinib-Monotherapie und berichtete PR-, SD- und PD-Raten von 40 %, 50 % bzw. 10 %, mit einer medianen PFS von 8 Monaten und einer medianen OS von 25 Monaten85. Cetuximab, Gefitinib und andere EGFR-Inhibitoren wurden ebenfalls bei Chordomen beschrieben, obwohl die verfügbare Evidenz begrenzt bleibt und weitere Untersuchungen erforderlich sind86,87.
Sorafenib ist ein TKI, der VEGFR und PDGFR hemmt88,89. In einer Phase-2-Studie mit 27 Patienten betrug die PR-Rate 4 %, die 6-Monats-PFS-Rate 85,35 %, die 6-Monats-OS-Rate 100 %, die 9-Monats-PFS-Rate etwa 73 % und die 12-Monats-OS-Rate etwa 86,5 %89. Eine weitere klinische Studie berichtete PR-, SD- und PD-Raten von 9 %, 82 % bzw. 9 %74. Sunitinib und Pazopanib sind zusätzliche multizieltrichtige TKIs mit ähnlichen pharmakologischen Wirkmechanismen90,91,92. Für Sunitinib wurden berichtete SD- und PD-Raten von 44 % bzw. 56 % angegeben, während bei Pazopanib beide Raten bei 50 % lagen; bei einigen Patienten wurde eine PFS von bis zu 15 Monaten beobachtet93,94.
Insgesamt deuten die verfügbaren Studien auf eine mögliche Krankheitskontrollwirkung von Therapien, die PDGFR, EGFR und VEGFR gezielt hemmen, hin. Die Evidenzbasis bleibt jedoch durch kleine Stichprobenumfänge, Fallberichte und retrospektive Analysen begrenzt. Die größte Phase-2-Studie umfasste 56 Patienten, was die Seltenheit großer systematischer klinischer Studien verdeutlicht. Die meisten Studien untersuchten außerdem fortgeschrittene Chordome, ohne nach pathologischem Subtyp zu stratifizieren. Folglich ist die therapeutische Wirkung dieser Wirkstoffe bei verschiedenen pathologischen Subtypen unzureichend definiert. Ausgewählte Studien, die keine Fallberichte sind, sind in Tabelle 2 zusammengefasst. Zu den in Chordomen untersuchten gezielten Therapien gehören Inhibitoren des Plättchen-abgeleiteten Wachstumsfaktor-Rezeptors (PDGFR), des epidermalen Wachstumsfaktor-Rezeptors (EGFR) und des vaskulären endothelialen Wachstumsfaktor-Rezeptors (VEGFR) (Abbildung 1). - Zytotoxische Wirkstoffe
Camptothecin-basierte Wirkstoffe und alkylierende Agenzien wurden ebenfalls in Chordomen untersucht. Eine Phase-II-Studie mit oralem 9-Nitrocamptothecin bei Patienten mit fortgeschrittenen oder metastasierten Chordomen berichtete eine mediane PFS von 9,9 Wochen, mit 3-Monats- und 6-Monats-PFS-Raten von 47 % bzw. 33 %95. In einer kleinen retrospektiven Serie beschrieben Dhall et al. drei Patienten, die postoperativ mit Cyclophosphamid und Etoposid behandelt wurden; alle blieben während des Langzeit-Follow-ups rezidivfrei, mit einer medianen Nachbeobachtungszeit von 9 Jahren und einem Bereich von 6–13 Jahren96. Ein weiterer Bericht beschrieb eine komplette Remission bei einem pädiatrischen Patienten, der mit Vincristin, Cyclophosphamid und Etoposid behandelt wurde; die MRT zeigte Tumorrückgang nach 3 Monaten und keinen nachweisbaren Tumor nach 12- und 30-monatigem Follow-up97. Anthracycline und Cisplatin wurden ebenfalls berichtet, partielle Remissionen bei einigen Patienten hervorzurufen. Diese Berichte betrafen jedoch überwiegend schlecht differenzierte oder dedifferenzierte Chordome, und die verfügbare Evidenz bleibt begrenzt. - Weitere Wirkstoffe
Palbociclib ist ein Inhibitor der cyclinabhängigen Kinase (CDK). CDKs sind Serin/Threonin-Kinasen, die an der Regulation des Zellzyklus und der Transkription beteiligt sind. Homozygote Deletionen von CDKN2A und CDKN2B wurden bei einer Subgruppe von Chordomen beschrieben und sind mit veränderter CDK-Aktivität und Tumorzellproliferation assoziiert98. Palbociclib wurde in Chordomzelllinien und patientenderivierten Xenotransplantaten untersucht, und eine klinische Phase-2-Studie wurde ebenfalls initiiert99,100,101,102.
Zu den untersuchten immuntherapeutischen Ansätzen gehören Immun-Checkpoint-Inhibitoren, T-Zell-Therapien, monoklonale Antikörper und Impftherapien, die gegen Brachyury gerichtet sind. Die meisten Studien befinden sich noch in einem frühen Stadium, und Evidenz für klinischen Nutzen ist derzeit begrenzt103,104,105,106. Die zugrundeliegenden regulatorischen Mechanismen erfordern ebenfalls weitere Klärung. Diese Ansätze bleiben daher experimentelle therapeutische Strategien für das Chordom.
- Gezielte Therapien
| Ziel | Wirkstoff | Studientyp | Stichprobengröße | PR (%) | SD (%) | PD (%) | PFS | OS |
| PDGFR | Imatinib | Phase 2 | 56 | 2 | 70 | 28 | 9,2 Monate | 35 Monate |
| Imatinib | Retrospektive Fallserie | 46 | 0 | 74 | 26 | 9,9 Monate | 30 Monate | |
| Imatinib | Retrospektive Studie | 62 | 5 | 69 | 26 | NR | NR | |
| Dasatinib | Phase 2 | 32 | NR | NR | NR | 6,3 Monate | NR | |
| EGFR | Erlotinib | Retrospektive Studie | 5 | 20 | 80 | NR | 4 Monate | NR |
| Lapatinib | Phase 2 | 18 | 40 | 50 | 10 | 8 Monate | 25 Monate | |
| VEGFR | Sorafenib | Phase 2 | 27 | 4 | NR* | NR* | 6-Monats-PFS: 85,35 %; 9-Monats-PFS: 73,0 % | 6-Monats-OS: 100 %; 12-Monats-OS: 86,5 % |
| Sorafenib | Retrospektive Studie | 11 | 9 | 82 | 9 | NR | NR | |
| Sunitinib | Phase 2 | 9 | NR | 44 | 56 | NR | NR | |
| Pazopanib | Fallserie | 4 | NR | 50 | 50 | 8,5 Monate | NR | |
| Abkürzungen: PR, Teilweises Ansprechen; SD, Stabile Erkrankung; PD, Progressives Leiden; PFS, Zeit bis zum Fortschreiten der Erkrankung; OS, Gesamtüberleben | ||||||||
| Anmerkung: In der Studie von Bompas et al.89 wurden der mediane PFS und OS nicht beschrieben. Diese Daten beziehen sich auf die PFS-Raten nach 6/9 und 12 Monaten | ||||||||
Tabelle 2: Ausgewählte Studien zu zielgerichteten Therapien beim Chordom. Zusammenfassung ausgewählter Studien zur Bewertung zielgerichteter Therapien beim Chordom, einschließlich Therapieansprechen und Überlebensergebnisse. PR, partielle Remission; SD, stabile Erkrankung; PD, progrediente Erkrankung; PFS, progressionsfreies Überleben; OS, Gesamtüberleben.
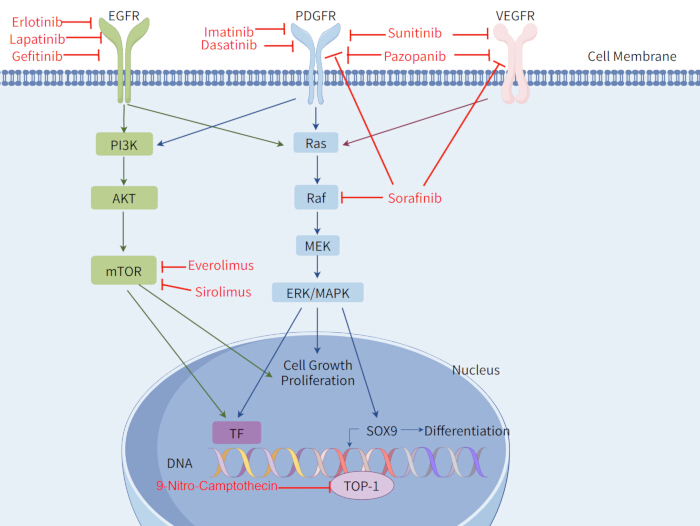
Abbildung 1: Chordomassoziierte therapeutische Zielstrukturen und Signaltransduktionswege. Übersicht über chordomassoziierte therapeutische Zielstrukturen und zugehörige Signaltransduktionswege. EGFR, epidermaler Wachstumsfaktor-Rezeptor; PDGFR, plättchenabgeleiteter Wachstumsfaktor-Rezeptor; VEGFR, vaskulärer endothelialer Wachstumsfaktor-Rezeptor; PI3K, Phosphoinositid-3-Kinase; AKT, Proteinkinase B; mTOR, mammalian target of Rapamycin; Ras, Rat sarcoma; Raf, rapidly accelerated fibrosarcoma; MEK, Mitogen-aktivierte Proteinkinase-Kinase; ERK, extrazelluläre signalregulierte Kinase; MAPK, Mitogen-aktivierte Proteinkinase; TF, Transkriptionsfaktor; SOX9, SRY-Box-Transkriptionsfaktor 9; TOP-1, Topoisomerase I. Erstellt mit FigDraw. Klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Schlussfolgerungen
Fortschritte in der pathologischen Klassifizierung und Behandlung haben das Verständnis und das Management von Chordomen verbessert. Die WHO-Klassifikation aus dem Jahr 2020 hat die Taxonomie des Chordoms verfeinert, indem sie das schlecht differenzierte Chordom als eigenständige Entität anerkannt hat. Die chirurgische Resektion bleibt die Hauptbehandlungsmethode für intrakranielle Chordome. Die endoskopische endonasale Chirurgie hat in Beobachtungsstudien günstige Ergebnisse bei Tumoren gezeigt, die den oberen und mittleren Clivus betreffen, einschließlich höherer Raten an kompletter makroskopischer Resektion und geringerer Rezidivraten. Die verfügbaren Daten stützen sich jedoch hauptsächlich auf retrospektive Studien und zusammengefasste klinische Serien, sodass die Wahl des chirurgischen Zugangs von der Tumorlokalisation, Ausdehnung und Größe abhängen sollte.
Bei inoperablen, residuellen oder rezidivierenden Erkrankungen sind die Protonentherapie und die Kohlenstoff-Ionentherapie wichtige Behandlungsoptionen und haben günstige Ergebnisse hinsichtlich progressionsfreiem und Gesamtüberleben gezeigt. Gezielte Therapien, einschließlich PDGFR-Hemmer und andere molekular gezielte Wirkstoffe, haben ebenfalls eine Wirkung bei fortgeschrittenem Chordom gezeigt, obwohl die unterstützenden Belege weiterhin begrenzt sind. Die Behandlung sollte den pathologischen Subtyp berücksichtigen. Das konventionelle Chordom ist im Allgemeinen mit einer günstigeren Prognose verbunden und wird vor allem chirurgisch behandelt, wobei eine Strahlentherapie je nach klinischer Situation in Betracht gezogen wird. Schlecht differenzierte und dedifferenzierte Chordome weisen ein aggressiveres klinisches Verhalten auf und erfordern oft eine multimodale Therapie, einschließlich Chirurgie, Strahlentherapie und systemischer Therapie.
Es bestehen mehrere Einschränkungen. Chordome sind selten, und viele verfügbare Studien umfassen kleine Patientenkohorten. Standardisierte Chemotherapieschemata, einschließlich Dosis und Behandlungszyklus, wurden bisher nicht etabliert. Direkte Vergleiche zwischen Protonentherapie und Kohlenstoffionenstrahltherapie sind weiterhin begrenzt, und beide Ansätze erfordern spezialisierte Einrichtungen. Studien zur Strahlentherapie und systemischen Behandlung konzentrierten sich zudem hauptsächlich auf fortgeschrittene Erkrankungen, wobei der Nachweis zur Gegenüberstellung der Behandlungsergebnisse zwischen den pathologischen Subtypen begrenzt ist. Weitere klinische Studien sind erforderlich, um die Rolle dieser Therapien bei verschiedenen Chordom-Subtypen zu klären und die Therapienwahl zu verbessern.
Offenlegungen
Es werden keine Interessenkonflikte offengelegt.
Danksagungen
Es wurde keine spezifische Förderung von öffentlichen, kommerziellen oder gemeinnützigen Förderstellen erhalten.
Referenzen
- McMaster ML et al. Chordoma: incidence and survival patterns in the United States, 1973–1995. Cancer Causes Control. 2001;12(1):1-11. doi:10.1023/A:1008947301735.
- Healey JH, Lane JM. Chordoma: a critical review of diagnosis and treatment. Orthop Clin North Am. 1989;20(3):417-426.
- Eriksson B, Gunterberg B, Kindblom LG. Chordoma: a clinicopathologic and prognostic study of a Swedish national series. Acta Orthop Scand. 1981;52(1):49-58. doi:10.3109/17453678108991758.
- Higinbotham NL, Phillips RF, Farr HW, Hustu HO. Chordoma: thirty-five-year study at Memorial Hospital. Cancer. 1967;20(11):1841-1850. doi:10.1002/1097-0142(196711)20:11<1841::AID-CNCR2820201107>3.0.CO;2-2.
- Chambers KJ et al. Incidence and survival patterns of cranial chordoma in the United States. Laryngoscope. 2014;124(5):1097-1102. doi:10.1002/lary.24420.
- Heffelfinger MJ, Dahlin DC, MacCarty CS, Beabout JW. Chordomas and cartilaginous tumors at the skull base. Cancer. 1973;32(2):410-420. doi:10.1002/1097-0142(197308)32:2<410::AID-CNCR2820320219>3.0.CO;2-S.
- Soo MY. Chordoma: review of clinicoradiological features and factors affecting survival. Australas Radiol. 2001;45(4):427-434. doi:10.1046/j.1440-1673.2001.00950.x.
- Jahangiri A et al. Factors predicting recurrence after resection of clival chordoma using variable surgical approaches and radiation modalities. Neurosurgery. 2015;76(2):179–186. doi:10.1227/NEU.0000000000000611.
- Sen C et al. Clival chordomas: clinical management, results, and complications in 71 patients. J Neurosurg. 2010;113(5):1059-1071. doi:10.3171/2009.9.JNS08596.
- Di Maio S, Temkin N, Ramanathan D, Sekhar LN. Current comprehensive management of cranial base chordomas: 10-year meta-analysis of observational studies. J Neurosurg. 2011;115(6):1094-1105. doi:10.3171/2011.7.JNS11355.
- Wasserman JK, Gravel D, Purgina B. Chordoma of the head and neck: a review. Head Neck Pathol. 2018;12(2):261–268. doi:10.1007/s12105-017-0860-8.
- Yamaguchi T, Imada H, Iida S, Szuhai K. Notochordal tumors. Surg Pathol Clin. 2017;10(3):637-656. doi:10.1016/j.path.2017.04.008.
- Colia V, Stacchiotti S. Medical treatment of advanced chordomas. Eur J Cancer. 2017;83:220-228. doi:10.1016/j.ejca.2017.06.038.
- Radaelli S et al. Sacral chordoma: long-term outcome of a large series of patients surgically treated at two reference centers. Spine. 2016;41(12):1049-1057. doi:10.1097/BRS.0000000000001604.
- Fischbein NJ, Kaplan MJ, Holliday RA, Dillon WP. Recurrence of clival chordoma along the surgical pathway. AJNR Am J Neuroradiol. 2000;21(3):578-583.
- Lee IJ, Lee RJ, Fahim DK. Prognostic factors and survival outcome in patients with chordoma in the United States: a population-based analysis. World Neurosurg. 2017;104:346-355. doi:10.1016/j.wneu.2017.04.118.
- Tauziède-Espariat A et al. Prognostic and therapeutic markers in chordomas: a study of 287 tumors. J Neuropathol Exp Neurol. 2016;75(2):111-120. doi:10.1093/jnen/nlv010.
- Sahyouni R, Goshtasbi K, Mahmoodi A, Chen JW. A historical recount of chordoma. J Neurosurg Spine. 2018;28(4):422-428. doi:10.3171/2017.7.SPINE17668.
- Rosenberg AE, Brown GA, Bhan AK, Lee JM. Chondroid chordoma—a variant of chordoma: a morphologic and immunohistochemical study. Am J Clin Pathol. 1994;101(1):36-41. doi:10.1093/ajcp/101.1.36.
- Forsyth PA et al. Intracranial chordomas: a clinicopathological and prognostic study of 51 cases. J Neurosurg. 1993;78(5):741-747. doi:10.3171/jns.1993.78.5.0741.
- Mitchell A et al. Chordoma and chondroid neoplasms of the spheno-occiput: an immunohistochemical study of 41 cases with prognostic and nosologic implications. Cancer. 1993;72(10):2943-2949. doi:10.1002/1097-0142(19931115)72:10<2943::AID-CNCR2820721014>3.0.CO;2-6.
- Vujovic S et al. Brachyury, a crucial regulator of notochordal development, is a novel biomarker for chordomas. J Pathol. 2006;209(2):157-165. doi:10.1002/path.1969.
- Jian BJ et al. Adjuvant radiation therapy and chondroid chordoma subtype are associated with a lower tumor recurrence rate of cranial chordoma. J Neurooncol. 2010;98(1):101-108. doi:10.1007/s11060-009-0068-1.
- Sibley RK, Day DL, Dehner LP, Trueworthy RC. Metastasizing chordoma in early childhood: a pathological and immunohistochemical study with review of the literature. Pediatr Pathol. 1987;7(3):287-301. doi:10.1080/15513818709177131.
- Coffin CM, Swanson PE, Wick MR, Dehner LP. Chordoma in childhood and adolescence: a clinicopathologic analysis of 12 cases. Arch Pathol Lab Med. 1993;117(9):927-933.
- Becker LE, Yates AJ, Hoffman HJ, Norman MG. Intracranial chordoma in infancy: case report. J Neurosurg. 1975;42(3):349-352. doi:10.3171/jns.1975.42.3.0349.
- Wold LE, Laws ER. Cranial chordomas in children and young adults. J Neurosurg. 1983;59(6):1043-1047. doi:10.3171/jns.1983.59.6.1043.
- Borba LA, Al-Mefty O, Mrak RE, Suen J. Cranial chordomas in children and adolescents. J Neurosurg. 1996;84(4):584-591. doi:10.3171/jns.1996.84.4.0584.
- Sassin JF, Chutorian AM. Intracranial chordoma in children. Arch Neurol. 1967;17(1):89-93. doi:10.1001/archneur.1967.00470250093010.
- Tirabosco R, O'Donnell P, Flanagan AM. Notochordal tumors. Surg Pathol Clin. 2021;14(4):619-643. doi:10.1016/j.path.2021.06.006.
- Karpathiou G et al. Chordomas: a review with emphasis on their pathophysiology, pathology, molecular biology, and genetics. Pathol Res Pract. 2020;216(9):153089. doi:10.1016/j.prp.2020.153089.
- Yeter HG, Kosemehmetoglu K, Soylemezoglu F. Poorly differentiated chordoma: review of 53 cases. APMIS. 2019;127(9):607–615. doi:10.1111/apm.12978.
- Hoch BL, Nielsen GP, Liebsch NJ, Rosenberg AE. Base of skull chordomas in children and adolescents: a clinicopathologic study of 73 cases. Am J Surg Pathol. 2006;30(7):811-818. doi:10.1097/01.pas.0000209828.39477.ab.
- Hasselblatt M et al. Poorly differentiated chordoma with SMARCB1/INI1 loss: a distinct molecular entity with dismal prognosis. Acta Neuropathol. 2016;132(1):149-151. doi:10.1007/s00401-016-1574-9.
- Shih AR et al. Clinicopathologic characteristics of poorly differentiated chordoma. Mod Pathol. 2018;31(8):1237-1245. doi:10.1038/s41379-018-0002-1.
- Morimitsu Y, Aoki T, Yokoyama K, Hashimoto H. Sarcomatoid chordoma: chordoma with a massive malignant spindle-cell component. Skeletal Radiol. 2000;29(12):721-725. doi:10.1007/s002560000264.
- Hung YP et al. Dedifferentiated chordoma: clinicopathologic and molecular characteristics with integrative analysis. Am J Surg Pathol. 2020;44(9):1213-1223. doi:10.1097/PAS.0000000000001501.
- Meis JM et al. “Dedifferentiated” chordoma: a clinicopathologic and immunohistochemical study of three cases. Am J Surg Pathol. 1987;11(7):516-525. doi:10.1097/00000478-198707000-00003.
- Smith J, Reuter V, Demas B. Case report 576. Anaplastic sacrococcygeal chordoma (dedifferentiated chordoma). Skeletal Radiol. 1989;18(7):561-564. doi:10.1007/BF00351762.
- Ng WK, Tang V. Crush preparation findings of “sarcomatoid” chordoma of the sacrum: report of a case with histologic, immunohistochemical, and ultrastructural correlation. Diagn Cytopathol. 2001;25(6):406-410. doi:10.1002/dc.10024.
- Chavez JA, Nasir Ud Din, Memon A, Perry A. Anaplastic chordoma with loss of INI1 and brachyury expression in a 2-year-old girl. Clin Neuropathol. 2014;33(6):418-420. doi:10.5414/NP300724.
- Fernandez-Miranda JC et al. Clival chordomas: a pathological, surgical, and radiotherapeutic review. Head Neck. 2014;36(6):892-906. doi:10.1002/hed.23415.
- Miettinen M et al. Nuclear Brachyury expression is consistent in chordoma, common in germ cell tumors and small cell carcinomas, and rare in other carcinomas and sarcomas: an immunohistochemical study of 5229 cases. Am J Surg Pathol. 2015;39(10):1305-1312. doi:10.1097/PAS.0000000000000462.
- Showell C, Binder O, Conlon FL. T-box genes in early embryogenesis. Dev Dyn. 2004;229(1):201-218. doi:10.1002/dvdy.10480.
- Jambhekar NA et al. Revisiting chordoma with brachyury, a “new age” marker: analysis of a validation study on 51 cases. Arch Pathol Lab Med. 2010;134(8):1181-1187. doi:10.5858/2009-0476-OA.1.
- Oakley GJ, Fuhrer K, Seethala RR. Brachyury, SOX-9, and podoplanin, new markers in the skull base chordoma vs chondrosarcoma differential: a tissue microarray-based comparative analysis. Mod Pathol. 2008;21(12):1461-1469. doi:10.1038/modpathol.2008.144.
- Roberts CWM, Leroux MM, Fleming MD, Orkin SH. Highly penetrant, rapid tumorigenesis through conditional inversion of the tumor suppressor gene Snf5. Cancer Cell. 2002;2(5):415-425. doi:10.1016/S1535-6108(02)00185-X.
- Mobley BC et al. Loss of SMARCB1/INI1 expression in poorly differentiated chordomas. Acta Neuropathol. 2010;120(6):745-753. doi:10.1007/s00401-010-0767-x.
- Tirabosco R et al. Brachyury expression in extra-axial skeletal and soft tissue chordomas: a marker that distinguishes chordoma from mixed tumor/myoepithelioma/parachordoma in soft tissue. Am J Surg Pathol. 2008;32(4):572-580. doi:10.1097/PAS.0b013e31815b693a.
- Al-Adnani M, Cannon SR, Flanagan AM. Chordomas do not express CD10 and renal cell carcinoma antigen: an immunohistochemical study. Histopathology. 2005;47(5):535-537. doi:10.1111/j.1365-2559.2005.02131.x.
- Barber SM et al. Chordoma—current understanding and modern treatment paradigms. J Clin Med. 2021;10(5):1054. doi:10.3390/jcm10051054.
- Crumley RL, Gutin PH. Surgical access for clivus chordoma: the University of California, San Francisco, experience. Arch Otolaryngol Head Neck Surg. 1989;115(3):295-300. doi:10.1001/archotol.1989.01860270037011.
- Blevins NH, Jackler RK, Kaplan MJ, Gutin PH. Combined transpetrosal-subtemporal craniotomy for clival tumors with extension into the posterior fossa. Laryngoscope. 1995;105(9):975-982. doi:10.1288/00005537-199509000-00018.
- Bertalanffy H, Seeger W. The dorsolateral, suboccipital, transcondylar approach to the lower clivus and anterior portion of the craniocervical junction. Neurosurgery. 1991;29(6):815-821. doi:10.1097/00006123-199112000-00002.
- Wang L et al. Clinical features and surgical outcomes of patients with skull base chordoma: a retrospective analysis of 238 patients. J Neurosurg. 2017;127(6):1257-1267. doi:10.3171/2016.9.JNS16559.
- Komotar RJ et al. The endoscope-assisted ventral approach compared with open microscope-assisted surgery for clival chordomas. World Neurosurg. 2011;76(3-4):318-327. doi:10.1016/j.wneu.2011.02.026.
- Koutourousiou M et al. Endoscopic endonasal approach for resection of cranial base chordomas: outcomes and learning curve. Neurosurgery. 2012;71(3):614-625. doi:10.1227/NEU.0b013e31825ea3e0.
- Fraser JF et al. Endoscopic endonasal transclival resection of chordomas: operative technique, clinical outcome, and review of the literature. J Neurosurg. 2010;112(5):1061-1069. doi:10.3171/2009.7.JNS081504.
- Yaniv D et al. Skull base chordomas: review of current treatment paradigms. World J Otorhinolaryngol Head Neck Surg. 2020;6(2):125-131. doi:10.1016/j.wjorl.2020.01.008.
- Konieczkowski DJ, DeLaney TF, Yamada Y. Radiation strategies for spine chordoma: proton beam, carbon ions, and stereotactic body radiation therapy. Neurosurg Clin N Am. 2020;31(2):263-288. doi:10.1016/j.nec.2019.12.002.
- Wu S et al. Carbon ion radiotherapy for patients with extracranial chordoma or chondrosarcoma: initial experience from Shanghai Proton and Heavy Ion Center. J Cancer. 2019;10(15):3315-3322. doi:10.7150/jca.29667.
- Mima M et al. Particle therapy using carbon ions or protons as a definitive therapy for patients with primary sacral chordoma. Br J Radiol. 2014;87(1033):20130512. doi:10.1259/bjr.20130512.
- Uhl M et al. Carbon ion beam treatment in patients with primary and recurrent sacrococcygeal chordoma. Strahlenther Onkol. 2015;191(7):597-603. doi:10.1007/s00066-015-0825-3.
- Imai R et al. Carbon ion radiation therapy for unresectable sacral chordoma: an analysis of 188 cases. Int J Radiat Oncol Biol Phys. 2016;95(1):322-327. doi:10.1016/j.ijrobp.2016.02.012.
- Fuchs B et al. Operative management of sacral chordoma. J Bone Joint Surg Am. 2005;87(10):2211-2216. doi:10.2106/JBJS.D.02693.
- Stacchiotti S et al. Chordoma of the mobile spine and sacrum: a retrospective analysis of a series of patients surgically treated at two referral centers. Ann Surg Oncol. 2010;17(1):211-219. doi:10.1245/s10434-009-0740-x.
- Rodrigues ACLF et al. Proton beam and carbon ion radiotherapy in skull base chordoma: a systematic review, meta-analysis and meta-regression with trial sequential analysis. Neurosurg Rev. 2024;47(1):893. doi:10.1007/s10143-024-03117-1.
- Potter GM et al. Skull base chordoma and chondrosarcoma: neuroradiologist's guide to diagnosis, surgical management, and proton beam therapy. Radiographics. 2024;44(10):e240036. doi:10.1148/rg.240036.
- Gersey ZC et al. A refined treatment strategy for skull base chordoma: a protocol and management algorithm. Neurosurg Rev. 2025;48(1):729. doi:10.1007/s10143-025-03869-4.
- Tamborini E et al. Molecular and biochemical analyses of platelet-derived growth factor receptor B, PDGFRA, and KIT receptors in chordomas. Clin Cancer Res. 2006;12(23):6920-6928. doi:10.1158/1078-0432.CCR-06-1584.
- Zeinali M et al. Systematic review of novel target therapies and clinical trials in chordoma. Clin Neurol Neurosurg. 2025;259:109222. doi:10.1016/j.clineuro.2025.109222.
- Hindi N et al. Imatinib in advanced chordoma: a retrospective case series analysis. Eur J Cancer. 2015;51(17):2609-2614. doi:10.1016/j.ejca.2015.07.038.
- Stacchiotti S et al. Phase II study of imatinib in advanced chordoma. J Clin Oncol. 2012;30(9):914-920. doi:10.1200/JCO.2011.35.3656.
- Lebellec L et al. Advanced chordoma treated by first-line molecular targeted therapies: outcomes and prognostic factors. A retrospective study of the French Sarcoma Group (GSF/GETO) and the Association des Neuro-Oncologues d'Expression Française (ANOCEF). Eur J Cancer. 2017;79:119-128. doi:10.1016/j.ejca.2017.03.037.
- Stacchiotti S et al. Imatinib and everolimus in patients with progressing advanced chordoma: a phase 2 clinical study. Cancer. 2018;124(20):4056-4063. doi:10.1002/cncr.31685.
- Stacchiotti S et al. Response to imatinib plus sirolimus in advanced chordoma. Ann Oncol. 2009;20(11):1886-1894. doi:10.1093/annonc/mdp210.
- Adenis A et al. A dose-escalating phase I of imatinib mesylate with fixed dose of metronomic cyclophosphamide in targeted solid tumours. Br J Cancer. 2013;109(10):2574-2578. doi:10.1038/bjc.2013.648.
- Schuetze SM et al. Phase 2 study of dasatinib in patients with alveolar soft part sarcoma, chondrosarcoma, chordoma, epithelioid sarcoma, or solitary fibrous tumor. Cancer. 2017;123(1):90-97. doi:10.1002/cncr.30379.
- Singhal N, Kotasek D, Parnis FX. Response to erlotinib in a patient with treatment refractory chordoma. Anticancer Drugs. 2009;20(10):953-955. doi:10.1097/CAD.0b013e328330c7f0.
- Launay SG et al. Efficacy of epidermal growth factor receptor targeting in advanced chordoma: case report and literature review. BMC Cancer. 2011;11:423. doi:10.1186/1471-2407-11-423.
- Houessinon A et al. Sustained response of a clivus chordoma to erlotinib after imatinib failure. Case Rep Oncol. 2015;8(1):25-29. doi:10.1159/000371843.
- Macaulay VM et al. Phase I dose-escalation study of linsitinib (OSI-906) and erlotinib in patients with advanced solid tumors. Clin Cancer Res. 2016;22(12):2897-2907. doi:10.1158/1078-0432.CCR-15-2218.
- Migliorini D et al. First report of clinical responses to immunotherapy in 3 relapsing cases of chordoma after failure of standard therapies. Oncoimmunology. 2017;6(8):e1338235. doi:10.1080/2162402X.2017.1338235.
- Asklund T et al. Durable stabilization of three chordoma cases by bevacizumab and erlotinib. Acta Oncol. 2014;53(7):980-984. doi:10.3109/0284186X.2013.878472.
- Stacchiotti S et al. Phase II study on lapatinib in advanced EGFR-positive chordoma. Ann Oncol. 2013;24(7):1931-1936. doi:10.1093/annonc/mdt117.
- Hof H, Welzel T, Debus J. Effectiveness of cetuximab/gefitinib in the therapy of a sacral chordoma. Onkologie. 2006;29(12):572-574. doi:10.1159/000096283.
- Lindèn O, Stenberg L, Kjellén E. Regression of cervical spinal cord compression in a patient with chordoma following treatment with cetuximab and gefitinib. Acta Oncol. 2009;48(1):158-159. doi:10.1080/02841860802266672.
- Wilhelm SM et al. BAY 43-9006 exhibits broad spectrum oral antitumor activity and targets the RAF/MEK/ERK pathway and receptor tyrosine kinases involved in tumor progression and angiogenesis. Cancer Res. 2004;64(19):7099-7109. doi:10.1158/0008-5472.CAN-04-1443.
- Bompas E et al. Sorafenib in patients with locally advanced and metastatic chordomas: a phase II trial of the French Sarcoma Group (GSF/GETO). Ann Oncol. 2015;26(10):2168-2173. doi:10.1093/annonc/mdv300.
- Chow LQM, Eckhardt SG. Sunitinib: from rational design to clinical efficacy. J Clin Oncol. 2007;25(7):884–896. doi:10.1200/JCO.2006.06.3602.
- Chellappan DK et al. The role of pazopanib on tumour angiogenesis and in the management of cancers: a review. Biomed Pharmacother. 2017;96:768-781. doi:10.1016/j.biopha.2017.10.058.
- Meng T et al. Molecular targeted therapy in the treatment of chordoma: a systematic review. Front Oncol. 2019;9:30. doi:10.3389/fonc.2019.00030.
- George S et al. Multicenter phase II trial of sunitinib in the treatment of nongastrointestinal stromal tumor sarcomas. J Clin Oncol. 2009;27(19):3154-3160. doi:10.1200/JCO.2008.20.9890.
- Lipplaa A, Dijkstra S, Gelderblom H. Efficacy of pazopanib and sunitinib in advanced axial chordoma: a single reference centre case series. Clin Sarcoma Res. 2016;6:19. doi:10.1186/s13569-016-0059-x.
- Chugh R et al. Phase II study of 9-nitro-camptothecin in patients with advanced chordoma or soft tissue sarcoma. J Clin Oncol. 2005;23(15):3597-3604. doi:10.1200/JCO.2005.02.170.
- Dhall G et al. The role of chemotherapy in pediatric clival chordomas. J Neurooncol. 2011;103(3):657-662. doi:10.1007/s11060-010-0441-0.
- Al-Rahawan MM, Siebert JD, Mitchell CS, Smith SD. Durable complete response to chemotherapy in an infant with a clival chordoma. Pediatr Blood Cancer. 2012;59(2):323-325. doi:10.1002/pbc.23297.
- Martinez Moreno M et al. Shedding light on emerging therapeutic targets for chordoma. Expert Opin Ther Targets. 2023;27(8):705-713. doi:10.1080/14728222.2023.2248382.
- Von Witzleben A et al. Preclinical characterization of novel chordoma cell systems and their targeting by pharmacological inhibitors of the CDK4/6 cell-cycle pathway. Cancer Res. 2015;75(18):3823-3831. doi:10.1158/0008-5472.CAN-14-3270.
- Liu T et al. CDK4 expression in chordoma: a potential therapeutic target. J Orthop Res. 2018;36(6):1581-1589. doi:10.1002/jor.23819.
- Passeri T et al. In vivo efficacy assessment of the CDK4/6 inhibitor palbociclib and the PLK1 inhibitor volasertib in human chordoma xenografts. Front Oncol. 2022;12:960720. doi:10.3389/fonc.2022.960720.
- Sharifnia T et al. Small-molecule targeting of brachyury transcription factor addiction in chordoma. Nat Med. 2019;25(2):292-300. doi:10.1038/s41591-018-0312-3.
- Godinez C et al. Combinatorial therapies for epigenetic, immunotherapeutic, and genetic targeting of chordoma. J Neurooncol. 2025;172(2):307-315. doi:10.1007/s11060-024-04920-y.
- Heery CR et al. Phase I trial of a yeast-based therapeutic cancer vaccine (GI-6301) targeting the transcription factor Brachyury. Cancer Immunol Res. 2015;3(11):1248-1256. doi:10.1158/2326-6066.CIR-15-0119.
- Heery CR et al. Phase I study of a poxviral TRICOM-based vaccine directed against the transcription factor Brachyury. Clin Cancer Res. 2017;23(22):6833-6845. doi:10.1158/1078-0432.CCR-17-1087.
- DeMaria PJ et al. Randomized, double-blind, placebo-controlled phase II study of yeast-Brachyury vaccine (GI-6301) in combination with standard-of-care radiotherapy in locally advanced, unresectable chordoma. Oncologist. 2021;26(5):e847-e858. doi:10.1002/onco.13720.