N6-Methyladenosin (m6A)-bezogene Gene sind bei Brustkrebs dysreguliert, mit begrenztem Zusammenhang mit Methylierung oder Veränderungen der Kopienzahl. Sechs Gene, darunter YTHDF3, waren prognostisch. YTHDF3 ist ein unabhängiger prognostischer Faktor, der an RNA-Stoffwechsel, DNA-Reparatur, Telomerstabilität und Immuninfiltration beteiligt ist. Die Hochregulierung wurde klinisch bestätigt, was weitere Untersuchungen erforderlich macht.
Forschungsartikel
Eine umfassende Analyse der m6A-Regulatoren identifiziert YTHDF3 als vielversprechenden prognostischen Biomarker für Brustkrebs
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Expressionslandschaft und der prognostische Wert der N6-Methyladenosin (m6A)-bezogenen Genen bleiben bei Brustkrebs weitgehend uncharakterisiert. Hier führten wir eine integrative Analyse ihrer Expressionsprofile und klinischer Relevanz durch. Mit Hilfe von Multi-Omics-Datensätzen und experimenteller Validierung führten wir eine systematische Untersuchung von m6A-bezogenen Genen bei Brustkrebs durch. Diese Gene wiesen bei Brustkrebs eine ausgeprägte unterschiedliche Expression auf, doch ihre Korrelation zu molekularen Merkmalen wie Promotormethylierung und Veränderungen der Kopienzahl war begrenzt. Die Univariate Überlebensanalyse zeigte, dass abnormale Expression von RBM15B, METTL16, HNRNPC, YTHDF1, YTHDF3 und IGF2BP1 signifikant mit der Patientenprognose verknüpft war. Die multivariate Cox-Regression identifizierte zudem eine erhöhte YTHDF3-Expression als unabhängigen prognostischen Faktor. Die Analyse des funktionellen Netzwerks zeigte, dass YTHDF3 potenziell nicht nur an der RNA-Verarbeitung und -Stoffwechsel beteiligt ist, sondern auch an DNA-Reparatur, Pri-miRNA-Verarbeitung, Telomerstabilität und Immuninfiltration. Darüber hinaus wurde die Hochregulation von YTHDF3-mRNA in klinischen Brustkrebsproben bestätigt. Zusammen sind m6A-bezogene Gene bei Brustkrebs dysreguliert und korrelieren mit Patientenergebnissen, was ihr Biomarkerpotenzial hervorhebt, wobei YTHDF3 eine eingehende Untersuchung rechtfertigt.
Einleitung
Brustkrebs ist eine hoch heterogene Malignität und ist weltweit die am häufigsten diagnostizierte Krebsart; sie stellt eine der Hauptursachen für krebsbedingte Todesfälle bei Frauen dar, mit schätzungsweise 2,3 Millionen neuen Fällen und über 680.000 Todesfällen im Jahr 2020 1,2. Trotz therapeutischer Fortschritte bleibt eine endgültige Heilung für alle Patienten schwer zu finden, was die Notwendigkeit unterstreicht, molekulare Biomarker für frühzeitige Diagnose und Prognose zu identifizieren.
Abweichende epigenetische Modifikationen sind ein Markenzeichen von Krebs3. Unter den verschiedenen RNA-Modifikationen ist N6-Methyladenosin (m6A) ein epitranskriptomisches Mark, das zunehmend für seine Rolle bei Brustkrebs anerkanntwird. m6A ist eine reversible Modifikation, die überwiegend in den 3'-UTRs von mRNAs von Säugetieren abgelagert wird und von "Schreibern" (Methyltransferasen), "Radiergummin" (Demethylasen) und "Lesern" (bindenden Proteinen)5 orchestriert wird. Neue Evidenz legt eine Verbindung zu m6A-bezogenen Genen in die Entwicklung und Progression von Tumoren6. Die Landschaft der m6A-regulatorischen Faktoren bei Brustkrebs ist jedoch weiterhin schlecht definiert, und umfassende genetische und epigenetische Analysen fehlen.
In dieser Studie identifizierten wir differenziell exprimierte m6A-bezogene Gene im Brustkrebs mithilfe öffentlicher Omics-Datenbanken und experimenteller Validierung. Wir bewerteten ihren klinischen prognostischen Wert weiter und untersuchten zugrundeliegende molekulare Mechanismen durch Überlebensanalysen und Vorhersage regulatorischer Netzwerke.
Protokoll
Genexpressions - und Überlebensdaten
Die Kohortendaten des Cancer Genome Atlas (TCGA), bestehend aus 1.034 Brustkrebstumorproben und 104 normalen angrenzenden Geweben (NATs), wurden aus dem Human Protein Atlas gewonnen, zusammen mit klinischen Informationen für 947Patienten. Diese Daten wurden verwendet, um die mRNA-Expressionsprofile von m6A-bezogenen Genen und deren Zusammenhang mit der Prognose zu analysieren. Zusätzlich nutzten wir das Online-Tool Kaplan-Meier Plotter (KMplotter), das mehrere Brustkrebsdatensätze aggregiert, um den Zusammenhang zwischen YTHDF3-Expression und Überlebensrate8 zu validieren. Um die Expressionsmuster weiter zu validieren, haben wir außerdem Daten von 92 gesunden Brustgeweben aus dem Genotype-Tissue Expression (GTEx)-Projekt über Breast Cancer Gene-Expression Miner v4.7 9,10 aufgenommen. Die Protein- und mRNA-Spiegel von YTHDF3 in verschiedenen Subtypen von Brustkrebs und normalen Geweben wurden von UALCAN analysiert, basierend auf dem Clinical Proteomic Tumor Analysis Consortium (CPTAC) und dem TCGA-Datensatz11.
Genetische und epigenetische Bewertung
Genetische Veränderungen wurden mit cBioPortal untersucht, wobei der Fokus auf den Datensatz für invasiven Brustkrebs (TCGA, Provisional, 1.108 Fälle) lag. Promotormethylierungsdaten wurden von MethHC gewonnen, das 839 Brustkrebsproben und teilweise gepaarte benachbarte normale Kontrollgruppen13 umfasste.
Genregulationsnetzwerk und Analyse der Immuninfiltration
Protein-Protein-Interaktionen wurden mit STRING (Konfidenzwert auf 0,4)14 untersucht. Genannotation und Signalweganreicherung wurden mit Metascape durchgeführt (S. < 0,01, Mindestanzahl 3, Anreicherungsfaktor > 1,5)15. Die Verbindung der YTHDF3-Expression im Brustkrebs mit der Immuninfiltration, einschließlich B-Zellen, CD8+ T-Zellen, CD4+ T-Zellen, Makrophagen, Neutrophilen und dendritischen Zellen (DCs), wurde mit Hilfe der Tumor Immune Estimation Resource (TIMER) analysiert. Das mit der Tumorreinheit normalisierte Genexpression wurde auf dem linken Panel16 dargestellt.
Quantitative Reverse-Transkriptase-Kettenreaktion (qRT-PCR)
Alle Teilnehmer gaben eine schriftliche informierte Einwilligung ab, und die Studie wurde vom Ethikausschuss des Affiliated Hospital of Southwest Medical University genehmigt (Genehmigungsnummer KY2022124) und wurde gemäß den Grundsätzen der Helsinkier Erklärung durchgeführt. Gefrorene Brusttumorproben und abgeglichene benachbarte Nicht-Tumorproben wurden für die vollständige RNA-Extraktion verwendet. Die Konzentration und Reinheit der extrahierten RNA wurden mit einem Spektrophotometer bewertet, und es wurden nur Proben mitA-260/A-280-Verhältnissen von 1,8–2,0 einbezogen. Die RNA-Integrität wurde durch 1,5 % Agarose-Gel-Elektrophorese bestätigt. Erststrang-cDNA wurde dann aus 1 μg Gesamt-RNA in einer 20-μL-Reaktion gemäß den Anweisungen des Herstellers erzeugt. Es wurde eine quantitative Echtzeit-PCR durchgeführt, wobei jede 20-μL-Reaktion 10 μL 2× SYBR Green Mastermix, 0,4 μL Vorwärts- und Rückwärtsprimer (jeweils 10 μM), 2 μL verdünnte cDNA (1:10) und 7,2 μL nukleasefreies Wasser enthielt. qRT-PCR wurde wie zuvor beschriebendurchgeführt 17. Die Primer waren: β-actin-F, GAAGATCAAGATCATTGCTCCT; β-actin-R, TACTCCTGCTTGCTGATCCA; YTHDF3-F, AAAAGACGGGCCTCTTCCTC; YTHDF3-R, TTGGCCGAGTGATTGTTCCA. Die Thermozyklenbedingungen betrugen 95 °C für 3 Minuten, gefolgt von 40 Zyklen mit 95 °C für 10 Sekunden, 55 °C für 20 Sekunden und 72 °C für 20 Sekunden (Fluoreszenzaufnahme bei 72 °C). Eine Schmelzkurvenanalyse (95 °C bis 60 °C, Steigerung 0,5 °C/s) wurde durchgeführt, um die Primer-Spezifität zu bestätigen. Die relative Expression wurde mit der 2−ΔΔCt-Methode berechnet.
Statistische Methode
Ungepaarte t-Tests wurden für Zweigruppenvergleiche verwendet. Die Kaplan-Meier-Überlebensanalyse mit dem Log-Rank-Test und der multivariaten Cox-Regression wurde verwendet, um prognostische Faktoren zu bewerten. Für die qRT-PCR-Validierung wurden gepaarte Proben mit einem zweiseitigen gepaarten Student's t-Test auf ΔCt-Werten verglichen. Für Abbildung 1 wurden paarweise Vergleiche mit dem Dunnett-Tukey-Kramer-Test durchgeführt. P < 0,05 wurde als statistisch signifikant angesehen.
Ergebnisse
Differenzielle mRNA-Expression von m6A-bezogenen Genen bei Brustkrebs
Die Analyse der TCGA- und GTEx-Daten (1.034 Tumore, 104 NATs, 92 gesunde Gewebe) zeigte, dass die meisten m6A-bezogenen Gene differenziell exprimiert wurden (Abbildung 1). Im Vergleich zu gesunden Brustgeweben waren 10 Gene signifikant hochreguliert: KIAA1429, RBM15, RBM15B, HNRNPC, YTHDF1, YTHDF2, YTHDF3, IGF2BP1, IGF2BP3 und ALKBH5 (alle P < 0,0001, außer RBM15 P < 0,001). Acht Gene wurden herunterreguliert: WTAP, METTL3, METTL14, HNRNPA2B1, YTHDC1, YTHDC2, IGF2BP2 und FTO (P < 0,05 bis P < 0,0001). METTL16 und eIF3A zeigten keinen signifikanten Unterschied. Beim Vergleich von Tumoren mit NATs wurde HNRNPA2B1 hochreguliert, während YTHDF3, eIF3A und ALKBH5 herunterreguliert waren; RBM15, RBM15B und YTHDF2 zeigten keinen Unterschied (Abbildung 1). Die Verwendung von NATs als Kontrollgruppen wurde hinterfragt, was möglicherweise die Diskrepanzen mit gesunden Gewebevergleichen erklärt18,19. Interessanterweise wurde im CPTAC-Datensatz im Vergleich zu normalen Geweben ein Trend zu einer höheren YTHDF3-Proteinhäufigkeit in allen Brustkrebs-Subtypen beobachtet (P < 0,0001). Darüber hinaus wurde eine signifikant höhere mRNA-Expression von YTHDF3 nur in luminalen Subtypen von Brustkrebs im Vergleich zu normalen Geweben beobachtet (P = 0,004, < 0,01) (Ergänzende Abbildung S1). Insgesamt ist eine erhebliche Dysregulation der m6A-bezogenen Gene bei Brustkrebs erkennbar.
Promotormethylierung und Genamplifikation von m6A-bezogenen Genen bei Brustkrebs
Die DNA-Methylierung spielt eine wichtige Rolle bei der epigenetischen Regulation der Gentranskription, und die Promotor-Hypermethylierung hemmt die mRNA-Expression20. Die MethHC-Analyse zeigte signifikante Promoter-Methylierungsunterschiede nur für IGF2BP1, IGF2BP2 und IGF2BP3 bei Tumoren im Vergleich zu Kontrollgruppen (P < 0,005). Die Downregulation der IGF2BP2 mRNA kann teilweise auf ihre Hypermethylierung zurückzuführen sein. cBioPortal-Analyse zeigte, dass WTAP und ALKBH5 eine mRNA-Downregulation aufwiesen, während KIAA1429 (VIRMA), YTHDF1, YTHDF3 und IGF2BP1 eine mit ihrer Upregulation assoziierte Genamplifikation aufwiesen (ergänzende Abbildung S2, ergänzende Abbildung S3 und ergänzende Abbildung S4). Diese Ergebnisse deuten darauf hin, dass die mRNA-Werte von m6A-bezogenen Genen nicht überwiegend durch Promotormethylierung oder Genamplifikation bestimmt werden.
Überlebensanalyse von m6A-bezogenen Genen bei Brustkrebs
Die Überlebensanalyse von 947 Patienten zeigte, dass eine niedrige RBM15B-Expression und eine hohe Expression von METTL16, HNRNPC, YTHDF1, YTHDF3 und IGF2BP1 signifikant mit einer verringerten Gesamtüberlebensrate korreliert waren (Abbildung 2 und Abbildung 3). Die multivariate Cox-Regression, Anpassung für Alter, Stadium und Rasse, bestätigte, dass die Hochregulierung von YTHDF3 ein unabhängiger Prädiktor für ein schlechtes Gesamtüberleben ist (HR: 1,024, 95%-KI: 1,003–1,046, P = 0,024) (Tabelle 1). Zur externen Validierung zeigte die Analyse mit dem Online-Tool KMplotter, dass eine hohe YTHDF3-Expression eine schlechte Krankheitsprognose vorhersagt (ergänzende Abbildung S5). Andere Gene waren unabhängig davon nicht signifikant (Ergänzende Tabelle S1).
Potenzielles molekulares Netzwerk und Immuninfiltration des m6A-bezogenen Gens YTHDF3
Die STRING-Analyse von YTHDF3 (mit begrenzten Interaktoren auf 50) identifizierte ein Netzwerk mit 224 Kanten und signifikanter Anreicherung (P < 1e-16). YTHDF3 ist eng mit METTL3, ALKBH5, WTAP, METTL14 und anderen verbunden (Abbildung 4A). Die Metascape-Anreicherungsanalyse identifizierte 13 signifikante funktionale Cluster (P < 0,01, Mindestanzahl von 3, Anreicherungsfaktor > 1,5; Abbildung 4B). Der am höchsten bewertete Cluster war die mRNA-Stoffwechselregulation (GO1903311, 22 Gene). Weitere krebsrelevante Cluster waren unter anderem DNA-Dealkylationsreparatur (GO0006307), Pri-miRNA-Verarbeitung (GO0031053) und Telomerase-Stabilisierung (GO1904356). Die vollständige Liste der Clusternamen, assoziierten Gene und Anreicherungsstatistiken ist in der ergänzenden Tabelle S2 bereitgestellt. Darüber hinaus zeigten die Ergebnisse signifikante positive Korrelationen zwischen der YTHDF3-Expression und Immunzellen (alle P < 0,01) (Ergänzende Abbildung S6). Daher könnte die Upregulation von YTHDF3 mit mRNA-Stoffwechsel, DNA-Reparatur, Telomererhaltung und Immuninfiltration in Verbindung stehen.
Hochregulierte mRNA-Expression von YTHDF3 bei Brustkrebs
Brustkrebsgewebe und übereinstimmende angrenzende normale Brustgewebe wurden von 20 Patienten gesammelt, die zwischen Juli 2023 und Oktober 2023 in der Abteilung für Brustchirurgie, dem angeschlossenen Krankenhaus der Southwest Medical University, operiert wurden. qRT-PCR-Analyse dieser gepaarten Proben zeigte eine signifikant höhere YTHDF3-mRNA-Expression im Tumorgewebe als in benachbarten normalen Geweben (P = 0,001) (Ergänzende Abbildung S7 und Ergänzungstabelle S3).
Datenverfügbarkeit
Alle in dieser Studie analysierten Datensätze sind in den folgenden Open-Access-Repositorien öffentlich verfügbar. Genexpression und klinische Daten: Brustkrebs-RNA-seq-Expressionsdaten und entsprechende klinische Informationen wurden aus dem Cancer Genome Atlas (TCGA-BRCA) über den Human Protein Atlas (https://www.proteinatlas.org/) gewonnen. Weitere normale Brustgewebeexpressionsdaten wurden aus dem Genotype-Tissue Expression (GTEx)-Projekt (dbGaP-Accession phs000424.v8.p2) mit Breast Cancer Gene-Expression Miner v4.7 (http://bcgenex.ico.unicancer.fr/) gewonnen. Die Überlebensvalidierung erfolgte mit dem Kaplan-Meier-Plotter (https://kmplot.com). Protein- und mRNA-Expressionsdaten wurden über UALCAN (http://ualcan.path.uab.edu/) gewonnen. Genetische Veränderungen: Somatische Mutations- und Kopienzahl-Veränderungsdaten für den Datensatz für invasiven Brustkrebs (TCGA, Provisional, 1108 Proben) wurden über cBioPortal (https://www.cbioportal.org/) abgerufen. DNA-Promotormethylierung: Methylierungsdaten wurden aus MethHC (http://methhc.mbc.nctu.edu.tw/) gewonnen, das 839 Brustkrebsproben und teilweise gepaarte benachbarte normale Kontrollgruppen enthält. Protein-Protein-Interaktion und Weganreicherung: Die funktionelle Netzwerkanalyse wurde mit STRING v12.0 (https://string-db.org/, Konfidenzwert 0,4) und Metascape (http://metascape.org/) durchgeführt. Die Immuninfiltrationsanalyse wurde mit TIMER (https://cistrome.shinyapps.io/timer/) durchgeführt. Alle zusätzlichen Daten, die den Zahlen zugrunde liegen, sind auf angemessene Anfrage vom korrespondierenden Autor verfügbar.
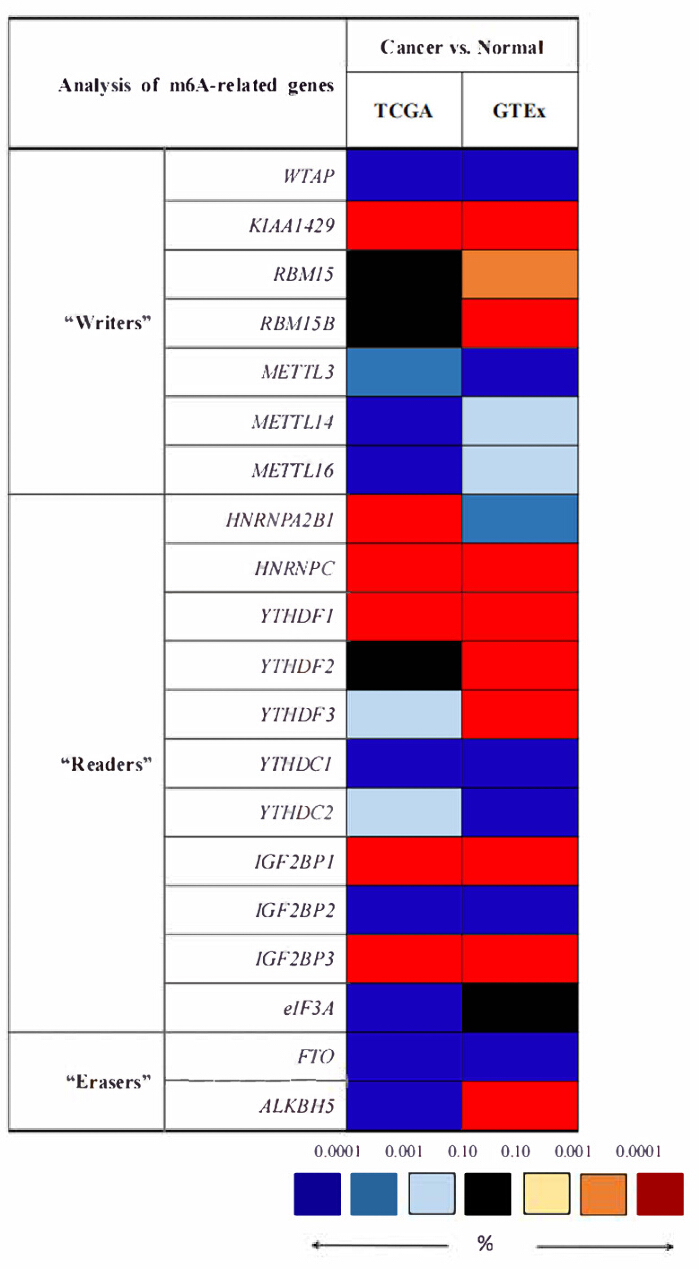
Abbildung 1. Differenzielle mRNA-Expression von N6-Methyladenosin (m6A)-bezogenen Genen bei Brustkrebs. Rot steht für eine Hochregulierung; Blau zeigt eine Downregulation an, Schwarz keinen Unterschied in der Expression und Weiß keine Genexpressionsdaten. Die Farbcodierung spiegelt die statistische Signifikanz wider. Der Dunnett-Tukey-Kramer-Test wurde für paarweise Vergleiche verwendet. Hinweis: "Normal" umfasst den Vergleich zwischen Tumoren und NATs bei TCGA sowie den Vergleich zwischen Tumoren und gesundem Gewebe in GTEx. Abkürzungen: NATs = normale benachbarte Gewebe; TCGA = Der Cancer Genome Atlas; GTEx = Genotyp-Gewebeexpression. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
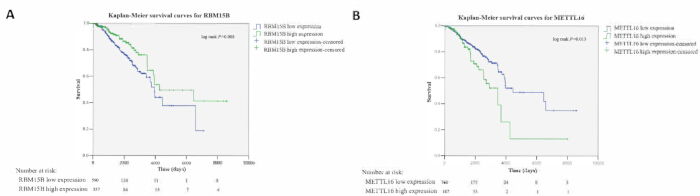
Abbildung 2. Zusammenhang zwischen abweichender mRNA-Expression der m6A-"Schriftsteller" RBM15B und METTL16 und dem Gesamtüberleben bei Brustkrebspatientinnen. (A) Eine niedrige Expression von RBM15B war mit einem kürzeren Gesamtüberleben verbunden (Log-Rank-Test, P = 0,008, <0,01); (B) Eine hohe Expression von METTL16 war mit einer schlechten Prognose assoziiert (Log-Rang-Test, P = 0,013, <0,05). Die Patienten wurden nach dem optimalen Grenzwert in Hoch- und Niedrigausdrucksgruppen eingeteilt. n = 947 (TCGA-BRCA-Kohorte). Die blaue und grüne Kurve repräsentieren jeweils die Gruppen mit niedriger und hoher Expression. Die Einheit der mRNA-Expression war Fragmente pro Kilobase des Transkripts pro Million abgebildete Reads. Abkürzung: TCGA-BRCA = The Cancer Genome Atlas Breast Invasive Carcinom; m6A = N6-Methyladenosin. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
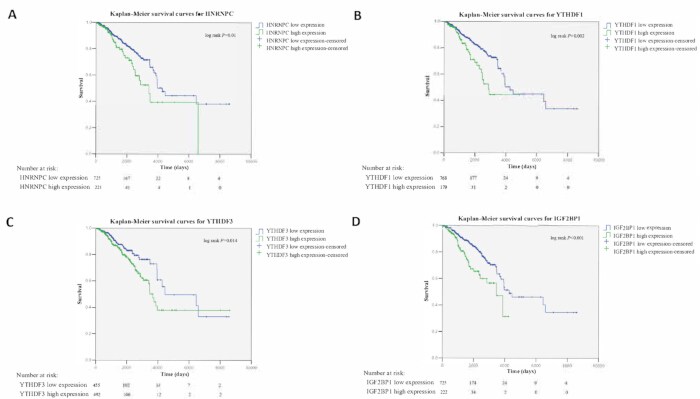
Abbildung 3. Korrelation zwischen aberranter mRNA-Expression der m6A-"Leser" HNRNPC, YTHDF1, YTHDF3 und IGF2BP1 mit der Gesamtüberlebensrate bei Brustkrebspatientinnen. (A) Eine hohe HNRNPC-mRNA-Expression war mit einer verringerten Gesamtüberlebensrate assoziiert (Log-Rank-Test, P = 0,01, <0,05). (B-D) Eine hohe Expression von YTHDF1, YTHDF3 und IGF2BP1 war signifikant mit einer schlechteren Prognose assoziiert (logaritarischer Test, P = 0,002, P = 0,014 bzw. P < 0,001). Die Patienten wurden nach dem optimalen Grenzwert in Hoch- und Niedrigausdrucksgruppen eingeteilt. n = 947 (TCGA-BRCA-Kohorte). Die blaue und grüne Kurve repräsentieren jeweils die Gruppen mit niedriger und hoher Expression. Die Einheit der Gen-mRNA-Expression war Fragmente pro Kilobase des Transkripts pro Million kartierte Reads. Abkürzungen: TCGA-BRCA = The Cancer Genome Atlas Breast Invasive Carcinom; m6A = N6-Methyladenosin. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
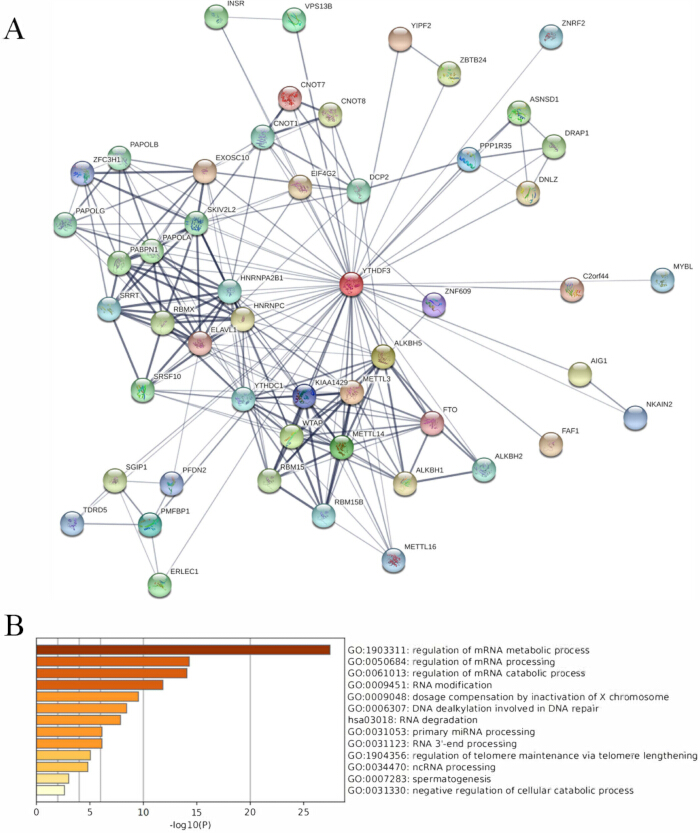
Abbildung 4. Das potenzielle molekulare regulatorische Netzwerk von YTHDF3. (A) Protein-Interaktionsnetzwerk, das durch Abfrage der STRING-Datenbank mit YTHDF3 als Köder erstellt wird (Konfidenzwert ≥ 0,4, maximale Interaktoren = 50). Kantenbreiten geben die Stärke der unterstützenden Beweise an. (B)Die Metascape-Analyse identifizierte 13 signifikante funktionale Cluster (P < 0,01, Mindestanzahl = 3, Anreicherungsfaktor > 1,5). Ontologische Quellen umfassten die Kyoto Encyclopedia of Genes and Genomes Pathways und Gene Ontology Biological Processes. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
| Parameter | HR | 95%-KI | p-Wert |
| YTHDF3 | 1.024 | 1.003-1.046 | 0.024 |
| Alter | 1.036 | 1.023-1.050 | <0,001 |
| Rennen | 1.275 | 0.892-1.821 | 0.182 |
| Bühne | 2.263 | 1.796-2.851 | <0,001 |
Tabelle 1: Ergebnisse der multivariaten Cox-Überlebensregressionsanalyse des m6A-bezogenen Gens YTHDF3. Abkürzungen: HR = Hazard Ratio; 95 % KI = Konfidenzintervall.
Ergänzende Abbildung S1. Die Protein- und mRNA-Spiegel von YTHDF3 in verschiedenen Subtypen von Brustkrebs und normalen Geweben stammen aus den CPTAC- und TCGA-Datensätzen. Die Proteinexpression von YTHDF3 in (A) primären Tumoren und normalen Geweben sowie (B) Brustinvasiven Karzinom-Subtypen. Z-Werte geben die Anzahl der Standardabweichungen vom Medianwert über die Proben hinweg für den entsprechenden Krebstyp an. Die Spektralzahlverhältniswerte von CPTAC log2 wurden zunächst innerhalb jedes Stichprobenprofils und dann über die Proben verteilt. (C) Die mRNA-Expression (RNA-seq, Fragmente pro Kilobase des Transkripts pro Million kartierte Lesungen) von YTHDF3 in verschiedenen Subtypen des brustinvasiven Karzinoms. Abkürzungen: CPTAC = das Klinische Konsortium für proteomische Tumoranalyse; TCGA = Der Cancer Genome Atlas. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Abbildung S2. Promotor-Methylierungsstatus von m6A-bezogenen Genen, abgerufen aus der MethHC-Datenbank. (A) Promotormethylierung von m6A-"Schreibern" bei Brustkrebs und normalen Kontrollen. (B) Promotormethylierung von m6A-"Radiergummin" bei Brustkrebs und normalen Kontrollen. (C) Promotormethylierung von m6A-"Lesern" bei Brustkrebs und normalen Kontrollen. Rot, Brustkrebs; Grün, normale Steuerung. *P < 0,05, **P < 0,005. Abkürzung: m6A = N6-Methyladenosin. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Abbildung S3. Genmutationen und Änderungen der Kopienzahl, analysiert von cBioPortal für m6A-"Schreiber" und "Radiergummis" (TCGA, Provisional, n = 1.108). (A) Änderungen an m6A-"Schriftstellern". (B) Änderungen an m6A-"Radiergummin". Balkendiagramme zeigen die Häufigkeit jeder Veränderungsart an: Fehlsense-Mutationen, Amplifikationen, tiefe Löschungen und mehrere Veränderungen. Nur Gene mit einer Veränderungshäufigkeit ≥ 1 % werden gezeigt. Die Gesamthäufigkeit der Veränderungen pro Gen wird rechts angezeigt. Abkürzungen: TCGA = The Cancer Genome Atlas; m6A = N6-Methyladenosin. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Abbildung S4. Genmutation und Kopienzahl-Veränderungen, analysiert von cBioPortal für m6A-"Leser" (TCGA, Provisional, n = 1.108). Balkendiagramme zeigen die Häufigkeit jeder Veränderungsart an: Fehlsense-Mutationen, Amplifikationen, tiefe Löschungen und mehrere Veränderungen. Nur Gene mit einer Veränderungshäufigkeit ≥ 1 % werden gezeigt. Die Gesamthäufigkeit der Veränderungen pro Gen wird rechts angezeigt. Abkürzungen: TCGA = The Cancer Genome Atlas; m6A = N6-Methyladenosin. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Abbildung S5. Korrelation von YTHDF3 mit dem Überleben von Brustkrebspatientinnen in KMplotter. (A) Eine hohe YTHDF3-mRNA-Expression war mit einer verringerten Gesamtüberlebensrate assoziiert (P = 0,011, <0,05). (B-D) Die hohe Expression von YTHDF3 war signifikant mit einem schlechteren rezidivfreien Überleben, fernem metastasfreiem Überleben und postprogressionärem Überleben verbunden (P = 1,9e-09, P = 0,06 bzw. P = 0,029). Alle P-Werte wurden durch den Log-Rank-Test berechnet. Die Anzahl der gefährdeten Patienten wird unter jedem Diagramm dargestellt. Der optimale Cut-off wurde durch die Auto-Select-Best-Cutoff-Funktion des Werkzeugs bestimmt. Abkürzung: KMplotter = Kaplan-Meier Plotter. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Abbildung S6. Korrelation der YTHDF3-Expression mit der Immuninfiltration bei Brustkrebs. Die YTHDF3-Expression korrelierte positiv mit den Infiltrationsniveaus von B-Zellen, CD4+- T-Zellen, CD8+- T-Zellen, Makrophagen, Neutrophilen und DCs im TIMER-Datensatz. Die Tumorreinheit wurde als Kovariaten in der partiellen Spearman-Korrelationsanalyse verwendet. Abkürzungen: DCs = dendritische Zellen; TIMER = Ressource zur Tumorimmunabschätzung. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Abbildung S7. Quantitative Reverse-Transkriptions-Polymerase-Kettenreaktionsvalidierung der YTHDF3-mRNA-Expression in 20 gepaarten Brustkrebsgeweben und angrenzenden normalen Geweben. Die YTHDF3-mRNA-Spiegel wurden auf β-Aktin normalisiert. Die Daten werden als 2⁻ΔΔCt-Werte präsentiert. Der statistische Vergleich wurde mit einem zweiseitigen gepaarten Studenten-t-Test zu ΔC-t-Werten (P = 0,001) durchgeführt. Abkürzungen: NC = angrenzende, normale Brustgewebe; BrCa = Brustkrebsgewebe. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Tabelle S1. Zusammengefasste Ergebnisse der multivariaten Überlebensanalyse in m6A-bezogenen Genen. Abkürzungen: HR = Hazard Ratio; 95 % KI = Konfidenzintervall. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Tabelle S2. Die Annotations- und Anreicherungsergebnisse von 13 YTHDF3-bezogenen Genen basieren auf Metascape.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Tabelle S3. Klinische Informationen von 20 gepaarten Brustkrebsproben.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Trotz therapeutischer Verbesserungen bleibt eine frühzeitige Diagnose und personalisierte Behandlung von Brustkrebs eine Herausforderung, die die Entdeckung neuartiger molekularer Zieleerfordert 21. Diese Studie integrierte Multi-Omics-Daten, um m6A-bezogene Gene bei Brustkrebs zu charakterisieren. Unsere Ergebnisse zeigen eine weitverbreitete Dysregulation dieser Gene, weitgehend unabhängig von Promotormethylierung oder Genamplifikation, und bringen aberrante Expression mehrerer Gene, insbesondere YTHDF3, mit einer schlechten Prognose in Verbindung. Wir bestätigten zudem die Upregulation von YTHDF3 in klinischen Proben und sagten ihre Beteiligung an krebsbedingten Signalwegen voraus.
m6A-Methylierung wird von einem "Writer"-Komplex installiert, der WTAP, KIAA1429, RBM15, METTL3 und METTL1422 umfasst. Obwohl WTAP bei verschiedenen Malignitäten onkogen ist, impliziert seine Downregulation bei Brustkrebs kontextabhängige Funktionen. KIAA1429 Hochregulierung entspricht ihrer berichteten Rolle bei der Regulierung von CDK1 bei Brustkrebs25. RBM15, bekannt dafür, Hämatopoiese und Sarcome26,27 zu beeinflussen, wurde hochreguliert, während die Hochregulierung von RBM15B mit einem besseren Überleben assoziiert war, was mit seiner positiven Korrelation mit BAP128 übereinstimmt. Die Downregulation von METTL3 wurde trotz Berichten über die Hemmung von let-7g von weiteren29,30 beobachtet. METTL14 Downregulation entspricht ihrer Rolle als Tumorsuppressor mittels m6A-Modifikation31. METTL16 Ausdruck bleibt umstritten und bedarf weitererUntersuchung 29,32.
Bezüglich der "Radiergummi" wurde FTO in unserer Kohorte herunterreguliert, ähnlich wie in einigen TCGA-basierten Studien29, wobei kontrastierende Berichte darauf hindeuten, dass es den Fortschreiten über BNIP333 fördert. ALKBH5 zeigte eine variable Expression je nach Kontrollgruppe und wurde mit der Aufrechterhaltung der Brustkrebs-Stammigkeit unter Hypoxie34,35 in Verbindung gebracht.
Die YTH-domänenenthaltenden "Reader" erkennen m6A sowie HNRNPC und HNRNPA2B136. HNRNPA2B1 wurde entsprechend seiner Rolle bei der STAT3/ERK1/2-Signalisierung37,38 hochreguliert. Die Hochregulation von HNRNPC entspricht ihrer Funktion bei der Regulierung von dsRNA-induzierten Interferon-Antworten39.
YTHDF1 und YTHDF2 spielen eine doppelte Rolle bei verschiedenen Krebsarten40,41. Zunehmende Evidenz impliziert YTHDF3 in onkogene Prozesse: Es fördert das hepatozelluläre Karzinom über EGFR/STAT342, das Glioblastom über EGFR/ATK/ERK/p2143 und die Metastasierung von Gebärmutterhalskrebs durch metabolische Reprogrammierung44. Unsere Studie zeigte eine Hochregulierung von YTHDF1, YTHDF2 und YTHDF3 im Brustkrebs im Vergleich zu gesunden Geweben, wobei die YTHDF3-Hochregulation experimentell weiter validiert wurde. Dies unterstützt die weitere Untersuchung von YTHDF3 bei Brustkrebs. YTHDC1 und YTHDC2 wurden herunterreguliert, obwohl andere Studien ihre prometastatischen Rollen bei Endometrium- und Darmkrebs45,46 berichten.
IGF2BP-Proteine dienen ebenfalls als m6A-Leser47. IGF2BP1 Hochregulierung entspricht ihrer bekannten Rolle bei der Unterstützung des Wachstum von Clonogen48. IGF2BP2 wurde herunterreguliert, möglicherweise aufgrund von Promotormethylierung, im Gegensatz zu Berichten über seine promigratorische Rolle49. IGF2BP3 Hochregulierung entspricht der Förderung der Proliferation durch TRIM2550 und kooperativen Metastasen mit IGF2BP2 bei dreifach-negativem Brustkrebs51. eIF3A, obwohl hier downreguliert, wurde als therapeutisches Ziel52,53 vorgeschlagen. Es wurde berichtet, dass die Zuwächse der Kopienzahl mit YTHDF1 und IGF2BP1 Expression bei anderen Krebsartenkorrelieren 54. Diese Erkenntnisse belegen, dass eine m6A-Dysregulation bei Brustkrebs weit verbreitet ist.
Entscheidend ist, dass wir YTHDF3 als unabhängigen prognostischen Faktor identifiziert haben, was aktuelle Studien bestätigt: 55,56,57,58,59. Andere m6A-Gene wie FTO und IGF2BP3 wurden ebenfalls mit schlechter Prognose und Chemoresistenz bei Brustkrebsin Verbindung gebracht.
Unsere Signalweganreicherung hob die erwarteten Rollen von YTHDF3 im RNA-Metabolismus62 hervor. Bemerkenswerter ist, dass es eine Beteiligung an der DNA-Dealkylationsreparatur durch ALKBH-Familienmitglieder63,64 andeutete. Darüber hinaus deuten Verbindungen zur Pri-miRNA-Verarbeitung durch HNRNPA2B1, SRRT und METTL3 65,66,67,68 sowie zur Telomerase-Stabilisierung über EXOSC10 und DCP2 69 auf mögliche vielschichtige Mechanismen hin. Interessanterweise wurde die YTHDF3-Überexpression mit der Brustkrebs-Hirnmetastase in Verbindung gebracht, indem sie die Translation von ST6GALNAC5 und GJA170 verbessert. Jüngste Studien haben das onkogene Repertoire weiter erweitert: YTHDF3 hat gezeigt, dass es die Glykolyse und Proliferation über die mTOR-HIF1α-LDHA-Achse71 verbessert; die osteolytische Knochenmetastase durch m6A-abhängige Translation von ZEB1 und SMAD572 zu fördern; bei dreifach-negativem Brustkrebs stabilisiert YTHDF3 CENPI-mRNA und treibt die Tumorgenese73 voran; und es erleichtert den epithelial-mesenchymalen Übergang und die Metastasierung, indem eIF4B zur Stimulation der Notch2-Translation74 rekrutiert wird. Konsequent heben neuere Studien das breitere m6A-Regulationsnetzwerk bei Brustkrebs hervor, einschließlich der piR-1170/WTAP-vermittelten Methylierungsreprogrammierung bei Gehirnmetastasen75 und der POP1-abhängigen, YTHDF2-anerkannten Abbau von CDKN1A-mRNA in TNBC76. Diese Studien deuten darauf hin, dass YTHDF3 an verschiedenen bösartigen Prozessen beteiligt sein könnte. Daher könnte YTHDF3 ein vielversprechender prognostischer Biomarker darstellen, obwohl weitere mechanistische Studien zu seiner Rolle beim Wachstum von Brustkrebs, Apoptose und Metastasen unerlässlich sind.
Interessanterweise zeigte die TIMER-Analyse eine allgemein positive Korrelation zwischen der YTHDF3-Expression und den Infiltrationsniveaus mehrerer Immunzell-Subsets bei Brustkrebs. Die biologische Grundlage für diese Beobachtung ist derzeit unbekannt und könnte eine Gesamtveränderung der Tumormikroumgebung bei YTHDF3-hohen Tumoren widerspiegeln. Spezialisierte immungenomische und funktionelle Studien sind erforderlich, um die spezifische Rolle von YTHDF3 bei der Gestaltung der immunen Landschaft von Brustkrebs zu analysieren.
Diese Studie hat mehrere Einschränkungen. Erstens basieren die Analysen hauptsächlich auf öffentlichen Datensätzen; Die Integration von TCGA- und GTEx-Daten kann Batch-Effekte verursachen, bedingt durch Unterschiede in der Sample-Verarbeitung, Sequenzierungsplattformen und Normalisierungspipelines, und die retrospektive Natur dieser Datenbanken bringt inhärente Selektions- und Annotationsverzerrungen mit sich. Zweitens war die klinische Validierungskohorte klein mit begrenzter Nachbeobachtung, und neu entdeckte m6A-bezogene Gene wurden nicht eingeschlossen. Drittens fehlt die unabhängige Kohortenvalidierung des prognostischen Werts von YTHDF3, und die Inkonsistenzen zwischen mRNA- und Proteinexpression bleiben ungeklärt. Zudem fehlen direkte in vivo - und in-vitro-Belege für die biologische Funktion von YTHDF3 bei Brustkrebs, Medikamentensensitivitäts- oder Behandlungs-Wirkungsanalysen wurden nicht durchgeführt, und die spezifischen Mechanismen, durch die YTHDF3 die m6A-Modifikation an seinen nachgelagerten Zielen vermittelt, wurden nicht untersucht. Diese Vorbehalte erfordern eine vorsichtige Auslegung unserer Ergebnisse. Zukünftige prospektive Studien mit standardisierten Protokollen, größeren Stichproben und funktionellen Experimenten sind notwendig, um YTHDF3 als Biomarker zu validieren und seine mechanistische Rolle bei Brustkrebs zu klären.
Abschließend hat diese integrative Analyse m6A-bezogene Gene bei Brustkrebs umfassend untersucht. Während genetische und epigenetische Veränderungen nur begrenzten Einfluss auf die Genexpression hatten, waren die Gene weitgehend dysreguliert und mit der Prognose assoziiert. Unsere Ergebnisse deuten darauf hin, dass YTHDF3 als unabhängiger prognostischer Biomarker dienen könnte, was weitere biologische Untersuchungen zum Brustkrebs rechtfertigt.
Offenlegungen
Die Autoren haben keine Interessenkonflikte zu erklären.
Danksagungen
Diese Arbeit wurde von der Natural Science Foundation der Provinz Sichuan (Fördermittelnummer: 2022NSFSC1425), dem Tumor Special Research Project der Sichuan Medical Association (Fördernummer: 2024HR20), dem Forschungsprojekt Luzhou - Southwest Medical University (Fördernummer: 2024LZXNYDJ051), der Beijing Xisike Clinical Oncology Research Foundation (Fördernummer: Y-SS2025MS-0009) und der Beijing Kechuang Medical Development Foundation (Fördernummer: KC2023-JX-0288-BM74) finanziert.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Breast Cancer Gene-Expression Miner v4.7 | Omics Data Science Unit of Integrated Center for Oncology | http://bcgenex.ico.unicancer.fr/ | Zum Abrufen von GTEx normalen Brustgewebe- Expressionsdaten verwendet; aufgeführt in Methoden/Datenverfügbarkeit |
| cBioPortal | Nicht zutreffend | https://www.cbioportal.org/ | Analyse genetischer Veränderungen und Kopienzahl- Veränderungen; aufgeführt in Methoden/ Datenverfügbarkeit |
| Clinical Proteomic Tumor Analysis Consortium (CPTAC) | Clinical Proteomic Tumor Analysis Consortium | Nicht zutreffend | Proteom-Datensatz verwendet über UALCAN; aufgeführt in Methoden/Daten- Verfügbarkeit |
| Genotype-Tissue Expression (GTEx) Projekt | GTEx Consortium | dbGaP accession phs000424.v8.p2 | Normale Brustgewebe-Expressions- Datenquelle; aufgeführt in Methoden/Daten- Verfügbarkeit |
| Hieff qPCR SYBR Green Master Mix (No Rox) | YEASEN | qPCR Master Mix; aufgeführt in Autoren- Überarbeitung | |
| Hifair III 1st Strand cDNA Synthesis SuperMix für qPCR | YEASEN | Erst-Strang-cDNA-Synthese; aufgeführt in Autoren-Überarbeitung | |
| Kaplan-Meier Plotter (KMplotter) | Nicht zutreffend | https://kmplot.com | Online-Überlebensvalidierungstool; aufgeführt in Methoden/Datenverfügbarkeit |
| Metascape | Unterstützt durch NIH-Grants U19 AI106754 U19 AI135972 R01 DA03373 | http://metascape.org/ | Gen-Annotation und Pathway- Anreicherungsanalyse; aufgeführt in Methoden/Datenverfügbarkeit |
| MethHC | Nicht zutreffend | http://methhc.mbc.nctu.edu.tw/ | DNA-Promotor-Methylierungsdaten/- Ressource; aufgeführt in Methoden/Daten- Verfügbarkeit |
| NanoDrop 2000 Spektrophotometer | Thermo Fisher Scientific | RNA-Konzentration und Reinheits- Messung; aufgeführt in Autoren- Überarbeitung | |
| QuantStudio 7 Flex Echtzeit-PCR- System | Applied Biosystems | Quantitative Echtzeit-PCR; aufgeführt in Autoren-Überarbeitung | |
| SPSS 13.0 | Nicht im Manuskript bereitgestellt | Version 13.0 | Statistische Analysen; aufgeführt in Autoren- Überarbeitung |
| STRING v12.0 | STRING Consortium | https://string-db.org/ | Protein-Protein-Interaktionsnetzwerk- Analyse; Konfidenzwert 0,4; aufgeführt in Abbildung 4/Datenverfügbarkeit |
| The Cancer Genome Atlas (TCGA-BRCA) | The Cancer Genome Atlas | TCGA-BRCA | Genexpression, klinische Daten, genetische Veränderung/Kopienzahl- Datenquellen; aufgeführt in Methoden/ Datenverfügbarkeit |
| The Human Protein Atlas | The Human Protein Atlas | https://www.proteinatlas.org/ | Quelle verwendet, um TCGA Brustkrebs-RNA-Seq-Expression- und klinische Daten zu erhalten; aufgeführt in Methoden/Daten- Verfügbarkeit |
| TIMER | X Shirley Liu Lab | https://cistrome.shinyapps.io/timer/ | Immuninfiltrationsanalyse; aufgeführt in Methoden/Datenverfügbarkeit |
| TRIzol-Reagenz | Invitrogen | RNA-Extraktion; aufgeführt in Autoren- Überarbeitung | |
| UALCAN | The University of Alabama at Birmingham | http://ualcan.path.uab.edu/ | Protein- und mRNA-Expressions- Analyse basierend auf CPTAC und TCGA Daten; aufgeführt in Methoden/Daten- Verfügbarkeit |
Referenzen
- Yeo SK, Guan JL. Breast cancer: multiple subtypes within a tumor? Trends Cancer. 2017;3(11):753-60.
- Sung H et al. Global cancer statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2021;71(3):209-49.
- Bennett RL, Licht JD. Targeting epigenetics in cancer. Annu Rev Pharmacol Toxicol. 2018;58:187-207.
- Wu L et al. Changes of N6-methyladenosine modulators promote breast cancer progression. BMC Cancer. 2019;19(1):326.
- Roignant JY, Soller M. m6A in mRNA: an ancient mechanism for fine-tuning gene expression. Trends Genet. 2017;33(6):380-90.
- Pan Y et al. Multiple functions of m6A RNA methylation in cancer. J Hematol Oncol. 2018;11(1):48.
- Uhlen M et al. Towards a knowledge-based Human Protein Atlas. Nat Biotechnol. 2010;28(12):1248-50.
- Győrffy B. Survival analysis across the entire transcriptome identifies biomarkers with the highest prognostic power in breast cancer. Comput Struct Biotechnol J. 2021;19:4101-9.
- Jézéquel P et al. bc-GenExMiner 4.5: new mining module computes breast cancer differential gene expression analyses. Database (Oxford). 2021;2021:baab007.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369(6509):1318-30.
- Chandrashekar DS et al. UALCAN: an update to the integrated cancer data analysis platform. Neoplasia. 2022;25:18-27.
- Cerami E et al. The cBio cancer genomics portal: an open platform for exploring multidimensional cancer genomics data. Cancer Discov. 2012;2(5):401-4.
- Huang WY et al. MethHC: a database of DNA methylation and gene expression in human cancer. Nucleic Acids Res. 2015;43(Database issue):D856-61.
- Szklarczyk D et al. STRING v10: protein-protein interaction networks, integrated over the tree of life. Nucleic Acids Res. 2015;43(Database issue):D447-52.
- Zhou Y et al. Metascape provides a biologist-oriented resource for the analysis of systems-level datasets. Nat Commun. 2019;10(1):1523.
- Li T et al. TIMER: a web server for comprehensive analysis of tumor-infiltrating immune cells. Cancer Res. 2017;77(21):e108-10.
- Wang Y et al. Zinc finger and SCAN domain-containing 18 suppresses the proliferation, self-renewal, and drug resistance of glioblastoma cells. Heliyon. 2023;9(6):e17000.
- Cancer Genome Atlas Research Network. The Cancer Genome Atlas Pan-Cancer analysis project. Nat Genet. 2013;45(10):1113-20.
- Aran D et al. Comprehensive analysis of normal adjacent to tumor transcriptomes. Nat Commun. 2017;8(1):1077.
- Xiang TX et al. Aberrant promoter CpG methylation and its translational applications in breast cancer. Chin J Cancer. 2013;32(1):12-20.
- Pasculli B, Barbano R, Parrella P. Epigenetics of breast cancer: biology and clinical implication in the era of precision medicine. Semin Cancer Biol. 2018;51:22-35.
- Meyer KD, Jaffrey SR. Rethinking m6A readers, writers, and erasers. Annu Rev Cell Dev Biol. 2017;33:319-42.
- Jo HJ et al. WTAP regulates migration and invasion of cholangiocarcinoma cells. J Gastroenterol. 2013;48(11):1271-82.
- Chen Y et al. WTAP facilitates progression of hepatocellular carcinoma via m6A-HuR-dependent epigenetic silencing of ETS1. Mol Cancer. 2019;18(1):127.
- Qian JY et al. KIAA1429 acts as an oncogenic factor in breast cancer by regulating CDK1 in an N6-methyladenosine-independent manner. Oncogene. 2019;38(33):6123-41.
- Garcia-Dios DA et al. MED12, TERT promoter and RBM15 mutations in primary and recurrent phyllodes tumours. Br J Cancer. 2018;118(2):277-84.
- Hu M, Yang Y, Ji Z, Luo J. RBM15 functions in blood diseases. Curr Cancer Drug Targets. 2016;16(7):579-85.
- Shahriyari L, Abdel-Rahman M, Cebulla C. BAP1 expression is prognostic in breast and uveal melanoma but not colon cancer and is highly positively correlated with RBM15B and USP19. PLoS One. 2019;14(2):e0211507.
- Zhang B et al. Expression and prognostic characteristics of m6A RNA methylation regulators in breast cancer. Front Genet. 2020;11:604597.
- Cai X et al. HBXIP-elevated methyltransferase METTL3 promotes the progression of breast cancer via inhibiting tumor suppressor let-7g. Cancer Lett. 2018;415:11-9.
- Gu C et al. Mettl14 inhibits bladder TIC self-renewal and bladder tumorigenesis through N6-methyladenosine of Notch1. Mol Cancer. 2019;18(1):168.
- Yeon SY et al. Frameshift mutations in repeat sequences of ANK3, HACD4, TCP10L, TP53BP1, MFN1, LCMT2, RNMT, TRMT6, METTL8 and METTL16 genes in colon cancers. Pathol Oncol Res. 2018;24(3):617-22.
- Niu Y et al. RNA N6-methyladenosine demethylase FTO promotes breast tumor progression through inhibiting BNIP3. Mol Cancer. 2019;18(1):46.
- Zhang C et al. Hypoxia-inducible factors regulate pluripotency factor expression by ZNF217- and ALKBH5-mediated modulation of RNA methylation in breast cancer cells. Oncotarget. 2016;7(40):64527-42.
- Zhang C et al. Hypoxia induces the breast cancer stem cell phenotype by HIF-dependent and ALKBH5-mediated m6A-demethylation of NANOG mRNA. Proc Natl Acad Sci U S A. 2016;113(14):E2047-56.
- Liao S, Sun H, Xu C. YTH domain: a family of N6-methyladenosine (m6A) readers. Genomics Proteomics Bioinformatics. 2018;16(2):99-107.
- Alarcón CR et al. HNRNPA2B1 is a mediator of m6A-dependent nuclear RNA processing events. Cell. 2015;162(6):1299-308.
- Hu Y et al. Splicing factor hnRNPA2B1 contributes to tumorigenic potential of breast cancer cells through STAT3 and ERK1/2 signaling pathway. Tumour Biol. 2017;39(3):1010428317694318.
- Wu Y et al. Function of HNRNPC in breast cancer cells by controlling the dsRNA-induced interferon response. EMBO J. 2018;37(23):e99017.
- Nishizawa Y et al. Oncogene c-Myc promotes epitranscriptome m6A reader YTHDF1 expression in colorectal cancer. Oncotarget. 2018;9(7):7476-86.
- Zhong L et al. YTHDF2 suppresses cell proliferation and growth via destabilizing the EGFR mRNA in hepatocellular carcinoma. Cancer Lett. 2019;442:252-61.
- Hu B et al. m6A reader YTHDF3 triggers the progression of hepatocellular carcinoma through the YTHDF3/m6A-EGFR/STAT3 axis and EMT. Mol Carcinog. 2023;62(10):1599-614.
- Lee HH et al. YTHDF3 modulates EGFR/AKT/ERK/p21 signaling axis to promote cancer progression and osimertinib resistance of glioblastoma cells. Anticancer Res. 2023;43(12):5485-98.
- Zhong S et al. The inhibition of YTHDF3/m6A/LRP6 reprograms fatty acid metabolism and suppresses lymph node metastasis in cervical cancer. Int J Biol Sci. 2024;20(3):916-36.
- Zhang B et al. YT521 promotes metastases of endometrial cancer by differential splicing of vascular endothelial growth factor A. Tumour Biol. 2016;37(12):15543-9.
- Tanabe A et al. RNA helicase YTHDC2 promotes cancer metastasis via the enhancement of the efficiency by which HIF-1α mRNA is translated. Cancer Lett. 2016;376(1):34-42.
- Huang H et al. Recognition of RNA N6-methyladenosine by IGF2BP proteins enhances mRNA stability and translation. Nat Cell Biol. 2018;20(3):285-95.
- Fakhraldeen SA et al. Two isoforms of the RNA binding protein, coding region determinant-binding protein (CRD-BP/IGF2BP1), are expressed in breast epithelium and support clonogenic growth of breast tumor cells. J Biol Chem. 2015;290(21):13386-400.
- Li Y, Francia G, Zhang JY. p62/IMP2 stimulates cell migration and reduces cell adhesion in breast cancer. Oncotarget. 2015;6(32):32656-68.
- Wang Z et al. Blockade of miR-3614 maturation by IGF2BP3 increases TRIM25 expression and promotes breast cancer cell proliferation. EBioMedicine. 2019;41:357-69.
- Kim HY, Ha Thi HT, Hong S. IMP2 and IMP3 cooperate to promote the metastasis of triple-negative breast cancer through destabilization of progesterone receptor. Cancer Lett. 2018;415:30-9.
- Meyer KD et al. 5′ UTR m6A promotes cap-independent translation. Cell. 2015;163(4):999-1010.
- Yin JY et al. eIF3a: a new anticancer drug target in the eIF family. Cancer Lett. 2018;412:81-7.
- Bell JL et al. IGF2BP1 harbors prognostic significance by gene gain and diverse expression in neuroblastoma. J Clin Oncol. 2015;33(11):1285-93.
- Liu L et al. N6-methyladenosine-related genomic targets are altered in breast cancer tissue and associated with poor survival. J Cancer. 2019;10(22):5447-59.
- Anita R, Paramasivam A, Priyadharsini JV, Chitra S. The m6A readers YTHDF1 and YTHDF3 aberrations associated with metastasis and predict poor prognosis in breast cancer patients. Am J Cancer Res. 2020;10(8):2546-54.
- Zhao G et al. Gene signatures and cancer-immune phenotypes based on m6A regulators in breast cancer. Front Oncol. 2021;11:756412.
- Demircan T, Yavuz M, Akgul S. m6A pathway regulators are frequently mutated in breast invasive carcinoma and may play an important role in disease pathogenesis. OMICS. 2021;25(10):660-78.
- Lv W et al. Analysis and validation of m6A regulatory network: a novel circBACH2/hsa-miR-944/HNRNPC axis in breast cancer progression. J Transl Med. 2021;19(1):527.
- Ohashi R et al. IMP3 contributes to poor prognosis of patients with metaplastic breast carcinoma: a clinicopathological study. Ann Diagn Pathol. 2017;31:30-5.
- Ohashi R et al. Prognostic value of IMP3 expression as a determinant of chemosensitivity in triple-negative breast cancer. Pathol Res Pract. 2017;213(9):1160-5.
- Chen XY, Zhang J, Zhu JS. The role of m6A RNA methylation in human cancer. Mol Cancer. 2019;18(1):103.
- Drabløs F et al. Alkylation damage in DNA and RNA: repair mechanisms and medical significance. DNA Repair (Amst). 2004;3(11):1389-407.
- Fedeles BI et al. The AlkB family of Fe(II)/α-ketoglutarate-dependent dioxygenases: repairing nucleic acid alkylation damage and beyond. J Biol Chem. 2015;290(34):20734-42.
- Villarroya-Beltri C et al. Sumoylated hnRNPA2B1 controls the sorting of miRNAs into exosomes through binding to specific motifs. Nat Commun. 2013;4:2980.
- Hu X et al. Depletion of Ars2 inhibits cell proliferation and leukemogenesis in acute myeloid leukemia by modulating the miR-6734-3p/p27 axis. Leukemia. 2019;33(5):1090-101.
- Chen Y et al. Ars2 promotes cell proliferation and tumorigenicity in glioblastoma through regulating miR-6798-3p. Sci Rep. 2018;8(1):15602.
- Alarcón CR et al. N6-methyladenosine marks primary microRNAs for processing. Nature. 2015;519(7544):482-5.
- Shukla S et al. Inhibition of telomerase RNA decay rescues telomerase deficiency caused by dyskerin or PARN defects. Nat Struct Mol Biol. 2016;23(4):286-92.
- Chang G et al. YTHDF3 induces the translation of m6A-enriched gene transcripts to promote breast cancer brain metastasis. Cancer Cell. 2020;38(6):857-71.e7.
- Liu Z et al. YTHDF3 mediates the occurrence and development of breast cancer by regulating glycolysis through the mTOR-HIF1α-LDHA axis. J Cell Mol Med. 2026;30(9):e71105.
- Xu L et al. YTHDF3 promotes breast cancer osteolytic bone metastasis by enhancing the translation of ZEB1 and SMAD5. Oncogenesis. 2025;14(1):41.
- Zhang Y, Chen S, Wu Q. The m6A reader YTHDF3 promotes TNBC progression by regulating CENPI stabilization. Front Oncol. 2025;15:1546723.
- Chen H et al. YTHDF3 drives tumor growth and metastasis by recruiting eIF4B to promote Notch2 translation in breast cancer. Cancer Lett. 2025;614:217534.
- Luo Y et al. piR-1170 drives brain metastasis and immune evasion via WTAP-mediated m6A methylation reprogramming in triple-negative breast cancer. Mol Cancer. 2026;25(1):52.
- Zhang C et al. POP1 facilitates proliferation in triple-negative breast cancer via m6A-dependent degradation of CDKN1A mRNA. Research (Wash D C). 2024;7:0472.