Dieses Protokoll beschreibt Methoden zur Untersuchung der Wirkung von Paeoniflorin auf die durch oxidiertes Low-Density-Lipoprotein induzierte Dysfunktion in RAW264.7-Makrophagen, indem der Lipidstoffwechsel, entzündliche Reaktionen, oxidativer Stress, Apoptose und AMP-aktivierte Proteinkinase-vermittelte Signalwege analysiert werden, um mechanistische Studien zur Makrophagendysfunktion zu unterstützen.
Forschungsartikel
Paeoniflorin mildert die durch oxidiertes Low-Density-Lipoprotein induzierte Dysfunktion in RAW264.7-Zellen unter Beteiligung der AMP-aktivierten Proteinkinase
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Diese Studie beschreibt ein Protokoll, das Netzwerkpharmakologie und In-vitro-Experimente kombiniert, um die schützenden Wirkungen von Huangqin Tang (HQT) und einer seiner bioaktiven Komponenten, Paeoniflorin (PF), gegen oxidatives Low-Density-Lipoprotein (ox-LDL)-induzierte Dysfunktion von Makrophagen zu bewerten und die an der AMP-aktivierten Proteinkinase (AMPK) assoziierte Signalübertragung zu untersuchen. Mithilfe der Netzwerkpharmakologie wurden HQT-Zielstrukturen und -wege identifiziert, die mit Atherosklerose (AS) assoziiert sind. Ein ox-LDL-induziertes RAW264.7-Makrophagenmodell wurde verwendet, um Lipidakkumulation, Cholesterinausstrom, Adenosintriphosphat (ATP)-Spiegel, entzündliche Reaktionen, mitochondriale Funktion, oxidativen Stress, Apoptose und phänotypische Makrophagenmarker zu bewerten. HQT und PF wurden bei nicht-zytotoxischen Konzentrationen verglichen. Die Beteiligung von AMPK wurde mittels Zellthermischer Shift-Assay (CETSA), pharmakologischer Hemmung und small interfering RNA (siRNA)-vermittelter Abschaltung analysiert. Der ATP-bindende Kassetten-Transporter A1 (ABCA1), der Leber-X-Rezeptor-alpha (LXRα), Proteine im Zusammenhang mit dem nukleären Faktor kappa B (NF-κB) sowie apoptoseassoziierte Proteine wurden mittels Western Blot untersucht. Die Netzwerkpharmakologie identifizierte 12 überlappende Zielstrukturen, darunter TNF, PPARG und NOS3, die in Signalwegen der Lipidmetabolisierung, Entzündung, AS und AMPK-Signalübertragung angereichert waren. Sowohl PF als auch HQT erhöhten die Phosphorylierung von AMPK, verringerten die ox-LDL-induzierte Lipidakkumulation und Sekretion entzündlicher Zytokine und verbesserten den Cholesterinausstrom. PF normalisierte die ATP-Spiegel und das mitochondriale Membranpotenzial, reduzierte die Produktion reaktiver Sauerstoffspezies und die Apoptose und steigerte die Expression von ABCA1. Der CETSA zeigte eine erhöhte thermische Stabilität von AMPK nach PF-Behandlung. Die pharmakologische Hemmung oder siRNA-vermittelte Abschaltung von AMPK verringerte die PF-assoziierten Veränderungen in der ABCA1-Expression, dem Cholesterinausstrom, der Lipidakkumulation, der Aktivierung von LXRα und der Hemmung von NF-κB. PF reduzierte CD86⁺-Makrophagen und erhöhte CD206⁺-Makrophagen, wobei die Stilllegung von AMPK diese Effekte teilweise umkehrte. Die Hemmung von NF-κB führte zu ähnlichen Effekten auf die Cholesterinhomeostase und phänotypische Makrophagenmarker. Dieses Protokoll ermöglicht die Bewertung der durch PF und HQT vermittelten Effekte auf ox-LDL-induzierte Makrophagendysfunktion und AMPK-assoziierte Signalwege. Unter den getesteten Bedingungen schützte PF RAW264.7-Zellen vor ox-LDL-induzierter Dysfunktion des Lipidstoffwechsels, Entzündungen, oxidativem Stress, mitochondrialer Dysfunktion und Apoptose, und sowohl PF als auch HQT führten zu vergleichbaren Richtungsänderungen bei makrophagenbezogenen Endpunkten.
Einleitung
Kardiovaskuläre Erkrankungen sind weltweit eine der Hauptursachen für Morbidität und Mortalität, und Atherosklerose (AS) ist eine wesentliche pathologische Grundlage vieler kardiovaskulärer Störungen1,2,3,4. Die AS zeichnet sich durch Lipidakkumulation5, chronische Entzündungen6 und die fortschreitende Bildung von Plaques in der Arterienwand7 aus. Ihre Initiation und Progression umfasst endotheliale Dysfunktion, oxidativen Stress, eine gestörte Lipidmetabolisierung sowie eine anhaltende Immunaktivierung. Oxidiertes Low-Density-Lipoprotein (ox-LDL) fördert die endotheliale Aktivierung sowie die Expression von Adhäsionsmolekülen und Chemokinen wie dem monocytenchemotaktischen Protein-1 (MCP-1) und erleichtert dadurch die Rekrutierung von Monozyten in die arterielle Intima8. Nach Differenzierung zu Makrophagen nehmen diese Zellen ox-LDL über Scavenger-Rezeptoren auf und entwickeln sich allmählich zu lipidbeladenen Schaumzellen9. Dieser Prozess geht mit einer erhöhten Produktion reaktiver Sauerstoffspezies (ROS) und proinflammatorischer Zytokine einher10, wodurch die vaskuläre Entzündung und oxidativer Schaden weiter verstärkt werden. Unter diesen entzündungsfördernden Mediatoren trägt Tumornekrosefaktor-alpha (TNF-α) zur Bildung von Schaumzellen und zur Entzündungssignalübertragung bei11, teilweise durch Aktivierung des Nuklearfaktor-kappa-B-(NF-κB)-Signalwegs. Unter Ruhebedingungen wird NF-κB durch seine Interaktion mit dem Inhibitor von NF-κB alpha (IκB-α) im Zytoplasma festgehalten12. Nach Stimulation wird die IκB-Kinase (IKK) aktiviert, was zur Degradation von IκB-α und anschließender Translokation von NF-κB in den Zellkern führt13, wo es die Transkription entzündungsbezogener Gene fördert, darunter TNF-α, Interleukin-1-beta (IL-1β) und Interleukin-6 (IL-6)14. Trotz Fortschritten bei lipidabsenkenden und antiinflammatorischen Therapien bleibt ein erhebliches Restkardiovaskulärerisiko bestehen, was die Notwendigkeit unterstreicht, zusätzliche therapeutische Strategien zu entwickeln, die gleichzeitig mehrere an der AS beteiligte pathologische Prozesse gezielt ansprechen.
Traditionelle Chinesische Arzneimittel (TCA) enthalten mehrere bioaktive Inhaltsstoffe, die therapeutische Wirkungen über Wechselwirkungen mit unterschiedlichen molekularen Zielstrukturen und Signalwegen entfalten können15,16. Diese mehrkomponentige und multizielgerichtete Wirkweise könnte potenzielle Vorteile bei der Behandlung komplexer Erkrankungen wie der Arteriosklerose (AS) bieten. Huangqin Tang (HQT) ist eine klassische TCA-Formulierung, die aus vier Heilpflanzen besteht: Scutellaria baicalensis (Huangqin), Paeonia lactiflora (Baishao), Glycyrrhiza uralensis (Gancao) und Ziziphus jujuba (Dazao)17,18. Es wurde berichtet, dass aus diesen Pflanzen stammende bioaktive Inhaltsstoffe den Lipidstoffwechsel regulieren, entzündliche Reaktionen abschwächen und oxidativen Stress vermindern können19. Die molekularen Zielstrukturen und Signalwege, die den potenziellen anti-atherosklerotischen Wirkungen von HQT zugrunde liegen, sind jedoch bisher nur unvollständig verstanden.
In der vorliegenden Studie wurde die Netzwerkpharmakologie mit In-vitro-Experimenten kombiniert, um eine Methode zur Untersuchung der potenziellen Mechanismen der schützenden Wirkungen von HQT und einer seiner bioaktiven Bestandteile, Paeoniflorin (PF), gegen ox-LDL-induzierte Dysfunktion von Makrophagen zu etablieren. Zunächst wurde eine Netzwerkpharmakologie-Analyse durchgeführt, um Kandidatenverbindungen, therapeutische Zielstrukturen und Signalwege zu identifizieren, die mit HQT und AS assoziiert sind. Aufgrund der vorhergesagten Beteiligung des AMP-aktivierte Proteinkinase (AMPK)-Signalwegs und bereits veröffentlichter Hinweise wurde PF zur experimentellen Validierung ausgewählt. Seine Wirkungen auf Lipidakkumulation, Cholesterinausstrom, entzündliche Reaktionen, Energiestoffwechsel, mitochondriale Funktion, oxidativen Stress, Apoptose und phänotypische Marker von Makrophagen wurden in RAW264.7-Zellen untersucht. HQT und PF wurden zudem unter nicht-zytotoxischen Bedingungen verglichen. Außerdem wurden pharmakologische Hemmung und siRNA-vermittelte Herunterregulation von AMPK eingesetzt, um zu prüfen, ob die AMPK-abhängige Regulation des ATP-bindenden Kassetten-Transporters A1 (ABCA1) und des Leber-X-Rezeptor-alpha (LXRα)/NF-κB-Signalwegs zu den schützenden Effekten von PF beiträgt. Dieser integrierte Ansatz liefert ein Rahmenkonzept zur Bewertung der Wirkungen von HQT und PF auf ox-LDL-induzierte Makrophagendysfunktion und zur Beurteilung, ob diese Methode geeignet ist, AMPK-vermittelte Mechanismen in ähnlichen In-vitro-Modellen zu untersuchen.
Protokoll
GSE100927 wurde als öffentlich zugänglicher, nicht identifizierbarer Sekundärdatensatz analysiert. Es wurden keine Teilnehmer rekrutiert, keine neuen menschlichen Proben gesammelt und keine direkten personenbezogenen Identifikatoren verwendet; daher waren eine zusätzliche Genehmigung durch die zuständige Ethikkommission und eine informierte Einwilligung nicht erforderlich. Die Zellexperimente verwendeten lediglich eine etablierte murine Makrophagenzelllinie und beinhalteten keine lebenden Tiere, primäre Tiergewebe, menschliche Teilnehmer oder primäre menschliche Materialien; daher war eine institutionelle Genehmigung nach den Richtlinien für Human- oder Tierversuche nicht anwendbar.
Identifizierung von HQT-bioaktiven Verbindungen und Zielstrukturen
Auf die Datenbanken Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform (TCMSP), PubMed, China National Knowledge Infrastructure (CNKI) und UniProt wurde mithilfe der am 16. Juli 2026 verfügbaren Versionen zugegriffen. Scutellaria baicalensis Georgi, Paeonia lactiflora Pall., Glycyrrhiza uralensis Fisch. und Ziziphus jujuba Mill. wurden einzeln in der TCMSP-Datenbank unter Verwendung ihrer lateinischen, englischen und chinesischen Arzneinamen durchsucht. Verbindungen mit einer oralen Bioverfügbarkeit (OB) von ≥30 % und einem Drug-Likeness-Wert (DL) von ≥0,18 wurden beibehalten. Doppelte Verbindungen, die in mehr als einem pflanzlichen Material identifiziert wurden, wurden anhand des Verbindungsnamens und der entsprechenden TCMSP-Kennung zusammengeführt.
In PubMed wurde mit den Begriffen („Huangqin Tang“ ODER „Huang-Qin-Tang“ ODER „Huang Qin Tang“) UND (Bestandteil ODER Verbindung ODER Inhaltsstoff ODER Phytochemikalie ODER Zielstruktur) gesucht, und in CNKI wurde mit „Huangqin Tang“ UND („chemische Bestandteile“ ODER „wirksame Inhaltsstoffe“ ODER „pharmakologische Zielstrukturen“) gesucht. Es wurden Artikel berücksichtigt, die bis zum 16. Dezember 2025 veröffentlicht wurden. Verbindungen oder Zielstrukturen wurden nur eingeschlossen, wenn ihr Zusammenhang mit HQT oder einer der vier pflanzlichen Komponenten ausdrücklich beschrieben worden war. Übersichtsartikel ohne nachvollziehbare Primärquellen, unbenannte Verbindungen sowie vorhergesagte Zielstrukturen ohne experimentelle oder datenbankgestützte Belege wurden ausgeschlossen.
Proteintargets wurden mithilfe des Identifier-Mapping-Tools in der UniProt-Datenbank kartiert, wobei der Organismus auf Homo sapiens (Taxon-Identifier 9606) beschränkt wurde. Genehmigte humane Gensymbole wurden beibehalten, während nicht zugeordnete und doppelte Einträge entfernt wurden. Die bereinigte Kantenliste aus Verbindungen und Targetproteinen wurde in die Netzwerk-Visualisierungssoftware Cytoscape (Version 3.7.2) importiert, wo das HQT-Verbindung-Target-Netzwerk erstellt wurde.
Identifizierung und bioinformatische Analyse von mit AS assoziierten Zielstrukturen
Auf die Datenbanken GeneCards, Online Mendelian Inheritance in Man (OMIM), Comparative Toxicogenomics Database (CTD) und Gene Expression Omnibus (GEO) wurde mithilfe der am 16. Juli 2026 verfügbaren Versionen zugegriffen. Der Begriff „Atherosklerose“ wurde verwendet, um in GeneCards, OMIM und CTD zu suchen. Gene, die aus GeneCards mit einem Relevanzscore von ≥1,163 abgerufen wurden – entsprechend dem Medianwert aller abgerufenen Einträge –, wurden berücksichtigt. Nur direkt dokumentierte, mit AS assoziierte Gene aus OMIM und CTD wurden einbezogen.
Die GSE100927-Reihenmatrix, die Probenauswertungsdatei und die Plattformauswertungsdatei GPL17077 wurden aus dem GEO-Datenbank abgerufen. Alle 104 menschlichen peripheren Arterienproben wurden gemäß der Phänotyp-Metadaten des Repositoriums als AS oder Kontrolle klassifiziert, und keine Proben wurden basierend auf der arteriellen Lokalisation ausgeschlossen.
Die Bioinformatik-Analysen wurden mit der statistischen Software R (Version 4.3.2) unter Verwendung des limma-Pakets (Version 3.58.1), des ggplot2-Pakets (Version 3.4.4), des ComplexHeatmap-Pakets (Version 2.18.0), des clusterProfiler-Pakets (Version 4.10.1) und des org.Hs.eg.db-Pakets (Version 3.18.0) durchgeführt. Die Proben wurden mithilfe der Plattform-Annotationsdatei GPL17077 annotiert, und Proben ohne zugelassene Gen-Symbole wurden entfernt. Mehrfachproben, die auf dasselbe Gen abgebildet wurden, wurden mit der avereps-Funktion gemittelt. Eine log2(x + 1)-Transformation wurde nur angewendet, wenn das 99. Perzentil 100 überstieg; andernfalls wurden die vorgegebenen logarithmischen Werte beibehalten. Die Arrays wurden mit der Quantil-Methode normalisiert.
Die Proben wurden als „Control“ und „AS“ codiert, und eine Intercept-freie Designmatrix wurde mithilfe von model.matrix(~0 + group) erstellt. Lineare Modelle wurden unter Verwendung der Funktionen lmFit, makeContrasts, contrasts.fit und eBayes angepasst. Alle Gene wurden mit topTable(number = Inf, adjust.method = “BH”) extrahiert. Differenziell exprimierte Gene wurden als solche definiert, die eine absolute log2-Fold-Change größer als 1 und einen nominalen p-Wert <0,05 aufwiesen, wobei die nach Benjamini–Hochberg adjustierten p-Werte in der vollständigen Ausgabe beibehalten wurden.
Vulkandiagramme wurden unter Verwendung von log2-Faltungsänderungswerten und −log₁₀-Nominal-p-Werten erstellt. Heatmaps wurden nach zeilenweiser z-Score-Standardisierung der ausgewählten Gene konstruiert. Identische Vorverarbeitungs- und Visualisierungseinstellungen wurden auf alle Proben angewandt.
Gene, die aus GeneCards, OMIM, CTD und GEO gewonnen wurden, wurden mithilfe der UniProt-Datenbank standardisiert. Gen-Identifikatoren wurden in Großbuchstaben geschriebene, anerkannte Gensymbole umgewandelt, und leere, nicht zugeordnete sowie doppelte Einträge wurden innerhalb jeder Datenquelle entfernt. Konsensmäßig als mit AS assoziierte Zielgene definierte Gene waren solche, die in mindestens zwei der vier Datenquellen identifiziert wurden. Die intersect()-Funktion in R wurde verwendet, um Gene zu ermitteln, die mit dem standardisierten HQT-Zielgen-Satz gemeinsam sind.
Die überlappenden HQT-AS-Ziele wurden in die STRING-Datenbank (Version 12.0), aufgerufen am 16. Dezember 2025, eingestellt. Die Analyse war auf Homo sapiens beschränkt, der minimale Interaktionsscore wurde auf 0,700 festgelegt, alle Nachweiskanäle wurden beibehalten, und es wurden keine Interaktoren erster oder zweiter Ordnung hinzugefügt. Die Interaktionstabelle wurde exportiert und in Cytoscape als ungerichtetes Netzwerk importiert. Selbstschleifen und doppelte Kanten wurden entfernt, und die Werte für Grad-, Zwischen- und Nähezentralität wurden mithilfe des CentiScaPe-Plugins (Version 2.2) berechnet. Hub-Gene wurden als solche definiert, deren alle drei Zentralitätsmaße die entsprechenden Netzwerkmittelwerte übersteigen.
Gene-Symbole wurden mithilfe der bitr-Funktion in Entrez-Identifikatoren umgewandelt. Nicht zugeordnete und doppelte Identifikatoren wurden entfernt, und alle erfolgreich zugeordneten Gene im annotierten Datensatz wurden als Hintergrund verwendet. Die Anreicherungsanalyse der Genontologie für alle Ontologien wurde mit enrichGO (ont = „ALL“) durchgeführt, und die Anreicherungsanalyse der Kyoto-Enzyklopädie für Gene und Genome (KEGG) wurde mit enrichKEGG (organism = „hsa“) durchgeführt. Die Korrektur nach Benjamini–Hochberg wurde angewendet, und angereicherte Terme mit einem adjustierten p-Wert <0,05 wurden beibehalten.
Die vollständigen Skripte für die Vorverarbeitung, differentielle Expression, Visualisierung und Anreicherungsanalyse wurden als TCMSP analysis.R und Transcriptome analysis.R bereitgestellt. Basierend auf den Ergebnissen der Netzwerkanalyse und veröffentlichten Belegen wurden Paeoniflorin (PF), Liquiritin, Baicalin, Wogonosid und Glycyrrhizinsäure als die wichtigsten Inhaltsstoffe von HQT identifiziert20. PF wurde aufgrund seiner beschriebenen Rolle bei der Regulation des Lipidstoffwechsels und des AMP-aktivierten Proteinkinase-Signalwegs als repräsentativer Wirkstoff ausgewählt.
Herstellung des HQT-Extrakts
Authentifizierte S. baicalensis Georgi, P. lactiflora Pall., G. uralensis Fisch. und Z. jujuba Mill. wurden im Trockengewichtsverhältnis 3:2:2:3 miteinander vermischt. Destilliertes Wasser wurde im Verhältnis 1:10 (w/v) zugegeben, und das Gemisch wurde 1 Stunde lang im Rückfluss erhitzt. Der Extrakt wurde heiß filtriert, und der Rückstand wurde anschließend ein zweites Mal mit destilliertem Wasser im Verhältnis 1:8 (w/v) für 1 Stunde extrahiert, wie zuvor beschrieben19. Die Filtrate wurden vereinigt, bei 60 °C unter vermindertem Druck eingedampft und im Vakuum bis zur konstanten Masse getrocknet; die Ausbeute betrug 36,34 %. Der getrocknete Extrakt wurde in steriler Wasserlösung mit einer Konzentration von 1 g/mL gelöst, durch eine 0,22 µm-Membran filtriert, portioniert und bei −20 °C bis zur Verwendung gelagert. Die verwendeten Versuchskonzentrationen wurden als Mikrogramm getrockneter Extrakt pro Milliliter Kulturmedium angegeben.
Zellkultur, Transfektion und Behandlung
RAW264.7-Murinenmakrophagen wurden in einem Dulbecco’schen modifizierten Eagle-Medium mit hohem Glucosespiegel kultiviert, das mit 10% fötalem Rinderserum, 100 U/mL Penicillin und 100 µg/mL Streptomycin ergänzt war, bei 37 °C in einem befeuchteten Inkubator mit 5% CO2. Die Zellen wurden bei etwa 80% Konfluenz umgeimpft, und es wurden ausschließlich Zellen zwischen der 5. und 20. Passage nach dem Auftauen verwendet. Die Identität der Zelllinie wurde anhand des Repository-Zertifikats überprüft, und die Zellmorphologie, Adhärenz sowie das Wachstumsverhalten wurden routinemäßig überwacht. Es wurden nur mykoplasmafreie Kulturen verwendet. Kulturen mit Kontamination, abnormem Wachstum, starker Vakuolisierung, umfangreichen Zelltrümmern, deutlicher Ablösung oder ungleichmäßiger Zellverteilung wurden verworfen.
Zur Stilllegung von AMPKα1 wurden Zellen in 6-Well-Platten mit jeweils 2 mL Kulturmedium pro Well mit einer Dichte von 2 × 10⁵ Zellen pro Well ausgesät und bei 50–60 % Konfluenz transfiziert. Insgesamt 100 pmol si-AMPKα1 oder nicht-zielgerichtete siRNA wurden in 125 µL serumreduziertem Medium verdünnt, während 5 µL lipidbasiertes Transfektionsreagenz separat in 125 µL serumreduziertem Medium verdünnt wurden. Nach einer Inkubation von 15 min bei Raumtemperatur wurden die beiden Lösungen vereinigt und tropfenweise zu den Zellen gegeben, um eine endgültige siRNA-Konzentration von 50 nM zu erreichen. Die si-AMPKα1-Sequenzen lauteten wie folgt: Sinnstrang, 5′-CCCATCTTATAGTTCAACCAT-3′, und Antisinnstrang, 5′-ATGGTTGAACTATAAGATGGG-3′. Das Kulturmedium wurde nach 6 h gewechselt, und die Inkubation wurde insgesamt 48 h fortgesetzt, bevor eine Behandlung mit ox-LDL und PF erfolgte. Der Knockdown von AMPKα1 wurde mittels qRT-PCR und Western-Blotting bestätigt, und nur Experimente, die im Vergleich zur negativkontrollierten siRNA-Gruppe eine signifikante Reduktion zeigten, wurden in die nachfolgenden Analysen einbezogen.
PF, Dorsomorphin und BAY 11-7082 wurden in Dimethylsulfoxid (DMSO) gelöst, während HQT in steriler Wasser hergestellt wurde. Die endgültige DMSO-Konzentration betrug in allen Behandlungsgruppen ≤0,1 %, und das entsprechende Fahrzeug wurde den Kontrollgruppen hinzugefügt.
Für die Konzentrationsuntersuchung wurden die Zellen 24 h mit PF bei 0, 1, 5, 10, 20 oder 40 µM bzw. mit HQT bei 0, 12,5, 25, 50, 100 oder 200 µg/mL behandelt. Anschließend wurden die Zellviabilität und die AMPK-Phosphorylierung bestimmt. Basierend auf diesen Ergebnissen wurden 20 µM PF und 100 µg/mL HQT für alle nachfolgenden Experimente ausgewählt.
Zum Vergleich von PF und HQT umfassten die Behandlungsgruppen eine Kontrollgruppe, eine Gruppe mit 50 µg/mL ox-LDL, eine Gruppe mit ox-LDL plus 20 µM PF und eine Gruppe mit ox-LDL plus 100 µg/mL HQT. Alle Gruppen wurden 24 h inkubiert. Zur pharmakologischen Hemmung von AMPK wurde die Gruppe mit ox-LDL plus PF vor der 24-stündigen Kombinationsbehandlung 1 h lang mit 10 µM Dorsomorphin vorbehandelt21,22.
Zur genetischen Hemmung von AMPK wurden die Zellen 48 h lang mit si-NC oder si-AMPKα1 transfiziert und anschließend den Gruppen Kontrolle, ox-LDL, PF oder si-AMPK plus PF zugeordnet. Die Gruppen PF und si-AMPK plus PF erhielten 24 h lang 50 µg/mL ox-LDL zusammen mit 20 µM PF. Die ox-LDL-Gruppe erhielt ausschließlich ox-LDL, während die Kontrollgruppe das entsprechende Fahrzeugmittel erhielt.
Um die Beteiligung der NF-κB-Signalübertragung zu untersuchen, wurde eine zusätzliche Behandlungsgruppe vor der Exposition gegenüber 50 µg/mL ox-LDL für 24 h mit 10 µM BAY 11-7082 für 1 h vorbehandelt23,24,25. Anschließend wurden die Expression von ABCA1, der Cholesterinausstrom, die Lipidakkumulation sowie die Anteile von CD86⁺- und CD206⁺-Makrophagen bestimmt.
Sofern nicht anders angegeben, wurden die Zellen 12–16 h vor der Behandlung ausgesät, und für jede Behandlungsgruppe wurden drei replizierte Wells verwendet. Jeder Assay wurde mit drei unabhängig kultivierten Zellpräparationen an verschiedenen Tagen durchgeführt (n = 3), mit Ausnahme des Zellviabilitätsscreenings, das aus fünf unabhängigen Experimenten mit jeweils fünf technischen Replikaten pro Konzentration bestand. Technische Replikate, Doppelbestimmungen und mehrere mikroskopische Aufnahmefelder wurden hierarchisch gemittelt, um pro unabhängiges Experiment einen einzelnen Wert zu erhalten.
Es wurden nur Kulturen verwendet, die gleichmäßig angeheftet waren und eine Konfluenz von etwa 60 %–80 % aufwiesen, beziehungsweise eine Konfluenz von 50 %–60 % für Transfektionsversuche. Die wesentlichen Materialien, Software und Geräte sind in der begleitenden Tabelle der Materialien aufgeführt.
Test zur Zellviabilität und quantitative Echtzeit-PCR
RAW264.7-Zellen wurden mit 5 × 10³ Zellen pro Vertiefung in 96-Well-Platten ausgesät und über Nacht anheften lassen. Die Zellen wurden 24 h mit den in Abschnitt 4 beschriebenen Konzentrationen von PF und HQT behandelt. Die Zellviabilität wurde bestimmt, indem das Kulturmedium durch 100 µL Arbeitslösung für den Zellviabilitätsassay ersetzt wurde, gefolgt von einer zweistündigen Inkubation bei 37 °C im Dunkeln. Die Absorption wurde bei 450 nm gemessen.
Es wurden Leerwerte mit Reagenz allein erfasst, und deren Extinktionswerte wurden von allen Messungen subtrahiert. Die Extinktionswerte aus fünf technischen Wiederholungen pro Konzentration wurden gemittelt. Die Zellviabilität wurde berechnet als (Extinktion der behandelten Gruppe / Extinktion der Kontrollgruppe) × 100, wobei die unbehandelte Kontrolle als 100 % definiert wurde. Es wurden fünf unabhängige Experimente durchgeführt.
Gesamt-RNA wurde mit einem Phenol–Guanidinium-RNA-Extraktionsreagenz gewonnen, und nur Proben mit A260/A280-Werten zwischen 1,8 und 2,0 wurden verwendet. Ein Mikrogramm Gesamt-RNA wurde revers transkribiert, und jede 20 µL quantitative PCR (qPCR)-Reaktion enthielt 10 µL 2× SYBR Green Mastermix, jeweils 0,4 µL 10 µM vorwärts- und rückwärtsgerichteter Primer, 2 µL cDNA und 7,2 µL nukleasefreies Wasser.
Die quantitative PCR wurde bei 95 °C für 30 s durchgeführt, gefolgt von 40 Zyklen mit 95 °C für 10 s und 60 °C für 30 s. Anschließend erfolgte eine Schmelzkurvenanalyse von 65 °C bis 95 °C. Die Primersequenzen lauteten wie folgt: Prkaa1 vorwärts, 5′-ACCAGAAGCGGTGCCGGAAAGCTGG-3′; Prkaa1 rückwärts, 5′-TGTAGTCGGTTTATGCAGCAACGAG-3′; Gapdh vorwärts, 5′-CGACTTCAACAGCAACTCCCACTCTTCC-3′; und Gapdh rückwärts, 5′-TGGGTGGTCCAGGGTTTCTTACTCCTT-3′.
Jede Probe wurde technisch dreifach analysiert, und No-Template-Kontrollen wurden mitgeführt. Primerpaare wurden nur akzeptiert, wenn ein einzelner Schmelzpeak beobachtet wurde und in den No-Template-Kontrollen keine Amplifikation nachgewiesen wurde. Die relative Expression von Prkaa1 wurde mit der 2−ΔΔCt-Methode unter Verwendung von Gapdh als Referenzgen berechnet, und die Expression in der si-NC-Gruppe wurde auf 1 normiert.
Bestimmung der Lipidakkumulation, ATP-Spiegel und Cholesterinauslagerung
Für die Oil-Red-O-Färbung wurden RAW264.7-Zellen mit 5 × 10⁴ Zellen pro Brunnen in 500 µL Kulturmedium in 24-Well-Platten ausgesät. Nach der Behandlung wurden die Zellen zweimal mit jeweils 500 µL phosphatgepufferter Salzlösung (PBS) gewaschen, mit 500 µL 10 % iger neutralgepufferter Formalinlösung 20 min fixiert, erneut zweimal mit PBS gewaschen, einmal mit 500 µL 60 % iger Isopropanollösung gespült und anschließend 15 min bei Raumtemperatur mit 500 µL frisch zubereiteter Oil-Red-O-Arbeitslösung gefärbt. Die gefärbten Zellen wurden mit destilliertem Wasser gewaschen, bis der Hintergrund klar war. Fünf mikroskopische Felder wurden von jedem Brunnen wie in Abschnitt 8 beschrieben aufgenommen, und der Oil-Red-O-positive Anteil wurde als (positive Fläche dividiert durch die gesamte Feldfläche) × 100 unter Verwendung eines festen Farbschwellenwerts berechnet. Färbungsergebnisse wurden nur akzeptiert, wenn die Kontrollzellen eine minimale Färbung zeigten, die mit ox-LDL behandelten Zellen deutlich erkennbare intrazelluläre Lipidtröpfchen aufwiesen und der extrazelluläre Hintergrund klar blieb. Proben mit diffusen Präzipitaten, ungleichmäßiger Färbung oder starker Zellablösung wurden ausgeschlossen, und die Färbeprozedur wurde wiederholt.
Für die ATP-Messung wurden Zellen in 6-Well-Platten mit jeweils 5 × 10⁵ Zellen pro Vertiefung in 2 mL Kulturmedium ausgesät. Nach der Behandlung wurden die Zellen zweimal mit jeweils 1 mL kalter PBS gewaschen, mit 200 µL ATP-Assay-Lysepuffer lysiert und bei 4 °C 5 min bei 12.000 × g zentrifugiert. Ein 10 µL großer Aliquot des Überstandes wurde mit 100 µL ATP-Detektionsreagenz vermischt und die Chemilumineszenz gemessen. Die ATP-Konzentrationen wurden anhand einer Standardkurve berechnet. Jeder Lysat wurde im Duplikat gemessen, und jeweils drei unabhängige Versuchsansätze wurden in drei voneinander unabhängigen Experimenten analysiert.
Für die Analyse des Cholesterinausstroms wurden Zellen in 24-Loch-Platten mit jeweils 5 × 10⁴ Zellen pro Loch in 500 µL Kulturmedium ausgesät. Nach der Behandlung wurden die Zellen 24 h lang mit 1 µg/mL NBD-Cholesterin beladen, dreimal mit jeweils 500 µL PBS gewaschen und anschließend 4 h in 500 µL serumfreiem Medium inkubiert, das entweder 10 µg/mL Apolipoprotein A-I oder 50 µg/mL hochdichtes Lipoprotein enthielt. Die Kulturüberstände wurden gesammelt und bei 1.000 × g für 5 min zentrifugiert. Die Zellen wurden zweimal mit PBS gewaschen und mit 200 µL Lysepuffer lysiert. Die Fluoreszenz in den Überständen und Lysaten wurde jeweils im Duplikat bei Anregungs- und Emissionswellenlängen von 485 bzw. 535 nm gemessen. Fluoreszenzwerte, die von Löchern ohne NBD-Cholesterin stammten, wurden abgezogen, und der Cholesterinausstrom wurde als Fluoreszenz des Überstands geteilt durch die Summe aus Überstands- und Lysatfluoreszenz × 100 für jeden Cholesterinakzeptor berechnet.
Bestimmung entzündlicher Zytokine, des mitochondrialen Membranpotentials, reaktiver Sauerstoffspezies und der Apoptose
Für den enzymegebundenen Immunosorbens-Assay (ELISA) wurden RAW264.7-Zellen in 6-Well-Platten mit jeweils 5 × 10⁵ Zellen pro Vertiefung in 2 mL Kulturmedium ausgesät. Nach 24-stündiger Behandlung wurden die Kulturüberstände gesammelt, bei 4 °C 10 min lang mit 1.000 × g zentrifugiert und entweder unmittelbar analysiert oder portioniert und bis zur Analyse bei −80 °C gelagert. Wiederholte Einfrier- und Auftauzyklen wurden vermieden. Die Konzentrationen von murinem TNF-α, IL-6 und IL-1β wurden mithilfe von Sandwich-ELISA-Kits bestimmt. Alle Reagenzien wurden vor der Verwendung auf Raumtemperatur gebracht. Standards, Blindproben und Proben wurden jeweils im Doppelauftrag mit 100 µL pro Vertiefung aufgetragen. Nach jeder Antikörperinkubation wurden die Vertiefungen fünfmal mit jeweils 300 µL Waschpuffer gespült. Die Farbentwicklung erfolgte mit Tetramethylbenzidin-Substrat, die Reaktion wurde gemäß den Herstelleranweisungen gestoppt, und die Extinktion wurde bei 450 nm gemessen. Die Zytokinkonzentrationen wurden anhand von Standardkurven mit vierparametrischer logistischer Regression berechnet und in pg/mL angegeben. Messungen mit einem Variationskoeffizienten der Duplikate von mehr als 15 % wurden wiederholt, und Proben, die den Messbereich überschritten, wurden vor der erneuten Analyse verdünnt.
Für die Analyse des mitochondrialen Membranpotentials wurden Zellen in 24-Well-Platten mit jeweils 5 × 10⁴ Zellen pro Well in 500 µL Kulturmedium ausgesät. Nach der Behandlung wurden die Zellen zweimal gewaschen und anschließend 20 Minuten bei 37 °C im Dunkeln mit 500 µL JC-1-Arbeitslösung inkubiert. Danach wurden die Zellen erneut zweimal mit Färbe-Puffer gewaschen, und die rote Aggregat- sowie die grüne Monomer-Fluoreszenz wurden von identischen mikroskopischen Feldern bei Anregungs-/Emissionswellenlängen von 525/590 nm beziehungsweise 490/530 nm erfasst. Das hintergrundsubtrahierte Verhältnis der grünen zur roten Fluoreszenz wurde anschließend berechnet.
Für die Analyse intrazellulärer reaktiver Sauerstoffspezies (ROS) wurden Zellen mit einer Dichte von 5 × 10⁴ Zellen pro Vertiefung in 24-Loch-Platten ausgesät. Nach der Behandlung wurden die Zellen zweimal mit serumfreiem Medium gewaschen und anschließend 2 h bei 37 °C im Dunkeln mit 10 µL 2′,7′-Dichlordihydrofluorescein-Diacetat, verdünnt in 200 µL Kulturmedium, inkubiert. Während der Inkubation wurden die Platten alle 5 min vorsichtig geschüttelt. Danach wurden die Zellen dreimal gewaschen und die Fluoreszenz bei einer Anregungswellenlänge von 488 nm und einer Emissionswellenlänge von 525 nm gemessen.
Zur Apoptose-Analyse wurden Zellen mit einer Dichte von 5 × 10⁴ Zellen pro Vertiefung in 24-Loch-Platten ausgesät. Nach der Behandlung wurden die Zellen zweimal gewaschen, für 20 min mit 4 % Paraformaldehyd fixiert, dreimal erneut gewaschen und für 10 min mit 0,1 % Triton X-100 in PBS permeabilisiert. Anschließend wurden insgesamt 250 µL der Terminal-Deoxynucleotidyl-Transferase-dUTP-Nick-End-Labeling-(TUNEL)-Reaktionsmischung zugegeben, und die Zellen wurden 60 min bei 37 °C in einer feuchten, dunklen Kammer inkubiert. Nach drei Waschschritten wurden die Zellkerne für 5 min mit 4′,6-Diamidino-2-Phenylindol (DAPI) kontragefärbt. Als negative Kontrolle, die terminalen Deoxynucleotidyltransferase enthielt, wurde in jedem Experiment eine Probe ohne dieses Enzym eingeschlossen.
Ein erhaltenes mitochondriales Membranpotential zeigte sich durch vorwiegend punktförmige rote JC-1-Fluoreszenz, während eine Membrandepolarisation durch verstärkte diffuse grüne Fluoreszenz angezeigt wurde. ROS-Bilder wurden nur akzeptiert, wenn die grüne Fluoreszenz intrazellulär war und frei von Präzipitaten oder Signalüberlastung. Die Apoptose-Färbung wurde nur akzeptiert, wenn die rote Fluoreszenz vorwiegend nukleär war und die Kontrolle ohne Enzym ein minimales Hintergrundsignal aufwies.
Bildaufnahme und quantitative Analyse
Helligkeitsfeld- und Fluoreszenzbilder wurden mit einem invertierten Fluoreszenzmikroskop, das mit einer digitalen Kamera und einem 20×-Objektiv ausgestattet war, aufgenommen. Von jedem Well wurden fünf nicht überlappende Felder erfasst, darunter ein zentrales und vier periphere Felder. Bereiche, die Kratzer, Randzonen der Wells, abgelöste Zellschichten oder große Ablagerungen enthielten, wurden ausgeschlossen, bevor die Behandlungsidentitäten aufgedeckt wurden. Automatische Belichtungs- und Verstärkungseinstellungen wurden deaktiviert. Die Beleuchtungsintensität, Belichtungszeit, Verstärkung, das Objektiv und die Bilddimensionen wurden anhand repräsentativer Kontroll- und ox-LDL-Wells festgelegt, um sicherzustellen, dass das stärkste Fluoreszenzsignal nicht gesättigt war. Identische Bildaufnahmeeinstellungen wurden für alle Behandlungsgruppen innerhalb jedes unabhängigen Experiments beibehalten. Gekoppelte rote und grüne Fluoreszenzkanäle wurden erfasst, ohne den Mikroskoptisch neu zu positionieren. Die unveränderten Bilder wurden mit der Bildanalyse-Software ImageJ analysiert, wobei der Untersucher bezüglich der Behandlungszuordnung verblindet blieb. Das Hintergrundsignal eines zellfreien Bereichs wurde subtrahiert, und Bildschwellwerte wurden anhand repräsentativer Kontroll- und ox-LDL-Bilder festgelegt. Dieselben Schwellwerte wurden im gesamten jeweiligen Experiment angewandt. Für die Abbildungsdarstellung wurden ausschließlich einheitliche, flächendeckende Bildanpassungen vorgenommen. JC-1-Ergebnisse wurden als Verhältnis der grünen zur roten Fluoreszenz angegeben. Signale für reaktive Sauerstoffspezies und Apoptose wurden als mittlere, hintergrundsubtrahierte Fluoreszenz angegeben, normiert auf die analysierte Fläche, wobei der Mittelwert der Kontrollgruppe für relative Analysen auf 1 normiert wurde. Fünf mikroskopische Felder wurden gemittelt, um einen Wert pro Well zu erhalten, und die Werte aus drei Wells wurden gemittelt, um einen Wert pro unabhängigem Experiment zu generieren.
Western-Blot-Analyse
RAW264.7-Zellen wurden mit 5 × 10⁵ Zellen pro Vertiefung in 2 mL Kulturmedium in 6-Loch-Platten ausgesät, und aus jeder Vertiefung wurde ein Protein-Lysat hergestellt. Zur Gesamtzellproteingewinnung wurden die Zellen zweimal mit eiskaltem PBS gewaschen, 30 min auf Eis mit Radioimmunpräzipitationspuffer (RIPA-Puffer), der mit Protease- und Phosphataseinhibitoren ergänzt war, lysiert und anschließend 15 min bei 4 °C mit 12.000 × g zentrifugiert. Zur nukleären Proteingewinnung wurden die Zellen in einem Puffer suspendiert, der 10 mM HEPES, 10 mM KCl, 1,5 mM MgCl2, 0,5 mM Dithiothreitol und Protease-/Phosphataseinhibitoren enthielt, und 15 min auf Eis inkubiert. Ein nichtionisches Detergens wurde auf eine Endkonzentration von 0,5 % zugegeben, gefolgt von kurzem Wirbeln und Zentrifugation bei 700 × g für 5 min bei 4 °C. Der nukleäre Pellet wurde 30 min auf Eis unter intermittierendem Mischen in einem Puffer extrahiert, der 20 mM HEPES, 420 mM NaCl, 1,5 mM MgCl2, 0,2 mM EDTA, 25 % Glycerin, 0,5 mM Dithiothreitol und Protease-/Phosphataseinhibitoren enthielt. Der Extrakt wurde anschließend 15 min bei 4 °C mit 14.000 × g zentrifugiert.
Die Protein-Konzentrationen wurden mithilfe des Bicinchoninsäure-Assays bestimmt. Gleichmäßige Proteinmengen (25–30 µg) wurden in jede Spur geladen, 5 min bei 95 °C erhitzt, auf 8 %–12 %igen Natriumlaurylsulfat-Polyacrylamid-Gelen getrennt und unter Kühlbedingungen 90 min bei 100 V auf 0,45 µm große Polyvinylidenfluorid-Membranen übertragen. Membranen mit Gesamtproteinen wurden mit 5 % fettfreier Milch blockiert, während Membranen mit phosphorylierten Proteinen mit 5 % Rinder-Serumalbumin blockiert wurden, das in Tris-gepufferter Salzlösung mit Polysorbat 20 für 1 h vorbereitet wurde. Die Membranen wurden über Nacht bei 4 °C mit primären Antikörpern gegen AMPK, phosphoryliertes AMPK, BAX, BCL-2, Caspase-3, ABCA1, p65, phosphoryliertes p65, LXRα, IκB-α, phosphoryliertes IκB-α und Histon H3 in einer Verdünnung von 1:1.000 inkubiert, mit Ausnahme von Histon H3, das in einer Verdünnung von 1:2.000 verwendet wurde. GAPDH- und β-Aktin-Antikörper wurden in einer Verdünnung von 1:5.000 verwendet. Nach der Inkubation mit den primären Antikörpern wurden die Membranen dreimal je 10 min gewaschen und anschließend 1 h mit mit HRP konjugierten sekundären Antikörpern (Ziegen-anti-Kaninchen oder Ziegen-anti-Maus) in einer Verdünnung von 1:5.000 inkubiert. Nach weiterem Waschen wurden die Proteinbanden mithilfe eines verbesserten Chemilumineszenz-Detektionsreagens nachgewiesen. Die kürzeste Belichtungszeit, die für alle Zielproteine unsättigte Banden ergab, wurde ausgewählt, und identische Belichtungs- und Bildaufnahmeeinstellungen wurden für alle Gruppen auf derselben Membran beibehalten.
Proteingele wurden mithilfe der Bildanalyse-Software ImageJ nach lokaler Hintergrundsubtraktion quantifiziert. Die Gesamtmengen von AMPK, ABCA1, BAX, BCL-2, Caspase-3, IκB-α und phosphoryliertem IκB-α wurden auf GAPDH oder β-Aktin normalisiert. Die Verhältnisse von phosphoryliertem AMPK zu gesamt AMPK sowie von phosphoryliertem p65 zu gesamt p65 wurden berechnet. Die Mengen von nukleärem LXRα, p65 und phosphoryliertem p65 wurden auf Histon H3 normalisiert, und der Mittelwert der Kontroll- oder si-NC-Gruppe innerhalb jedes unabhängigen Experiments wurde auf 1 normiert. Nur Blots, die diskrete Banden bei den erwarteten molekularen Massen, einen geringen Hintergrund, nicht gesättigte Signale und vergleichbare Ladekontrollen zeigten, wurden in die Analyse einbezogen. Membranen mit verzerrten Geleisen, unvollständiger Proteinauftragung, übermäßigem Hintergrund oder Signalüberlastung wurden erneut bearbeitet oder ausgeschlossen. Drei unabhängige Experimente wurden mit separat hergestellten Protein-Lysaten durchgeführt.
Cellularer Thermischer Shift-Assay
RAW264.7-Zellen wurden mit 3 × 10⁶ Zellen in 10 mL Kulturmedium in 100-mm-Kulturschalen ausgesät und über Nacht inkubiert. Die Zellen wurden gesammelt, zweimal mit eiskaltem PBS gewaschen, 30 min auf Eis in PBS mit 0,4 % NP-40 und Protease-/Phosphatase-Inhibitoren lysiert und bei 4 °C 20 min bei 20.000 × g zentrifugiert. Die geklärten Lysate wurden auf eine Proteinkonzentration von 2 mg/mL eingestellt. Gleich große Volumina der geklärten Lysate wurden entweder mit 20 µM PF oder 0,1 % DMSO 1 h bei Raumtemperatur inkubiert. Jede Probe wurde in 50-µL-Aliquote aufgeteilt und 3 min bei 37 °C, 41 °C, 45 °C, 49 °C, 53 °C, 57 °C, 61 °C, 65 °C, 69 °C oder 73 °C erhitzt. Die Proben wurden unmittelbar 3 min bei 4 °C abgekühlt und bei 4 °C 20 min bei 20.000 × g zentrifugiert. Gleich große Volumina der löslichen Überstände wurden mittels Western-Blot-Analyse auf AMPK und phosphoryliertes AMPK untersucht. Das Signal bei jeder Temperatur wurde auf das entsprechende Signal bei 37 °C normiert, das als 100 % definiert wurde. Die Menge des löslichen Proteins wurde als Funktion der Temperatur aufgetragen, und der gesamte Assay wurde dreimal mit unabhängig kultivierten Zellen wiederholt. Nur Experimente, die ein nachweisbares Referenzband bei 37 °C, einen progressiven Verlust an löslichem AMPK mit steigender Temperatur sowie das Fehlen starker Verzerrungen der Banden oder anomaler Zunahmen des löslichen Proteins bei den höchsten Temperaturen zeigten, wurden in die Analyse einbezogen.
Durchflusszytometrie-Analyse
RAW264.7-Zellen wurden mit 5 × 10⁵ Zellen pro Vertiefung in 2 mL Kulturmedium in 6-Loch-Platten ausgesät. Nach der Behandlung wurden die Zellen zweimal mit eiskaltem PBS gewaschen und vorsichtig mit einem Zellabstreifer in PBS, das 2 % fetalen Rinderserum und 2 mM EDTA enthielt, abgelöst. Die Zellsuspensionen wurden bei 400 × g für 5 min bei 4 °C zentrifugiert, zweimal mit PBS gewaschen und auf eine Konzentration von etwa 1 × 10⁶ Zellen pro Probe eingestellt. Die Zellen wurden 20 min bei Raumtemperatur im Dunkeln mit einem fixierbaren, aminreaktiven Vitalitätsfarbstoff gefärbt. Nach dem Waschen wurden Fc-Rezeptoren mit einem Anti-Maus-CD16/32-Antikörper für 15 min bei 4 °C blockiert. Fluorochrom-konjugierte Antikörper gegen CD45, CD11b, F4/80, CD86 und CD206 wurden mit jeweils 5 µL pro Antikörper für je 1 × 10⁶ Zellen zugegeben, und die Zellen wurden 30 min bei 4 °C im Dunkeln inkubiert.
Nach der Antikörpermarkierung wurden die Zellen zweimal gewaschen, in 300 µL Markierungspuffer resuspendiert und per Durchflusszytometrie analysiert. Pro Probe wurden mindestens 50.000 Gesamtereignisse und, wenn möglich, mindestens 20.000 lebensfähige CD45⁺CD11b⁺F4/80⁺-Ereignisse erfasst. Als Kontrollen dienten unbehandelte Proben, einfach angefärbte Kompensationskontrollen sowie Fluoreszenz-minus-eins-Kontrollen für CD86 und CD206. Für alle Behandlungsgruppen eines Experiments wurde dieselbe Kompensationsmatrix angewendet. Zelltrümmer wurden anhand der Vorwärts- und Seitenstreuungseigenschaften ausgeschlossen, Doppelzellen mittels Vorwärtsstreufläche gegenüber Vorwärtsstreuhöhe. Lebensfähige, aufnehmende Zellen wurden identifiziert, CD45⁺-Zellen wurden selektioniert und Makrophagen als CD11b⁺F4/80⁺-Zellen definiert. CD86⁺- und CD206⁺-Zellen wurden innerhalb des Makrophagen-Tors unter Verwendung von Schwellenwerten quantifiziert, die anhand der entsprechenden Fluoreszenz-minus-eins-Kontrollen festgelegt wurden. Derselbe Gating-Hierarchieansatz wurde auf alle Proben angewendet. Pro unabhängiges Experiment wurde eine gefärbte Zellsuspension aus jeweils drei Replikat-Probewellen hergestellt, und die aus den drei Wellen erhaltenen Prozentwerte wurden gemittelt, um einen einzelnen Wert pro unabhängigem Experiment zu erzeugen. Das Experiment wurde dreimal mit unabhängig kultivierten Zellen wiederholt.
Sicherheit und Entsorgung von Abfällen
Alle Zellkulturarbeiten, die Handhabung von ox-LDL sowie die Verarbeitung von zellulären Materialien wurden in einer Sicherheitswerkbank der Klasse II gemäß den Richtlinien der Biosicherheitsstufe 2 durchgeführt. Während aller Arbeiten wurden Laborkittel, Handschuhe und Augenschutz getragen. Arbeitsflächen und Geräte wurden nach Gebrauch dekontaminiert. Formaldehyd und Paraformaldehyd wurden unter angemessenen Vorsichtsmaßnahmen gehandhabt, aufgrund ihrer Toxizität und potenziellen Karzinogenität. Fixierungslösungen, Oil-Red-O-Lösungen, DMSO-haltige Lösungen und fluoreszierende Färbelösungen wurden unter Verwendung geeigneter persönlicher Schutzausrüstung und mit ausreichender Belüftung behandelt. Fixierungslösungen, Färbelösungen, DMSO-haltige Lösungen und ox-LDL-haltige Kulturmedien wurden separat gesammelt und gemäß den institutionellen Vorschriften als gefährlicher chemischer Abfall entsorgt. Kulturmedien mit Zellen, kontaminierte Verbrauchsmaterialien und Durchflusszytometrie-Proben wurden als biologischer Abfall behandelt. Flüssiger biologischer Abfall wurde mindestens 30 Minuten lang mit frisch zubereiteter 10%iger Natriumhypochloritlösung desinfiziert, und fester biologischer Abfall wurde vor der Entsorgung gemäß den institutionellen Biosicherheitsvorschriften autoklaviert.
Statistische Analyse
Alle statistischen Analysen wurden mit der statistischen Software GraphPad Prism (Version 10.1.2) durchgeführt. Die Daten werden als Mittelwert dargestellt ± Standardabweichung. Der Wert von n stellten die Anzahl unabhängiger Experimente dar und nicht die Anzahl technischer Replikat-Proben, Gerätemessungen oder mikroskopischer Felder. Für alle statistischen Analysen wurden hierarchisch gemittelte Werte verwendet, die aus jedem unabhängigen Experiment wie in den vorangegangenen Abschnitten beschrieben gewonnen wurden. Vergleiche zwischen zwei Gruppen wurden mit einem ungepaarten zweiseitigen Student's t-Test. Vergleiche zwischen drei oder mehr Gruppen wurden mittels einfaktorieller Varianzanalyse, gefolgt vom Tukey’schen Test für multiple Vergleiche, durchgeführt. Alle statistischen Tests waren zweiseitig, und ein p Wert <0,05 wurde als statistisch signifikant angesehen.
Ergebnisse
Wirkstoffe von HQT und ihre Zielstrukturen
Insgesamt wurden 137 vielversprechende bioaktive Verbindungen aus HQT durch die Durchmusterung und Integration von Daten aus der TCM Systems Pharmacology-Datenbank identifiziert. Nach Entfernung doppelter Einträge verblieben 391 eindeutige mutmaßliche Zielstrukturen, die mit diesen Verbindungen assoziiert waren. Anschließend wurde mithilfe von Cytoscape Version 3.7.2 ein HQT–Verbindung–Target-Interaktionsnetzwerk erstellt, wie in Abbildung 1 dargestellt.
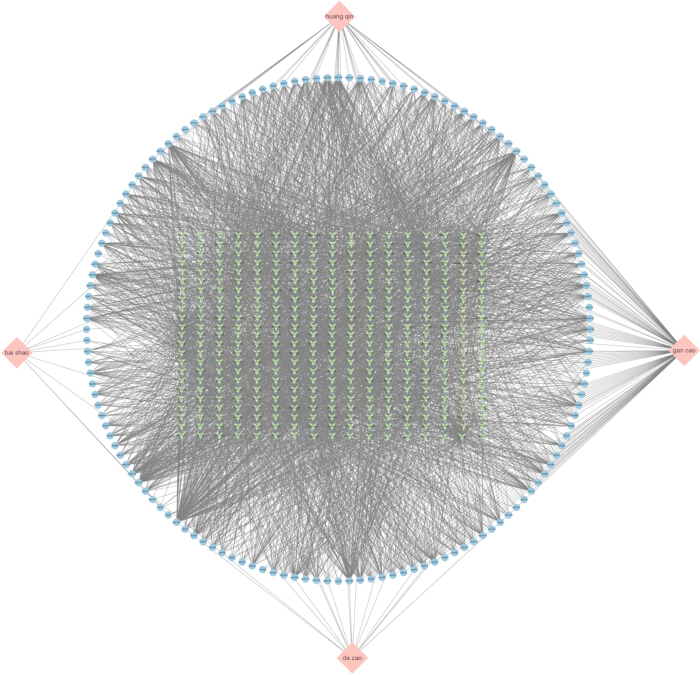
Abbildung 1. Vorausgesagtes Interaktionsnetzwerk der Bestandteile von Huangqin Tang und mutmaßlichen Zielstrukturen. Netzwerk, das vorausgesagte Wechselwirkungen zwischen den vier pflanzlichen Komponenten von Huangqin Tang (HQT), Kandidaten bioaktiver Bestandteile und mutmaßlichen molekularen Zielstrukturen zeigt. Pinkfarbene, rautenförmige Knoten repräsentieren die vier pflanzlichen Komponenten, blau gefärbte, kreisförmige Knoten repräsentieren Kandidatenverbindungen und grüne Knoten repräsentieren vorhergesagte Zielstrukturen. Kanten zeigen vorausgesagte Assoziationen zwischen Pflanze und Verbindung bzw. Verbindung und Zielstruktur an. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Identifizierung von Zielstrukturen, die mit der HQT-Intervention bei AS assoziiert sind
Genexpressionsdaten aus dem Datensatz GSE100927 wurden aus der Gene Expression Omnibus-Datenbank bezogen. Die differentielle Expressionsanalyse identifizierte 1.513 signifikant hochregulierte Gene und 922 signifikant herunterregulierte Gene in atherosklerotischen arteriellen Proben im Vergleich zu Kontrollarterienproben. Der entsprechende Volcano-Plot und das Heatmap sind in Abbildung 2A bzw. Abbildung 2B dargestellt. AS-assoziierte Zielgene wurden anschließend aus den Datenbanken GeneCards, Online Mendelian Inheritance in Man und Comparative Toxicogenomics abgerufen. Unter Verwendung einer Relevanzschwelle von ≥1,163 wurden 600 potenzielle Zielgene aus GeneCards erhalten, während 188 bzw. 64 Zielgene aus den Datenbanken Online Mendelian Inheritance in Man und Comparative Toxicogenomics abgerufen wurden, wie in Abbildung 2C zusammengefasst. Die Integration der aus den Datenbanken gewonnenen Zielgene mit den differentiell exprimierten Genen ergab 29 AS-assoziierte Zielgene, die durch mindestens zwei Datenquellen gestützt wurden. Diese Zielgene wurden anschließend mit den vorhergesagten Zielgenen von HQT verglichen, wodurch 12 überschneidende Zielgene identifiziert wurden, die als Kandidatenzielgene betrachtet wurden, über die HQT seine Wirkung auf AS ausüben könnte (Abbildung 2D).
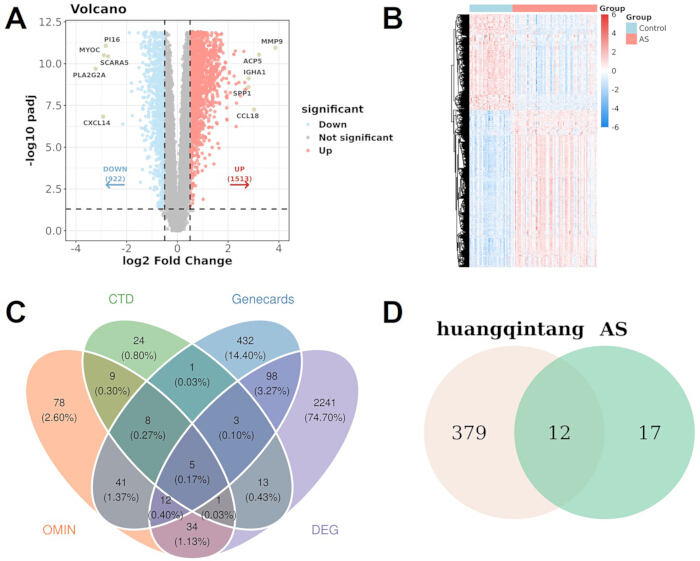
Abbildung 2. Identifizierung atheroskleroseassoziierter Gene und ihrer Überschneidung mit vorhergesagten Huangqin-Tang-Zielen. (A) Volcano-Plot, der differentiell exprimierte Gene (DEGs) zwischen Atherosklerose (AS) und Kontrollarterienproben im GSE100927-Datensatz zeigt. Rote und blaue Punkte repräsentieren hoch- bzw. herunterregulierte Gene, graue Punkte repräsentieren Gene, die nicht signifikant differentiell exprimiert waren. (B) Heatmap, die die Expressionsmuster der DEGs in Kontroll- und AS-Proben zeigt. (C) Venn-Diagramm, das die Überschneidung von AS-assozierten Genen darstellt, die aus der Comparative Toxicogenomics Database, GeneCards, Online Mendelian Inheritance in Man und der DEG-Analyse von GSE100927 stammen. (D) Venn-Diagramm, das die Überschneidung zwischen vorhergesagten HQT-Zielen und AS-assozierten Zielgenen zeigt, die aus mindestens zwei Quellen in Panel C stammen. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Protein-Protein-Interaktionsnetzwerk- und funktionelle Anreicherungsanalysen der kandidaten Zielstrukturen
Um die Wechselwirkungen und biologische Relevanz der 12 überlappenden Zielstrukturen zu charakterisieren, wurde mittels der STRING-Datenbank ein Protein-Protein-Interaktionsnetzwerk (PPI) erstellt und anschließend in Cytoscape visualisiert und analysiert. Das Netzwerk enthielt mehrere Zielstrukturen, die eng mit dem Lipidstoffwechsel, vaskulärer Entzündung und AS assoziiert sind, darunter NOS3, OLR1, ALOX5, SPP1, ESR1, IL10, TNF und VCAM1 (Abbildung 3A). Größere und dunklere Knoten repräsentierten Zielstrukturen mit höherer topologischer Bedeutung innerhalb des Netzwerks, was darauf hindeutet, dass diese Proteine möglicherweise zentrale Positionen im potenziellen Zielnetzwerk von HQT gegen AS einnehmen. Um die biologischen Funktionen und Signalwege, die mit diesen Zielstrukturen assoziiert sind, weiter zu charakterisieren, wurden Gene Ontology (GO) und Kyoto Encyclopedia of Genes and Genomes (KEGG) Enrichment-Analysen durchgeführt. Die GO-Biologische-Prozess-(BP)-Analyse zeigte, dass die Zielstrukturen hauptsächlich mit Steroidstoffwechselprozessen, der Reaktion auf Steroidhormone und Nährstoffkonzentrationen sowie der Regulation der Lipidhomöostase assoziiert waren (Abbildung 3B). Die GO-Zellkompartiment-(CC)-Analyse ergab eine vorherrschende Anreicherung in Membranrafts und verwandten membranären Mikrodomänen (Abbildung 3C), während die GO-Molekulare-Funktion-(MF)-Analyse eine Anreicherung in Aktivitäten wie Low-Density-Lipoprotein-Partikel-Rezeptor, Lipoprotein-Partikel-Rezeptor, Proteasebindung, Zytokinaktivität, nuklearem Rezeptor, ligandenmodulierter Transkriptionsfaktoraktivität, Transportrezeptoraktivität, Transkriptions-Koregulatorbindung, nuklearem Rezeptorbindung und Integrinbindung aufzeigte (Abbildung 3D). Die KEGG-Pfadanalyse zeigte darüber hinaus eine signifikante Anreicherung in Wegen, die mit Lipidstoffwechsel, AS und metabolischer Regulation assoziiert sind, darunter der Lipid- und Atherosklerose-Pfad, der advanced glycation end product–Rezeptor für advanced glycation end product (AGE–RAGE)-Signalweg bei diabetischen Komplikationen und der AMPK-Signalweg (Abbildung 3E). Insgesamt deuten die PPI-Netzwerk- und Enrichment-Analysen darauf hin, dass die kandidatenartigen Zielstrukturen an der Regulation der Lipidhomöostase, entzündlichen Signalwegen und des Energiestoffwechsels beteiligt sein könnten. Insbesondere die Anreicherung des AMPK-Signalwegs lieferte eine Begründung dafür, anschließend AMPK-vermittelte Wirkungen von PF in vitro zu untersuchen.
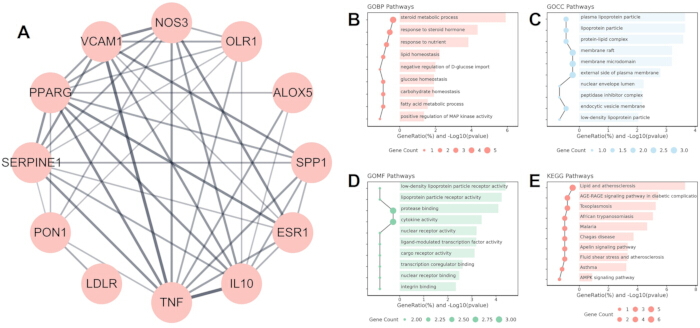
Abbildung 3. Netzwerk der Protein-Protein-Interaktionen und funktionelle Anreicherungsanalyse der überlappenden Zielstrukturen von Huangqin Tang und Atherosklerose. (A) Protein-Protein-Interaktionsnetzwerk der überlappenden Zielstrukturen zwischen HQT und AS. Knoten repräsentieren Proteine, Kanten repräsentieren vorhergesagte oder dokumentierte Protein-Protein-Assoziationen. (B) Anreicherungsanalyse biologischer Prozesse nach Gene Ontology. (C) Anreicherungsanalyse zellulärer Komponenten nach Gene Ontology. (D) Anreicherungsanalyse molekularer Funktionen nach Gene Ontology. (E) Pfad-Anreicherungsanalyse der Kyoto Encyclopedia of Genes and Genomes. Die Punktgröße repräsentiert die Anzahl der angereicherten Gene, und die horizontalen Balken repräsentieren die entsprechende Anreicherungssignifikanz und den Genanteil, wie an den Achsen angegeben. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
PF und HQT aktivieren AMPK und entfalten schützende Wirkungen gegen die durch ox-LDL induzierte Dysfunktion von Makrophagen
Um geeignete Konzentrationen für nachfolgende Experimente zu bestimmen, wurden zunächst die Auswirkungen von PF und HQT auf die Zellviabilität von RAW264.7-Zellen evaluiert. Die Behandlung mit PF in Konzentrationen von 1 bis 40 µM beeinträchtigte die Zellviabilität im Vergleich zur unbehandelten Kontrollgruppe nicht signifikant (Abbildung 4A). Ebenso führte HQT in Konzentrationen von 12,5 bis 200 µg/mL nicht zu einer offensichtlichen Verringerung der Zellviabilität (Abbildung 4B). Diese Ergebnisse zeigten, dass die getesteten Konzentrationen von PF und HQT im Allgemeinen gut von RAW264.7-Makrophagen vertragen wurden. Anschließend wurde eine Western-Blot-Analyse durchgeführt, um die Effekte von PF und HQT auf die AMPK-Aktivierung zu untersuchen. Die Gesamtexpression von AMPK blieb zwischen den verschiedenen Behandlungsgruppen relativ stabil, während PF das Verhältnis von p-AMPK/AMPK konzentrationsabhängig erhöhte. Die Behandlung mit HQT verstärkte ebenfalls die AMPK-Phosphorylierung in den getesteten Konzentrationen (Abbildung 4C). Basierend auf der Erhaltung der Zellviabilität und der beobachteten AMPK-Aktivierung wurden für nachfolgende vergleichende Experimente 20 µM PF und 100 µg/mL HQT ausgewählt. Die Oil-Red-O-Färbung zeigte, dass die Exposition gegenüber ox-LDL die intrazelluläre Lipidakkumulation in RAW264.7-Zellen deutlich erhöhte. Die Behandlung mit entweder PF oder HQT reduzierte signifikant den Oil-Red-O-positiven Bereich im Vergleich zur ox-LDL-Gruppe (Abbildung 4D). Parallel dazu beeinträchtigte die Exposition gegenüber ox-LDL sowohl den ApoA-I-vermittelten als auch den HDL-vermittelten Cholesterinausfluss. Die Behandlung mit PF stellte beide Formen des Cholesterinausflusses signifikant wieder her, und HQT führte zu einer ähnlichen Verbesserung des zellulären Cholesterinexports (Abbildung 4E,F). Die Exposition gegenüber ox-LDL erhöhte außerdem signifikant die Sekretion der proinflammatorischen Zytokine TNF-α, IL-6 und IL-1β. Die Behandlung mit PF verringerte die Konzentrationen aller drei Zytokine im Kulturüberstand signifikant. Die Behandlung mit HQT reduzierte die ox-LDL-induzierte Zytokinsekretion in ähnlicher Weise (Abbildung 4G). Insgesamt zeigen diese Ergebnisse, dass PF mehrere schützende Effekte reproduziert, die mit der vollständigen HQT-Präparation beobachtet wurden, einschließlich der Aktivierung von AMPK, der Verringerung der Lipidakkumulation, der Verbesserung des Cholesterinausflusses und der Unterdrückung entzündlicher Reaktionen. Diese Befunde stützen die Auswahl von PF als bioaktive Komponente von HQT für nachfolgende mechanistische Untersuchungen.
Ein zellulärer thermischer Shift-Assay (CETSA) wurde zusätzlich durchgeführt, um zu überprüfen, ob PF die thermostabile Eigenschaft von AMPK beeinflusste. Mit steigender Inkubationstemperatur nahmen die nachweisbaren Mengen an AMPK und phosphorylierter AMPK sowohl in den mit Vehicle- als auch mit PF behandelten Proben allmählich ab. Allerdings führte die Behandlung mit PF im Vergleich zu den entsprechenden mit Vehicle behandelten Proben zu einer erhöhten Retention von AMPK und p-AMPK bei mehreren Temperaturen (Abbildung 4H,I). Diese Ergebnisse deuten darauf hin, dass PF die thermostabile Eigenschaft von AMPK verstärkt, und stimmen mit einer möglichen Targetbindung zwischen PF und AMPK überein. Aufgrund dieser Ergebnisse untersuchten nachfolgende Experimente, ob eine pharmakologische oder genetische Hemmung von AMPK die schützenden Wirkungen von PF in mit ox-LDL behandelten Makrophagen abschwächte.
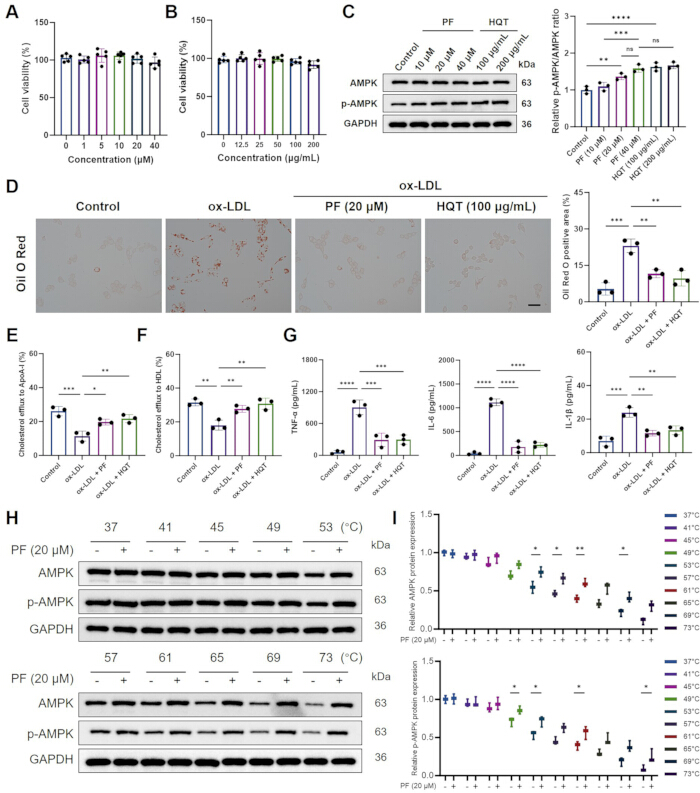
Abbildung 4Paeoniflorin und Huangqin Tang aktivieren AMPK und lindern die durch oxidiertes Low-Density-Lipoprotein induzierte Dysfunktion von Makrophagen. (A) RAW264.7-Zellviabilität nach Behandlung mit den angegebenen Konzentrationen von Paeoniflorin (PF; n = 5). (B) Zellviabilität nach Behandlung mit den angegebenen Konzentrationen des HQT-Extrakts (n = 5). (C) Repräsentative Westernblots von AMPK und phosphoryliertem AMPK sowie Quantifizierung des p-AMPK/AMPK-Verhältnisses nach Behandlung mit PF oder HQT (n = 3). GAPDH wurde als Ladekontrolle verwendet. (D) Repräsentative Bilder der Oil-Red-O-Färbung und Quantifizierung der intrazellulären Lipidakkumulation (n = 3). Maßstabsleiste = 100 µm. (EApolipoprotein A-I-vermittelter Cholesterinausstromn = 3). (FCholesterin-Ausstrom vermittelt durch Lipoprotein der hohen Dichten = 3). (GTNF-α, IL-6 und IL-1β Konzentrationen in Kulturüberständen, gemessen mittels ELISA (n = 3). (H) Repräsentative Blots des zellulären Thermoschock-Assays für AMPK und p-AMPK nach Inkubation bei den angegebenen Temperaturen in Abwesenheit oder Gegenwart von PF. GAPDH diente als Ladekontrolle.I) Quantifizierung der thermischen Stabilität von AMPK und p-AMPK (n = 3). Die Daten werden als Mittelwert dargestellt ± SD. Die statistische Signifikanz ist mit * gekennzeichnetP < 0,05, **P < 0.01, ***P < 0,001 und ****P < 0,0001. Horizontale Balken kennzeichnen die getesteten paarweisen Vergleiche. In Panel C wurden die angegebenen Vergleiche als Kontrolle versus PF durchgeführt (20 µM), PF (10 µM) im Vergleich zu PF (40 µM), PF (20 µM) im Vergleich zu PF (40 µM), Kontrolle versus HQT (100 µg/mL) und PF (40 µM) im Vergleich zu HQT (200 µg/mL). In den Panels D–G wurden die angegebenen Vergleiche zwischen Kontrolle und ox-LDL, ox-LDL und ox-LDL + PF sowie ox-LDL und ox-LDL + HQT durchgeführt. Im Panel I wurden die mit Fahrzeuglösung und PF behandelten Proben bei jeder durch einen horizontalen Balken angegebenen Temperatur verglichen. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
PF verringert die Lipidakkumulation und die Freisetzung entzündungsfördernder Zytokine sowie stellt den intrazellulären ATP-Spiegel in ox-LDL-behandelten RAW264.7-Zellen wieder her
Die Oil-Red-O-Färbung zeigte, dass die Behandlung mit ox-LDL eine starke intrazelluläre Lipidakkumulation und die Bildung von Schaumzellen in RAW264.7-Zellen induzierte, was sich durch zahlreiche intensiv gefärbte Lipidtröpfchen im Vergleich zur Kontrollgruppe äußerte (Abbildung 5A,B). Die Behandlung mit PF verringerte sowohl die Anzahl als auch die gefärbte Fläche der Lipidtröpfchen im Vergleich zur ox-LDL-Gruppe signifikant. In Übereinstimmung mit dieser Verbesserung der Lipidakkumulation milderte PF ebenfalls die durch ox-LDL induzierte entzündliche Reaktion ab. Die Konzentrationen von TNF-α, IL-6 und IL-1β in den Kulturüberständen stiegen nach Exposition gegenüber ox-LDL signifikant an, wurden jedoch durch die Behandlung mit PF deutlich reduziert (Abbildung 5C–E). Zudem verringerte ox-LDL die intrazellulären ATP-Spiegel signifikant, während PF den ATP-Gehalt teilweise wiederherstellte, was auf eine Verbesserung des zellulären Energiestatus hindeutet (Abbildung 5F). Ox-LDL beeinträchtigte außerdem den ApoA-I-vermittelten und den HDL-vermittelten Cholesterinausstrom, während PF im Vergleich zur ox-LDL-Gruppe beide Formen des Cholesterinausstroms signifikant verbesserte (Abbildung 5G,H). Eine Kombinationsbehandlung mit dem AMPK-Inhibitor Dorsomorphin schwächte jeden dieser Effekte von PF teilweise ab und führte im Vergleich zur alleinigen PF-Behandlung zu einer erhöhten Lipidakkumulation und höheren Spiegeln proinflammatorischer Zytokine sowie zu einem verminderten ATP-Gehalt und Cholesterinausstrom (Abbildung 5B–H). Insgesamt deuten diese Ergebnisse darauf hin, dass PF die durch ox-LDL induzierten Störungen im Lipidmetabolismus, in den entzündlichen Reaktionen und in der zellulären Energiehomöostase in RAW264.7-Zellen abschwächt, wobei die AMPK-Signalübertragung möglicherweise zu diesen koordinierten Schutzeffekten beiträgt.
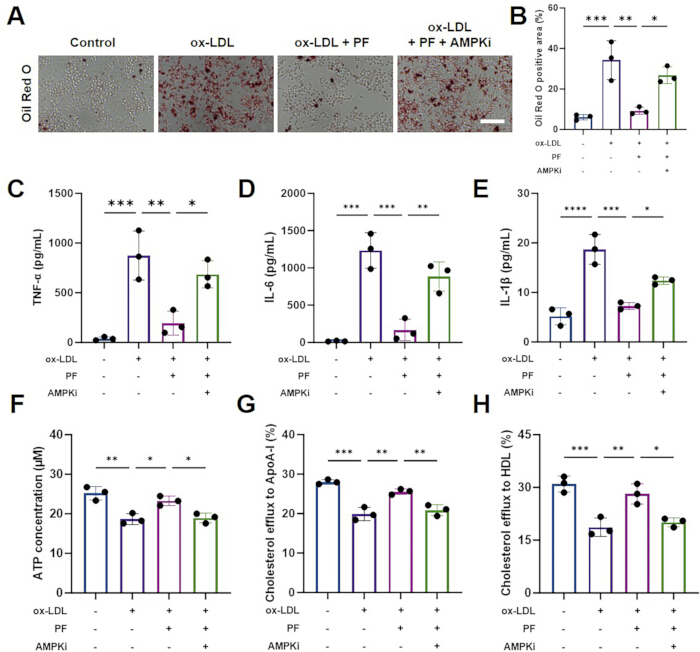
Abbildung 5. Die Hemmung von AMPK vermindert die durch Paeoniflorin vermittelte Reduktion der Entzündung und Lipidakkumulation sowie die Verbesserung des ATP-Gehalts und des Cholesterinausstroms. (A) Repräsentative Bilder der Oil-Red-O-Färbung von RAW264.7-Zellen. Maßstabsbalken = 100 µm. (B) Quantifizierung des Oil-Red-O-positiven Bereichs (n = 3). (C–E) TNF-α-, IL-6- und IL-1β-Konzentrationen im Kulturüberstand, gemessen mittels ELISA (n = 3). (F) Intrazelluläre ATP-Konzentration (n = 3). (G) Apolipoprotein A-I-vermittelter Cholesterinausstrom (n = 3). (H) Hochdichtelipoprotein-vermittelter Cholesterinausstrom (n = 3). AMPKi bezeichnet den AMPK-Inhibitor Dorsomorphin. Die Daten sind als Mittelwert ± SD aus drei unabhängigen Experimenten dargestellt. Die statistische Signifikanz ist angegeben als *P < 0,05, **P < 0,01, ***P < 0,001 und ****P < 0,0001. Horizontale Balken kennzeichnen die getesteten paarweisen Vergleiche. In den Panels B–H wurden die folgenden Vergleiche durchgeführt: Kontrolle versus ox-LDL, ox-LDL versus ox-LDL + PF sowie ox-LDL + PF versus ox-LDL + PF + AMPKi. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
PF vermindert die durch ox-LDL induzierte mitochondriale Dysfunktion, oxidativen Stress und Apoptose
Die TUNEL-Färbung zeigte, dass ox-LDL die TUNEL-Fluoreszenz in RAW264.7-Zellen deutlich erhöhte, was auf eine verstärkte Apoptose hindeutet, während die Behandlung mit PF die ox-LDL-induzierte TUNEL-Fluoreszenz signifikant verringerte. Die gleichzeitige Behandlung mit dem AMPK-Inhibitor Dorsomorphin kehrte den antiapoptotischen Effekt von PF teilweise um (Abbildung 6A,B). Entsprechend erhöhte ox-LDL signifikant die intrazellulären ROS-Spiegel, wie durch verstärkte DCFH-DA-Fluoreszenz angezeigt wurde, während PF die ROS-Akkumulation signifikant reduzierte; dieser antioxidative Effekt wurde durch Dorsomorphin teilweise aufgehoben (Abbildung 6C,D). Die JC-1-Färbung zeigte weiterhin, dass die Behandlung mit ox-LDL die rote JC-1-Aggregat-Fluoreszenz verringerte und die grüne JC-1-Monomer-Fluoreszenz erhöhte, was zu einem signifikant erhöhten Verhältnis von grüner zu roter Fluoreszenz führte, ein Hinweis auf eine Depolarisation der mitochondrialen Membran. Die Behandlung mit PF verringerte das Verhältnis von grüner zu roter Fluoreszenz deutlich, während die Kombinationsbehandlung mit Dorsomorphin diesen Effekt teilweise umkehrte (Abbildung 6E,F). Insgesamt deuten diese Ergebnisse darauf hin, dass PF die ox-LDL-induzierte Depolarisation der mitochondrialen Membran, die übermäßige Produktion von ROS und die Apoptose in RAW264.7-Zellen abschwächt, wobei die AMPK-Signalübertragung möglicherweise zu diesen schützenden Effekten beiträgt.
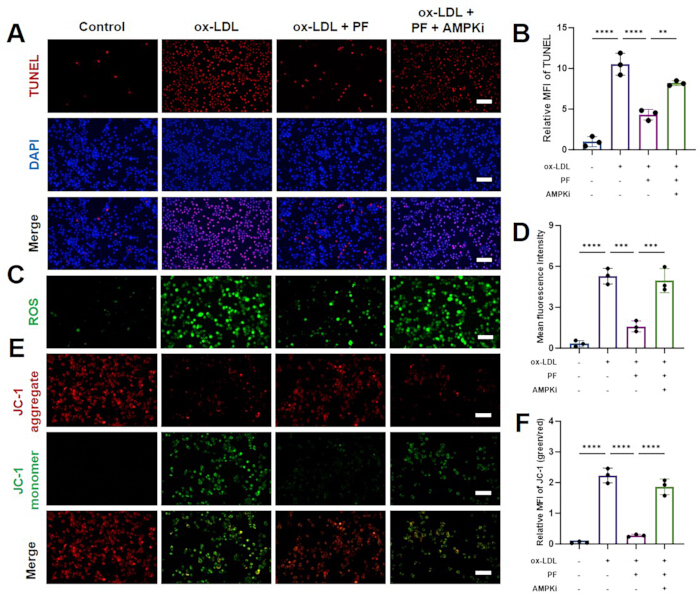
Abbildung 6. Die Hemmung von AMPK vermindert die Wirkung von Paeoniflorin auf die durch oxidiertes Low-Density-Lipoprotein induzierte Apoptose, oxidativen Stress und den Verlust des mitochondrialen Membranpotentials. (A) TUNEL-Assay zur Detektion der Apoptose in RAW264.7-Zellen (Maßstab = 100 µm) und (B) Entsprechende quantitative Analyse (n = 3). (C) ROS-Färbung von RAW264.7-Zellen (Maßstab = 100 μm) und (D) Quantitative Ergebnisse (n = 3). (E) JC-1-Färbung von RAW264.7-Zellen (Maßstab = 100 μm) und (F) Entsprechende quantitative Analyse (n = 3). Die Daten sind als Mittelwert ± SD aus drei unabhängigen Experimenten dargestellt. Die statistische Signifikanz ist angegeben als *P < 0,05, **P < 0,01, ***P < 0,001 und ****P < 0,0001. Horizontale Balken kennzeichnen die getesteten paarweisen Vergleiche. In den Abbildungen B, D und F wurden die folgenden Vergleiche durchgeführt: Kontrolle versus ox-LDL, ox-LDL versus ox-LDL + PF sowie ox-LDL + PF versus ox-LDL + PF + AMPKi. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Die Hemmung von AMPK vermindert PF-assoziierte Veränderungen in ABCA1 und apoptoserelevanten Proteinen
Die Western-Blot-Analyse zeigte, dass die Gesamtmenge an AMPK-Protein in den Behandlungsgruppen relativ stabil blieb, während ox-LDL im Vergleich zur Kontrollgruppe signifikant das Verhältnis von p-AMPK/AMPK erhöhte und die Expression von ABCA1 verringerte. Die Behandlung mit PF steigerte das p-AMPK/AMPK-Verhältnis zusätzlich und normalisierte die ABCA1-Expression im Vergleich zur ox-LDL-Gruppe. Eine Kombinationsbehandlung mit dem AMPK-Inhibitor Dorsomorphin schwächte diese PF-assoziierten Veränderungen signifikant ab und führte zu einem niedrigeren p-AMPK/AMPK-Verhältnis sowie einer verminderten ABCA1-Expression im Vergleich zur Gruppe mit ox-LDL + PF (Abbildung 7A,B). Die Analyse apoptoseassoziierter Proteine zeigte, dass ox-LDL im Vergleich zur Kontrollgruppe die Expression von Gesamt-Caspase-3 signifikant erhöhte und das BCL-2/BAX-Verhältnis senkte. Die Behandlung mit PF verringerte die Expression von Gesamt-Caspase-3 signifikant und erhöhte das BCL-2/BAX-Verhältnis im Vergleich zur ox-LDL-Gruppe. Die Kombinationsbehandlung mit Dorsomorphin kehrte diese PF-assoziierten Effekte um, was zu einer erhöhten Expression von Gesamt-Caspase-3 und einem verminderten BCL-2/BAX-Verhältnis im Vergleich zur Gruppe mit ox-LDL + PF führte (Abbildung 7C,D). Diese Ergebnisse deuten darauf hin, dass die Hemmung von AMPK die Wirkungen von PF auf die ABCA1-Expression und die Profiländerungen apoptoseassoziierter Proteine in ox-LDL-behandelten RAW264.7-Zellen abschwächt.
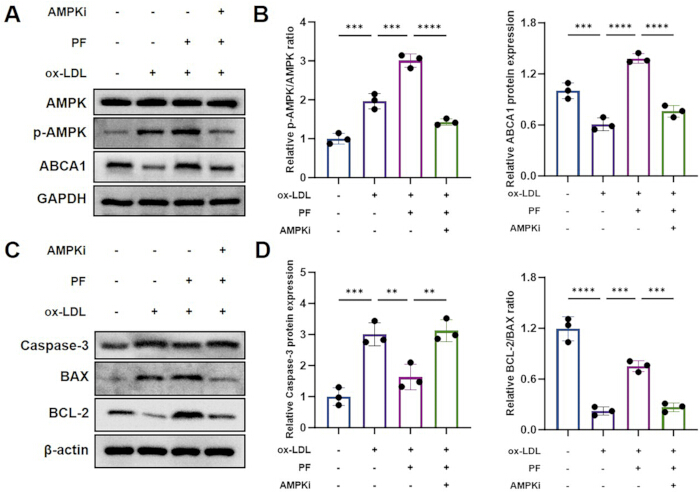
Abbildung 7. Die Hemmung von AMPK vermindert paeoniflorinassoziierte Veränderungen in der AMPK-Phosphorylierung, der ABCA1-Expression und der Expression von apoptoserelevanten Proteinen. (A) Repräsentative Western Blots von AMPK, p-AMPK und ATP-bindendem Kassetten-Transporter A1 (ABCA1). GAPDH diente als Ladekontrolle. (B) Quantifizierung des p-AMPK/AMPK-Verhältnisses und der relativen ABCA1-Proteinexpression (n = 3). (C) Repräsentative Western Blots von gesamt Caspase-3, BAX und BCL-2. β-Aktin wurde als Ladekontrolle verwendet. (D) Quantifizierung der relativen Expression von gesamt Caspase-3 und des BCL-2/BAX-Verhältnisses (n = 3). AMPKi bezeichnet den AMPK-Inhibitor Dorsomorphin. Die Daten sind als Mittelwert ± SD aus drei unabhängigen Experimenten dargestellt. Die statistische Signifikanz ist angegeben als *P < 0,05, **P < 0,01, ***P < 0,001 und ****P < 0,0001. Horizontale Balken kennzeichnen die getesteten paarweisen Vergleiche. Bei beiden quantitativen Ergebnissen in den Panels B und D lauteten die angegebenen Vergleiche Kontrolle versus ox-LDL, ox-LDL versus ox-LDL + PF sowie ox-LDL + PF versus ox-LDL + PF + AMPKi. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Die Stilllegung von AMPK verringert die mit PF assoziierten Anstiege der nukleären LXRα-Menge und die Hemmung der NF-κB-Signalübertragung in ox-LDL-behandelten RAW264.7-Zellen
Um die Beteiligung von AMPK an den Wirkungen von PF weiter zu untersuchen, wurde die AMPK-Expression mittels siRNA stillgelegt. Sowohl die AMPK-mRNA- als auch die Proteinlevel waren in si-AMPK-transfizierten Zellen im Vergleich zur si-NC-Gruppe signifikant reduziert, was einen effektiven Knockdown bestätigt (Abbildung 8A,B). PF erhöhte die nukleäre Expression von LXRα und verringerte das nukleäre Verhältnis von p-p65/p65 in ox-LDL-behandelten Zellen, wohingegen der AMPK-Knockdown diese Effekte signifikant abschwächte (Abbildung 8C,D). In Übereinstimmung damit erhöhte ox-LDL das Verhältnis von p-p65/p65 im Gesamtzelllysat deutlich, was durch PF unterdrückt, aber nach AMPK-Knockdown teilweise wiederhergestellt wurde (Abbildung 8E). PF kehrte außerdem die durch ox-LDL induzierte Abnahme der IκB-α-Expression und die Zunahme der p-IκB-α-Expression um, wohingegen diese Effekte durch si-AMPK abgeschwächt wurden (Abbildung 8F). Insgesamt legen diese Ergebnisse nahe, dass AMPK zur PF-vermittelten Erhöhung der nukleären LXRα-Menge und zur Hemmung der NF-κB-Signalübertragung beiträgt.
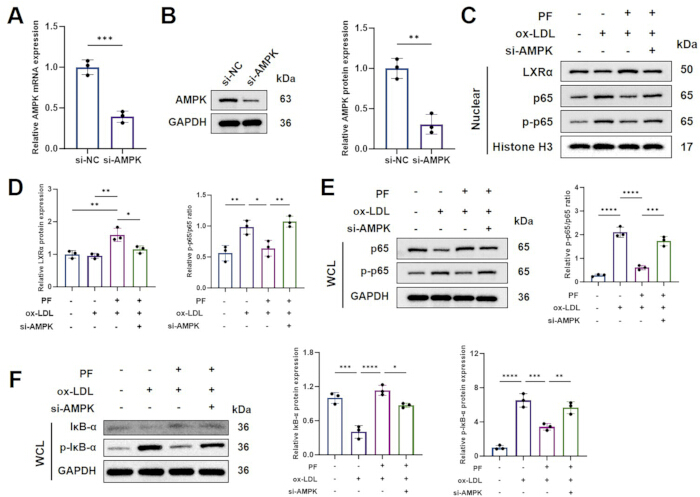
Abbildung 8. Die Stilllegung von AMPK vermindert die durch Paeoniflorin vermittelte Zunahme der nukleären LXRα-Menge und die Hemmung des NF-κB-Signalwegs. (A) Relative AMPK-mRNA-Expression nach Transfektion mit negativem Kontroll-siRNA oder AMPK-gerichteter siRNA (n = 3). (B) Repräsentative Westernblot-Analyse und Quantifizierung der AMPK-Proteinexpression nach siRNA-Transfektion (n = 3). GAPDH wurde als Ladekontrolle verwendet. (C) Repräsentative Westernblots von nukleärem LXRα, p65 und p-p65. Histone H3 wurde als nukleäre Ladekontrolle verwendet. (D) Quantifizierung der relativen nukleären LXRα-Expression und des nukleären p-p65/p65-Verhältnisses (n = 3). (E) Repräsentative Westernblots von gesamtzellulärem p65 und p-p65 sowie Quantifizierung des p-p65/p65-Verhältnisses (n = 3). GAPDH wurde als Ladekontrolle verwendet. (F) Repräsentative Westernblots von gesamtzellulärem IκB-α und p-IκB-α sowie entsprechende quantitative Analysen (n = 3). GAPDH wurde als Ladekontrolle verwendet. Die Daten sind als Mittelwert ± SD aus drei unabhängigen Experimenten dargestellt. Die statistische Signifikanz ist angegeben als *P < 0,05, **P < 0,01, *** P < 0,001 und **** P < 0,0001. Horizontale Balken kennzeichnen die getesteten paarweisen Vergleiche. In den Panels A und B wurde si-NC mit si-AMPK verglichen. Für die nukleäre LXRα-Expression in Panel D wurden die angegebenen Vergleiche Kontrolle versus ox-LDL + PF, ox-LDL versus ox-LDL + PF sowie ox-LDL + PF versus ox-LDL + PF + si-AMPK durchgeführt. Für das nukleäre p-p65/p65-Verhältnis in Panel D und die quantitativen Analysen in den Panels E und F lauteten die Vergleiche Kontrolle versus ox-LDL, ox-LDL versus ox-LDL + PF sowie ox-LDL + PF versus ox-LDL + PF + si-AMPK. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Die Stilllegung von AMPK verringert die PF-vermittelte Cholesterinausscheidung und die Modulation des Makrophagen-Phänotyps
Um zu bestimmen, ob die pharmakologische Hemmung von NF-κB funktionelle Veränderungen hervorruft, die denen ähneln, die mit PF assoziiert sind, wurden die ABCA1-Expression, der Cholesterinausstrom, die Lipidakkumulation und makrophagale phänotypische Marker evaluiert. PF stellte die ABCA1-Expression wieder her und verstärkte den ApoA-I-vermittelten und HDL-vermittelten Cholesterinausstrom in ox-LDL-behandelten Zellen, während die Stilllegung von AMPK diese Effekte signifikant abschwächte (Abbildung 9A–C). In Übereinstimmung damit verringerte PF die intrazelluläre Lipidakkumulation, wobei si-AMPK diesen Effekt teilweise umkehrte (Abbildung 9D,E). Die Behandlung mit BAY 11-7082 führte zu Veränderungen, die denen ähnelten, die durch PF induziert wurden, einschließlich einer erhöhten ABCA1-Expression und eines gesteigerten Cholesterinausstroms sowie einer verminderten intrazellulären Lipidakkumulation (Abbildung 9A–E). Eine Durchflusszytometrie-Analyse wurde unter Verwendung der in Abbildung 9F dargestellten Gating-Strategie durchgeführt. Ox-LDL erhöhte deutlich den Anteil der CD86-positiven Makrophagen, während PF diese Population verringerte; dieser Effekt wurde durch die Stilllegung von AMPK abgeschwächt (Abbildung 9G,H). Im Gegensatz dazu erhöhte PF den Anteil der CD206-positiven Makrophagen, was durch si-AMPK teilweise umgekehrt wurde (Abbildung 9I,J). BAY 11-7082 verringerte ebenfalls den Anteil der CD86-positiven Makrophagen und erhöhte den Anteil der CD206-positiven Makrophagen (Abbildung 9G–J). Diese Ergebnisse deuten darauf hin, dass AMPK zu den Wirkungen von PF auf die Cholesterinhomeostase und die phänotypische Modulation von Makrophagen beiträgt, möglicherweise über die Regulation der NF-κB-Signalübertragung.
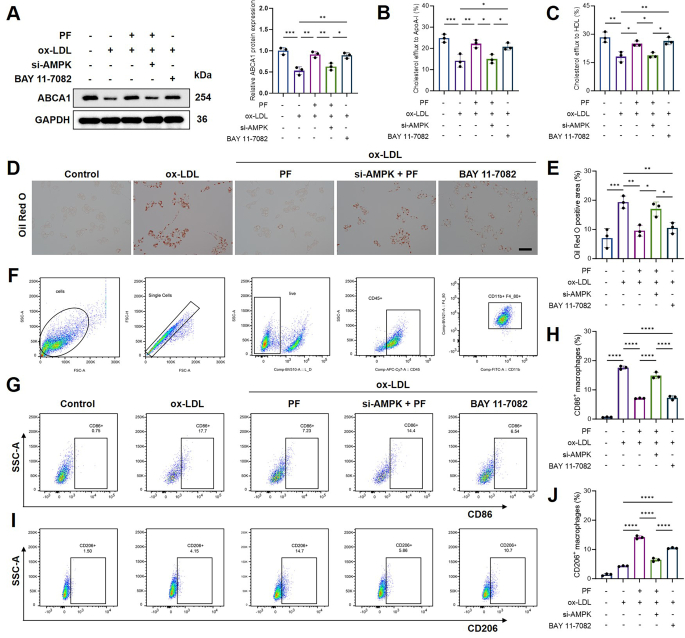
Abbildung 9. Herunterregulierung von AMPK und Hemmung von NF-κB beeinflussen paeoniflorinassoziierten Cholesterinausfluss, Lipidakkumulation und das Makrophagenphänotyp. (A) Repräsentative Western Blot-Analyse und Quantifizierung der ABCA1-Expression (n = 3). GAPDH diente als Ladekontrolle. (B) Apolipoprotein A-I-vermittelter Cholesterinausfluss (n = 3). (C) Hochdichtelipoprotein-vermittelter Cholesterinausfluss (n = 3). (D) Repräsentative Bilder der Oil-Red-O-Färbung. Maßstab = 100 µm. (E) Quantifizierung des Oil-Red-O-positiven Bereichs (n = 3). (F) Sequenzielle Durchflusszytometrie-Gating-Strategie zur Identifizierung von Zellen, Singuletts, lebensfähigen CD45-positiven Zellen und CD11b-positiven/F4/80-positiven Makrophagen. (G) Repräsentative Durchflusszytometrie-Diagramme von CD86-positiven Makrophagen. (H) Quantifizierung von CD86-positiven Makrophagen (n = 3). (I) Repräsentative Durchflusszytometrie-Diagramme von CD206-positiven Makrophagen. (J) Quantifizierung von CD206-positiven Makrophagen (n = 3). BAY 11-7082 wurde als NF-κB-Hemmer verwendet. Die Daten sind als Mittelwert ± SD aus drei unabhängigen Experimenten dargestellt. Die statistische Signifikanz ist angegeben als *P < 0,05, **P < 0,01, ***P < 0,001 und ****P < 0,0001. Horizontale Balken kennzeichnen die getesteten paarweisen Vergleiche. In den Panels A–C, E und H wurden die folgenden Vergleiche durchgeführt: Kontrolle versus ox-LDL, ox-LDL versus ox-LDL + PF, ox-LDL + PF versus ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK versus ox-LDL + BAY 11-7082 sowie ox-LDL versus ox-LDL + BAY 11-7082. Im Panel J wurden die folgenden Vergleiche durchgeführt: ox-LDL versus ox-LDL + PF, ox-LDL + PF versus ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK versus ox-LDL + BAY 11-7082 sowie ox-LDL versus ox-LDL + BAY 11-7082. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Datenverfügbarkeit:
Der in dieser Studie analysierte öffentlich verfügbare Microarray-Datensatz ist über das Gene Expression Omnibus (GEO) des National Center for Biotechnology Information unter der Zugangsnummer GSE100927 erhältlich. Alle in dieser Studie generierten Roh- und verarbeiteten Daten werden als ergänzende Dateien mit diesem Artikel bereitgestellt und sind nach der Veröffentlichung uneingeschränkt öffentlich zugänglich. Supplementary Data 1 enthält die numerischen Quelldaten zu Abbildungen 4–9 sowie die entsprechenden statistischen Analysen. Supplementary Data 2 enthält die ursprünglichen, nicht zugeschnittenen Western-Blot- und CETSA-Bilder. Supplementary Data 3 enthält die ursprünglichen Mikroskopieaufnahmen in voller Auflösung, die für die quantitative Analyse verwendet wurden. Supplementary Data 4 enthält die rohen FACS-Dateien (FCS-Dateien), Kontrolldateien, Kompensationsinformationen, Gating-Dokumentationen und den FlowJo-Arbeitsbereich. Supplementary Data 5 enthält die vollständigen R-Skripte, die für die netzwerkbasierte Pharmakologie und transkriptomische Analysen verwendet wurden, einschließlich Datenvorverarbeitung, differentielle Expressionsanalyse, Visualisierung, Zielintegrationsanalyse und Enrichment-Analyse.
Zusatzdaten 1. Numerische Quelldaten und statistische Analysen. Excel-Arbeitsmappe mit den numerischen Quelldaten und den entsprechenden statistischen Analysen zu Abbildungen 4–9, die nach Abbildungen in separate Arbeitsblätter unterteilt sind. Die Arbeitsmappe enthält die quantitativen Daten, die zur Erstellung der Diagramme und für statistische Vergleiche verwendet wurden.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzdaten 2. Originale, nicht zugeschnittene Western Blot- und CETSA-Bilder. PDF mit den originalen, nicht zugeschnittenen Bildern aller im Manuskript dargestellten Western Blot- und CETSA-Experimente, geordnet nach Abbildung und Panel, zur Dokumentation der verwendeten Quelldaten für die Bildaufbereitung und Quantifizierung.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzdaten 3. Originale Mikroskopieaufnahmen in voller Auflösung. PDF mit den originalen Mikroskopieaufnahmen in voller Auflösung, die für die qualitative Darstellung und quantitative Analyse verwendet wurden, einschließlich repräsentativer Bilder, die den in der Manuskriptversion gezeigten Abbildungen entsprechen.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzdaten 4. Rohdaten der Durchflusszytometrie. Rohdaten-Dateien im FCS-Format, Kontrolldateien, Informationen zur Kompensation, Aufzeichnungen der Torgating und der FlowJo-Arbeitsbereich, der für die Analysen mittels Durchflusszytometrie verwendet wurde. Der vollständige Datensatz ist über Microsoft OneDrive verfügbar: https://1drv.ms/f/c/8d1d81159583ae0f/IgA367Hi90R5CfjDR5uwoGARiUYsefUFv0_OKSUWT5jGY?e=caEpxo. Als Sicherungskopie liegt außerdem eine PDF-Zusammenfassung der Durchflusszytometrie-Analysen vor.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzdaten 5. R-Skripte für die Netzwerkpharmakologie- und transkriptomische Analysen. Zwei R-Skriptdateien, die den kompletten rechnergestützten Arbeitsablauf für die Netzwerkpharmakologie- und transkriptomischen Analysen enthalten. Die Skripte umfassen das Laden und Installieren von Paketen, die Datenvorverarbeitung, differentielle Expressionsanalyse, Integration der Zielstrukturen, funktionelle Anreicherungsanalysen, Datenvisualisierung sowie die Erstellung der berichteten analytischen Ergebnisse.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Die Bildung von Makrophagen-Schaumzellen wird nicht nur durch eine übermäßige Aufnahme modifizierter Lipoproteine, sondern auch durch eine beeinträchtigte Cholesterinausscheidung und eine anhaltende entzündliche Aktivierung vorangetrieben. Die vorliegende Studie verknüpft diese Prozesse, indem sie eine AMPK-vermittelte Signalübertragung als potenziellen Mechanismus identifiziert, über den PF mit gleichzeitigen Veränderungen im Lipidmetabolismus, in entzündlichen Reaktionen und zellulärem Stress assoziiert war, wobei mehrere dieser Effekte durch AMPK-Hemmung oder -Stilllegung abgeschwächt wurden. Die weitgehend übereinstimmenden Wirkungen von PF und HQT deuten zudem darauf hin, dass PF ein biologisch wirksamer Bestandteil der Formulierung ist. Dennoch unterstützen diese Befunde, da HQT mehrere Wirkstoffe enthält, die additiv oder synergistisch wirken können, lediglich die Rolle von PF als repräsentativer Bestandteil, ohne ihn als den hauptsächlichen Wirkstoff von HQT zu etablieren.
AMPK fungiert als metabolischer Kontrollpunkt, der die entzündliche Aktivierung von Makrophagen hemmen kann. Frühere Studien haben gezeigt, dass die Aktivierung von AMPK den Abbau von IκB begrenzt, die Produktion entzündungsfördernder Mediatoren verringert und zu einem weniger entzündlichen Makrophagenphänotyp führt. Berichten zufolge unterdrückt die Aktivierung von AMPK außerdem die Aufnahme von ox-LDL durch Regulation des PP2A/NF-κB/LOX-1-Signalwegs26,27. Die vorliegenden pharmakologischen und genetischen Befunde erweitern diese Beobachtungen, indem sie zeigen, dass AMPK für mehrere PF-assoziierte Effekte auf den Cholesterinexport und die entzündliche Signalübertragung erforderlich war. Somit könnte AMPK nicht nur eine isolierte Reaktion auf PF vermitteln, sondern dessen metabolische und immunmodulatorische Wirkungen in Makrophagen integrieren. Die Beziehung zwischen AMPK, LXRα und ABCA1 liefert eine plausible Erklärung für die beobachtete Verbesserung des Cholesterin-Effluxes. LXRα ist ein zentraler transkriptioneller Regulator von ABCA1, und die Aktivierung des LXRα–ABCA1-Signalwegs fördert die Entfernung von überschüssigem Cholesterin aus Makrophagen28. Untersuchungen an menschlichen Makrophagen haben zudem gezeigt, dass AMPK LXRα und dessen downstream liegende Cholesterintransporter regulieren kann, während der LXR-stimulierte Cholesterin-Efflux stark von ABCA1 abhängt29,30. In der vorliegenden Studie verringerte die Stilllegung von AMPK die Effekte von PF auf die nukleäre Häufigkeit von LXRα, die Expression von ABCA1 sowie den ApoA-I-vermittelten und HDL-vermittelten Cholesterin-Efflux. Diese Beobachtungen stimmen mit einem Modell überein, bei dem die Regulation über LXRα/ABCA1 downstream von AMPK erfolgt. Da ABCA1 jedoch nicht direkt stillgelegt wurde, unterstützen die Daten – beweisen aber nicht vollständig – eine kausale Abfolge AMPK–LXRα–ABCA1.
Die Ergebnisse deuten außerdem auf eine wechselseitige Regulation zwischen Cholesterin-Homöostase und entzündlicher Signalübertragung hin. Entzündungen können die Expression von ABCA1 und den Cholesterinausfluss hemmen, wodurch die Lipidretention in Makrophagen begünstigt wird. Umgekehrt wurde gezeigt, dass die Hemmung von NF-κB die Expression von ABCA1 und den Cholesterinexport in entzündlichen Makrophagen wiederherstellt31. Die ähnlichen Effekte, die in der vorliegenden Studie durch PF und BAY 11-7082 hervorgerufen wurden, unterstützen eine solche Wechselwirkung: Die Unterdrückung der NF-κB-Signalübertragung ging mit einer erhöhten ABCA1-Expression, einem verbesserten Cholesterinausfluss und einer verminderten Lipidakkumulation einher. Die Abschaltung von AMPK schwächte sowohl die metabolischen als auch die entzündlichen Wirkungen von PF ab, was darauf hindeutet, dass AMPK diese beiden miteinander verbundenen Prozesse möglicherweise koordiniert, anstatt sie unabhängig voneinander zu regulieren. Frühere Arbeiten haben gezeigt, dass PF die proinflammatorische Aktivierung von Makrophagen durch Hemmung der NF-κB-Signalübertragung unterdrücken kann. Behandlungen mit PF wurden außerdem beschrieben, dass sie den ABCA1/ABCG1-vermittelten Cholesterinexport fördern und die Bildung von Schaumzellen reduzieren32,33. Die vorliegende Studie liefert zusätzlichen mechanistischen Kontext, indem sie diese bisher beschriebenen lipidaufreinigenden und entzündungshemmenden Eigenschaften mit AMPK verknüpft. Darüber hinaus unterscheidet der Vergleich mit dem vollständigen HQT-Präparat die vorliegende Arbeit von Studien, die PF isoliert untersuchen, und legt nahe, dass PF und HQT in den ausgewählten Makrophagen-Assays teilweise überlappende Effekte hervorriefen.
AMPK-assoziierte Mechanismen könnten zu den Wirkungen von PF auf oxidativen Stress und mitochondriale Integrität beitragen. Durch Ox-LDL-induzierte Lipidansammlung entsteht ein erheblicher energetischer und oxidativer Stress in Makrophagen, der eine mitochondriale Depolarisation und Apoptose fördern kann. Die gleichzeitige Wiederherstellung der ATP-Spiegel, des mitochondrialen Membranpotentials und der antioxidativen Kapazität nach Behandlung mit PF ist daher vereinbar mit einem koordinierten metabolischen Schutzmechanismus und nicht mit mehreren unabhängigen Effekten. Eine frühere Studie an Makrophagen fand ebenfalls, dass PF die Anreicherung von ROS verringert, das mitochondriale Membranpotential erhält und das entzündliche Phänotyp durch Regulierung der mitochondrialen Qualitätskontrolle verändert34. Diese Ergebnisse legen nahe, dass die Erhaltung der mitochondrialen Funktion zu den antiinflammatorischen und antiapoptotischen Wirkungen von PF beitragen könnte, obwohl die spezifischen downstream-Wirkstoffe von AMPK noch nicht identifiziert wurden. Die CETSA-Ergebnisse liefern eine zusätzliche Beweislinie für den Zusammenhang zwischen PF und AMPK. CETSA wurde entwickelt, um die intrazelluläre Bindung von Wirkstoffen an Zielstrukturen zu untersuchen, indem ligandenassoziierte Veränderungen der thermischen Stabilität von Proteinen nachgewiesen werden35. Die Ergebnisse des lysatbasierten CETSA sind vereinbar mit einer PF-vermittelten Stabilisierung von AMPK oder eines AMPK-enthaltenden Protein-Komplexes in Zelllysaten. Allein die thermische Stabilisierung kann jedoch eine direkte Ligandenbindung nicht von einer indirekten Stabilisierung unterscheiden, die durch veränderte Phosphorylierung, Proteininteraktionen oder den zellulären Kontext verursacht wird. Ein direkter Bindungsnachweis zwischen PF und AMPK würde die Verwendung gereinigter Proteine oder anderer biophysikalischer Methoden erfordern.
PF verringerte außerdem den Anteil der CD86-positiven Zellen und erhöhte den Anteil der CD206-positiven Zellen, wobei diese Veränderungen durch die Stilllegung von AMPK abgeschwächt wurden. Diese Befunde stimmen mit früheren Erkenntnissen überein, dass PF das entzündliche Makrophagenphänotyp32,34 verändern kann. Dennoch verläuft die Makrophagenaktivierung entlang eines mehrdimensionalen Spektrums und nicht als zwei feste Zustände M1 und M236. CD86 und CD206 sollten daher als phänotypische Marker angesehen werden, die mit entzündlichen bzw. reparativen Programmen assoziiert sind, und nicht als definitive Hinweise auf eine vollständige Umwandlung von M1 zu M2. Zusätzliche transkriptionelle, sekretorische und funktionelle Marker wären erforderlich, um den Makrophagenphänotyp umfassender zu charakterisieren. Mehrere Limitationen sind zu berücksichtigen. Erstens beschränkten sich die Experimente auf RAW264.7-Zellen, und die Ergebnisse bedürfen der Validierung in primären oder humanen Makrophagen sowie in vivo-AS-Modellen. Zweitens wurde, obwohl die gewählte PF-Konzentration nicht zytotoxisch war und die Phosphorylierung von AMPK erhöhte, kein vollständiger Konzentrations-Wirkungs-Zusammenhang für die wichtigsten funktionellen Endpunkte etabliert. Drittens wurden keine verlustbedingten Funktionsuntersuchungen und Wiederherstellungsversuche spezifisch für ABCA1 durchgeführt, sodass der vorgeschlagene AMPK–LXRα–ABCA1-Weg als unterstütztes mechanistisches Modell und nicht als vollständig etablierte lineare Kaskade betrachtet werden sollte. Viertens wurden PF und HQT mit unterschiedlichen Konzentrationsangaben verglichen, und der PF-Gehalt sowie die phytochemische Konsistenz der HQT-Präparation wurden nicht quantitativ bewertet. Schließlich deuten die CETSA-Ergebnisse auf eine mögliche intrazelluläre Zielstrukturenbindung hin, belegen aber nicht unabhängig eine direkte molekulare Bindung.
Zusammenfassend deuten die vorliegenden Ergebnisse darauf hin, dass PF die durch ox-LDL induzierte Dysfunktion von Makrophagen lindert, indem es den Cholesterinexport, die inflammatorische Signalübertragung, den Energiestoffwechsel und die mitochondriale Homöostase koordiniert. Die pharmakologische Hemmung sowie die durch siRNA vermittelte Stilllegung von AMPK verringerten mehrere PF-vermittelte Schutzeffekte und gingen mit Veränderungen in der nukleären Häufigkeit von LXRα, der Expression von ABCA1, dem Cholesterinausstrom und der NF-κB-Signalübertragung einher. PF zeigte makrophagenprotektive Effekte, die sich mit mehreren der unter den getesteten Bedingungen nach HQT-Behandlung beobachteten Effekte überschnitten. Der Beitrag von PF zur Gesamtwirkung von HQT bleibt unklar.
Offenlegungen
Interessenkonflikt:
Die Autoren erklären, dass sie keine konkurrierenden Interessen haben.
Danksagungen
Keine.
Beiträge der Autoren:
Yunjie Zeng: Konzeption, Methodik, Untersuchung, formale Analyse, Datenpflege, Visualisierung und Schreiben – ursprünglicher Entwurf.
Huaying Wang: Methodik, Untersuchung, formale Analyse, Validierung, Datenpflege, Visualisierung und Schreiben – ursprünglicher Entwurf.
Dong Liu: Methodik, Untersuchung und Validierung.
Yunlu Jiang: Untersuchung, Datenpflege und formale Analyse.
Pengcheng Ren: Untersuchung, formale Analyse und Visualisierung.
Wenxin Song: Ressourcen, Validierung und Schreiben – Überprüfung & Bearbeitung.
Guopeng Huang: Konzeption, Methodik, Betreuung, Projektverwaltung, Beschaffung von Fördermitteln und Schreiben – Überprüfung & Bearbeitung.
Xiaojiao He: Konzeption, Ressourcen, Betreuung, Projektverwaltung, Beschaffung von Fördermitteln und Schreiben – Überprüfung & Bearbeitung.
Yunjie Zeng und Huaying Wang haben zu dieser Arbeit in gleicher Weise beigetragen und teilen sich die Erstautorenschaft. Guopeng Huang und Xiaojiao He sind korrespondierende Autoren. Alle Autoren haben den endgültigen Manuskriptentwurf geprüft und genehmigt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Chemilumineszenz-Imaging-System | Thermo Fisher Scientific | iBright Imaging System | |
| Durchflusszytometer | BD Biosciences | FACSCanto II | |
| Invertiertes Fluoreszenzmikroskop | Olympus | IX73 | |
| Mikroplattenreader | PerkinElmer | VICTOR X3 | |
| Echtzeit-PCR-System | Bio-Rad | CFX Opus 96 | |
| Spektrophotometer | Thermo Fisher Scientific | NanoDrop 8000 |
Referenzen
- Zysman M et al. Risk of cardiovascular events according to the severity of an exacerbation of chronic obstructive pulmonary disease. Eur J Prev Cardiol. 2025;32(15):1436-1444. doi:10.1093/eurjpc/zwaf086.
- Zvintzou E et al. Context-dependent effects of apolipoprotein A2 on lipid metabolism and atherogenesis. FASEB J. 2026;40(12):e72032. doi:10.1096/fj.202600765R.
- Zuriaga MA et al. Colchicine prevents accelerated atherosclerosis in TET2-mutant clonal haematopoiesis. Eur Heart J. 2024;45(43):4601-4615. doi:10.1093/eurheartj/ehae546.
- Zhang Y et al. Effects and mechanisms of Zhizi Chuanxiong herb pair against atherosclerosis: an integration of network pharmacology, molecular docking, and experimental validation. Chin Med. 2024;19(1):8. doi:10.1186/s13020-023-00874-x.
- Zysset D et al. TREM-1 links dyslipidemia to inflammation and lipid deposition in atherosclerosis. Nat Commun. 2016;7:13151. doi:10.1038/ncomms13151.
- Zou Z et al. Recent advances in nanozymes for the treatment of atherosclerosis. Int J Nanomedicine. 2025;20:9447-9472. doi:10.2147/IJN.S540010.
- Zoubdane N et al. High tyrosol and hydroxytyrosol intake reduces arterial inflammation and atherosclerotic lesion microcalcification in healthy older populations. Antioxidants (Basel). 2024;13(1):130. doi:10.3390/antiox13010130.
- Zhong T et al. Adaptation of endothelial cells to shear stress under atheroprone conditions by modulating internalization of vascular endothelial cadherin and vinculin. Ann Transl Med. 2020;8(21):1423. doi:10.21037/atm-20-3426.
- Zhuo S et al. Inflammatory corpuscle AIM2 facilitates macrophage foam cell formation by inhibiting cholesterol efflux protein ABCA1. Sci Rep. 2024;14(1):10782. doi:10.1038/s41598-024-61495-4.
- Zheng H et al. Lp-PLA2 silencing protects against ox-LDL-induced oxidative stress and cell apoptosis via Akt/mTOR signaling pathway in human THP-1 macrophages. Biochem Biophys Res Commun. 2016;477(4):1017-1023. doi:10.1016/j.bbrc.2016.07.022.
- Zhou Y et al. Asperlin inhibits LPS-evoked foam cell formation and prevents atherosclerosis in ApoE(-/-) mice. Mar Drugs. 2017;15(11):358. doi:10.3390/md15110358.
- Zhong Y, Liu C, Feng J, Li JF, Fan ZC. Curcumin affects ox-LDL-induced IL-6, TNF-α, MCP-1 secretion and cholesterol efflux in THP-1 cells by suppressing the TLR4/NF-κB/miR33a signaling pathway. Exp Ther Med. 2020;20(3):1856-1870. doi:10.3892/etm.2020.8915.
- Zhu C et al. TRIM64 promotes ox-LDL-induced foam cell formation, pyroptosis, and inflammation in THP-1-derived macrophages by activating a feedback loop with NF-κB via IκBα ubiquitination. Cell Biol Toxicol. 2023;39(3):607-620. doi:10.1007/s10565-022-09768-4.
- Zhang G et al. OxLDL/β2GPI/anti-β2GPI Ab complex induces inflammatory activation via the TLR4/NF-κB pathway in HUVECs. Mol Med Rep. 2021;23(2):148. doi:10.3892/mmr.2020.11787.
- Zu YX et al. Jiang Gui Fang activated interscapular brown adipose tissue and induced epididymal white adipose tissue browning through the PPARγ/SIRT1-PGC1α pathway. J Ethnopharmacol. 2020;248:112271. doi:10.1016/j.jep.2019.112271.
- Zu X et al. Antidepressant-like effect of Bacopaside I in mice exposed to chronic unpredictable mild stress by modulating the hypothalamic-pituitary-adrenal axis function and activating BDNF signaling pathway. Neurochem Res. 2017;42(11):3233-3244. doi:10.1007/s11064-017-2360-3.
- Zong K et al. Explorating the mechanism of Huangqin Tang against skin lipid accumulation through network pharmacology and experimental validation. J Ethnopharmacol. 2023;313:116581. doi:10.1016/j.jep.2023.116581.
- Zou Y et al. Huangqin Tang ameliorates dextran sodium sulphate-induced colitis by regulating intestinal epithelial cell homeostasis, inflammation and immune response. Sci Rep. 2016;6:39299. doi:10.1038/srep39299.
- Zou Y et al. Huangqin Tang ameliorates TNBS-induced colitis by regulating effector and regulatory CD4(+) T cells. Biomed Res Int. 2015;2015:102021. doi:10.1155/2015/102021.
- Wang D et al. Huangqin tang alleviates colitis-associated colorectal cancer via amino acid homeostasis and PI3K/AKT/mTOR pathway modulation. J Ethnopharmacol. 2024;334:118597. doi:10.1016/j.jep.2024.118597.
- Zhu X, Zhou Y, Cai W, Sun H, Qiu L. Salusin-β mediates high glucose-induced endothelial injury via disruption of AMPK signaling pathway. Biochem Biophys Res Commun. 2017;491(2):515-521. doi:10.1016/j.bbrc.2017.06.126.
- Zhu J, Chen H, Guo J, Zha C, Lu D. Sodium tanshinone IIA sulfonate inhibits vascular endothelial cell pyroptosis via the AMPK signaling pathway in atherosclerosis. J Inflamm Res. 2022;15:6293-6306. doi:10.2147/JIR.S386470.
- Kim J et al. Inhibition of Toll-like receptors alters macrophage cholesterol efflux and foam cell formation. Int J Mol Sci. 2024;25(12):6808. doi:10.3390/ijms25126808.
- Zuo J, Guo S, Qin X. Bisdemethoxycurcumin suppresses the progression of atherosclerosis and VSMC-derived foam cell formation by promoting lipophagy. Naunyn Schmiedebergs Arch Pharmacol. 2023;396(12):3659-3670. doi:10.1007/s00210-023-02558-7.
- Zong P et al. TRPM2 deficiency in mice protects against atherosclerosis by inhibiting TRPM2-CD36 inflammatory axis in macrophages. Nat Cardiovasc Res. 2022;1(4):344-360. doi:10.1038/s44161-022-00027-7.
- Sag D, Carling D, Stout RD, Suttles J. Adenosine 5'-monophosphate-activated protein kinase promotes macrophage polarization to an anti-inflammatory functional phenotype. J Immunol. 2008;181(12):8633-8641. doi:10.4049/jimmunol.181.12.8633.
- Chen B, Li J, Zhu H. AMP-activated protein kinase attenuates oxLDL uptake in macrophages through PP2A/NF-κB/LOX-1 pathway. Vascul Pharmacol. 2016;85:1-10. doi:10.1016/j.vph.2015.08.012.
- Chawla A et al. A PPARγ-LXR-ABCA1 pathway in macrophages is involved in cholesterol efflux and atherogenesis. Mol Cell. 2001;7(1):161-171. doi:10.1016/S1097-2765(01)00164-2.
- Saenz J et al. Grapefruit flavonoid naringenin regulates the expression of LXRα in THP-1 macrophages by modulating AMP-activated protein kinase. Mol Pharm. 2018;15(5):1735-1745. doi:10.1021/acs.molpharmaceut.7b00797.
- Larrede S et al. Stimulation of cholesterol efflux by LXR agonists in cholesterol-loaded human macrophages is ABCA1-dependent but ABCG1-independent. Arterioscler Thromb Vasc Biol. 2009;29(11):1930-1936. doi:10.1161/ATVBAHA.109.194548.
- Zhao GJ et al. Antagonism of betulinic acid on LPS-mediated inhibition of ABCA1 and cholesterol efflux through inhibiting nuclear factor-kappaB signaling pathway and miR-33 expression. PLoS One. 2013;8(9):e74782. doi:10.1371/journal.pone.0074782.
- Zhai T et al. Unique immunomodulatory effect of paeoniflorin on type I and II macrophages activities. J Pharmacol Sci. 2016;130(3):143-150. doi:10.1016/j.jphs.2015.12.007.
- Mei J et al. Tetramethylpyrazine and Paeoniflorin Synergistically Attenuate Cholesterol Efflux in Macrophage Cells via Enhancing ABCA1 and ABCG1 Expression. Evid Based Complement Alternat Med. 2022;2022:4304790. doi:10.1155/2022/4304790.
- Cao Y et al. Paeoniflorin suppresses kidney inflammation by regulating macrophage polarization via KLF4-mediated mitophagy. Phytomedicine. 2023;116:154901. doi:10.1016/j.phymed.2023.154901.
- Martinez Molina D et al. Monitoring drug target engagement in cells and tissues using the cellular thermal shift assay. Science. 2013;341(6141):84-87. doi:10.1126/science.1233606.
- Xue J et al. Transcriptome-based network analysis reveals a spectrum model of human macrophage activation. Immunity. 2014;40(2):274-288. doi:10.1016/j.immuni.2014.01.006.