Hier beschreiben wir einen Ansatz zur Herstellung genetisch veränderter Embryonen unter Verwendung der CRISPR-Cas9-Genbearbeitung und der somatischen Zellkerntransfer-Technik zur Erzeugung von Schafmodellen menschlicher Krankheiten. Dieser Ansatz eignet sich ideal für eine präzise Genbearbeitung in Donorzellen und die Erzeugung geklonter Embryonen ohne genetische Mosaikbildung.
Methodenartikel
Erzeugung genetisch veränderter Embryonen mittels Genomeditierung und somatischem Zellkerntransfer zur Herstellung von Schafmodellen für menschliche Krankheiten
In diesem Artikel
Zusammenfassung
Zusammenfassung
Große Tiermodelle sind wertvolle Werkzeuge zur Erforschung menschlicher Krankheiten. Schafe, Schweine und Ziegen bilden häufig die Anatomie und Physiologie menschlicher Organe sowie die Komplexität menschlicher Erkrankungen besser ab und weisen dadurch eine höhere klinische Relevanz im Vergleich zu Nagetieren auf. CRISPR-Cas9 und die somatische Zellkerntransfer-Technik (SCNT) ermöglichen die Erzeugung großer Tiermodelle mit größerer Präzision, Vielseitigkeit und genetischer Uniformität. Der Hauptvorteil dieses Ansatzes im Vergleich zur Mikroinjektion in Zygote besteht darin, dass vor der Erzeugung der Tiere in vitro überprüft werden kann, ob die gewünschte genetische Modifikation sowie potenzielle Off-Target-Mutationen in den genveränderten Zellen vorhanden sind. Darüber hinaus verhindert SCNT die Entstehung genetischer Mosaikbildung, die häufig als Folge der Mikroinjektion in Zygote auftritt. Hier beschreiben wir die Erzeugung genveränderter oviner Zellen mittels nicht-homologer Endverknüpfung (NHEJ) und homologieabhängiger Reparatur (HDR), gefolgt von der Herstellung geklonter Embryonen, die die gewünschten Mutationen tragen. Genetische Modifikationen werden eingeführt, indem kultivierte somatische Zellen – typischerweise fetale Fibroblasten – mit dem CRISPR-Cas9-System transfiziert werden. Die Mutationsrate in gepoolten Zellen wird durch Polymerase-Kettenreaktion (PCR) und Sanger-Sequenzierung der editierten Gene analysiert und mithilfe der Software Tracking of Indels by DEcomposition (TIDE)/Tracking of Insertions, Deletions, and Recombination events (TIDER) ausgewertet. Anschließend erfolgt eine limitierende Verdünnung der gepoolten Zellen, um Kolonien aus einzelnen Zellen zu erhalten, die mittels PCR und DNA-Sequenzierung der editierten Gene untersucht werden. Donorzellen mit der gewünschten Editierung werden anschließend vermehrt und zur Erzeugung von Embryonen mittels SCNT verwendet. Nach der limitierenden Verdünnung und Zell-Screening enthielten 22/114 (19,3 %) der durch NHEJ modifizierten Kolonien Knockout-(KO-)Mutationen und 4/56 (7,1 %) der mit HDR modifizierten Kolonien die F508del-Mutation. Insgesamt wurden 370 genetisch veränderte Embryonen aus vier Kolonien erzeugt. Diese Methoden werden erfolgreich zur präzisen Geneditierung in fetalen Fibroblasten und zur Herstellung genetisch veränderter Embryonen eingesetzt, um ovine Modelle menschlicher Krankheiten zu erzeugen.
Einleitung
Tiermodelle sind unverzichtbare Werkzeuge, um die biologischen Mechanismen menschlicher Krankheiten zu verstehen und neue Therapeutika zu entwickeln. In-vitro-Modelle, wie Zell- oder Organoidkulturen, können die Komplexität der zellulären Subtypen und der Zell-Zell-Interaktionen, die in vivo in Organen auftreten, nicht nachbilden1,2. Daher bieten Tiere Ganzorganismus-Modelle mit detaillierteren Einblicken in zelluläre und systemische Interaktionen, Krankheitsverläufe und die Sicherheit von Therapeutika. Nagetiere sind aufgrund ihrer geringen Kosten, kurzen Generationszeiten und umfassenden genetischen Charakterisierung praktikable Modellorganismen. Allerdings sind Nagetiermodelle für menschliche Krankheiten durch physiologische und anatomische Unterschiede zu Menschen sowie durch ihren schnelleren Stoffwechsel und kürzeren Lebensspanne begrenzt3,4. Dies zeigt sich in dem hohen Anteil an Therapien, die an Tiermodellen getestet wurden, aber in klinischen Studien scheitern, wobei die Mehrheit dieser Tests an Nagetieren durchgeführt wird5,6,7,8. Schafe, Schweine, Ziegen, Hunde und nichtmenschliche Primaten wurden bereits zur Erstellung von Modellen für eine Vielzahl menschlicher Krankheiten eingesetzt, was dazu beitragen könnte, die Rate der klinischen Übertragung neuer Therapien und Arzneimittel zu erhöhen3,9,10,11,12. Diese Spezies bieten im Vergleich zu Nagetiermodellen zahlreiche Vorteile, da sie dem Menschen stärker ähneln. Große Tiermodelle für menschliche Krankheiten stellen somit die derzeit genauesten verfügbaren Modelle dar und spielen eine entscheidende Rolle bei der Übertragung tierexperimenteller Erkenntnisse auf klinische Anwendungen.
Geclusterte regelmäßig interspazierte kurze palindromartige Wiederholungen (CRISPR)-Cas9 ist eine vielseitige und programmierbare Methode zur genetischen Modifikation von Tierzellen und zur Einführung präziser, krankheitsverursachender Mutationen. Die CRISPR-Cas9-vermittelte Genbearbeitung nutzt eine Leit-RNA (gRNA), die komplementär zur Zielstelle ist, wodurch das mit CRISPR assoziierte Protein 9 (Cas9) gezielt einen Doppelstrangbruch (DSB) erzeugen kann13. Die zelluläre Reparatur von DSBs erfolgt hauptsächlich über zwei Mechanismen: nicht-homologe Endverknüpfung (NHEJ) und homologieabhängige Reparatur (HDR). Der NHEJ-Weg repariert einen DSB durch Verknüpfung der DNA-Enden, ein fehleranfälliger Mechanismus, der zur Bildung zufälliger Insertionen oder Deletionen (Indels) an der Bruchstelle führen kann14. Solche Mutationen können das Gen ausschalten (KO), indem sie eine Leserasterverschiebung oder ein vorzeitiges Stoppcodon erzeugen, wodurch die Genfunktion gestört wird. HDR, der vor allem in den S- und G2-Phasen des Zellzyklus auftritt, erfolgt, wenn die Zelle einen DSB unter Verwendung eines homologen Allels als Reparaturvorlage behebt15,16. Durch die Einführung einer synthetischen einzelsträngigen Oligodesoxynukleotid-(ssODN-) oder anderer Vorlage-DNA mit der gewünschten Editierung kann die Zelle spezifische Insertionen, Deletionen oder Substitutionen, sogenannte Knock-ins (KI), integrieren, indem sie diese Vorlage zur Reparatur des Bruchs nutzt. CRISPR-Cas9 kann auch für multiplexierte Bearbeitungen verwendet werden, um mehrere Mutationen gleichzeitig einzuführen, um multigenetische Erkrankungen zu modellieren3. Im Vergleich zu früheren Genbearbeitungstechniken wie Zinkfinger-Nukleasen (ZFNs) oder Transkriptionsaktivator-ähnlichen Effektor-Nukleasen (TALENs) ist CRISPR-Cas9 deutlich einfacher und ressourcenschonender in großen Tierzellen anzuwenden17. Unterschiedliche Loci können leicht durch die Konstruktion einer neuen gRNA angezielt werden, was die Einführung neuer großer Tiermodelle mittels CRISPR-Cas9 beschleunigt hat3,13. Dennoch bestehen mehrere Einschränkungen, darunter die Bearbeitungseffizienz von CRISPR-Cas9, die je nach Spezies, zellulärem Milieu und Art der Editierung erheblich variieren kann18,19. Insbesondere die HDR-Raten sind niedriger als die NHEJ-Raten und hängen stark von der Zellart, den genomischen Loci und dem Zellzyklusstadium ab20,21. Zudem bleibt das Risiko bestehen, unbeabsichtigte Editierungen an Off-Target-Loci oder sogar an On-Target-Loci einzuführen22. Dennoch hat sich CRISPR-Cas9 zur primären Plattform für die Erstellung genetisch veränderter großer Tiermodelle entwickelt.
Die somatische Zellkerntransfer-Technik (SCNT) ermöglicht die Erzeugung genetisch veränderter Embryonen mit hoher Präzision und Homogenität. Dieses Verfahren, das erstmals 1997 erfolgreich bei Säugetieren durchgeführt wurde, beinhaltet die Übertragung eines Zellkerns in eine entkernte Oozyte23. SCNT bietet zahlreiche Vorteile gegenüber anderen Methoden wie der zygotischen Mikroinjektion, bei der genetisches Material oder DNA-Editierungssysteme direkt in das Zygote oder einen frühen Embryo injiziert werden24,25,26. Die zygotische Mikroinjektion birgt das inhärente Risiko genetischer Heterogenität oder Mosaikbildung zwischen den Zellen des Embryos, was auftreten kann, wenn die DNA-Replikation oder Zellteilung vor der genetischen Modifikation erfolgt27,28,29. Der Wert solcher mosaikartiger Embryonen als Tiermodelle ist aufgrund der Schwierigkeiten bei der Genotypisierung und phänotypischen Charakterisierung eingeschränkt29. Bei SCNT ist die Genomeditierung von der Embryonalentwicklung entkoppelt; jeder geklonte Embryo stammt von einer einzigen Zelle ab, wodurch das Risiko einer Mosaikbildung ausgeschlossen und die genetische Homogenität des Embryos sichergestellt wird30,31,32. Zudem werden Spenderzellen in vitro bearbeitet und sorgfältig auf Klonalität sowie das Vorhandensein der gewünschten Modifikation überprüft, bevor das SCNT-Verfahren durchgeführt wird, was Zeit und Ressourcen spart25,26. Dies ist besonders wichtig bei der Einführung spezifischer KIs. Die Zellselektion ermöglicht außerdem die Identifizierung potenzieller Mutationen an Off-Target-Stellen und verringert somit das Risiko genetischer Störungen an anderen Loci. Diese Vorteile beheben viele der mit CRISPR-Cas9 verbundenen Probleme. Daher bietet SCNT im Vergleich zur zygotischen Mikroinjektion eine größere Kontrolle über die Genetik der resultierenden Embryonen, insbesondere bei komplexeren Editierungen wie multiplexen Editierungen, großen Insertionen und humanisierten Allelen33. Allerdings ist SCNT durch eine geringe Klonierungseffizienz, technische Anforderungen und eine abnormale epigenetische Reprogrammierung begrenzt, wobei letztere zu molekularen und phänotypischen Störungen bei den Klonen führen kann, die die Effekte der genetischen Modifikation bei Founder-Tieren möglicherweise überlagern. Diese epigenetischen Veränderungen werden jedoch nicht an die Nachkommen vererbt32,33. Trotz dieser Einschränkungen ermöglicht die Kombination von SCNT mit CRISPR-Cas9 eine präzise Genomeditierung mit strikter Kontrolle über die Embryogenetik und unterstützt die zuverlässige Erzeugung von großen Tiermodellen für menschliche Krankheiten ohne Mosaikbildung. Hier beschreiben wir einen detaillierten Ansatz zur genetischen Modifikation von schafschen fötalen Fibroblasten (SFF) entweder mittels NHEJ oder HDR, gefolgt von SCNT zur Herstellung geklonter Embryonen, mit dem Ziel, Schafmodelle menschlicher Krankheiten zu generieren. Dieser Ansatz ist weitgehend auf andere Nutztierrassen übertragbar, obwohl die Genomeditierung in verschiedenen Zelltypen optimiert werden muss; dieser Protokollansatz dient dabei als nützlicher Ausgangspunkt.
Protokoll
Alle Tierversuche wurden vom Institutional Animal Care and Use Committee (IACUC: #15508 und #10089) der Utah State University genehmigt und gemäß den Richtlinien der National Institutes of Health (NIH) durchgeführt. In dieser Studie wurden domestizierte Romney-Schafe (Ovis aries) verwendet, um fetale Schaf-Fibroblasten zu isolieren (Ergänzende Datei 134). Eine Übersicht über das Protokoll finden Sie in Abbildung 1.
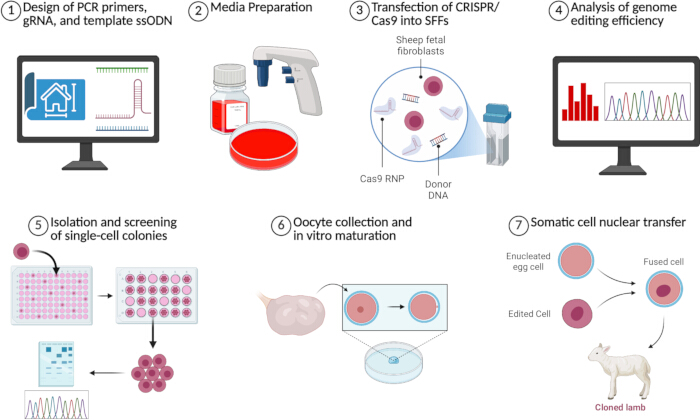
Abbildung 1: Übersicht über die CRISPR-Cas9- und SCNT-Methoden zur Erzeugung genetisch veränderter Embryonen. Dargestellt ist eine Zusammenfassung der sieben wichtigsten Schritte des Protokolls. Erstellt mit BioRender. Perisse, I. (2026). Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
1. Design von PCR-Primern, gRNA und Vorlage-ssODN
- Öffnen Sie den zu bearbeitenden genomischen Bereich in Benchling (https://www.benchling.com/academic).
- Entwerfen Sie PCR-Primer, um den gewünschten genomischen Bereich zu amplifizieren und zu sequenzieren.
- Markieren Sie den Zielbereich, der amplifiziert werden soll, sowie 200 Basenpaare stromaufwärts und stromabwärts des Zielbereichs, um einen ausreichenden Abstand für qualitativ hochwertige Sequenzierdaten und eine genaue Analyse der Mutationsrate mit der TIDE-Software sicherzustellen.
- Klicken Sie in der rechten Seitenleiste auf Primers > Create Primers > Wizard.
- Unter Region klicken Sie auf Use Selection. Unter Amplicon passen Sie die Size entsprechend an und ändern Sie gegebenenfalls weitere Parameter.
- Klicken Sie auf Generate Primers. Wählen Sie ein oder mehrere Primerpaare mit niedrigen Penalty-Scores zum Bestellen aus.
HINWEIS: Abhängig von der eingeführten Veränderung empfiehlt es sich, Primer zu entwerfen, die nur an korrekt editierte DNA binden, um eine schnellere Selektion positiver Kolonien zu ermöglichen.
- Entwerfen Sie eine gRNA zur DNA-Editierung mittels CRISPR-Cas9.
- Markieren Sie in Benchling den zu editierenden Zielbereich und klicken Sie dann in der rechten Seitenleiste auf CRISPR > Design and analyze guides.
- Klicken Sie auf das Dropdown-Menü Genome und wählen oder importieren Sie das Genom des Modellorganismus. Passen Sie gegebenenfalls weitere Parameter an.
- Klicken Sie auf Finish > +.
- Unter Genome Region klicken Sie auf No region set und wählen oder geben Sie den genomischen Bereich ein, der die Zielstelle enthält. Klicken Sie auf Set genome region.
- Wählen Sie eine oder mehrere Guides mit hohen On-target- und hohen Off-target-Scores zum Bestellen aus.
- Falls KI-Editierungen durchgeführt werden, entwerfen Sie eine ssODN-Vorlage.
- Klicken Sie in der rechten Seitenleiste auf CRISPR > Design HR template (ssODN).
- Klicken Sie auf das Dropdown-Menü Genome und wählen oder importieren Sie das Genom des Modellorganismus. Klicken Sie auf Create.
- Klicken Sie auf den Reiter SEQUENCE MAP, markieren Sie die zu editierenden Basen und erstellen Sie die modifizierte DNA-Sequenz, indem Sie die gewünschten Änderungen über die Tastatur eingeben. Wechseln Sie zurück zum Reiter DESIGN HR TEMPLATE und klicken Sie auf Next.
- Passen Sie den Template region-Bereich so an, dass mindestens 50 Basenpaare homologe Arme auf jeder Seite der Editierung enthalten sind, und klicken Sie dann auf Next.
- Geben Sie die Sequenz der in Schritt 1.3.5 ausgewählten gRNA in das Feld Guide ein, um PAM-störende stille Mutationen einzuführen. Klicken Sie auf Next.
- Klicken Sie auf Copy the template und bestellen Sie die generierte ssODN-Vorlage.
HINWEIS: Die Sequenzen der mittels Benchling entworfenen PCR-Primer, CRISPR-Cas9-gRNAs und ssODN-Vorlagen zur Erzeugung eines Schaf-Modells für zystische Fibrose, das entweder eine Knockout-(KO)-Mutation oder die F508del-Mutation trägt, sind in Tabelle 1 dargestellt.
2. Zubereitung der Medien
- Bereiten Sie das Zellkulturmedium vor, indem Sie Dulbeccos modifiziertes Eagle-Medium (DMEM) mit hohem Glucosergehalt mit 15 % fetalem Rinderserum (FBS) und 1 % Penicillin-Streptomycin (Pen/Strep) (v/v) supplementieren. Erwärmen Sie das Medium vor der Verwendung in einem Wasserbad auf 37 °C.
- Bereiten Sie das Einfriermedium vor, indem Sie DMEM mit 45 % FBS und 10 % Dimethylsulfoxid (DMSO) versetzen.
- Bereiten Sie das Oozyten-Sammelmedium vor, indem Sie M199-Medium mit 1 % Pen/Strep, 0,3 % Rinderserumalbumin (BSA) Fraktion V, 1 % FBS und 0,06 % Natriumheparin supplementieren.
- Bestellen Sie In-vitro-Maturations- (IVM) - und In-vitro-Kulturmedien (IVC) , die als serumfreie, kommerziell erhältliche Medien zur Reifung boviner Oozyten bzw. Kultur von Embryonen formuliert sind.
ANMERKUNG: Die Schalen für die Post-Fusionskultur und IVC werden mit je sieben Tropfen (40 µL) IVC-Medium vorbereitet und mit embryo-geprüftem Mineralöl bedeckt. - Bereiten Sie das Zellverarmungsmedium vor, indem Sie DMEM mit hohem Glucosergehalt mit 0,5 % FBS und 1 % Pen/Strep (v/v) supplementieren. Erwärmen Sie das Medium vor der Verwendung in einem Wasserbad auf 37 °C.
- Bereiten Sie das HEPES-haltige synthetische Oviduktfluid (HSOF)-Medium wie zuvor beschrieben35 vor.
- Bereiten Sie das Enukleationsmedium vor, indem Sie 500 µL HSOF-Medium mit 4,5 mM Saccharose und 10 µg/mL Cytochalasin B (CB) versetzen.
- Bereiten Sie die Injektionsmedien vor, indem Sie 500 µL HSOF-Medium mit 10 µg/mL Cytochalasin B (CB) supplementieren.
ANMERKUNG: Die Enukleations- und Injektionsmedien werden frisch am Tag der SCNT hergestellt. Je ein Tropfen (200 µL) jedes Mediums wird in 100-mm-Schalen gegeben und mit embryo-geprüftem Mineralöl bedeckt. - Bereiten Sie das Fusionmedium wie zuvor beschrieben35 vor. Entnehmen Sie 5–10 mL Fusionmedium aus dem 4 °C-Kühlschrank und lagern Sie es bis zur Verwendung bei Raumtemperatur.
- Bereiten Sie das CB-Medium vor, indem Sie IVC-Medium mit 10 µg/mL CB supplementieren.
ANMERKUNG: Eine CB-Schale wird mit sieben Tropfen (je 40 µL) CB-Medium vorbereitet und mit embryo-geprüftem Mineralöl bedeckt. - Bereiten Sie das Ionomycin-Medium vor, indem Sie das HSOF-Medium mit 5 µM Ionomycin-Calciumsalz versetzen.
- Bereiten Sie das Aktivierungsmedium vor, indem Sie IVC-Medium mit 2 mM 6-Dimethylaminopurin (DMAP) und 10 µg/mL Cycloheximid (CHX) supplementieren.
ANMERKUNG: Eine Aktivierungsschale wird mit sieben Tropfen (je 40 µL) Aktivierungsmedium vorbereitet und mit embryo-geprüftem Mineralöl bedeckt.
3. Transfektion von CRISPR-Cas9 in SFFs
- (Bedingungen) Führen Sie alle Zellkulturverfahren in einem Biosicherheitswerkbank oder einem Laminar-Flow-Gerät durch. Kultivieren Sie die SFFs in einem T-25-Fläschchen mit Zellkulturmedium bei 37 °C in 5% CO2, 5% O2 und 90% N2, bis die Zellen etwa 70–80 % konfluent sind, bevor die Transfektion erfolgt.
- Entfernen Sie das gesamte Medium aus dem Fläschchen und waschen Sie die Zellen einmal mit 5 mL Dulbecco’s Phosphat-gepufferte Kochsalzlösung (DPBS). Inkubieren Sie mit 1 mL eines Trypsin-ähnlichen Dissoziationsenzyms für 5–10 Minuten, bis sich die Zellen lösen.
- Verdünnen Sie das Trypsin-ähnliche Dissoziationsenzym mit einem gleichen Volumen Zellkulturmedium und zentrifugieren Sie die Zellen bei 200 × g für 5 Minuten.
- (Zeitpunkt) Bereiten Sie den gRNA:Cas9-Ribonukleoprotein-(RNP)-Komplex vor, indem Sie 2,5 µL einer 100 µM-gRNA mit 2,5 µL einer 5 µg/µL-Cas9-Proteinlösung 10 Minuten bei Raumtemperatur inkubieren.
ANMERKUNG: Die Verhältnisse von Cas9-RNP zu gRNA müssen möglicherweise je nach Zelltyp, Zielgen und Anzahl der Ziele optimiert werden. - Bereiten Sie die Nukleofektionslösung vor, indem Sie 82 µL Nukleofektionslösung mit 18 µL Supplementlösung mischen.
- Mischen Sie die Nukleofektionslösung mit dem RNP-Komplex und geben Sie bei Verwendung eines ssODN 2 µL einer 200 µM-ssODN-Lösung hinzu; mischen Sie vorsichtig durch Pipettieren.
- Nach der Zentrifugation entfernen Sie vorsichtig den Überstand und stellen das Röhrchen auf ein fusselfreies Tuch umgedreht, um restliches Medium zu entfernen.
ANMERKUNG: Restliches Kulturmedium kann die Transfektionseffizienz und die Zellviabilität beeinträchtigen. Stellen Sie sicher, dass überschüssige Flüssigkeit vollständig entfernt ist, bevor das Zellpellet in der Nukleofektionslösung resuspendiert wird. - (Kritischer Schritt) Resuspendieren Sie die Fibroblasten in der Nukleofektionslösung und überführen Sie die Mischung in eine 100-µL-Nukleoküvette, wobei Sie die Bildung von Blasen vermeiden. Klopfen Sie die Nukleoküvette vorsichtig auf eine harte Oberfläche, um die Mischung an den Boden der Küvette zu bringen.
ANMERKUNG: Blasen innerhalb der Nukleoküvette können die Elektroporation stören. - (Relevante Einstellung) Elektroporieren Sie die Zellen mit dem Programm EH-100 oder gemäß den Herstellerempfehlungen. Lassen Sie die Zellen 10 Minuten bei Raumtemperatur regenerieren.
- Überführen Sie die elektroporierten Zellen mit einer Transferpipette in 5 mL vorab angeglichenes Zellkulturmedium, das mit einem HDR-Enhancer in einer Endkonzentration von 1–2 µM ergänzt ist, dessen Konzentration bei anderen Zelltypen möglicherweise optimiert werden muss.
- (Bedingungen) Kultivieren Sie die Zellen in Zellkulturmedium bei 37 °C in 5% CO2, 5% O2 und 90% N2 für 48 Stunden vor der Isolierung der genomischen DNA.
- Entfernen Sie das Medium von den Zellen, waschen Sie einmal mit DPBS und geben Sie 1 mL eines Trypsin-ähnlichen Dissoziationsenzyms hinzu.
- Nachdem sich die Zellen gelöst haben, geben Sie 1 mL Zellkulturmedium hinzu, um das Trypsin-ähnliche Dissoziationsenzym zu verdünnen.
- Verteilen Sie etwa zwei Drittel der Zellsuspension zur Kryokonservierung und ein Drittel zur DNA-Extraktion auf beschriftete 1,5-mL-Röhrchen. Zentrifugieren Sie alle Röhrchen bei 200 × g für 5 Minuten.
- Resuspendieren Sie das für die Kryokonservierung bestimmte Zellpellet in 500 µL Gefriermittel. Überführen Sie die resuspendierten Zellen in Kryoröhrchen und stellen Sie sie in einen kontrolliert abkühlenden Gefrierraumbehälter bei -80 °C, wobei die Zeit, in der die Zellen vor dem Transfer zu -80 °C im Gefriermittel verbleiben, minimiert werden sollte.
- Resuspendieren Sie das für die DNA-Extraktion bestimmte Zellpellet in 200 µL DPBS. Extrahieren Sie die genomische DNA mithilfe eines Kits zur Reinigung genomischer DNA gemäß den Herstelleranweisungen.
4. Analyse der Genomeditierungseffizienz
- Amplifizieren Sie die Ziel-Loci aus der isolierten DNA unter Verwendung einer hochfidelitären DNA-Polymerase und der zuvor entworfenen PCR-Primer.
- Bestätigen Sie die PCR-Amplifikation durch Agarose-Gelelektrophorese in einem 1 %igen Agarosegel mit einer 1 kb DNA-Leiter.
- Reinigen Sie die PCR-Produkte mithilfe eines PCR-Reinigungskits und reichen Sie diese zur Sanger-Sequenzierung ein.
- Wenn ein Knockout (KO) durchgeführt wurde, verwenden Sie die TIDE-Software (https://apps.datacurators.nl/tide), um die Editiereffizienz zu bewerten36. Verwenden Sie hochwertige Chromatogramme mit minimalem Hintergrundsignal für eine genaue Analyse der Editiereffizienz.
- Öffnen Sie TIDE und benennen Sie die Probe im Feld Titel des Diagramms. Geben Sie unter Leitsequenz die Sequenz der verwendeten gRNA ein.
- Klicken Sie unter Chromatogramm der Kontrollprobe auf Durchsuchen und laden Sie das Chromatogramm der nicht editierten Kontrollprobe hoch.
- Klicken Sie unter Chromatogramm der Testprobe auf Durchsuchen und laden Sie das Chromatogramm der editierten Testprobe hoch.
- Wechseln Sie zur Registerkarte Zerlegung, um das Indel-Spektrum und die Mutationsrate anzuzeigen. Überprüfen Sie den R2-Wert in der oberen rechten Ecke des Indel-Spektrums.
- Falls der R2-Wert unter 0,9 liegt, aktivieren Sie das Kontrollkästchen Erweiterte Einstellungen unter Parameter und passen Sie die Schieberegler für das Alignierungsfenster, das Zerlegungsfenster und die Indel-Größe an, bis der R2-Wert über 0,9 liegt und eine korrekte Alignierung erreicht ist.
- Wenn eine Knock-in (KI)-Editierung durchgeführt wurde, verwenden Sie die TIDER-Software (https://apps.datacurators.nl/tider), um die Editiereffizienz zu bewerten37.
- Öffnen Sie TIDER. Benennen Sie die Probe im Feld Titel des Diagramms. Geben Sie unter Leitsequenz die Sequenz der verwendeten gRNA ein.
- Klicken Sie unter Chromatogramm der Kontrollprobe auf Durchsuchen und laden Sie das Chromatogramm der nicht editierten Kontrollprobe hoch.
- Klicken Sie unter Referenz-Chromatogramm auf Durchsuchen und laden Sie ein Chromatogramm einer Referenzprobe hoch, die die gewünschte Editierung trägt.
HINWEIS: Falls keine solche Sequenz vorhanden ist, kann eine durch PCR-Amplifikation unter Verwendung zusätzlicher Primer erzeugt werden, die so entworfen sind, dass sie die Mutation in eine DNA-Sequenz einführen38. - Klicken Sie unter Chromatogramm der Testprobe auf Durchsuchen und laden Sie das Chromatogramm der editierten Testprobe hoch.
- Wechseln Sie zur Registerkarte Zerlegung, um das Indel-Spektrum, die Mutationsrate und die HDR-Effizienz anzuzeigen. Überprüfen Sie den R2-Wert in der oberen rechten Ecke des Indel-Spektrums.
- Falls der R2-Wert unter 0,9 liegt, aktivieren Sie das Kontrollkästchen Erweiterte Einstellungen unter Parameter und passen Sie die Schieberegler für das Alignierungsfenster, das Zerlegungsfenster, den Abstand stromaufwärts der Bruchstelle und die Indel-Größe an, bis der R2-Wert über 0,9 liegt und eine korrekte Alignierung erreicht ist.
HINWEIS: (Kritisch) Es kann erforderlich sein, eine neue Sequenzierung durchzuführen, falls die Qualität der Sequenzierungsdatei schlecht ist.
5. Isolierung und Screening von Einzelzellkolonien
- (Bedingungen) Die transfizierten SFFs über Nacht bei 37 °C mit 5% CO2, 5% O2 und 90% N2 in einer T-25-Flasche auftauen und kultivieren, oder bis die Zellen eine Konfluenz von etwa 80 % erreichen.
- Das Medium entfernen, die Zellen einmal mit 5 mL DPBS waschen und mit 1 mL trypsinähnlichem Dissoziationsenzym lösen.
- Zellkulturmedium hinzufügen, um das trypsinähnliche Dissoziationsenzym zu verdünnen, und die Zellsuspension in ein kegelförmiges 15-mL-Röhrchen überführen. Die Zellen bei 200 × g für 5 min zentrifugieren.
- Den Überstand verwerfen und das Zellpellet in 1 mL Zellkulturmedium resuspendieren. Vorsichtig, aber gründlich mischen, um eine homogene Einzelzellsuspension zu erhalten.
- (Kritisch) Eine 1:10-Verdünnung der Zellsuspension herstellen und die Zellen mit einem Hämozytometer unter Verwendung von Trypanblau zählen.
- Berechnen Sie das Volumen der verdünnten Zellsuspension, das benötigt wird, um etwa eine Zelle pro Vertiefung auszusäen.
HINWEIS: Für fünf 96-Well-Platten etwa 500 Zellen vorbereiten. - Pro 96-Well-Platte 10 mL Zellkulturmedium in einem 50-mL-Kegelröhrchen vorbereiten.
- Das berechnete Volumen der 1:10 verdünnten Zellsuspension zum Kulturmedium hinzufügen und durch vorsichtiges Pipettieren und Umstülpen gründlich mischen.
- Die verdünnte Zellsuspension in ein steriles Reagenzreservoir geben.
- 100 µL der Zellsuspension in jede Vertiefung einer 96-Well-Platte abgeben.
- (Bedingungen) Die Platten 5 Tage lang bei 37 °C in 5% CO2, 5% O2 und 90% N2 inkubieren.
- Jede Vertiefung unter dem Mikroskop untersuchen und Vertiefungen mit einer Kolonie markieren. Vertiefungen mit mehr als einer Kolonie ausschließen.
HINWEIS: Aus Einzelzellen stammende Kolonien sind in der Regel rund, kompakt und morphologisch homogen. - Die Platten zurück in den Inkubator stellen und weitere 2 Tage unter denselben Bedingungen kultivieren.
- Nach insgesamt 7 Tagen Kultur in 96-Well-Platten das Medium aus Vertiefungen mit einer einzelnen wachsenden Kolonie entfernen. Jede ausgewählte Vertiefung einmal mit DPBS waschen.
- 100 µL trypsinähnliches Dissoziationsenzym zu jeder ausgewählten Vertiefung hinzufügen und inkubieren, bis sich die Zellen gelöst haben. 100 µL Zellkulturmedium zu jeder Vertiefung hinzufügen, um das trypsinähnliche Dissoziationsenzym zu verdünnen.
- Das gesamte Volumen aus jeder Vertiefung in eine Vertiefung einer 24-Well-Platte überführen.
- Die ursprüngliche 96-Well-Platte mit zusätzlichem Zellkulturmedium waschen und die Waschflüssigkeit in die entsprechende Vertiefung der 24-Well-Platte überführen, um die Zellrückgewinnung zu maximieren. Das Endvolumen in jeder Vertiefung der 24-Well-Platte mit Zellkulturmedium auf 500 µL auffüllen.
- (Bedingungen) Die 24-Well-Platten 3 Tage lang bei 37 °C in 5% CO2, 5% O2 und 90% N2 inkubieren.
- Die Vertiefungen unter dem Mikroskop untersuchen und Kolonien nahe der Konfluenz auswählen.
- Das Medium aus den zur Sammlung ausgewählten Vertiefungen entfernen, einmal mit DPBS waschen und 500 µL trypsinähnliches Dissoziationsenzym hinzufügen.
- Nach dem Lösen der Zellen 1 mL Zellkulturmedium hinzufügen, um das trypsinähnliche Dissoziationsenzym zu verdünnen.
- Die Zellen einfrieren und genomische DNA gemäß den Schritten 3.14–3.16 isolieren.
- Die Zielloci mittels PCR amplifizieren und das Genotyp durch Sanger-Sequenzierung bestätigen.
- Wildtyp-, KO- und KI-Kolonien basierend auf den Sequenzierergebnissen identifizieren. TIDE/TIDER-Analyse wie in den Schritten 4.4 und 4.5 beschrieben verwenden, um HDR-Raten und Indel-Spektren zur Validierung der korrekten Editierung sowie zur Identifizierung von nicht aus Einzelzellen stammenden Kolonien abzuschätzen.
HINWEIS: In diesem Schritt kann auch eine Off-Target-Analyse durchgeführt werden (Supplementary File 1). - Nur Kolonien mit dem gewünschten Genotyp und normaler zellulärer Morphologie für nachfolgende SCNT-Experimente weiterkultivieren.
6. Sammlung oviner Oozyten und in vitro-Reifung
- Sammeln Sie Schafsovarien von einem lokalen Schlachthof und transportieren Sie sie innerhalb von 4 Stunden nach der Entnahme in 0,9%iger Kochsalzlösung bei 25 °C ins Labor.
- Reifen Sie Oozyten in vitro.
- Lösen Sie Cumulus-Oozyten-Komplexe (COCs) mit einer Skalpellklinge aus den Ovarien, indem Sie die Ovarialoberfläche schneiden, während diese in der Oozyten-Sammellösung untergetaucht ist.
- (Zeitplan) Wählen Sie COCs mit mindestens 1–3 Schichten kompakter Cumuluszellen und homogenem Zytoplasma für die IVM aus. Waschen Sie die COCs in frischer Oozyten-Sammellösung und kultivieren Sie sie in vorgeglichenem IVM-Medium mit bis zu 40 COCs pro Vertiefung in 500 µL IVM-Medium in einer 4-Vertiefungs-Platte und inkubieren Sie bei 38,5 °C mit 5% CO2 für 21–22 h.
- Überprüfen Sie die Reifung der Oozyten.
- Bringen Sie die gewünschte Anzahl an COCs mit einer 200-µL-Pipette in ein 1,5-mL-Mikrozentrifugenröhrchen und geben Sie das gleiche Volumen (1:1) einer 0,6-mg/mL-Hyaluronidase-Lösung hinzu.
- Pipettieren Sie die gemischte Lösung mehrmals auf und ab, bis alle Cumuluszellen entfernt sind. Überführen Sie die Oozyten in einen 1-mL-HSOF-Tropfen und waschen Sie die Oozyten durch drei zusätzliche HSOF-Tropfen.
- Rollen und selektieren Sie mithilfe einer Mundpipette oder einer 10-µL-Pipette und Spitze die Oozyten, die unter einem Stereomikroskop einen Polkörper aufweisen. Akzeptable Raten der Polkörperextrusion liegen zwischen 50 % und 80 %.
7. Kerntransfer von somatischen Zellen
- Bereiten Sie die Donorzellen vor der SCNT vor.
- Tauen Sie kryokonservierte Zellen 3–5 Tage vor der SCNT in einem Wasserbad bei 37 °C für 1–2 min auf, bis kein Eis mehr im Röhrchen vorhanden ist.
- Entfernen Sie die Zellsuspension und geben Sie ein gleiches Volumen Zellkulturmedium in ein 15-mL-Zentrifugenröhrchen, anschließend zentrifugieren Sie 5 min bei 406 x g.
- Entfernen Sie den Überstand und resuspendieren Sie das Zellpellet in 500 µL Zellkulturmedium.
- (Bedingungen) Säen Sie die Zellen in verschiedenen Konzentrationen in eine 4-Loch-Platte mit einem Endvolumen von je 500 µL pro Loch und kultivieren Sie bei 37 °C mit 5 % CO2, 5 % O2 und 90 % N2.
- Ersetzen Sie das Zellkulturmedium alle 48 h. Wenn die Zellen volle Konfluenz erreicht haben, ersetzen Sie es 24–48 h vor der SCNT durch ein Zellverarmungsmedium.
HINWEIS: Eine Zellverarmung über 48 h kann den Anteil an Apoptose erhöhen39,40.
- Bereiten Sie die Donorzellen am Tag der SCNT vor.
- Entfernen Sie das Verarmungsmedium aus dem Loch und waschen Sie einmal mit 500 µL DPBS (-).
- Geben Sie 250 µL eines trypsinähnlichen Dissoziationsenzyms hinzu und inkubieren Sie 5 min bei 37 °C oder bis sich die Zellen von der Platte gelöst haben.
- Geben Sie 500 µL Zellkulturmedium hinzu, um das trypsinähnliche Dissoziationsenzym zu verdünnen.
- Überführen Sie die Zellen in ein 15-mL-Zentrifugenröhrchen und zentrifugieren Sie 5 min bei 406 x g.
- Entfernen Sie den Überstand und resuspendieren Sie die Zellen in 60–80 µL HSOF-Medium und lagern Sie bei 4 °C bis zur Verwendung.
- Entkernen Sie die Oozyten.
- Bereiten Sie Haltepipetten vor, indem Sie dünne Glas-Kapillaren mit einem Mikropipettenzug herstellen und mit einem Mikroschmiede so formen, dass ein Innendurchmesser von 30 µm und ein Außendurchmesser von 100 µm erreicht wird.
HINWEIS: Beide Pipetten können auch von kommerziellen Anbietern bezogen werden. - Bereiten Sie Injektionspipetten vor, indem Sie dünne Glas-Kapillaren mit einem Mikropipettenzug ziehen, sie mit einer Mikroschleifmaschine in einem Winkel von 45° abschrägen und mit einem Mikroschmiede so formen, dass ein Innendurchmesser von 20–25 µm erreicht wird. Die Parameter für den Mikropipettenzug, den Mikroschmiede und die Mikroschleifmaschine finden sich in einer früheren Publikation41.
- Überführen Sie die Oozyten im Metaphase-II-(MII)-Stadium, die einen Polkörper aufweisen, in einen Tropfen Enukleationsmedium. Fixieren Sie die Oozyte mit einer Haltepipette, wobei sich der Polkörper in der Position 4–5 Uhr befindet.
HINWEIS: Standardarbeitsanweisungen für die Mikromanipulation sind in einer früheren Publikation beschrieben41. - (Kritisch) Verwenden Sie eine abgeschrägte Injektionspipette mit scharfer Spitze, um die Zona pellucida zu durchbohren und den Polkörper sowie 10–20 % des darunterliegenden Zytoplasmas anzusaugen.
- Schieben Sie das entfernte Zytoplasma in den Tropfen und lösen Sie die Oozyte aus der Haltepipette.
- Wiederholen Sie die Schritte 7.3.2–7.3.4 für alle Oozyten, bis alle enukleiert sind. Bringen Sie die enukleierten Oozyten zurück in IVM-Medium und inkubieren Sie 30 min bei 38,5 °C und 5 % CO2.
- Bereiten Sie Haltepipetten vor, indem Sie dünne Glas-Kapillaren mit einem Mikropipettenzug herstellen und mit einem Mikroschmiede so formen, dass ein Innendurchmesser von 30 µm und ein Außendurchmesser von 100 µm erreicht wird.
- Injizieren Sie Donorzellen in enukleierte Oozyten.
- Geben Sie die vorbereitete Zellsuspension auf den Boden des Injektionsmedientropfens und überführen Sie die enukleierten Oozyten in denselben Tropfen.
- Wählen Sie 1–10 runde, gesunde Zellen aus und saugen Sie sie in die Injektionspipette.
- Fixieren Sie eine Oozyte mit der Haltepipette und durchbohren Sie mit der Injektionspipette die Zona pellucida, um eine Zelle zwischen Zona und Ooplasma zu platzieren.
- Wiederholen Sie die Schritte 7.4.2–7.4.3 für alle enukleierten Oozyten und überführen Sie sie vor der Zellfusion in eine 35-mm-Schale mit 2–3 mL HSOF-Medium.
- Verschmelzen Sie enukleierte Oozyten und Donorzellen.
- Verbinden Sie die Kabel des elektrofusionellen Impulsgenerators mit den Drähten der Mikroplattenschale (0,5 mm) und platzieren Sie die Schale auf dem Mikroskoptisch.
- Geben Sie 600 µL Fusionsmedium in die Schale.
- (Kritisch/Relevante Einstellung) Richten Sie 4–6 Zytoplasma-Zell-Paare zwischen den beiden Drähten der Schale aus, wobei sich die Donorzelle in der Position 6 oder 12 Uhr befindet. Geben Sie zwei Gleichstrom-Impulse mit 2,0 kV/cm für 40 µs.
- Entfernen Sie die Zytoplasma-Zell-Paare aus der Fusionskammer und lagern Sie sie in einer neuen 35-mm-Schale mit 2–3 mL HSOF-Medium.
- (Bedingungen) Wiederholen Sie die Schritte 7.5.3–7.5.4, bis alle injizierten Oozyten den Verschmelzungsprozess durchlaufen haben. Waschen Sie die Paare in einer Post-Fusionschale und inkubieren Sie 30 min bei 38,5 °C mit 5 % CO2, 5 % O2 und 90 % N2. Ersetzen Sie das Fusionsmedium in der Kammer alle 15–20 min.
- Aktivieren und kultivieren Sie die Embryonen.
- (Bedingungen) 30 min nach der Fusion werden alle fusionierten Embryonen zunächst 45 min bei 38,5 °C mit 5 % CO2, 5 % O2 und 90 % N2 in CB-Medium inkubiert.
- Anschließend werden die Paare 5 min in 5 µM Ionomycin, verdünnt in HSOF, aktiviert und danach 4 h im Aktivierungsmedium inkubiert.
HINWEIS: Ionomycin-Medium wird frisch vor der Verwendung hergestellt. Die Aktivierung 24–26 h nach der Reifung wird empfohlen, um die Entwicklung bis zur Vollträchtigkeit zu verbessern. - (Bedingungen) Nach der Aktivierung werden die rekonstruierten Embryonen gewaschen und in IVC-Medium kultiviert, mit maximal 40 Embryonen pro 40 µL Tropfen bei 38,5 °C mit 5 % CO2, 5 % O2 und 90 % N2 über Nacht oder bis zur Embryotransfer.
Ergebnisse
Die wichtigsten Schritte des Protokolls sind in Abbildung 1 zusammengefasst. Wir verwendeten CRISPR-Cas9 und SCNT, um ein Schafmodell für die zystische Fibrose (CF) zu entwickeln, das entweder eine KO-Indel-Mutation, erzeugt durch NHEJ, oder die F508del-Mutation durch HDR enthält. Teile dieser Ergebnisse wurden bereits früher veröffentlicht42,43. Wir entwarfen gRNAs und PCR-Primer für beide Strategien, um Exon 11 des Gens für den zystischen Fibrose-Transmembran-Kanalregulator (CFTR) basierend auf der Schaf-GenBank-Sequenz (NC_019461.2.0) zu targeten. Zusätzlich wurde ein ssODN für die KI der F508del-Mutation entworfen, einer dreinukleotidischen Deletion, die die häufigste Mutation ist, die bei menschlichen Patienten CF verursacht. Abbildung 2A zeigt Exon 11 von CFTR sowie die Targeting-Strategien für KO und KI, einschließlich der relativen Positionen der gRNAs, PCR-Primer und Mutationen. SFFs wurden zunächst aus einem männlichen und einem weiblichen Hausschaf (O. aries)-Fetus am 45. Tag der Trächtigkeit isoliert. Die Transfektion mit gRNA 1 zur KO von CFTR erfolgte anschließend mittels Elektroporation des Plasmids pX330-U6-Chimeric_BB-CBh-hSpCas9 (Addgene Plasmid 42230), wie zuvor beschrieben43. Die Transfektion von CRISPR-Cas9-RNP: gRNA-Komplexen mit gRNA 2 und ssODN 1 erfolgte mittels Elektroporation zur KI der F508del-Mutation. Die TIDE-Analyse ergab, dass 46,9 % der Zellen im Pool die dreinukleotidische Deletion enthielten, mit einem R2-Wert von 0,96. Das Indel-Spektrum und die geschätzte Effizienz sind in Abbildung 2B dargestellt. Durch limitierende Verdünnung wurden insgesamt 170 Einzelzell-Kolonien isoliert, die mittels PCR und Sanger-Sequenzierung analysiert wurden. Von den 114 Kolonien, die nach Transfektion ohne ssODN isoliert wurden, enthielten 22 (19,3 %) KO-Mutationen. Bei den 56 Kolonien, die nach Transfektion mit dem ssODN und der F508del-Mutation entstanden, waren vier (7,1 %) homozygot für F508del. Zwei Kolonien mit KO-Mutationen wurden ausgewählt und als Donorzellen zur Erzeugung von CFTR-/- Embryonen mittels SCNT verwendet. Die KO-Mutationen waren eine 2-nt- und eine 7-nt-Deletion. Die Sanger-Sequenzierungsergebnisse dieser Kolonien sind in Abbildung 2C dargestellt. Zwei Kolonien mit der F508del-Mutation wurden ausgewählt, um CFTRF508del/F508del Embryonen zu erzeugen; ihre Sanger-Sequenzierungsergebnisse sind in Abbildung 2D dargestellt. Insgesamt wurden 370 Embryonen erzeugt, darunter 233 Embryonen mit einer KO-Mutation und 137 mit der F508del-Mutation (Tabelle 2). Für die in vitro-Entwicklung betrug die Blastozystenrate bei ovinen SCNT-Embryonen etwa 10–15 %. Dieses Protokoll wurde erfolgreich angewandt, um das CFTR-Gen in SFF zu editieren und Embryonen zur Erzeugung eines ovinen CF-Modells zu generieren.

Abbildung 2: Erzeugung von CFTR -/- und CFTRF508del/F508del SFF-Zellen. (A) Schematische Darstellung von Exon 11 des CFTR-Gens und der CRISPR-Cas9-Zielstellen, die zur Einführung von KO-Mutationen mittels NHEJ (links) und KI-F508del-Mutationen mittels HDR (rechts) verwendet wurden. Die Pfeile stellen Vorwärts- und Rückwärtsprimer 1 (blau) sowie Vorwärts- und Rückwärtsprimer 2 (rosa) dar, die zur Amplifikation von Exon 11 verwendet wurden. (B) Graphik zur Darstellung des Indel-Spektrums und der gesamten geschätzten Editier-Effizienz basierend auf Sanger-Sequenzierungsdaten aus gepoolten Zellen, die mit Cas9: gRNA 2 und ssODN1 zur Einführung der F508del-Mutation transfiziert wurden. Die Rate von 3-nt-Deletionen in diesen Zellen betrug 46,9 %, was der F508del-Mutation entspricht, mit einem R2 von 0,96. (C) Sanger-Sequenzierergebnisse für die Zellkolonien CF19F und CF49, die zufällige biallele KO-Mutationen enthalten. Beide Kolonien weisen kurze Deletionen auf (CF19F, -2 nt; CF49, -7 nt). (D) Sanger-Sequenzierergebnisse für Zellkolonien mit der F508del-Mutation, bei der „CTT“ entfernt wurde. Erstellt mit BioRender. Perisse, I. (2026) https://BioRender.com/v74agcd. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Name | Mutation | Sequenz |
| Vorwärtsprimer 1 | KO | GCATAGCAGCATACCCAA |
| Rückwärtsprimer 1 | KO | GTAACCAAACCAGCCCAC |
| gRNA 1 | KO | GGGAGAATTGGAACCTTCAG |
| Vorwärtsprimer 2 | F508del | TGAACTCAGCACCCCATCTCTG |
| Rückwärtsprimer 2 | F508del | TGCAGGCTTCTTATAGCAGGGG |
| gRNA 2 | F508del | ATTAAAGATAACATCATCTT |
| ssODN 1 | F508del | T*G*CTCTCAGTATTCCTGGATCATG CCTGGAACCATTAAAGATAACATCA TTGGTGTTTCCTATGATGAATATAGA TATAGGAGTGTCATCAAAGCATG*C*C |
Tabelle 1: Sequenz der entworfenen Oligos. Sequenzen von PCR-Primern, CRISPR-Cas9-gRNAs und Matrizen-ssODNs, die in Benchling entworfen und für die Erzeugung eines Schaf-Modells für zystische Fibrose mit entweder einer KO-Mutation oder der F508del-Mutation verwendet wurden. Ein „*“ kennzeichnet eine Phosphorothioat-Modifikation.
| Kolonie | Genotyp | Anzahl der Embryonen |
| CF19F | -/- | 134 |
| CF49 | -/- | 99 |
| Fd78 | F508del/F508del | 110 |
| Fd92 | F508del/F508del | 27 |
| Insgesamt | 370 |
Tabelle 2: Zusammenfassung der Kolonien, die als Donorzellen verwendet wurden, und der erzeugten Embryonen. Insgesamt wurden vier Kolonien verwendet, um 370 Embryonen mit Mutationen im CFTR-Gen zu erzeugen. Zwei Kolonien enthielten KO-Mutationen und zwei enthielten die F508del-KI-Mutation. Alle Kolonien stammen von männlichen Zellen ab, mit Ausnahme von CF19F, die von einer weiblichen Zelllinie stammt.
Zusatzdatei 1: Protokoll zur Isolierung von fetalen Schaf-Fibroblasten und Analyse von Off-Target-Effekten.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Bei diesem Verfahren ist die gezielte Auslegung wirksamer Primer, gRNAs und ssODNs entscheidend für eine erfolgreiche Genbearbeitung. Eine schlechte Bindung dieser Moleküle kann die Genbearbeitung und die Identifizierung geeigneter Kolonien behindern und somit den Fortschritt zur SCNT hemmen. Es wird empfohlen, mehrere Varianten jeder Sequenz anzuschaffen, um diese vor der Isolierung einzelner Zellkolonien zu testen und zu optimieren. Die Transfektion von Cas9-Plasmiden zur Knock-out-(KO-)Erzeugung in Fibroblasten führt typischerweise zu einer suboptimalen Bearbeitungseffizienz; die Verwendung von Cas9-RNP wird daher für eine höhere Effizienz (70–90 %) empfohlen44,45,46. Eine erfolgreiche limitierende Verdünnung sollte zu einem vergleichbaren Anteil an Kolonien mit einem Knock-out führen. Die erwartete Bearbeitungseffizienz für Knock-in (KI) hängt stark von der Art der eingeführten Veränderung ab; nach unserer Erfahrung sind Deletionen in der Regel effizienter als Insertionen oder Ersetzungen. Der Anteil an Kolonien mit der KI-Mutation nach limitierender Verdünnung variiert daher ebenfalls. In unseren Ergebnissen war die Rate der Kolonien mit der F508del-Mutation (7,1 %) deutlich niedriger als die geschätzte Bearbeitungsrate (46,9 %), was nicht ideal ist. Selbst bei niedrigen Raten korrekter Bearbeitungen in aus Einzelzellen stammenden Kolonien können dennoch viele Embryonen erzeugt werden. Allerdings gilt: Je höher die Rate nützlicher Kolonien ist, desto weniger Zeit und Ressourcen werden benötigt, weshalb die Optimierung wichtig ist. Um eine geringe Effizienz der Genbearbeitung zu beheben, sollte sichergestellt werden, dass während der Elektroporation keine Luftblasen im Küvette vorhanden sind, das Verhältnis von Cas9 zu gRNA durch Titration optimiert wird und alternative gRNAs oder ssODNs getestet werden. Zudem ist die Verwendung von Cas9-RNP für die Bearbeitungseffizienz entscheidend, da die Ergebnisse zeigen, dass die Applikation von Plasmiden zu einer weniger effizienten Bearbeitung führt43. Bei schlechter Zellviabilität und Koloniewachstum während der limitierenden Verdünnung sollte die Erhöhung des Serumanteils im Kulturmedium, die Zugabe von Wachstumsfaktor-Zusätzen oder eine Anpassung der Ansiededichte in Betracht gezogen werden. Stellen Sie eine genaue Zellzählung vor der Ansiedlung sicher und mischen Sie die Zellsuspension gründlich.
Als wertvolles Werkzeug zur Erzeugung von Tiermodellen umfasst die SCNT-Technik auch mehrere kritische Schritte, die die Entwicklungsergebnisse beeinflussen können. Erstens wird die Oozytenqualität typischerweise durch das Alter der Spendertiere und die Jahreszeit beeinträchtigt, da die meisten Schafsrassen saisonale Züchter sind. Unsere früheren Ergebnisse zeigten jedoch, dass die Jahreszeit die in-vitro-Embryonalentwicklung nicht beeinflusste, wenn Ovarien/Oozyten von Schlachthof-abgeleiteten präpubertären Schafen gewonnen wurden.47Darüber hinaus war bei Verwendung von adulten Oozyten die in-vivo-Entwicklung vergleichbar mit derjenigen, die mit präpubertären Oozyten beobachtet wurde.35Die Aktivierungszeit von schafschen SCNT-Embryonen ist entscheidend für die Entwicklung bis zur Vollendung der Tragzeit. Eine frühe Aktivierung zwischen 24 und 26 Stunden nach der Reifung hat sich als wirksam erwiesen, um den Verlust früher Schwangerschaften zu verringern und die Entwicklung bis zur Vollendung der Tragzeit zu erhöhen.35Dies könnte mit einer Umgebung mit hohem Gehalt an Reifungsförderndem Faktor (MPF), die mit einer frühen Aktivierung assoziiert ist, zusammenhängen und eine erhöhte Rate an vorzeitiger Chromosomenkondensation (PCC) des somatischen Zellkerns begünstigen, was als vorteilhaft für die Reprogrammierung angesehen wird.48.
CRISPR-Cas9 bietet im Vergleich zu anderen Genbearbeitungstechniken zahlreiche Vorteile aufgrund seiner Vielseitigkeit, Programmierbarkeit und Einfachheit17. Trotz seiner Stärken gibt es auch Einschränkungen. Die Bearbeitungseffizienz und die Aktivität an Off-Target-Stellen können je nach Art, Zelltyp, genomischem Locus, gRNA-Design und der beabsichtigten Veränderung variieren, wobei die Effizienz häufig für Nagetier- oder menschliche Zellen optimiert ist18,49. Außerdem lassen sich nicht alle Veränderungen mithilfe des traditionellen NGG-PAM von SpCas9 gezielt bearbeiten. Es existieren zahlreiche Strategien, um diese Einschränkungen zu überwinden, darunter die Optimierung des gRNA-Designs und die RNP-abhängige Zufuhr von Cas950. Inzwischen wurden viele Varianten der Cas-Nuklease entdeckt oder entwickelt, die eine höhere Bearbeitungsaktivität, größere Treue und einen weiteren Zielbereich aufweisen, um diese Einschränkungen zu beheben. Darüber hinaus wurden verschiedene alternative Genom-Editingsysteme entwickelt, darunter Baseneditoren, Prime-Editoren und rekombinasebasierte Editoren, von denen viele auf CRISPR-gesteuerten Proteinen basieren50. Die Rekombinase-vermittelte Editierung eignet sich besonders gut zum Einfügen größerer Sequenzen. Jede dieser Strategien könnte potenziell eingesetzt werden, um die Bearbeitungsergebnisse in diesem Protokoll zu verbessern.
Im Vergleich zur zygotischen Mikroinjektion ermöglicht die SCNT eine größere Kontrolle über die Embryogenetik, da Spenderzellen in vitro auf Klonalität sowie auf gewünschte und unerwünschte Mutationen vor der Embryoerzeugung untersucht werden können. Dies erlaubt die Bestätigung der gewünschten genetischen Modifikation und eliminiert das Risiko von Mosaikbildung in den resultierenden Embryonen24,25,26. Insbesondere unter Bedingungen hoher MPF-Aktivität können Spenderkerne aus der G0/G1-Phase eine PCC mit normalerer DNA-Replikation durchlaufen, während Spenderkerne aus der S- und G2-Phase anfällig für DNA-Schäden und chromosomale Abnormalitäten sind51,52. Daher ist die Abstimmung der Zellzyklusphasen von Spender- und Empfängerzellen für eine erfolgreiche Reprogrammierung entscheidend. Außerdem können IVM- und IVC-Medien die Entwicklung von SCNT-Embryonen beeinflussen. Das sogenannte Large-Offspring-Syndrom (LOS) tritt häufig bei in vitro befruchteten und SCNT-Embryonen bei Rindern und Schafen auf. Ein möglicher begünstigender Faktor ist das Vorhandensein von Serum in den Medien zur Oozytenreifung und Embryokultur. Daher könnte die Verwendung eines serumfreien Mediums die Häufigkeit von LOS in der Schaf-SCNT-Zucht verringern und die Gesamteffizienz der SCNT verbessern. Die SCNT ist weiterhin durch geringe Effizienz, hohe Kosten, spezielle Ausrüstung, technisches Fachwissen in der Embryomanipulation und die Notwendigkeit einer großen Anzahl von Empfängern begrenzt, obwohl mehrere Strategien zur Verbesserung der Klonierungseffizienz durch Regulierung der epigenetischen Reprogrammierung entwickelt wurden53. Zu diesen Strategien zählen epigenommodifizierende Wirkstoffe oder die Herunterregulierung epigenetischer Regulatoren, die DNA-Methylierung, Histonmodifikationen oder die X-Chromosomen-Inaktivierung steuern. Obwohl bisher nur begrenzter Erfolg bei der Übertragung dieser Ergebnisse von Mäusen auf Nutztiere erzielt wurde, sind einige dieser Techniken bereits zur Verbesserung der Klonierungseffizienz bei Schweinen und Ziegen eingesetzt worden54,55,56,57.
Trotzdem stellen CRISPR-Cas9 und SCNT eine wirksame Kombination von Techniken zur Herstellung genetisch veränderter Embryonen dar. CRISPR-Cas9 ist einfacher und besser programmierbar als ZFNs oder TALENs, was zu seiner Dominanz im Bereich der Genom-Editierung geführt hat. SCNT erhöht die Präzision bei der Embryonenherstellung, indem genetische Selektion vor der Kernübertragung ermöglicht und das Risiko von Mosaikbildung ausgeschlossen wird. Über tierische Krankheitsmodelle hinaus bietet dieses Verfahren breite Anwendungsmöglichkeiten in der Landwirtschaft und der Biomedizin. Bei Nutztieren kann es eingesetzt werden, um die Krankheitsresistenz, Klimatoleranz und Produktionsmerkmale zu verbessern25,58. Darüber hinaus besteht das Potenzial, dass Tiere immunmodifizierte Organe für die Xenotransplantation in Menschen hervorbringen oder als Bioreaktoren fungieren, indem sie wertvolle Antikörper, Enzyme oder therapeutische Proteine für medizinische oder industrielle Zwecke produzieren33,59. Zusammenfassend sind CRISPR-Cas9 und SCNT leistungsfähige Ansätze, die eine präzise und vielseitige Genom-Editierung ermöglichen und mit einer strengen Kontrolle der Embryogenetik gekoppelt sind, um große tierische Modelle menschlicher Krankheiten zu erzeugen.
Offenlegungen
Die Autoren verwendeten Grammarly (Grammarly Inc.) und ChatGPT (OpenAI), um die Sprache und Lesbarkeit des Manuskripts gemäß den anerkannten Nutzungsvorgaben wissenschaftlicher Verlage zu verbessern. Diese Werkzeuge wurden nicht zur Erstellung originärer Texte, Forschungskonzepte, Daten, Bilder oder Abbildungen in diesem Antrag genutzt. Nach der Nutzung dieser Werkzeuge überprüften und bearbeiteten die Autoren den Inhalt nach Bedarf und übernehmen volle Verantwortung für diesen Inhalt.
Danksagungen
Diese Arbeit wurde teilweise vom Utah Agricultural Experiment Station (UTAO1328) und der Cystic Fibrosis Foundation (Auszeichnung POLEJA23PO) unterstützt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1 kb DNA-Leiter | Thermo Fisher Scientific | SM0313 | DNA-Größenmarker |
| 15 mL Zentrifugenröhrchen | Thermo Fisher Scientific | 12-565-269 | |
| 1,5 mL Mikrozentrifugenröhrchen | Thermo Fisher Scientific | 05-408-129 | |
| 4D-Nucleofector Core Unit | Lonza | AAF-1003B | |
| 4D-Nucleofector X Unit | Lonza | AAF-1003X | |
| 4-Loch-Platte | Nunc | 144444 | |
| 50 mL Zentrifugenröhrchen | Thermo Fisher Scientific | 12-565-270 | |
| 6-DMAP | Sigma-Aldrich | D2629 | |
| 24-Loch-Platte | Corning | 3524 | Zellvermehrung |
| 96-Loch-Platte | Corning | 3596 | Einzelzellkolonie-Isolierung |
| Agarose | Thermo Fisher Scientific | BP160-100 | Agarose-Gelelektrophorese |
| Becherglas (250 mL) | Kimble | 14000-250 | |
| Benchling-Software | Benchling | https://www.benchling.com/academic | Sequenzalignierung und -analyse |
| IVC-Medium | IVF Bioscience | 71005 | |
| IVM-Medium | IVF Bioscience | 71001 | |
| BSA | Gold Bio | A-421-250 | |
| BTX ECM | BTX | ECM-200 | Ausgestelltes Gerät |
| BTX-Mikroplattenkammer | BTX | 450103 | |
| Cas9-Protein | Integrated DNA Technologies | Custom | CRISPR-Cas9-Genom-Editierung |
| Chlorhexidin-Gluconat (2 %) | Aspen Vet | 11584915 | |
| CHX | Sigma-Aldrich | C7698 | |
| CRISPOR-Software | CRISPOR | https://crispor.gi.ucsc.edu/ | Software zur Vorhersage von Off-Target-Effekten |
| Kryoröhrchen | Thermo Fisher Scientific | 12-565-163N | |
| Cytochalasin B | Sigma-Aldrich | C6762 | |
| Dimethylsulfoxid | Fisher Scientific | BP231-100 | Kryokonservierungsreagenz |
| DMEM mit hohem Glukosegehalt | Cytiva | SH30022 | Kulturmedium für Fibroblasten |
| DNA-Reinigungs-Kit | Thermo Fisher Scientific | K0781 | Reinigung genomischer DNA aus Vollblut |
| DPBS ohne Ca/Mg | Cytiva | SH30256 | Verwendung zum Waschen von Zellen und Geweben |
| Äthanol | Pharco | 111000200CSGL | |
| Fötales Rinderserum | Cytiva | SH30396 | Zellkulturzusatzstoff |
| Pinzette | Skylar | 66-6112 | |
| Kit zur Reinigung genomischer DNA | Qiagen | 69504 | Extraktion genomischer DNA |
| Gentamicin-Lösung | Gibco | 15750-060 | Verwendung im Spülmedium |
| Leit-RNA | Integrated DNA Technologies | Custom | CRISPR-Leit-RNA |
| HDR-Verstärker | Integrated DNA Technologies | 10007921 | Verstärkung der homologieabhängigen Reparatur |
| Blutkörperchenzähler | Hausser Scientific | 02-671-10 | Zellzählung |
| Hämostaten | Roboz Surgical | RS-7884 | |
| Heparin-Natriumsalz | Sigma-Aldrich | H3149 | |
| Hot-Start-DNA-Polymerase | Promega | M5123 | PCR-Amplifikation |
| Hyaluronidase | Sigma-Aldrich | H3506 | |
| Ionomycin | Sigma-Aldrich | I0634 | |
| M199-Medium | Cytiva | SH30253.01 | |
| Maschensieb (40 Maschen) | Sigma-Aldrich | S-0770 | Öffnungsgröße 380 μm |
| Mikroföhn | Narishige | MF-9 | |
| Mikroschleifer | Narishige | EG-4 | |
| Mikropipettenzieher | Sutter Instrument Co | P-87 | |
| Mineralöl | Kitazato/Dibimed | 96014 | |
| Mundpipette | Thermo Fisher Scientific | 13-678-20D | Einweg-Pasteurpipetten |
| Mr. Frosty-Gefrierglas | Thermo Fisher Scientific | 15-350-50 | Gefäß für kontrolliertes Gefrieren |
| Nucleocuvette | Lonza | V4XP-3032 | Elektroporationsküvette |
| P3 Primary Cell 4D-Nucleofector X Kit L | Lonza | V4XP-3024 | Enthält Nucleofektionslösung, Supplementlösung, Nucleocuvetten und Transferpipetten |
| PCR-Reinigungs-Kit | Qiagen | 28006 | Reinigung von PCR-Produkten |
| Penicillin-Streptomycin | Gibco | 15070-063 | Antibiotikazusatzstoff |
| Petri-Schale (100 mm) | Nunc | 172958 | |
| Petri-Schale (35 mm) | Nunc | 150460 | |
| Reagenzreservoir | CELLTREAT | 3054-1003 | |
| Skalpell | MedBlades | MB 2-22 | |
| Schere | Roboz Surgical | RS-6802 | |
| Einzelsträngige Oligodesoxynukleotid-Donorvorlage | Integrated DNA Technologies | Custom | HDR-Donorvorlage |
| Natriumchlorid | Thermo Fisher Scientific | BP358-212 | Für Salzlösung |
| Saccharose | Sigma-Aldrich | S1888 | |
| Chirurgisches Tablett | Approved Vendor | 74262 | |
| SYBR Safe DNA-Gelfärbung | Thermo Fisher Scientific | S33102 | DNA-Gelfärbung |
| T-25-Flaschen | Thermo Fisher Scientific | 156367 | Zellkulturgefäß |
| T-75-Flasche | Corning | 430641U | Zellkulturgefäß |
| Dünne Glas-Kapillare | World Precision Instruments | TW100-6 | |
| TIDE/TIDER-Software | TIDE/TIDER | https://tide.nki.nl/ | Software zur Analyse der Genom-Editierung |
| Trypanblau | Cytiva | SV30084 | |
| TrypLE Express | Gibco | 12605-010 | Trypsinähnliches Dissoziationsenzym |
Referenzen
- Chang MCJ, Grieder FB. The continued importance of animals in biomedical research. Lab Anim (NY). 2024;53(11):295-297.
- Bhaduri A, et al. Cell stress in cortical organoids impairs molecular subtype specification. Nature. 2020;578(7793):142-148.
- Lin Y, et al. Application of CRISPR/Cas9 system in establishing large animal models. Front Cell Dev Biol. 2022;10:919155.
- Seok J, et al. Genomic responses in mouse models poorly mimic human inflammatory diseases. Proc Natl Acad Sci U S A. 2013;110(9):3507-3512.
- Ineichen BV, et al. Analysis of animal-to-human translation shows that only 5% of animal-tested therapeutic interventions obtain regulatory approval for human applications. PLoS Biol. 2024;22(6):e3002667.
- Schuh JCL. Trials, tribulations, and trends in tumor modeling in mice. Toxicol Pathol. 2004;32(1):53-66.
- Mak IW, Evaniew N, Ghert M. Lost in translation: animal models and clinical trials in cancer treatment. Am J Transl Res. 2014;6(2):114-118.
- Domínguez-Oliva A, et al. The importance of animal models in biomedical research: current insights and applications. Animals (Basel). 2023;13(7):1223.
- Li XJ, Lai L. A booming field of large animal model research. Zool Res. 2024;45(2):311-313.
- Pinnapureddy AR, et al. Large animal models of rare genetic disorders: sheep as phenotypically relevant models of human genetic disease. Orphanet J Rare Dis. 2015;10(1):107.
- Polejaeva IA, Rutigliano HM, Wells KD. Livestock in biomedical research: history, current status and future prospective. Reprod Fertil Dev. 2015;28(2):112-124.
- Kelly OM, et al. Towards clinical translation of nanomedicines: formulation scale-up and model systems. Adv Drug Deliv Rev. 2026;234:115862.
- Jinek M, et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 2012;337(6096):816-821.
- Pfeiffer P, Vielmetter W. Joining of nonhomologous DNA double strand breaks in vitro. Nucleic Acids Res. 1988;16(3):907-924.
- Thomas KR, Capecchi MR. Site-directed mutagenesis by gene targeting in mouse embryo-derived stem cells. Cell. 1987;51:503-512.
- Takata M, et al. Homologous recombination and non-homologous end-joining pathways of DNA double-strand break repair have overlapping roles in the maintenance of chromosomal integrity in vertebrate cells. EMBO J. 1998;17(18):5497-5508.
- Jiang S, Shen QW. Principles of gene editing techniques and applications in animal husbandry. 3 Biotech. 2019;9(1):28.
- Javaid N, Choi S. CRISPR/Cas system and factors affecting its precision and efficiency. Front Cell Dev Biol. 2021;9:761709.
- Wang J, et al. Application of gene editing technology in livestock: progress, challenges, and future perspectives. Agriculture (Basel). 2025;15(20):2155.
- Saleh-Gohari N, Helleday T. Conservative homologous recombination preferentially repairs DNA double-strand breaks in the S phase of the cell cycle in human cells. Nucleic Acids Res. 2004;32(12):3683-3688.
- Miyaoka Y, et al. Systematic quantification of HDR and NHEJ reveals effects of locus, nuclease, and cell type on genome-editing. Sci Rep. 2016;6:23549.
- Wen W, Zhang XB. CRISPR-Cas9 gene editing induced complex on-target outcomes in human cells. Exp Hematol. 2022;110:13-19.
- Schnieke AE, et al. Human factor IX transgenic sheep produced by transfer of nuclei from transfected fetal fibroblasts. Science. 1997;278(5346):2130-2133.
- Tang L, González R, Dobrinski I. Germline modification of domestic animals. Anim Reprod. 2015;12(1):93-104.
- Perisse IV, et al. Improvements in gene editing technology boost its applications in livestock. Front Genet. 2021;11:614688.
- Kwon DH, Gim GM, Yum SY, Jang G. Current status and future of gene engineering in livestock. BMB Rep. 2024;57(1):50-59.
- Mehravar M, Shirazi A, Nazari M, Banan M. Mosaicism in CRISPR/Cas9-mediated genome editing. Dev Biol. 2019;445(2):156-162.
- Niu Y, et al. Generation of gene-modified cynomolgus monkey via Cas9/RNA-mediated gene targeting in one-cell embryos. Cell. 2014;156(4):836-843.
- Yen ST, et al. Somatic mosaicism and allele complexity induced by CRISPR/Cas9 RNA injections in mouse zygotes. Dev Biol. 2014;393(1):3-9.
- Ni W, et al. Efficient gene knockout in goats using CRISPR/Cas9 system. PLoS One. 2014;9(9):e106718.
- Polejaeva IA. 25th anniversary of cloning by somatic cell nuclear transfer: generation of genetically engineered livestock using somatic cell nuclear transfer. Reproduction. 2021;162(1):F11-F22.
- Hodges CA, Stice SL. Generation of bovine transgenics using somatic cell nuclear transfer. Reprod Biol Endocrinol. 2003;1:81.
- Galli C. Current techniques of gene editing in pigs for xenotransplantation. Transpl Int. 2025;38:13807.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242-W245.
- Liu Y, et al. A retrospective analysis of sheep generated by somatic cell nuclear transfer. Theriogenology. 2024;227:102-111.
- Brinkman EK, Chen T, Amendola M, van Steensel B. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Res. 2014;42(22):e168.
- Brinkman EK, et al. Easy quantification of template-directed CRISPR/Cas9 editing. Nucleic Acids Res. 2018;46(10):e58.
- Brinkman EK, Van Steensel B. Rapid quantitative evaluation of CRISPR genome editing by TIDE and TIDER. Methods Mol Biol. 2019;1961:29-44.
- Dalman A, et al. Synchronizing cell cycle of goat fibroblasts by serum starvation causes apoptosis. Reprod Domest Anim. 2010;45(5):e46-e53.
- Sadeghian-Nodoushan F, et al. Mimosine as well as serum starvation can be used for cell cycle synchronization of sheep granulosa cells. Chin J Biol. 2014;2014(1):851736.
- Page RL, Malcuit CM. Micromanipulation techniques for cloning. In: Principles of Cloning. Elsevier; 2014. p. 39-51.
- Viotti Perisse I, et al. Sheep models of F508del and G542X cystic fibrosis mutations show cellular responses to human therapeutics. FASEB Bioadv. 2021;3(10):841-854.
- Fan Z, et al. A sheep model of cystic fibrosis generated by CRISPR/Cas9 disruption of the CFTR gene. JCI Insight. 2018;3(19).
- Berthault C, et al. Highly efficient ex vivo correction of COL7A1 through ribonucleoprotein-based CRISPR/Cas9 and homology-directed repair to treat recessive dystrophic epidermolysis bullosa. J Invest Dermatol. 2024;144(6):1322-1333.e13.
- Martufi M, et al. Single-step, high-efficiency CRISPR-Cas9 genome editing in primary human disease-derived fibroblasts. CRISPR J. 2019;2(1):31-40.
- Bloomer H, Khirallah J, Li Y, Xu Q. CRISPR/Cas9 ribonucleoprotein-mediated genome and epigenome editing in mammalian cells. Adv Drug Deliv Rev. 2022;181:114087.
- Blocher R, et al. Effect of laparoscopic ovum pick-up on ovine in vitro oocyte maturation and somatic cell nuclear transfer embryo development. Anim Reprod Sci. 2026;292:108251.
- Campbell KH, Loi P, Otaegui PJ, Wilmut I. Cell cycle co-ordination in embryo cloning by nuclear transfer. Rev Reprod. 1996;1(1):40-46.
- Chen Y, Niu Y, Ji W. Genome editing in nonhuman primates: approach to generating human disease models. J Intern Med. 2016;280(3):246-251.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619-2644.
- Campbell K, Alberio R. Reprogramming the genome: role of the cell cycle. Biosci Proc. 2019.
- Chia G, et al. Genomic instability during reprogramming by nuclear transfer is DNA replication dependent. Nat Cell Biol. 2017;19(4):282-291.
- Wang X, et al. Epigenetic reprogramming during somatic cell nuclear transfer: recent progress and future directions. Front Genet. 2020;11:205.
- Loi P, Iuso D, Czernik M, Ogura A. A new, dynamic era for somatic cell nuclear transfer? Trends Biotechnol. 2016;34(10):791-797.
- Zhao J, et al. Histone deacetylase inhibitors improve in vitro and in vivo developmental competence of somatic cell nuclear transfer porcine embryos. Cell Reprogram. 2010;12(1):75-83.
- Huang J, et al. BIX-01294 increases pig cloning efficiency by improving epigenetic reprogramming of somatic cell nuclei. Reproduction. 2016;151(1):39-49.
- Han C, et al. Overexpression of TET3 in donor cells enhances goat somatic cell nuclear transfer efficiency. FEBS J. 2018;285(14):2708-2723.
- Wang S, et al. Application of gene editing technology in resistance breeding of livestock. Life (Basel). 2022;12(7):1070.
- Houdebine LM. Production of pharmaceutical proteins by transgenic animals. Comp Immunol Microbiol Infect Dis. 2009;32(2):107-121.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar