Dieses Protokoll beschreibt die gezielte HPLC-Quantifizierung von Rutin und Quercetin in einem Styphnolobium japonicum-Knospenextrakt und die Bewertung des Extrakts in Mikroglia-, Mikroglia-Neuronen-Kokultur- sowie Nitric-Oxid-Mangel-Hypertonie-Modellen. Der Arbeitsablauf verbindet die Extraktpräparation mit Endpunkten zur Neuroinflammation, neuronaler Belastung, Blutdruckregulation und paraventrikulärem Kern.
Forschungsartikel
HPLC-gemessener Styphnolobium japonicum-Extrakt verringert Mikroglia-Entzündungen und Hypertonie in mit L-NAME behandelten Ratten
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Neuroinflammation im paraventrikulären Kern des Hypothalamus (PVN) kann zur sympathischen Erregung und Hypertonie beitragen. Wir untersuchten einen Extrakt aus Knospen von Styphnolobium japonicum (SJBE; früher Sophora japonica), der mittels gezielter Hochleistungs-Flüssigkeitschromatographie (HPLC) auf Gehalte an Rutin und Quercetin quantifiziert wurde. Der Extrakt wurde in BV-2-Mikrogliazellen, die durch Angiotensin II (Ang II) stimuliert wurden, in löslichen Faktoren aus BV-2/mHypoA-2/10-Zellkulturen, unter in-vitro-Bedingungen mit hohem Natriumgehalt, die neuronale Stressreaktionen hervorrufen, sowie bei Ratten mit durch Nω-Nitro-L-Arginin-Methylester (L-NAME) induzierter, auf Nitric Oxide-Mangel beruhender Hypertonie getestet. Bei nicht zytotoxischen Arbeitskonzentrationen verringerte SJBE entzündliche Parameter und oxidative Stressmarker in BV-2-Zellen und war mit erhöhten Werten für das Angiotensin-umwandelnde Enzym 2 (ACE2), den Mas-Rezeptor (MasR) sowie für Angiotensin-(1-7) [Ang-(1-7)] assoziiert. In der Kokultur reduzierte SJBE die entzündliche Signalübertragung und neuronale Stressreaktionen. Die orale Gabe von SJBE senkte die mittels Schwanzkupplung gemessenen Blutdruckwerte und war mit höheren ACE2/MasR- und Ang-(1-7)-Werten im PVN, geringerer Iba-1- und c-Fos-Färbung sowie niedrigeren Konzentrationen von zirkulierendem Noradrenalin und Zytokinen verbunden. MLN-4760 lieferte in vitro funktionelle Hinweise auf die Beteiligung von ACE2, jedoch wurden weder eine in vivo-Blockade des Signalwegs noch pharmakokinetische Untersuchungen zur Gehirndurchgängigkeit durchgeführt. Die Ergebnisse stützen daher eine Assoziation zwischen der Behandlung mit SJBE, einer verminderten neuroinflammatorischen Signalübertragung und einem niedrigeren Blutdruck, ohne eine kausale Rolle zentraler Signalwege nachzuweisen.
Einleitung
Pflanzenextrakte werden zunehmend als mehrkomponentige Modulatoren von vaskulären und neuroimmunen Erkrankungen untersucht. Ihre Interpretation hängt von einer eindeutigen Herkunftsidentität, einem klaren analytischen Umfang und chemischer Konsistenz ab. Styphnolobium japonicum (L.) Schott, historisch bekannt als Sophora japonica L., liefert das getrocknete Knospenmaterial Flos Sophorae Immaturus oder Huai Mi1,2. Rutin ist ein wichtiger Qualitätsmarker dieses Materials, das außerdem andere bioaktive Flavonoide enthält3. Extraktionsstudien haben konventionelle und intensivierte Verfahren zur Gewinnung von Rutin und verwandten Flavonoiden bewertet4,5,6. Eine aktuelle Studie beschreibt zudem ein umweltfreundlicheres Rutin-Extraktionsverfahren für S. japonicum7. Gezielte HPLC ermöglicht eine effiziente Quantifizierung vordefinierter Marker, während chromatographische Fingerabdrücke oder mehrkomponentige Profilanalysen erforderlich sind, um eine breitere chemische sowie chargenübergreifende Konsistenz zu beurteilen; daher sollten die vorliegenden Messungen von Rutin und Quercetin nicht als vollständiges phytochemisches Profil interpretiert werden.
Rutin und Quercetin bieten eine plausible pharmakologische Grundlage für die Untersuchung von aus S. japonicum gewonnenen Extrakten bei neurovaskulärer Entzündung. Rutin und Zubereitungen aus S. japonicum-Blüten wurden mit einer verminderten Entzündungssignalgebung assoziiert, einschließlich NF-kappaB-vermittelter Reaktionen und Neuroinflammation8. Experimentelle Modelle verbinden Rutin außerdem mit einer reduzierten Neuroinflammation und NF-kappaB-assoziierten Gewebeschäden9. Quercetin wurde ebenfalls mit kardiovaskulärer Bioaktivität und einer verbesserten entzündlich-redoxaktiven Balance in Verbindung gebracht10,11. In Mikroglia-Modellen kann Quercetin die Aktivierung, oxidativen Stress und die mit Toll-like-Rezeptor 4 (TLR4) assoziierte entzündliche Signalgebung hemmen12,13.
Hypertonie ist nicht nur eine vaskuläre Erkrankung. Zentrale entzündliche Schaltkreise können ebenfalls die sympathische Aktivität aufrechterhalten. Der paraventrikuläre Kern (PVN) integriert neuroendokrine und autonome Signale, die den kardiovaskulären Tonus regulieren. Es besteht ein Zusammenhang zwischen Zytokinen der Mikroglia im Gehirn und im PVN und der neurogenen Hypertonie14, und die Mikroglia im PVN können hämodynamische Störungen wahrnehmen und die sympathische Erregung fördern15. Diese Beobachtungen machen die Kommunikation zwischen Mikroglia und Neuronen im PVN zu einem relevanten Ansatzpunkt für Interventionen, die darauf abzielen, die neurogene Blutdruckerhöhung zu senken16.
Der ACE2/Ang-(1-7)/Mas-Rezeptor (MasR)-Arm des Renin-Angiotensin-Systems stellt einen schützenden Signalweg innerhalb dieses zentralen Netzwerks dar17,18. Die Überexpression von ACE2 im PVN mildert die durch Angiotensin II hervorgerufene Hypertonie und wurde mit einer verminderten Neuroinflammation assoziiert19. Die endogene Ang-(1-7)-Signalübertragung im PVN moduliert ebenfalls den sympathischen Output20. Ang II kann in PVN-Mikrogliazellen Angiotensin-II-Typ-1-Rezeptor (AT1)/TLR4-vermittelte Redoxwege aktivieren und verbindet so Renin-Angiotensin-bedingten Stress mit Neuroinflammation21. Die Hoch-Natrium-Zellbedingung wurde lediglich als in vitro-Stressbelastung verwendet, nicht als Ersatzmodell für das L-NAME-Tiermodell. Ob der Knospenextrakt von S. japonicum (SJBE), quantifiziert für Rutin und Quercetin mittels gezielter HPLC, die Mikroglia-Entzündung an dieser Mikroglia-Neuronen-Schnittstelle eindämmen kann, ist bislang ungeklärt. Der vorliegende Arbeitsablauf kombiniert die gezielte Markerquantifizierung mit einer Mikroglia-basierten, lösliche Faktoren umfassenden Ko-Kultur sowie mit Modellen der L-NAME-induzierten, auf Nitric Oxide-Mangel beruhenden Hypertonie. Er dient dem hypothesengeleiteten Vergleich einer definierten SJBE-Präparation, nicht jedoch einer umfassenden phytochemischen Charakterisierung oder dem Nachweis einer Gehirnverfügbarkeit; das L-NAME-Experiment modelliert nicht spezifisch die PVN-vermittelte neurogene Hypertonie. Hier prüften wir, ob SJBE die Ang-II-getriebene Mikroglia-Entzündung unterdrückt, die entzündliche Signalübertragung in hypothalamischen Neuronen begrenzt und den Blutdruck bei L-NAME-behandelten Ratten senkt, und ob diese Effekte mit ACE2/Ang-(1-7)/MasR-Markern assoziiert sind.
Protokoll
Alle Tierversuche wurden vom Biomedical Research Ethics Review Committee der Shanxi Datong University genehmigt (Genehmigungsnummer 2021029; Genehmigungszeitraum: August 2021 bis Februar 2024) und gemäß den institutionellen Richtlinien für die Haltung und Verwendung von Labortieren durchgeführt. Die verwendeten Reagenzien und Geräte sind in der Tabelle der Materialien aufgeführt.
Materialien und Reagenzien
Getrocknete, ungeöffnete Blütenknospen von Styphnolobium japonicum (L.) Schott (Syn.: Sophora japonica L.; Fabaceae; Flos Sophorae Immaturus/Huai Mi) wurden verwendet. Das botanische Material wurde vor der Extraktion durch Vergleich mit zertifiziertem Referenzmaterial Sophorae Flos des Nationalen Instituts für Lebensmittel- und Arzneimittelkontrolle (NIFDC), Peking, China (Kat.-Nr. 121270; Chargen-Nr. 121270-201403) authentifiziert. Rutin (98 %, HPLC) und Quercetin (98 %, HPLC) dienten als Referenzsubstanzen. Ang II, MLN-4760, L-NAME und Valsartan wurden wie angegeben verwendet. Weitere Reagenzien und Geräte sind in der Tabelle der Materialien aufgeführt.
Herstellung und Qualitätskontrolle des S. japonicum-Keimextrakts
Die Blütenknospen wurden bei 80 °C bis zur konstanten Masse im Ofen getrocknet, gemahlen und durch ein 85-Maschen-Sieb gesiebt. Das Pulver wurde zweimal durch Rückfluss mit 85 %igem Ethanol bei einem Material-zu-Lösungsmittel-Verhältnis von 1:20 (w/v) bei 80 °C für jeweils 1,5 h extrahiert. Die Filtrate wurden vereinigt und bei 60 °C unter vermindertem Druck zu einem dicken Extrakt eingeengt, bei −80 °C vorgefroren und 48–72 h lang lyophilisiert. Die Extraktionsausbeute wurde berechnet als Trockenextraktmasse geteilt durch Trockenrohdrogenmasse; das portionierte SJBE-Pulver wurde unter Bedingungen gelagert, die wiederholte Gefrier-Tau-Zyklen oder Feuchtigkeitseinwirkung verhinderten.
Die Hochleistungs-Flüssigkeitschromatographie (HPLC) wurde mit einem Gerät durchgeführt, das mit einem UV-sichtbaren Photodioden-Array-Detektor ausgestattet war. Die Analyten wurden an einer C18-Rückhaltsäule (250 mm × 4,6 mm, 5 µm) mit einem isokratischen Gemisch aus Methanol-Wasser (65:35, v/v) bei einer Flussrate von 1,0 mL/min getrennt. Die Säule wurde bei 35 °C gehalten, die Detektion erfolgte bei 360 nm, das Injektionsvolumen betrug 20 µL und die Aufzeichnungsdauer betrug 20 min. SJBE wurde in Methanol bei einer Konzentration von 1,0 mg/mL hergestellt. Sieben Kalibrierstufen für Rutin wurden bei 10 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL, 300 µg/mL und 400 µg/mL hergestellt, und sieben Kalibrierstufen für Quercetin wurden bei 0,5 µg/mL, 1 µg/mL, 2,5 µg/mL, 5 µg/mL, 10 µg/mL, 25 µg/mL und 50 µg/mL hergestellt. Standards und Proben wurden durch 0,22 µm Polytetrafluorethylen-Membranfilter filtriert, die ersten 0,5 mL Filtrat wurden verworfen, und der verbleibende Teil wurde in HPLC-Probenfläschchen überführt. Jede Kalibrierstufe wurde dupliziert injiziert, und jede SJBE-Präparation wurde tripel injiziert. Rutin und Quercetin wurden anhand der Übereinstimmung der Retentionszeiten mit authentischen Referenzsubstanzen innerhalb von ±2 % sowie durch übereinstimmende Photodioden-Array-Spektren identifiziert. Jeder Marker wurde mittels Kalibrierung mit externen Standards quantifiziert, und verdünnte Proben wurden erneut analysiert, wenn die Detektorantwort außerhalb des gültigen Kalibrierbereichs lag.
Analystische Leistung, Systemtauglichkeit und Chargenbewertung
Die Linearität wurde durch eine lineare Regressionsanalyse nach der Methode der kleinsten Quadrate des Peakflächenwerts in Abhängigkeit von der Konzentration über die sieben festgelegten Stufen bewertet. Die Kalibrierung galt als akzeptabel, wenn der Bestimmtheitsmaß R2 mindestens 0,999 betrug und im Residualdiagramm kein systematischer Trend erkennbar war. Die Nachweisgrenze und die Bestimmungsgrenze wurden anhand von Signal-Rausch-Verhältnissen von etwa 3 bzw. 10 ermittelt. Die Spezifität wurde mithilfe einer Methanol-Leerprobe, einer gemischten Standardlösung und einer SJBE-Probe nachgewiesen; dabei wurde das Fehlen von mitlaufenden Störsubstanzen sowie die Übereinstimmung der Analysenspektren mit den Referenzstandards bestätigt.
Die Injektionspräzision wurde anhand von sechs aufeinanderfolgenden Injektionen eines gemischten Standards bewertet. Die Präzision innerhalb eines Tages wurde anhand von sechs Bestimmungen am selben Tag ermittelt, die Präzision zwischen Tagen über drei aufeinanderfolgende Tage. Die Wiederholbarkeit wurde anhand von sechs unabhängig hergestellten SJBE-Lösungen geprüft, die Stabilität im Autosampler wurde nach 0 h, 4 h, 8 h, 12 h und 24 h untersucht. Die Wiedergewinnung wurde auf 80 %, 100 % und 120 % des nativen Markergehalts anhand von jeweils drei unabhängig versetzten Ansätzen auf jeder Stufe bewertet. Die Injektionspräzision galt als akzeptabel bei einem RSD des Peakflächenwerts ≤2,0 %; Präzision, Wiederholbarkeit und Stabilität wurden bei einem RSD ≤3,0 % als akzeptabel angesehen; die mittlere Wiedergewinnung wurde bei 95,0–105,0 % akzeptiert, wobei der RSD der Wiedergewinnung ≤3,0 % betragen musste.
Vor jeder analytischen Sequenz wurde der Gemischte Standard sechsmal injiziert. Die Systemtauglichkeit galt als gegeben, wenn die relative Standardabweichung (RSD) der Retentionszeit ≤1,0 %, die RSD der Peakfläche ≤2,0 %, die Auflösung ≥1,5, der Peakasymmetriefaktor ≤2,0 und die Zahl der theoretischen Trennstufen für den Rutin-Peak mindestens 5.000 betrug. Die Säule wurde erneut equilibriert, und die Systemtauglichkeitsprüfung wurde wiederholt, sobald ein Kriterium nicht erfüllt war.
Es wurden drei unabhängige Chargen von SJBE-Extrakten hergestellt und analysiert. Für jede Charge wurde das vollständige Chromatogramm bei 360 nm aufgezeichnet, Rutin als Referenzpeak definiert, reproduzierbare gemeinsame Peaks zugeordnet, und die relative Retentionszeit, die relative Peakfläche sowie die Ähnlichkeit des Gesamtprofils berechnet. Die Konsistenz des chargenübergreifenden Fingerabdrucks wurde als gegeben akzeptiert bei einer Ähnlichkeit von ≥0,90, einer RSD der relativen Retentionszeit der gemeinsamen Peaks von ≤2,0 % und einer RSD der relativen Peakfläche von ≤5,0 %. Der Gehalt an Rutin und Quercetin wurde für jede Charge sowie der Gesamtmittelwert, die Standardabweichung und der Variationskoeffizient angegeben.
Zellkultur und Behandlungen
Die murine BV-2-Mikrogliazelllinie und die murine hypothalamische Neuronenzelllinie mHypoA-2/10 wurden von kommerziellen Anbietern bezogen. Die Zellen wurden aus vom Lieferanten authentifizierten Zellvorräten aufgetaut, für zwei Passagen vermehrt, mittels einer artenspezifischen PCR-Methode auf ihre Speziesidentität überprüft und vor den Experimenten sowie nach dem Auftauen jeder neuen Probe auf Mykoplasma-Freiheit kontrolliert. Für die Experimente wurden Zellen zwischen den Passagen 3 und 20 verwendet.
BV-2- und mHypoA-2/10-Zellen wurden in DMEM mit hohem Glucosegehalt kultiviert, das mit 10 % fetalem Kälberserum und 1 % Penicillin-Streptomycin ergänzt wurde, bei 37 °C in einem feuchten 5 % CO₂-Inkubator. Das Medium wurde alle 2 d gewechselt, und die Zellen wurden bei 70–80 % Konfluenz mit 0,25 % Trypsin-EDTA weitergeimpft. Die Zellen wurden 24 h vor der Behandlung ausgesät, und die Experimente wurden bei 70–80 % Konfluenz begonnen.
Zur Überlebensfähigkeitsscreening wurden BV-2-Zellen 24 h lang 0 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL oder 400 µg/mL SJBE ausgesetzt. Für entzündliche Experimente wurden die Zellen 1 h lang mit SJBE in der in der Abbildung angegebenen Konzentration oder mit Rutin (50 µmol/L) vorinkubiert, woraufhin Ang II (100 nmol/L) ohne Mediumaustausch weitere 24 h zugegeben wurde. Für ACE2-Hemmexperimente wurde MLN-4760 (10 µmol/L) 30 min vor SJBE zugegeben, gefolgt von Ang II 1 h nach SJBE; alle Wirkstoffe wurden während des 24-stündigen Stimulationszeitraums beibehalten. Für nachgeschaltete mechanistische Experimente wurde SJBE in einer Konzentration von 100 µg/mL verwendet. Ang II und SJBE wurden in steriler Kulturmedium hergestellt, während MLN-4760 und Rutin als Dimethylsulfoxid-Stammlösungen vorbereitet wurden. Die endgültige Dimethylsulfoxid-Konzentration betrug in allen relevanten Gruppen, einschließlich der Fahrzeugkontrolle, 0,1 % (v/v). Es wurden drei unabhängige Kultur-Experimente durchgeführt, wobei die technischen Ansätze innerhalb jedes Experiments gemittelt wurden.
Test zur Zellviabilität
BV-2-Zellen wurden in 96-Well-Platten mit 5 × 10³ Zellen/Well ausgesät und 24 h kultiviert. Das Medium wurde durch frisches Medium ersetzt, das 0 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL oder 400 µg/mL SJBE enthielt. Nach 24 h wurden 10 µL CCK-8-Reagenz zugegeben, und die Zellen wurden bei 37 °C für 1 h inkubiert. Die Absorption wurde bei 450 nm gemessen, und die Zellviabilität wurde relativ zu unbehandelten Kontrollwells angegeben. Unabhängige Kulturpräparationen dienten als biologische Replikate, und technische Wells wurden ausschließlich zur Mittelwertbildung innerhalb eines Experiments verwendet.
Nachweis der ROS-Konzentration
Nach der Behandlung wurden BV-2-Zellen 30 min bei 37 °C im Dunkeln mit serumfreiem Medium, das 10 µmol/L DCFH-DA enthielt, inkubiert. Die Zellen wurden zweimal mit PBS gewaschen, abgelöst, durch einen 40 µm Zellsieb filtriert und in eiskaltem PBS resuspendiert. Pro Probe wurden mindestens 10.000 Einzelereignisse mit einem Durchflusszytometer unter Anregung bei 488 nm und Detektion im FITC/530 ± 15 nm Emissionskanal erfasst. Die Hauptzellpopulation wurde basierend auf dem Vorwärts- und Seitenstreulichtsignal (area) selektiert, Doppelzellen mithilfe des Vorwärtsstreulichtsignals (area vs. height) ausgeschlossen, und die Fluoreszenzgrenze wurde anhand einer unbehandelten Kontrolle festgelegt. Eine spektrale Kompensation war bei diesem einfarbigen Assay nicht erforderlich. Derselbe Gating-Template wurde auf alle codierten Proben angewendet, und die mittlere Fluoreszenzintensität wurde angegeben.
TUNEL-Färbung
Nach der Ko-Kultur wurden die neuronalen Zellen in der unteren Kammer 30 min mit 4 % Paraformaldehyd fixiert, dreimal mit PBS gewaschen und mit 0,3 % Triton X-100 in PBS für 5 min permeabilisiert. Insgesamt wurden 50 µL pro Well wurde TUNEL-Reaktionsgemisch zugegeben, und die Zellen wurden bei 37 °C im Dunkeln für 60 min. Die Proben wurden dreimal gewaschen, die Kerne wurden mit 1 µg/mL DAPI für 10 min inkubiert, und die Proben wurden eingedeckt. Für jede der fünf unabhängig präparierten Kokulturen pro Gruppe wurden drei vorab ausgewählte, nicht überlappende Felder bei 200-facher Vergrößerung aufgenommen× Vergrößerung mit identischen Belichtungseinstellungen. TUNEL-positive Kerne wurden als Prozentsatz der DAPI-positiven Kerne unter Verwendung einer festen Schwelle in ImageJ quantifiziert. Die drei Felder wurden gemittelt, um einen kulturweiten Wert für die statistische Analyse zu erhalten.
Experiment zur Kultur von Neuronen und Mikroglia in Gemeinschaft
24-Well Transwell-Einsätze mit 0,4 µm Polycarbonatmembranen und einer Wachstumsfläche von etwa 0,33 cm2 wurden verwendet, um eine nicht-kontaktbasierte Kommunikation, die durch lösliche Faktoren vermittelt wird, zu modellieren. mHypoA-2/10-Zellen wurden in den unteren Kammern mit 1 × 10⁵ Zellen in 600 µL Medium ausgesät, und BV-2-Zellen wurden in den Einsätzen mit 2 × 10⁵ Zellen in 100 µL Medium ausgesät. Die Zellen wurden vor der Zusammenstellung über Nacht kultiviert. Ang II, SJBE, MLN-4760, Rutin und die jeweils passenden Kontrolllösungen wurden entsprechend der oben beschriebenen Behandlungssequenz in den oberen BV-2-Kompartiment zugegeben. Für die zusätzlichen Gruppen mit Hochsalz-Stress wurde NaCl in den unteren neuronalen Kompartiment zugegeben, um die Endkonzentration um 30 mmol/L zu erhöhen. Die zusammengesetzten Kokulturen wurden 24 Stunden lang kultiviert.
Das Medium aus der oberen Kammer und BV-2-Zellen wurden zur Analyse von Mikroglia-Zytokinen und Signalwegen gesammelt, während das Medium aus der unteren Kammer und neuronale Zellen separat für die Analyse von Ang-(1-7), qPCR, Immunschwestern und TUNEL-Analysen gewonnen wurden. Ein zusammengesetztes Insert–Unterschalen-Paar galt als eine experimentelle Einheit, und es wurden drei unabhängige Co-Kultur-Experimente durchgeführt. Diese Konfiguration ermöglichte die Beurteilung des Austauschs löslicher Faktoren, konnte jedoch nicht nachweisen, dass Mikroglia der exklusive direkte Ziel der SJBE waren. Da keine isoosmotare Kontrolle eingeschlossen wurde, konnte der NaCl-Zustand keine natriumspezifischen von osmotischen Effekten unterscheiden.
Tiermodell der Hypertonie
Spezifische-pathogen-freie männliche Wistar-Ratten im Alter von 6–8 Wochen mit einem Gewicht von 180–220 g wurden von kommerziellen Anbietern bezogen. Drei Tiere wurden pro Käfig bei 22 °C ± 2 °C und einer relativen Luftfeuchtigkeit von 50 %–60 % im 12-Stunden-Licht/Dunkel-Wechsel gehalten und hatten freien Zugang zu Futter und Wasser. Die Einstreu wurde zweimal wöchentlich gewechselt, und die Tiere wurden 7 Tage lang akklimatisiert. Die Tiere wurden täglich beobachtet, und das Körpergewicht wurde zweimal wöchentlich erfasst. Eine durch Nitric-Oxid-Mangel induzierte Hypertonie wurde durch orale Gabe von L-NAME (40 mg/kg/Tag in 0,5 % CMC-Na; 10 mL/kg) über einen Zeitraum von 3 Wochen erzeugt. Die Eignung für das Modell wurde vor der Randomisierung definiert als systolischer Blutdruck ≥140 mmHg bei zwei aufeinanderfolgenden Messungen. Dieses Modell reproduzierte eine durch Nitric-Oxid-Mangel induzierte Hypertonie und war nicht spezifisch für neurogene Hypertonie.
Gruppierung, Verabreichung und Probensammlung
Ratten wurden einer normalen Kontrollgruppe und einer L-NAME-Modellierungsgruppe zugewiesen. Nachdem die Modelltauglichkeit festgestellt worden war, wurden geeignete hypertensive Ratten den Gruppen Modellvehikel, SJBE 100 mg/kg/Tag, 200 mg/kg/Tag oder 400 mg/kg/Tag bzw. Valsartan 10 mg/kg/Tag zugeordnet. Alle Magensondenformulierungen wurden einmal täglich bei 10 mL/kg verabreicht, und die Kontrollgruppen erhielten das gleiche Volumen an 0,5 % CMC-Na. Pro Gruppe sechs Ratten (insgesamt 36 Ratten) bildeten die endgültige analysierte Stichprobe. Die anfängliche Rekrutierung, Todesfälle und Ausschlüsse wurden nach Gruppen und Gründen berichtet. Die tägliche Magensondengabe wurde sechs Wochen lang fortgesetzt, während die modellbasierten Gruppen weiterhin nach dem L-NAME-Protokoll behandelt wurden.
Am Versuchsende wurden die Ratten mit Natriumpentobarbital (50 mg/kg, intraperitoneal) anästhesiert, und der Verlust der Zehe-zurückzieh-Reaktion wurde bestätigt. Blut (4–6 mL) wurde aus der Aorta abdominalis in EDTA-Röhrchen gesammelt. Die Ratten wurden unter tiefer Anästhesie durch Exsanguination euthanasiert und transkardial mit etwa 200 mL eiskalter 0,9%iger Kochsalzlösung perfundiert. Die Blutproben wurden bei 2.000 × g für 15 min bei 4 °C zentrifugiert, und das Plasma wurde bei −80 °C gelagert. Die Gehirne wurden unmittelbar entnommen. Mithilfe eines Rattenhirn-Atlas wurde ein koronarer Block, der etwa von −1,3 mm bis −2,1 mm bezogen auf Bregma reichte, präpariert, und die bilateralen paraventrikulären Kerne (PVN) wurden mikrodisseziert, und zwar etwa 0,3–0,6 mm lateral zur Mittellinie und 7,4–8,2 mm ventral zur Schädeloberfläche. Das Gewebe wurde sofort eingefroren, um RNA- und Proteinanalysen durchzuführen, oder eingebettet, um 20 µm dicke gefrorene Schnitte herzustellen.
Randomisierung, Verblindung der Zuweisung, Maskierung und Ausschlusskriterien
Infrage kommende hypertensive Ratten wurden nach Körpergewicht und systolischem Basisblutdruck stratifiziert und mithilfe einer computergenerierten Blockrandomisierungsliste mit Blöcken zu je sechs Tieren zugewiesen. Ein Untersucher, der weder die Applikation der Substanzen noch die Beurteilung der Endpunkte durchführte, erstellte die Sequenz, bereitete aufeinanderfolgende Gruppencodes vor und verschleierte die Zuweisungsliste, bis alle Tiere die Einbeziehungskriterien erfüllten. Das Tier galt als experimentelle Einheit für Blutdruck-, molekulare, biochemische und histologische Endpunkte.
Gavagenformulierungen, Probenröhrchen, Gewebeproben, Schnitte, Bilder und Assayplatten wurden mit randomisierten dreistelligen Tiercodes gekennzeichnet. Die Untersucher, die Blutdruckmessungen, Densitometrie, ELISA, Bildaufnahme und Bildanalyse durchführten, waren hinsichtlich der Behandlungszuordnung verblindet. Die Entschlüsselung erfolgte erst nach Abschluss der vorgesehenen Qualitätskontrollen und der primären Analyse. Ausschlüsse von Tieren erfolgten ausschließlich aufgrund von nicht behandlungsbedingtem Tod, schwerer Erkrankung oder Verletzung, einem Körpergewichtsverlust von >20 %, fehlgeschlagener Gavage, fehlgeschlagener Modellinduktion, unzureichender Schwanzkupferspuren nach Wiederholung des Verfahrens, Probenverlust oder dokumentiertem Assayversagen. Alle Ausschlüsse wurden nach Gruppe und Grund angegeben. Da keine a priori Power-Analyse verfügbar war, wurde n = 6/Gruppe als explorative, mechanistische Stichprobe betrachtet.
Messung des Blutdrucks am Schwanzkragen
Der Blutdruck wurde mithilfe eines nichtinvasiven Schwanzkupplungssystems in einem ruhigen Raum zwischen 09:00 und 12:00 Uhr gemessen. Die Ratten wurden fünf aufeinanderfolgende Tage lang gewöhnt, indem sie täglich 15 Minuten lang im Fixierungsgerät platziert wurden. An jedem Messungstag wurden die Tiere 10 Minuten lang bei 33 °C ± 1 °C erwärmt und anschließend weitere 5 Minuten im Fixierungsgerät belassen. Die ersten fünf Aufblas-Entlade-Zyklen wurden verworfen, und 10–15 zusätzliche Zyklen wurden aufgezeichnet. Eine Sitzung galt als akzeptabel, wenn mindestens fünf technisch gültige Messwerte eine Variationskoeffizienten von ≤10 % aufwiesen. Der tierindividuelle Blutdruckwert wurde als Mittelwert der gültigen Messungen berechnet. Wurde dieses Kriterium nicht erfüllt, wurde das Tier 10 Minuten lang ausgeruht, und ein weiterer Zyklusdurchlauf wurde durchgeführt. Blieb das Kriterium weiterhin unerfüllt, wurde die Sitzung am folgenden Tag wiederholt, und die ursprüngliche Sitzung wurde als fehlend dokumentiert, anstatt einzelne Messwerte selektiv zu entfernen. Die Schwanzkupplungsmessungen lieferten intermittierende Schätzungen des Blutdrucks und ermöglichten keine kontinuierliche Telemetrie.
ELISA
Kulturüberstände von Zellen, Überstände von PVN-Homogenaten und Plasma wurden mithilfe auf den Analyten und Spezies abgestimmter Assay-Kits verarbeitet: für Maus-TNF-α, Maus-IL-1β, Maus-IL-6, Ratte-TNF-α, Ratte-IL-1β, Ang-(1-7) und Noradrenalin. Zellüberstände wurden 10 min bei 4 °C mit 1.000 × g zentrifugiert, um sie zu klären. PVN-Gewebe wurde im Verhältnis 1:9 (w/v) in eiskaltem PBS mit Proteaseinhibitoren homogenisiert und 15 min bei 4 °C mit 12.000 × g zentrifugiert. Plasma wurde nur einmal auf Eis aufgetaut. Die Reagenzien wurden 30 min lang auf Raumtemperatur gebracht. Eine Probe- und Standardslösung von jeweils 100 µL wurde in technischer Duplikation hinzugefügt und 2 h bei 37 °C inkubiert, gefolgt von fünfmaligem Waschen mit jeweils 300 µL Waschpuffer. Anschließend wurden 100 µL biotinyliertes Detektionsantikörper hinzugegeben und 1 h bei 37 °C inkubiert. Die Platten wurden fünfmal gewaschen, danach 100 µL mit Meerrettichperoxidase konjugiertes Reagenz zugegeben und 30 min bei 37 °C inkubiert. Nach einem weiteren Waschschritt wurden 90 µL TMB-Substrat zugegeben, und die Platten wurden 15 min im Dunkeln entwickelt. Danach wurden 50 µL Stopplösung hinzugefügt, und die Extinktion wurde innerhalb von 5 min bei 450 nm mit einem Mikroplattenreader gemessen. Die Konzentrationen wurden anhand einer Vier-Punkt-logistischen Standardkurve berechnet. Duplikatmessungen wurden akzeptiert, wenn der Variationskoeffizient ≤15 % betrug; Proben außerhalb des kalibrierten Bereichs wurden verdünnt und erneut vermessen.
Quantitative Echtzeit-PCR
Gesamtes RNA wurde aus Zellen oder PVN-Gewebe mit TRIzol-Reagenz extrahiert. Die RNA-Reinheit wurde anhand des A260/A280-Verhältnisses bewertet, und 1 µg RNA wurde für die cDNA-Synthese mit Evo M-MLV Reverse-Transkription-Premix verwendet. Jede 20 µL große qPCR-Reaktion enthielt 10 µL 2× SYBR Green Mastermix, jeweils 0,4 µL 10 µmol/L vorderem und rückwändigem Primer, 2 µL verdünnte cDNA und 7,2 µL nukleasefreies Wasser. Die Reaktionen wurden in technischen Triplikaten auf einem Echtzeit-PCR-Detektionssystem durchgeführt. Die Zyklierungsbedingungen waren 95 °C für 30 s, gefolgt von 40 Zyklen mit 95 °C für 5 s und 60 °C für 30 s. Anschließend wurde eine Schmelzkurve von 65 °C bis 95 °C in 0,5 °C-Schritten aufgezeichnet. Kontrollen ohne Template und ohne Reverse Transkription wurden mitgeführt. Ein Assay wurde nur akzeptiert, wenn ein einzelner Schmelzpeak und eine Standardkurven-Effizienz von 90 %–110 % beobachtet wurden. Die relative Genexpression wurde nach der 2⁻ΔΔCt-Methode unter Verwendung von Gapdh als Referenzgen berechnet. Die in der Studie verwendeten Primersequenzen sind in Tabelle 1 aufgelistet.
Western Blot
Gesamtprotein wurde aus Zellen oder PVN-Gewebe mithilfe von eiskaltem RIPA-Puffer, der Protease- und Phosphatasehemmer enthielt, extrahiert. Die Lysate wurden bei 12.000 × g für 15 min bei 4 °C zentrifugiert, und die Proteinmenge wurde mittels BCA-Assay bestimmt. Pro Band wurden jeweils 30 µg Protein auf ein 8–12%iges SDS-Polyacrylamidgel, ausgewählt entsprechend dem Molekulargewicht des Zielproteins, aufgetragen und bei 300 mA für 90 min auf Eis auf eine 0,45 µm PVDF-Membran übertragen. Die Membranen wurden für 1 h bei Raumtemperatur mit 5% Rinderserumalbumin für Phosphoproteine oder mit 5% fettfreier Milch für andere Zielstrukturen blockiert. Die primären Antikörper wurden gemäß den in der Tabelle der Materialien angegebenen Verdünnungen, einschließlich des Antikörpers gegen gesamtes CREB, über Nacht bei 4 °C inkubiert. Die Membranen wurden dreimal je 10 min mit TBST gewaschen und anschließend für 1 h bei Raumtemperatur mit dem entsprechenden mit Peroxidase konjugierten sekundären Antikörper (1:5.000) versetzt, gefolgt von weiteren Waschschritten. Die Banden wurden mittels verstärkter Chemilumineszenz unter Verwendung nicht gesättigter Belichtungen detektiert. Die Bandendichte wurde mittels ImageJ quantifiziert. Phosphoproteine wurden auf das entsprechende Gesamtprotein, andere Zielproteine hingegen auf GAPDH normalisiert.
Immunfluoreszenzfärbung
Koronale Gefrierschnitte (20 µm) durch den PVN wurden aus etwa −1,3 bis −2,1 mm relativ zum Bregma präpariert. Drei anatomisch übereinstimmende Schnitte pro Ratte wurden ausgewählt bei 120 µm Intervalle. Die Schnitte wurden 20 min bei Raumtemperatur equilibriert, dreimal mit PBS gewaschen und anschließend mit 0,3 % Triton X-100 und 5 % Zieuserserum für 1 h blockiert und permeabilisiert. Die Schnitte wurden über Nacht bei 4 °C, gewaschen und mit dem entsprechenden fluoreszierenden Sekundärantikörper für 1 h bei Raumtemperatur im Dunkeln inkubiert. Die Kerne wurden 10 min mit DAPI kontrastgefärbt. Bilaterale PVN-Bilder wurden bei 200× Vergrößerung mittels eines invertierten Fluoreszenzmikroskops, wobei innerhalb jedes Markers identische Belichtungs- und Verstärkungseinstellungen beibehalten wurden. Auf kodierte Bilder wurde ein vordefinierter Schwellenwert in ImageJ angewandt, und der Iba-1-positive Bereich bzw. die c-Fos-positiven Kerne wurden quantifiziert. Die Messungen aus den drei Schnitten wurden gemittelt, um einen tierbezogenen Wert zu erhalten.
Sicherheit und Abfallentsorgung
Methanol, Ethanol, Paraformaldehyd, DCFH-DA, Elektrophorese-Reagenzien und Tiergewebe wurden gemäß den institutionellen chemischen und biosicherheitstechnischen Vorschriften behandelt. Flüchtige Lösungsmittel und Paraformaldehyd wurden in einer zertifizierten Chemikaliensicherheitshaube gehandhabt, und es wurde geeignete persönliche Schutzausrüstung getragen. Halogenfreie organische Lösungsmittelabfälle und Abfälle, die Formaldehyd enthielten, wurden getrennt gesammelt, biologische Abfälle wurden dekontaminiert, und scharfe Gegenstände sowie Tierkadaver wurden über genehmigte institutionelle Entsorgungswege beseitigt. Die lokalen Abfallkategorien und Notfallverfahren wurden vor der Nutzung bestätigt.
Statistische Analyse
Die Daten wurden als Mittelwert ± Standardabweichung dargestellt und mit statistischer und grafischer Software analysiert. Die unabhängige Kulturpräparation oder das Tier wurde als biologische experimentelle Einheit verwendet, und technische Wells, Messfelder oder Wiederholungsmessungen wurden innerhalb jeder Einheit vor der statistischen Inferenz gemittelt. Verteilungsannahmen und Varianzmuster wurden vor parametrischen Analysen überprüft. Multigruppen-Endpunkt-Datensätze wurden mittels einfaktorieller Varianzanalyse analysiert, gefolgt von Tukey-Anpassungen für multiple Vergleiche. Der longitudinale systolische Blutdruck wurde deskriptiv als Mittelwert ± Standardabweichung dargestellt, und die Endpunkt-Blutdruckergebnisse wurden mittels einfaktorieller Varianzanalyse mit Tukey-Anpassung ausgewertet. Angepasste p-Werte, mittlere Differenzen und 95 % Konfidenzintervalle wurden angegeben. Ein zweiseitiger p < 0,05 galt als statistisch signifikant, und alle Ausschlüsse sowie fehlenden Werte wurden dokumentiert.
Ergebnisse
Gezielte, mittels HPLC quantifizierte SJBE hemmt die von Ang II induzierte Mikroglia-Inflammation
Die Ethanol-Rückfluss-Extraktion ergab SJBE-Pulver in einer Ausbeute von 25,5 ± 0,7 % des Ausgangsmaterials (Abbildung 1A). Die gezielte HPLC-Analyse quantifizierte Rutin und Quercetin mit 276,1 mg/g ± 9,2 mg/g bzw. 12,5 mg/g ± 0,9 mg/g (Abbildung 1B) und lieferte so eine quantitative Markierungskennung der für die biologischen Experimente verwendeten SJBE-Präparation.
SJBE zeigte keine nachweisbare Wirkung auf die Vitalität von BV-2-Zellen bei Konzentrationen bis zu 200 µg/mL, während bei 400 µg/mL ein signifikanter Rückgang der Vitalität beobachtet wurde (Abbildung 1C). Aufgrund dieser Ergebnisse wurde für nachfolgende mechanistische Experimente eine Konzentration von 100 µg/mL gewählt. Ang II erhöhte die Freisetzung von TNF-α und IL-1β aus BV-2-Zellen deutlich, während SJBE beide entzündliche Zytokine über den getesteten nicht-zytotoxischen Konzentrationsbereich hinweg reduzierte (Abbildung 1D,E), was auf eine konzentrationsabhängige antiinflammatorische Wirkung unter Ang-II-Stimulation hinweist.
SJBE ist mit höheren ACE2/MasR-Markern sowie niedrigerer NF-κB-Signalübertragung und oxidativem Stress assoziiert
Die Stimulation mit Ang II verringerte die Expression von ACE2 und MasR sowohl auf Proteinebene als auch auf mRNA-Ebene und ging mit einer erhöhten Phosphorylierung von NF-κB p65 einher. Die Behandlung mit SJBE kehrte diese Veränderungen um, indem sie die Expression von ACE2 und MasR erhöhte und gleichzeitig die Phosphorylierung von p65 verringerte (Abbildung 2A–E).
Im Einklang mit diesen molekularen Veränderungen verringerte SJBE die Konzentrationen von TNF-α von 135 pg/mL ± 12 pg/mL auf 55 pg/mL ± 6 pg/mL und die Konzentrationen von IL-1β von 102 pg/mL ± 10 pg/mL auf 42 pg/mL ± 5 pg/mL in Ang-II-stimulierten Kulturüberständen. Die Zugabe des ACE2-Inhibitors MLN-4760 schwächte diese Effekte erheblich ab, wobei die Konzentrationen von TNF-α und IL-1β auf 125 pg/mL ± 11 pg/mL bzw. 95 pg/mL ± 9 pg/mL anstiegen. Die Behandlung mit Rutin reproduzierte einen Teil der antiinflammatorischen Wirkung, die mit dem vollständigen Extrakt beobachtet wurde (Abbildung 2F).
SJBE verringerte auch deutlich die intrazelluläre DCFH-DA-Fluoreszenz nach Stimulation mit Ang II, was auf eine geringere intrazelluläre Anreicherung reaktiver Sauerstoffspezies hinweist. Diese Verringerung wurde durch MLN-4760 abgeschwächt (Abbildung 2G,H). Insgesamt zeigen diese Ergebnisse, dass die antiinflammatorischen und antioxidativen Wirkungen von SJBE in mit Ang II stimulierten BV-2-Zellen mit einer Wiederherstellung der ACE2/MasR-Signalübertragung einhergehen und auf eine pharmakologische Hemmung von ACE2 ansprechen.
SJBE begrenzt die entzündliche Übertragung von Mikroglia auf hypothalamische Neuronen
Um zu untersuchen, ob die entzündungshemmenden Wirkungen von SJBE die Kommunikation zwischen Mikroglia und Neuronen beeinflussen, wurden BV-2-Zellen und mHypoA-2/10-Hypothalamus-Neuronen in einem kontaktfreien Transwell-System kultiviert. Die Stimulation mit Ang II erhöhte die Konzentrationen von TNF-α und IL-1β im Kokultursystem, wohingegen SJBE TNF-α von 150 ± 15 pg/mL auf 65 pg/mL ± 8 pg/mL und IL-1β von 110 pg/mL ± 12 pg/mL auf 48 pg/mL ± 6 pg/mL senkte (Abbildung 3A). Ang II verringerte außerdem die Expression von Ace2 und Mas1, wobei beide nach Behandlung mit SJBE wieder auf Kontrollniveau restauriert wurden (Abbildung 3B).
Entsprechende Veränderungen wurden in hypothalamischen Neuronen beobachtet, die in der unteren Kammer kultiviert wurden. Die Exposition gegenüber dem durch Ang II stimulierten Ko-Kultur-Milieu erhöhte die Expression von c-Fos und COX-2 und veränderte die Expression von Avp und Oxtr, während SJBE diese Effekte abschwächte (Abbildung 3C–G). Das schützende Muster wurde durch MLN-4760 geschwächt, was die ACE2-Aktivität weiterhin mit den in dem Ko-Kultur-System beobachteten Effekten verknüpft.
Diese Ergebnisse zeigen, dass SJBE das unter Ang II-Stimulation erzeugte entzündliche Milieu unterdrückt und mit einer verminderten Aktivierung downstream gerichteter hypothalamischer neuronaler Reaktionen im Transwell-Modell einhergeht.
SJBE ist mit der Ang-(1-7)-Signalübertragung und einer geringeren neuronalen Schädigung unter kombiniertem Hochsalz-/Ang-II-Stress assoziiert
Die Exposition gegenüber Ang II verringerte die Konzentrationen von Ang-(1-7) im Überstand der Ko-Kultur und erhöhte das neuronale Verhältnis von phospho-CREB/CREB. Die Behandlung mit SJBE erhöhte Ang-(1-7) und senkte die CREB-Phosphorylierung in Richtung der Kontrollwerte (Abbildung 4A–C), was mit einer Wiederherstellung des in den vorangegangenen Experimenten beobachteten ACE2/Ang-(1-7)/MasR-assoziierten Signalprofils übereinstimmt.
Unter kombinierter Stimulation mit 30 mmol/L NaCl und Ang II zeigten hypothalamische Neurone eine erhöhte Avp-Expression und einen höheren Anteil an TUNEL-positiven Zellen. SJBE verminderte beide Reaktionen signifikant (Abbildung 4D–F), was auf eine reduzierte neuronale Belastung und Schädigung unter der kombinierten Herausforderung hinweist. Bei der TUNEL-Analyse repräsentiert jeder Wert eine unabhängig präparierte Kokultur, wobei drei mikroskopische Felder innerhalb jedes biologischen Wiederholungsdurchlaufs gemittelt wurden, bevor die statistische Analyse durchgeführt wurde (n = 5 pro Gruppe).
SJBE senkt den Blutdruck am Schwanzkragen und ist assoziiert mit höheren PVN-ACE2/Ang-(1-7)/MasR-Markern bei mit L-NAME behandelten Ratten
Die tägliche Gabe von L-NAME führte während der Modellinduktion zu einem progressiven Anstieg des systolischen Blutdrucks. Nach der Ausbildung der Hypertonie senkte die Behandlung mit SJBE über den anschließenden sechswöchigen Interventionszeitraum hinweg wöchentlich den Schwanzkupplungs-Blutdruck, wobei die stärkste Wirkung in der Hochdosisgruppe beobachtet wurde (Abbildung 5A).
Am Studienende betrug der systolische Blutdruck in der L-NAME-Modellgruppe 165 ± 8 mmHg im Vergleich zu 115 mmHg ± 5 mmHg bei den Kontrollratten. Eine Hochdosis SJBE senkte den systolischen Blutdruck auf 130 mmHg ± 6 mmHg. Der diastolische Blutdruck verringerte sich von 110 mmHg ± 6 mmHg auf 85 mmHg ± 4 mmHg, während der mittlere arterielle Druck von 128 mmHg ± 7 mmHg auf 100 mmHg ± 5 mmHg nach der Behandlung mit hoher Dosis SJBE sank (alle angepassten p-Werte < 0,0001 im Vergleich zur Modellgruppe; Abbildung 5B). Diese Ergebnisse zeigen eine anhaltende antihypertensive Wirkung von SJBE während der Interventionsphase.
Die Analyse des PVN-Gewebes zeigte parallele molekulare Veränderungen. Die Behandlung mit L-NAME verringerte die Proteinausprägung von ACE2 und MasR sowie die Konzentrationen von Ang-(1-7), während SJBE alle drei Marker in einer dosisabhängigen Weise wiederherstellte. In der Hochdosisgruppe stieg die relative Expression von ACE2 von 0,40 ± 0,07 auf 1,50 ± 0,18-fach, die von MasR von 0,45 ± 0,08 auf 1,35 ± 0,16-fach und Ang-(1-7) stieg von 9 pg/mg ± 2 pg/mg auf 32 pg/mg ± 5 pg/mg Protein im Vergleich zur Modellgruppe (Abbildung 5C–E). Somit ging die blutdrucksenkende Wirkung von SJBE mit einer Wiederherstellung des mit ACE2/Ang-(1-7)/MasR assoziierten molekularen Profils innerhalb des PVN einher.
SJBE ist mit geringeren Markern für entzündliche Aktivierung im PVN und systemische sympathische Ausschüttung verbunden
Die durch L-NAME induzierte Hypertonie ging mit einer deutlichen entzündlichen Aktivierung im PVN einher. Die mRNA-Spiegel von Tnf und Il1b waren in den Modellratten erhöht, während eine Hochdosis SJBE die Tnf-Expression von 4,5 ± 0,5 auf 1,8 ± 0,2-fach und die Il1b-Expression von 3,8 ± 0,4 auf 1,6 ± 0,18-fach reduzierte (Abbildung 6A).
Die Immunfluoreszenz-Analyse zeigte übereinstimmende zelluläre Veränderungen. Die Iba-1-Färbung, ein Hinweis auf die Aktivierung von Mikroglia, war im PVN von mit L-NAME behandelten Ratten erhöht und nahm nach Gabe von SJBE ab. Die c-Fos-Färbung zeigte ein ähnliches Muster, mit geringerer neuronaler Aktivierung nach SJBE-Behandlung im Vergleich zur unbehandelten Modellgruppe (Abbildung 6B–D).
Diese zentralen entzündlichen Veränderungen gingen mit Verbesserungen bei zirkulierenden entzündlichen und sympathischen Markern einher. Die Plasmaspiegel von TNF-α und IL-1β waren bei den Modelltieren erhöht und sanken nach Behandlung mit SJBE deutlich ab. In der Hochdosisgruppe verringerte sich TNF-α von 45 pg/mL ± 6 pg/mL auf 20 pg/mL ± 3 pg/mL und IL-1β von 35 pg/mL ± 5 pg/mL auf 15 pg/mL ± 3 pg/mL (Abbildung 6E). Der Plasmanoradrenalin-Spiegel sank ebenfalls von 400 pg/mL ± 45 pg/mL auf 180 pg/mL ± 25 pg/mL (Abbildung 6F).
Insgesamt zeigen diese in vivo-Ergebnisse, dass die Behandlung mit SJBE den Blutdruck bei mit L-NAME behandelten Ratten senkt, parallel zur Wiederherstellung von PVN-assoziierten Markern für ACE2/Ang-(1-7)/MasR, zur Abschwächung der entzündlichen Aktivierung im PVN sowie zu Abnahmen der zirkulierenden entzündlichen Zytokine und Noradrenalin.
VERFÜGBARKEIT VON DATEN:
Die numerischen Quelldaten, die den Abbildungen und den zugehörigen statistischen Ergebnissen zugrunde liegen, sind in Zusatzdatei 1 enthalten.
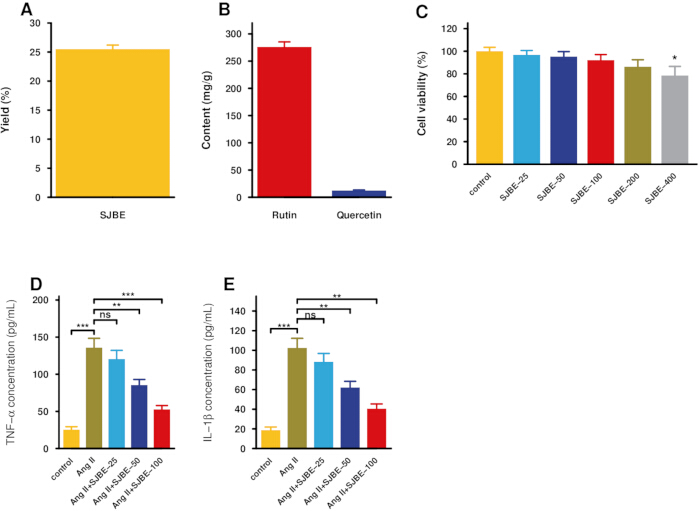
Abbildung 1: Gezielte HPLC-Quantifizierung und anfängliche BV-2-Experimente. (A) Extraktionsausbeute. (B) Gehalt an Rutin und Quercetin in SJBE, quantifiziert mittels gezielter HPLC. (C) BV-2-Vitalität nach 24-stündiger Exposition gegenüber SJBE. (D,E) TNF-α und IL-1β in Ang II-stimulierten BV-2-Überständen. Die Daten zeigen den Mittelwert ± SD; n = 3 unabhängige Experimente für verfügbare quantitative Darstellungen. Es wurde eine einwegige ANOVA mit Tukey-angepassten Vergleichen verwendet. Abkürzung: ns, nicht signifikant; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
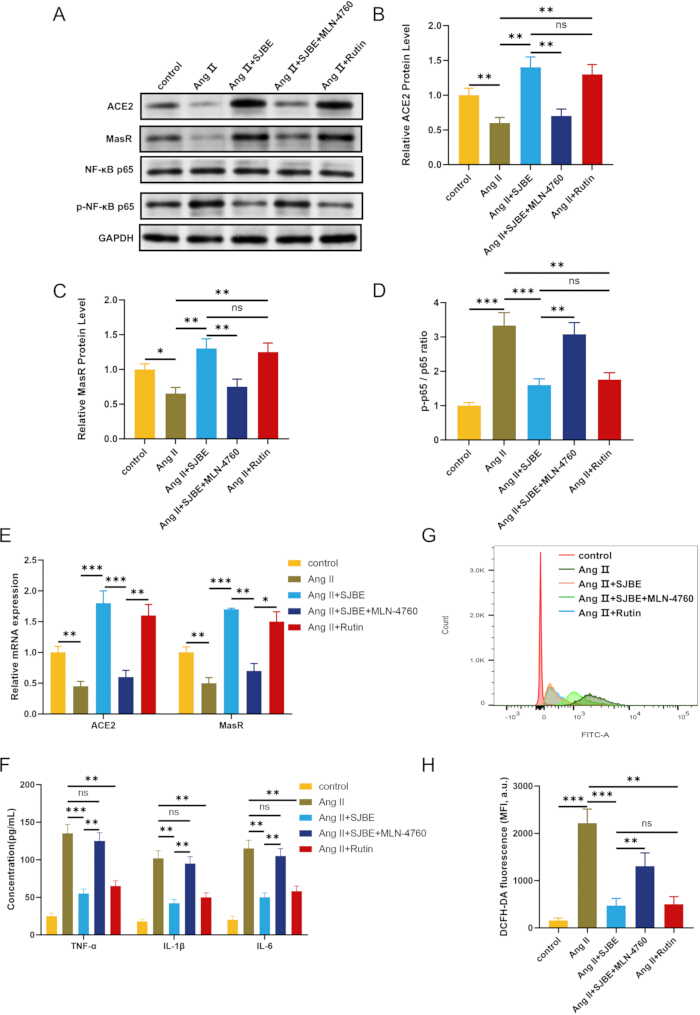
Abbildung 2: SJBE ist mit höheren ACE2/MasR-Markern sowie geringerer NF-κB-Signalübertragung und oxidativem Stress in BV-2-Zellen assoziiert. (A–D) Immunoblots und Quantifizierung von ACE2, MasR, phospho-p65 und gesamt-p65. (E) Ace2- und Mas1-mRNA. (F) TNF-α, IL-1β und IL-6. (G,H) ROS-Flusszytometrie-Ausgabe und Fluoreszenzquantifizierung. Die Daten zeigen den Mittelwert ± SD; n = 3 unabhängige Experimente. Es wurde eine einfaktorielle ANOVA mit Tukey-korrigierten Vergleichen verwendet. ns, nicht signifikant; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
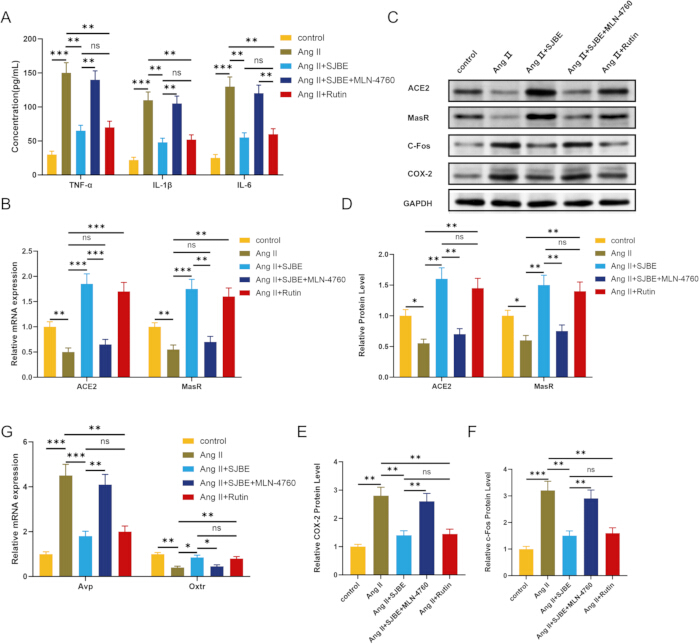
Abbildung 3: SJBE begrenzt entzündliche Signalwege in einem BV-2/mHypoA-2/10-Löslich-Faktor-Kokultursystem. (A) Zytokine im Kokulturüberstand. (B) Ace2- und Mas1-mRNA. (C–F) Immunoblots und Quantifizierung von ACE2, MasR, c-Fos und COX-2. (G) Avp- und Oxtr-Expression in Neuronen der unteren Kammer. Die Daten zeigen Mittelwerte ± SD; n = 3 unabhängige Experimente. Es wurde eine einwegige ANOVA mit Tukey-korrigierten Vergleichen verwendet. ns, nicht signifikant; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
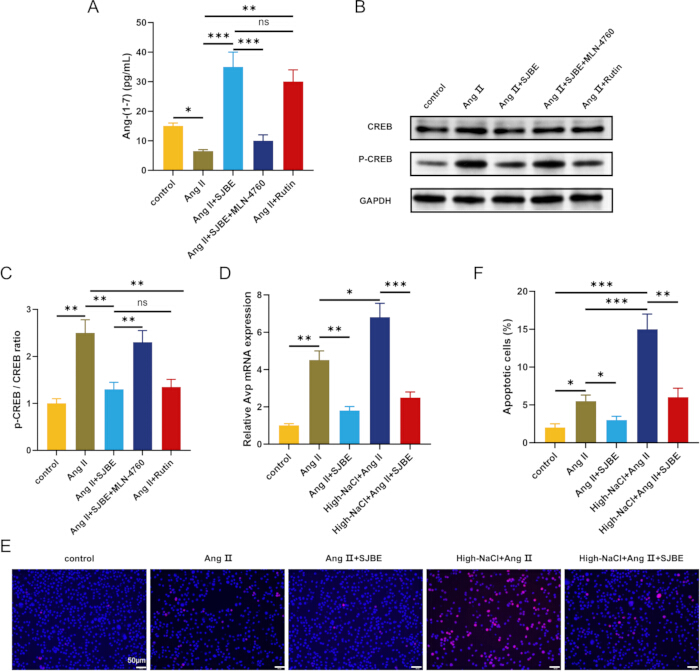
Abbildung 4: SJBE ist mit Ang-(1-7)-Signalgebung und geringerer stressassoziiierter neuronaler Schädigung verbunden. (A) Ang-(1-7) im Überstand der Ko-Kultur. (B,C) Phospho-CREB und gesamt-CREB in Neuronen der unteren Kammer. (D) Avp unter kombinierter NaCl/Ang-II-Stressbedingung. (E,F) Repräsentative TUNEL-Bilder und Quantifizierung; Maßstabsbalken, 50 µm. Die Daten zeigen Mittelwerte ± SD; n = 3 unabhängige Experimente für die Teilbilder A, C und D; n = 5 unabhängige Ko-Kultur-Präparationen für Teilbild F, wobei pro Präparation drei Felder gemittelt wurden. Es wurde eine einfaktorielle ANOVA mit Tukey-Korrektur für die Vergleiche verwendet. ns, nicht signifikant; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
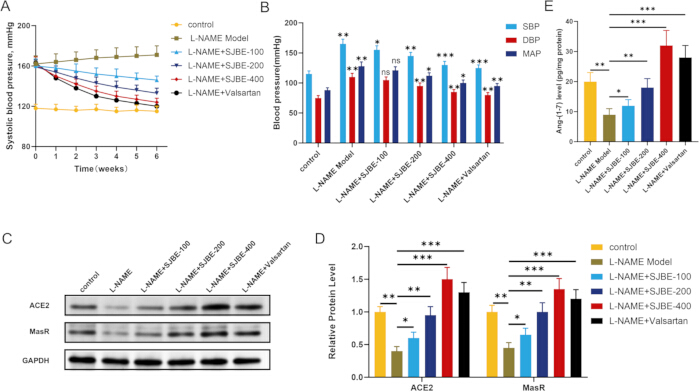
Abbildung 5: SJBE senkt den Blutdruck am Schwanzkragen und ist mit höheren PVN-ACE2/Ang-(1-7)/MasR-Markern bei L-NAME-behandelten Ratten assoziiert. (A) Längsschnittsystolischer Blutdruck. (B) Endpunkt-Systolischer, diastolischer und mittlerer arterieller Druck. (C,D) Immunoblot-Analysen und Quantifizierung von ACE2 und MasR im PVN-Gewebe. (E) Ang-(1-7) in PVN-Homogenaten. Die Daten zeigen Mittelwerte ± SD; n = 6 Ratten/Gruppe. Der longitudinale SBP wird beschreibend dargestellt; für die Endpunkt-Analysen wurde eine einfaktorielle ANOVA mit Tukey-korrigierten Vergleichen verwendet. ns, nicht signifikant; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
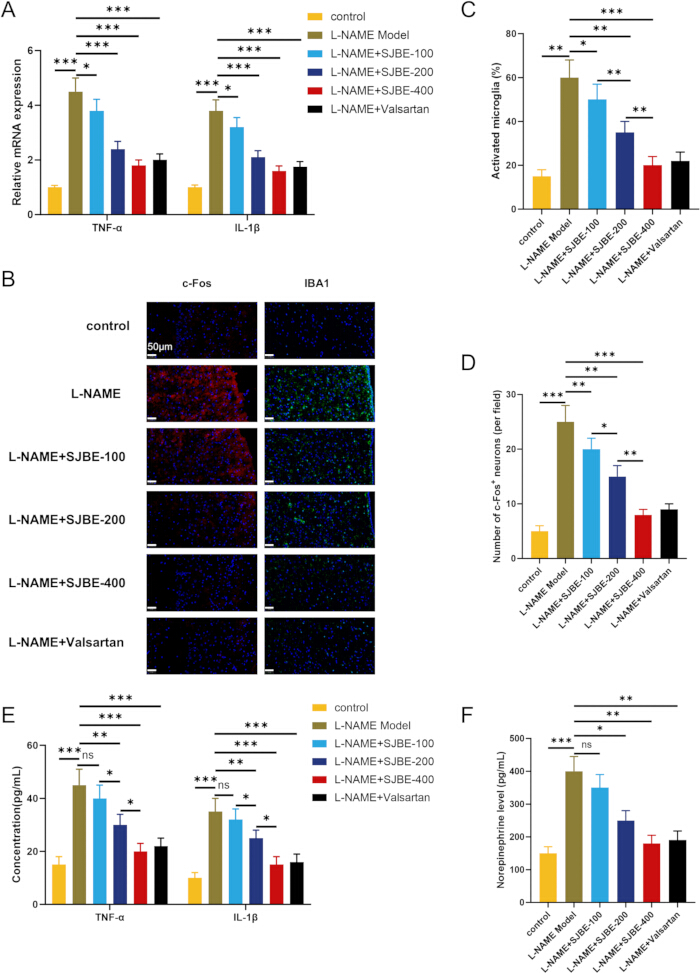
Abbildung 6: SJBE ist mit geringeren Markern für entzündliche Aktivierung im PVN und systemische sympathische Aktivität bei mit L-NAME behandelten Ratten assoziiert. (A) Tnf- und Il1b-mRNA in PVN-Gewebe. (B–D) Iba-1- und c-Fos-Immunfluoreszenz sowie Quantifizierung; Maßstabsbalken, 50 µm. (E) Plasmatnf-α und IL-1β. (F) Plasma-Noradrenalin. Die Daten zeigen den Mittelwert ± SD; n = 6 Ratten/Gruppe. Es wurde eine einfaktorielle ANOVA mit Tukey-korrigierten Vergleichen verwendet. *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Gen | Forward-Primer (5'-3') | Reverse-Primer (5'-3') |
| Gapdh | CACCCACTCCTCCACCTTTGAC | GTCCACCACCCTGTTGCTGTAG |
| Tnf | CCTGCTGCACTTTGGAGTGA | GCTTGAGGGTTTGCTACAACA |
| Il1b | CAGTGAGGAGAATGACCTGTTC | CGAGATGCTGCTGTGAGATT |
| Ace2 | TCCATTGGTCTTCTGCCATCCG | AGACCATCCACCTCCACTTCTC |
| Mas1 | TCCACCATCAATAGCAGCG | AAGCCACCCACATTCAGGC |
| Avp | TCGCCATGATGCTCAACACTACGC | ACACTGTCTCAGCTCCATGTCGGATG |
| Oxtr | GTGTCGAGTTGGACCTCGGG | CCAGGAACAGAATGAGGCACAG |
Tabelle 1: In der Studie verwendete Primersequenzen.
Zusatzdatei 1: Die numerischen Quelldaten, die den Abbildungen zugrunde liegen, sowie die zugehörigen statistischen Ergebnisse. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Diese Studie verbindet einen gezielten, mittels HPLC quantifizierten S. japonicum-Knospenextrakt mit einer verminderten Entzündungssignalisierung in Mikroglia- und lösliche-Faktoren-Kokulturmodellen sowie mit einem niedrigeren Blutdruck im Schwanzklemmverfahren bei L-NAME-behandelten Ratten. In allen experimentellen Systemen ging die Behandlung mit SJBE mit höheren ACE2/Ang-(1-7)/MasR-Markern, einer geringeren NF-κB-Aktivierung und oxidativen Stress sowie niedrigeren Markern für entzündliche Aktivierung im PVN einher. Diese übereinstimmenden Beobachtungen stützen eine neuroimmune Hypothese, belegen jedoch nicht, dass der zentrale Signalweg die antihypertensive Wirkung vermittelt.
Die Ergebnisse stimmen mit Berichten überein, dass die Blüteninhaltsstoffe von S. japonicum und Rutin entzündliche Signalwege sowie Neuroinflammation vermindern8,9,22, sowie mit Befunden, dass Quercetin den entzündlichen Tonus im kardiovaskulären Bereich und die Redox-Signalübertragung in Mikrogliazellen moduliert12,13. Die vorliegende Studie erweitert diese Beobachtungen auf hypothalamische neuroimmunologische Modelle unter Verwendung eines pflanzlichen Gesamtextrakts. Da MLN-4760 die schützende Wirkung nur in vitro abschwächte, sollte ACE2 am besten als funktioneller Beitrag zur zellulären antiinflammatorischen Antwort verstanden werden, nicht jedoch als etablierter Vermittler der in vivo blutdrucksenkenden Wirkung.
Die Befunde im PVN stellen die zellulären Beobachtungen in einen Bereich der kardiovaskulären Steuerung. Frühere Studien zeigen, dass Mikroglia und entzündliche Zytokine zur neurogenen Hypertonie und sympathischen Erregung beitragen23,24. Die Ang-(1-7)-Signalübertragung im PVN kann den sympathischen Ausfluss regulieren, während Ang II eine AT1/TLR4-abhängige redoxbedingte Belastung der Mikroglia hervorrufen kann20,21. Entsprechend sind die Abnahmen von Iba-1, c-Fos, entzündlichen Zytokinen und Plasma-Noradrenalin nach SJBE-Behandlung vereinbar mit einer geringeren entzündlichen Aktivierung im PVN, doch die Daten belegen nicht, ob diese Veränderungen die Blutdrucksenkung verursachten oder auf einer systemischen Verbesserung folgten.
Die Ang-II- und L-NAME-Modelle bieten komplementäre Stressbedingungen und nicht identische Krankheitsmechanismen. Die Stimulation mit Ang II löst eine Renin-Angiotensin-vermittelte Mikroglia-Inflammation aus, während L-NAME ein Modell für eine Nitric-Oxide-Mangels-Hypertonie mit vaskulärer Dysfunktion und oxidativem Stress darstellt25,26. Andere Modelle weisen ebenfalls auf eine Aktivierung der Mikroglia im PVN bei der sympathischen Regulation hin14,27, doch die vorliegende L-NAME-Studie ist nicht spezifisch für eine PVN-vermittelte neurogene Hypertonie. Die Hoch-Natrium-Kokulturbedingung stellte eine in vitro-Neuronalstress-Belastung ohne isoosmotische Kontrolle dar und sollte nicht als in vivo-Salz-Hypertonie-Modell interpretiert werden.
Für eine reproduzierbare Anwendung sind die dokumentierte botanische Herkunft, eine konsistente Extraktion und Lagerung, eine standardisierte Zelldichte und Behandlungszeit, die korrekte Zuordnung der Transwell-Kammern, die Gewöhnung und Erwärmung am Schwanzgefäss, eine genaue PVN-Probenahme sowie eine verblindete Quantifizierung der Endpunkte die kritischsten Schritte. Schwankende Extraktionsausbeuten sollten eine Überprüfung der Materialfeuchte, des Lösungsmittelverhältnisses, der Rückflussbedingungen, der Filtration und der Lyophilisierung veranlassen; Retentionszeitverschiebungen in der HPLC sollten eine Kontrolle der Standardpräparation, der mobilen Phase, der Flussrate, der Temperatur, der Säulenequilibration und der Systemtauglichkeit nach sich ziehen. Inkonsistente Ergebnisse in der Ko-Kultur oder beim Schwanzgefässversuch sollten durch Überprüfung der Integrität der Inserts und der korrekten Platzierung der Behandlungen oder durch Wiederholung der standardisierten Gewöhnung behoben werden, anstatt durch selektive Ausschließung von Messwerten. Chromatographische Fingerabdrücke oder LC-MS/MS, primäre oder zellselektive Ko-Kultur-Designs, Telemetrie, Pharmakokinetik im Gehirn/Plasma sowie zentrale ACE2/MasR-Funktionsverlustexperimente stellen geeignete Alternativen für Fragestellungen dar, die über dieses Protokoll hinausgehen. Aktuelle arbeitsübergreifende Ansätze zur Untersuchung der Umgestaltung des neuronalen Mikroumfelds sowie zur Integration von Bildgebung und künstlicher Intelligenz verdeutlichen weiterreichende methodische Perspektiven zur Erforschung komplexer biologischer Systeme28,29.
Mehrere Einschränkungen bestimmen den Anwendungsbereich. MLN-4760 lieferte lediglich in vitro funktionelle Nachweise; es wurden keine in vivo-Blockaden von ACE2/MasR oder Messungen der Exposition in Plasma, Gehirn oder PVN durchgeführt. Die Konzentration von 100 µg/mL ist daher eine nicht-zytotoxische in vitro-Arbeitskonzentration und keine in vivo-äquivalente Exposition. Das Transwell-Design kann keine mikroglia-spezifische Wirkung belegen, und die kleine, nicht prospektiv powerberechnete Tierkohorte begrenzt die Präzision. Die Messungen mittels Schwanzklemme sind intermittierend und empfindlich gegenüber Fixierung. Schließlich erlaubt die gezielte Quantifizierung von Rutin/Quercetin keine chemische Profilierung, vollständige analytische Validierung, Zuordnung der Inhaltsstoffe oder Konsistenz zwischen unabhängigen Chargen. Innerhalb dieser Grenzen unterstützt das Protokoll die Hypothesenbildung bezüglich SJBE, neuroinflammatorischer Signalwege und der Regulation des Blutdrucks, jedoch keine definitiven kausalen oder translationsrelevanten Aussagen.
Offenlegungen
Die Autoren geben keine Wettbewerbsinteressen an.
Danksagungen
Die Autoren danken für die institutionelle und technische Unterstützung durch die beteiligten Labore.
Förderung:
Diese Arbeit wurde unterstützt durch die Nationale Natürliche Wissenschaftsstiftung von China (Nr. 82600861); das Nachwuchsprojekt des Grundlagenforschungsprogramms der Provinz Shanxi (Nrn. 202203021212491, 202303021222205); das Standardprojekt des Grundlagenforschungsprogramms der Provinz Shanxi (Nr. 202203021221210); sowie das Doktoranden-Forschungsstartprojekt der Shanxi Datong Universität (Nr. 2018-B-36).
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0,4 µm Transwell-Einsätze | Corning Incorporated | 3413 | 24-Well-Polycarbonatmembran-Einsatz für BV-2/mHypoA-2/10 Nicht-Kontakt-Kokultur |
| ACE2-Antikörper | Cell Signaling Technology | 92485; RRID: AB_3741093 | ACE2 (E5O6J) Kaninchen mAb; WB 1:1.000; IHC/IF 1:100–1:200 |
| Alexa Fluor 488 Anti-Kaninchen-IgG | Cell Signaling Technology | 4412; RRID: AB_1904025 | Sekundärantikörper für Immunfluoreszenz; 1:500 |
| Alexa Fluor 594 Anti-Kaninchen-IgG | Cell Signaling Technology | 8889; RRID: AB_2716249 | Sekundärantikörper für Immunfluoreszenz; 1:500 |
| Angiotensin II | Sigma-Aldrich | A9525 | Synthetisches Ang-II-Peptid; Mikroglia-Stimulation |
| Angiotensin-(1-7)-Assaykit | Cloud-Clone Corp. | CES085Mi | Quantifizierung von Ang-(1-7) |
| BCA-Proteinassaykit | Beyotime Biotechnology | P0012 | Proteinquantifizierung |
| BV-2-Zellen | Procell Life Science & Technology Co., Ltd. | CL-0493; RRID: CVCL_0182 | Maus-Mikroglia-Zelllinie; Passagen 3–20 |
| C18-HPLC-Säule | Shimadzu Corporation | Shim-pack GIST C18; P/N 227-30017-08 | 250 × 4,6 mm, 5 µm; Methanol–Wasser (65:35, V/V), 1,0 mL/min, 35 °C |
| CCK-8-Reagenz | Beyotime Biotechnology | C0038 | Zellviabilitätsassay |
| c-Fos-Antikörper | Cell Signaling Technology | 2250; RRID: AB_2247211 | c-Fos (9F6) Kaninchen mAb; WB 1:1.000; IF 1:200 |
| COX-2-Antikörper | Cell Signaling Technology | 12282; RRID: AB_2571729 | COX-2 (D5H5) Kaninchen mAb; WB 1:1.000; IHC/IF 1:200 |
| DCFH-DA-Sonde | Beyotime Biotechnology | S0033S | ROS-Detektion mittels Durchflusszytometrie |
| DMEM, hoher Glukosegehalt | Gibco/Thermo Fisher Scientific | 11965092 | Zellkulturmedium |
| Evo M-MLV Reverse Transkription Premix Kit | Accurate Biotechnology | AG11706 | cDNA-Synthese für qPCR |
| Fötales Kälberserum | Gibco/Thermo Fisher Scientific | 10099141 | Zellkulturzusatz |
| Durchflusszytometer | BD Biosciences | BD Accuri C6 Plus | ROS-Fluoreszenz-Akquisition |
| Fluoreszenzmikroskop | Olympus/Evident Scientific | IX73 | Invertiertes Fluoreszenzmikroskop für TUNEL- und PVN-Bildgebung |
| GAPDH-Antikörper | Cell Signaling Technology | 5174; RRID: AB_10622025 | GAPDH (D16H11) Kaninchen mAb; WB 1:1.000–1:5.000 |
| Ziegenserum | Beyotime Biotechnology | C0265 | Blockierreagenz für Immunfluoreszenz |
| HPLC-System | Shimadzu Corporation, Kyoto, Japan | Prominence LC-20A | Zielgerichteter Qualitätskontrolltest für Rutin/Quercetin |
| HRP-gekoppelter Anti-Maus-IgG | Cell Signaling Technology | 7076; RRID: AB_330924 | Sekundärantikörper für Western Blot; 1:3.000–1:5.000 |
| HRP-gekoppelter Anti-Kaninchen-IgG | Cell Signaling Technology | 7074; RRID: AB_2099233 | Sekundärantikörper für Western Blot; 1:3.000–1:5.000 |
| Iba-1/AIF-1-Antikörper | Cell Signaling Technology | 17198; RRID: AB_2820254 | Iba-1/AIF-1 (E4O4W) Kaninchen mAb; WB 1:1.000; IHC/IF 1:200 |
| IL-6-ELISA-Kit | Beyotime Biotechnology | PY2782 | Maus-IL-6-Quantifizierung |
| L-NAME | Beyotime Biotechnology | S0006 | NOS-Inhibitor für nitric-oxide-defiziente Hypertonie |
| Männliche Wistar-Ratten | Beijing HFK Bioscience Co., Ltd. | Wistar; SCXK (Jing) 2019-0008 | Spezifische pathogenfreie Männchen, 6–8 Wochen, 180–220 g |
| MasR-Antikörper | Alomone Labs | AAR-013; RRID: AB_2039972 | Anti-Mas-Rezeptor-Antikörper; WB 1:200; IHC/IF 1:100 |
| mHypoA-2/10-Zellen | Cedarlane Laboratories Ltd. | CLU176; RRID: CVCL_D384 | Maus-hypothalamische neuronale Zelllinie; Passagen 3–20 |
| Mikroplattenreader | Thermo Scientific | Multiskan FC; Cat. No. 51119000 | Bestimmung der Absorption bei CCK-8 und ELISA |
| MLN-4760 | Beyotime Biotechnology | SF1197 | ACE2-Inhibitor; 10 µmol/L in Zellversuchen |
| Maus-IL-1β-ELISA-Kit | Invitrogen/Thermo Fisher Scientific | 88-7013A-88 | Maus-IL-1β-Quantifizierung |
| Maus-TNF-α-ELISA-Kit | Beyotime Biotechnology | PT512 | Maus-TNF-α-Quantifizierung |
| NF-κB p65-Antikörper | Cell Signaling Technology | 8242; RRID: AB_10859369 | NF-κB p65 (D14E12) XP Kaninchen mAb; WB 1:1.000 |
| Nichtinvasives Schwanzklemmsystem | Visitech Systems | BP-2000-R-4 | Schwanzklemm-Blutdruckmess- und Wärmesystem für Ratten |
| Noradrenalin-Assaykit | Cloud-Clone Corp. | HEA907Ge | Noradrenalin-Quantifizierung |
| p-CREB-Antikörper | Cell Signaling Technology | 9198; RRID: AB_2561044 | Phospho-CREB (Ser133) (87G3) Kaninchen mAb; WB 1:1.000 |
| Penicillin–Streptomycin | Gibco/Thermo Fisher Scientific | 15140122 | Antibiotisches Zusatzmittel für Zellkultur |
| Photodioden-Array-Detektor | Shimadzu Corporation | SPD-M20A | HPLC-UV–sichtbar/PDA-Detektion bei 360 nm |
| p-NF-κB p65-Antikörper | Cell Signaling Technology | 3031; RRID: AB_330559 | Phospho-NF-κB p65 (Ser536)-Antikörper; WB 1:1.000 |
| PVDF-Membran | Beyotime Biotechnology | FFP77 | 0,45 µm Western-Blot-Membran |
| Quercetin-Standard | Beyotime Biotechnology | SM2147 | Quercetin-Referenzstandard; 98 % Reinheit nach HPLC |
| Ratten-IL-1β-ELISA-Kit | Elabscience Biotechnology Inc. | E-HSEL-R0002 | Ratten-IL-1β-Quantifizierung |
| Ratten-TNF-α-ELISA-Kit | Elabscience Biotechnology Inc. | E-HSEL-R0001 | Ratten-TNF-α-Quantifizierung |
| Echtzeit-PCR-System | Bio-Rad Laboratories, Inc. | CFX96 Touch; Cat. No. 1855195 | Echtzeit-qPCR-Amplifikation und Schmelzkurvenanalyse |
| RIPA-Lysispuffer | Beyotime Biotechnology | P0013B | Proteinextraktion |
| Rutin-Standard | Beyotime Biotechnology | SM2159 | Rutin-Referenzstandard; 98 % Reinheit nach HPLC |
| Sophorae Flos Referenzmaterial | Nationale Institute für Lebensmittel- und Arzneimittelkontrolle (NIFDC), Peking, China | 121270; Batch No. 121270-201403 | Zertifiziertes botanisches Referenzmaterial zur Authentifizierung von S. japonicum-Blütenknospen |
| Styphnolobium japonicum Blütenknospen | Studienbotanisches Material | Nicht zutreffend | Getrocknete ungeöffnete Blütenknospen, authentifiziert anhand des NIFDC-Sophorae-Flos-Referenzmaterials |
| Gesamt-CREB-Antikörper | Proteintech Group, Inc. | 12208-1-AP; RRID: AB_2245417 | Gesamt-CREB-Kaninchen-polyklonaler Antikörper zur Normalisierung von Phospho-CREB |
| TRIzol-Reagenz | Invitrogen/Thermo Fisher Scientific | 15596026 | RNA-Isolierung |
| TUNEL-Apoptose-Detektionskit | Beyotime Biotechnology | C1086 | Detektion neuronaler Apoptose |
| Valsartan | Sigma-Aldrich | SML0142 | AT1-Rezeptorantagonist; positiver antihypertensiver Kontrollstoff |
Referenzen
- He X, et al. Local and traditional uses, phytochemistry, and pharmacology of Sophora japonica L.: a review. J Ethnopharmacol. 2016;187:160-182.
- Madden E, McLachlan C, Oketch-Rabah H, Calderon AI. United States Pharmacopeia comprehensive safety review of Styphnolobium japonicum flower and flower bud. Phytother Res. 2022;36(5):2061-2071.
- Shi W, et al. Bioactive flavonoids from Flos Sophorae. J Nat Med. 2017;71(3):513-22.
- Paniwnyk L, Beaufoy E, Lorimer JP, Mason TJ. The extraction of rutin from flower buds of Sophora japonica. Ultrason Sonochem. 2001;8(3):299-301.
- Xie Z, et al. Extraction and isolation of flavonoid glycosides from Flos Sophorae Immaturus using ultrasonic-assisted extraction followed by high-speed countercurrent chromatography. J Sep Sci. 2014;37(8):957-965.
- Wang G, et al. Efficient extraction of flavonoids from Flos Sophorae Immaturus by tailored and sustainable deep eutectic solvent as green extraction media. J Pharm Biomed Anal. 2019;170:285-294.
- Le NT, Nguyen TPD, Ho DV, Phung HT, Nguyen HT. A green method to extract rutin from Sophora japonica L. MethodsX. 2023;11:102479.
- Liu Y, et al. Sophora japonica flowers and their main phytochemical, rutin, regulate chemically induced murine colitis in association with targeting the NF-kappaB signaling pathway and gut microbiota. Food Chem. 2022;393:133395.
- Hao G, et al. Rutin inhibits neuroinflammation and provides neuroprotection in an experimental rat model of subarachnoid hemorrhage, possibly through suppressing the RAGE-NF-kappaB inflammatory signaling pathway. Neurochem Res. 2016;41(6):1496-1504.
- Dabeek WM, Marra MV. Dietary quercetin and kaempferol: bioavailability and potential cardiovascular-related bioactivity in humans. Nutrients. 2019;11(10):2288.
- Patel RV, et al. Therapeutic potential of quercetin as a cardiovascular agent. Eur J Med Chem. 2018;155:889-904.
- Han X, et al. Quercetin hinders microglial activation to alleviate neurotoxicity via the interplay between NLRP3 inflammasome and mitophagy. Redox Biol. 2021;44:102010.
- Le K, et al. Quercetin alleviates neonatal hypoxic-ischemic brain injury by inhibiting microglia-derived oxidative stress and TLR4-mediated inflammation. Inflamm Res. 2020;69(12):1201-1213.
- Mi Y, Wu Q, Yuan W, Chen F, Du D. Role of microglia M1/M2 polarisation in the paraventricular nucleus: new insight into the development of stress-induced hypertension in rats. Auton Neurosci. 2018;213:71-80.
- Wei B, et al. Microglia in the hypothalamic paraventricular nucleus sense hemodynamic disturbance and promote sympathetic excitation in hypertension. Immunity. 2024;57(9):2030-42.e8.
- Wang M, et al. Microglia-mediated neuroinflammation: a potential target for the treatment of cardiovascular diseases. J Inflamm Res. 2022;15:3083-3094.
- Xu P, Sriramula S, Lazartigues E. ACE2/ANG-(1-7)/Mas pathway in the brain: the axis of good. Am J Physiol Regul Integr Comp Physiol. 2011;300(4):R804-817.
- Bader M. ACE2, angiotensin-(1-7), and Mas: the other side of the coin. Pflugers Arch. 2013;465(1):79-85.
- Sriramula S, Cardinale JP, Lazartigues E, Francis J. ACE2 overexpression in the paraventricular nucleus attenuates angiotensin II-induced hypertension. Cardiovasc Res. 2011;92(3):401-408.
- Silva AQ, Santos RA, Fontes MA. Blockade of endogenous angiotensin-(1-7) in the hypothalamic paraventricular nucleus reduces renal sympathetic tone. Hypertension. 2005;46(2):341-348.
- Biancardi VC, Stranahan AM, Krause EG, de Kloet AD, Stern JE. Cross talk between AT1 receptors and Toll-like receptor 4 in microglia contributes to angiotensin II-derived ROS production in the hypothalamic paraventricular nucleus. Am J Physiol Heart Circ Physiol. 2016;310(3):H404-115.
- Sun XY, et al. Rutin prevents tau pathology and neuroinflammation in a mouse model of Alzheimer’s disease. J Neuroinflammation. 2021;18(1):131.
- Shi P, et al. Brain microglial cytokines in neurogenic hypertension. Hypertension. 2010;56(2):297-303.
- Shen XZ, et al. Microglia participate in neurogenic regulation of hypertension. Hypertension. 2015;66(2):309-316.
- Simko F, et al. Effect of melatonin on the renin-angiotensin-aldosterone system in L-NAME-induced hypertension. Molecules. 2018;23(2):265.
- Selamoglu Talas Z. Propolis reduces oxidative stress in L-NAME-induced hypertension rats. Cell Biochem Funct. 2014;32(2):150-154.
- Moreira JD, et al. Inhibition of microglial activation in rats attenuates paraventricular nucleus inflammation in Gαi2 protein-dependent, salt-sensitive hypertension. Exp Physiol. 2019;104(12):1892-910.
- Wu Y, Sun R, Ren S, Zengin G, Li M. Neuronal reshaping of the tumor microenvironment in tumorigenesis and metastasis: bench to clinic. Medicine Advances. 2025;3(4):364-371.
- Xu J et al. Advancements in imaging technologies and AI integration for neurodegenerative disease management: a narrative review. Mol Imaging. 2025;24:15353508251393056.