Dieses Protokoll beschreibt eine reproduzierbare Methode zur Erzeugung hochvitaler Einzelzell-Suspensionen aus murinen Brustdrüsen- und Mammatumorgeweben, die Oberflächenepitope für nachfolgende Analysen – einschließlich Durchflusszytometrie und Einzelzell-RNA-Sequenzierung – erhält.
Methodenartikel
Dissoziation von Geweben der murinen Mammadrüse und von Tumorgewebe zur Herstellung hochviabler Einzelzellsuspensionen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Dissoziation von Gewebe in Einzelzell-Suspensionen zur Analyse trägt zum Verständnis der Vorgänge auf zellulärer Ebene im Tumormikroumfeld bei. Eine langjährige Herausforderung in Die Gewinnung und Nutzung primärer Zellen erfordert die Herstellung hochwertiger Zellsuspensionen, die die Zelleigenschaften für nachgeschaltete Analysen – einschließlich der Einzelzell-RNA-Sequenzierung (scRNA-Seq) oder der Immunphänotypisierung mittels Durchflusszytometrie – bewahren. Gewebe werden typischerweise durch eine Kombination aus mechanischer Dissoziation, enzymatischer Verdauung und Filtration aufgelöst, wobei mehrere Faktoren in jedem Schritt Variabilität in das Endprodukt einführen. Daher sind Optimierungsschritte erforderlich, um eine Methode zu identifizieren, die für jeden spezifischen Gewebetyp am besten geeignet ist. Beispielsweise ist das Brustfettgewebe reich an Adipozyten, was die Gewinnung einer sauberen Zellsuspension und die Erhaltung vitaler Zellen erschwert. Folglich ist die Herstellung vergleichbarer Zellsuspensionen aus Brustfettgewebe und epitheloiden Tumoren herausfordernd. Dieses Protokoll beschreibt eine reproduzierbare und kosteneffiziente Methode zur Herstellung hochvitaler Einzelzellpräparationen aus murinen Brustdrüsen- und Tumorgeweben, die Oberflächenepitope der Zellen für nachfolgende Analysen erhält. Dieses Verfahren wurde bereits erfolgreich zur Erzeugung hochwertiger scRNA-Seq-Bibliotheken sowie zur Immunphänotypisierung mittels mehrparametrischer Durchflusszytometrie eingesetzt.
Einleitung
Die Gewebe-Dissociation ermöglicht die Gewinnung von Einzelzell-Suspensionen und die Charakterisierung der Zelltypen innerhalb von Geweben. Dies ist insbesondere bei der Analyse der Immuntherapie-Antwort wichtig, da infiltrierende Immunzellen helfen können, den zugrunde liegenden Mechanismus der gewebespezifischen immunologischen Reaktionen aufzuklären. Die Impfung mit Desoxyribonukleinsäure (DNA), die das HER2/neu-Onkogen kodiert, führt bei murinen Modellen zu einem erhöhten Schutz gegen spontane, durch HER2/neu-getriebene Mammakarzinome1. Zudem wurde gezeigt, dass die DNA-Impfung eine systemische Antwort hervorruft, die durch Antikörperproduktion und IFN-γ (Interferon-γ)-sekretierende T-Zellen gekennzeichnet ist1,2,3. Aus diesem Grund konzentrierten wir uns darauf, ein Protokoll zur Dissociation von Mammakarzinomen und fettreichen Brustdrüsengeweben zu entwickeln, um die Quantifizierung der lokalen Immunität zu ermöglichen. Die Dissociation von Gewebe in Einzelzellen erfordert enzymatische, mechanische oder sowohl enzymatische als auch mechanische Methoden. Eine Herausforderung bei der enzymatischen Dissociation besteht darin, dass diese Methoden eine längere Exposition gegenüber Enzymen erfordern, oft über Nacht4. Eine Überexposition führt zum Abbau einzelner Zellen und Oberflächenmarkern, wobei die schädlichsten Effekte auf Immunzellen auftreten5,6. Die mechanische Verdauung kann eine gute Option zur Freisetzung von Immunzellen wie Lymphozyten und Makrophagen darstellen, ist jedoch nicht effektiv genug, um das Stroma aufzubrechen und eine repräsentative Probe epithelialer und stromaler Zellen zu erhalten. Kürzlich wurde die Anwendung von Mikrofluidik zur Gewebe-Dissociation untersucht und ursprünglich zur Zerstörung zellulärer Aggregate in Lösung eingesetzt7. Eine Arbeitsgruppe implementierte einen mikrofluidischen Ansatz, um zerkleinertes Gewebe mithilfe von Scherkräften im Gerät weiter aufzubrechen8. Nach 60 Minuten optimierter Dissociation ergab diese Methode im Vergleich zu einem herkömmlichen enzymatischen Verdauungsprotokoll in Brustgewebe eine zweifache Zunahme epithelialer Zellen und eine vierfache Zunahme endothelialer Zellen. Allerdings traten Schwierigkeiten bei der Bestimmung der Hepatozytenausbeute in einer Leberprobe auf, wobei die Ausbeute im Zeitverlauf abnahm, wahrscheinlich aufgrund der Größe und Zerbrechlichkeit der Hepatozyten. Daher ist es von größter Bedeutung, einen Kompromiss zu finden, der eine saubere, repräsentative Probe mehrerer Zelltypen liefert, während gleichzeitig die Zellintegrität und Oberflächenepitope erhalten bleiben.
Zu den bei Verdauungsmischungen verwendeten Enzymen gehören typischerweise eine Kombination aus allgemeinen Kollagenasen9,10, Trypsin (Ein Leitfaden zur Dissoziation fester Gewebe)4,10,11, Hyaluronidase9,10,11 oder Dispase4,9,10, die unterschiedliche Zeiträume für eine wirksame Verdauung benötigen. Das hier beschriebene Protokoll verwendet zwei spezifische Kollagenasetypen, Kollagenase Typ II und Kollagenase D, als primäre Verdauungsenzyme, wobei Ethylendiamintetraessigsäure (EDTA) sekundär zur weiteren Schwächung von Zell-Zell-Bindungen durch Chelatbildung eingesetzt wird. Kollagenase Typ II ist ein primäres Dissoziationsenzym, das von Clostridium histolyticum produziert wird und die Verdauung kleiner Kollagenfragmente in der extrazellulären Matrix unterstützt. Kollagenase D wird ebenfalls von C. histolyticum produziert und wurde umfassend zur Dissoziation einer Vielzahl von Geweben, wie Lunge, Herzmuskel, Skelettmuskel, Knochen, Nerven- und endothelialen Geweben, verwendet. Diese Kollagenase trägt dazu bei, die Funktionalität und Integrität von Oberflächenproteinen der Zellen zu erhalten, ein wichtiger Faktor für die nachfolgende immunphänotypische Analyse mittels Durchflusszytometrie. Zusätzlich zu Kollagenase erfolgt die Verdauung von Geweben in Gegenwart von Desoxyribonuklease I (DNase I), die freie DNA abbaut und somit verhindert, dass diese in der resultierenden Zellsuspension vorhanden ist.
Eine weitere Herausforderung, die spezifisch für die Dissoziation von Brustdrüsen ist, stellt das Vorhandensein von Adipozyten innerhalb der Probe dar. Mit zunehmendem Alter der Maus sammelt sich im Brustfettgewebe eine beträchtliche Anzahl von Adipozyten an. Diese Zellen sind empfindlicher und anfälliger für Rupturen während der nachfolgenden Verarbeitung, wodurch RNA und intrazelluläre Trümmer in die Zellsuspension freigesetzt werden können. Dies erhöht die umgebende RNA, stört die scRNA-Seq-Bibliotheksherstellung und verringert die Probenqualität. Extrazelluläre DNA kann zu Zellaggregaten führen; daher müssen alle verbliebenen Adipozyten nach der initialen enzymatischen Dissoziation entfernt werden, um die Integrität der Probe zu bewahren. Zum Glück kann die Auftriebskraft der Adipozyten genutzt werden, um ihre Trennung von den übrigen Zellen während der Zentrifugation zu erleichtern. Bei Anwendung eines Zentrifugationsprotokolls verbleiben die Adipozyten an der Oberfläche des Überstandes. Dadurch können sie zusammen mit dem Überstand entsorgt werden, ohne in das primäre Zellpellet einzugehen. Obwohl nicht zwingend erforderlich, reduziert die schrittweise Verzögerung der Zentrifugation die Corioliskräfte innerhalb des Röhrchens und hilft dabei, die Adipozyten besonders bei brustgeweben, die besonders fettreich sind, oder wenn die Entfernung von Adipozyten im Fokus der Studie steht, als separate Schicht an der Oberseite zu erhalten12,13.
Vor dem Hintergrund dieser gewebespezifischen Überlegungen haben wir ein kostengünstiges Protokoll etablieren wollen, das keiner speziellen Ausrüstung bedarf und eine repräsentative Zellprobe aus dem Ausgangsgewebe mit stets hoher Qualität und Reproduzierbarkeit liefert.
Protokoll
Alle Verfahren in diesem Protokoll wurden gemäß der Richtlinie des US-amerikanischen Gesundheitsdienstes zum Einsatz von Labortieren und mit Genehmigung des Institutional Animal Care and Use Committee der Michigan State University durchgeführt.
1. Erzeugung einer Einzelzell-Suspension aus murinem Tumorgewebe und Brustdrüsengewebe:
Gewebeverdauung
- Entsorgen Sie alle überschüssigen oder unbenutzten Mausgewebe in den biologischen Abfall. Stellen Sie Kunststoffgegenstände, die mit murinem Gewebe oder Zellen kontaminiert sind, im biologischen Abfall zur Entsorgung bereit. Sammeln Sie zellhaltige Lösungen in einem Behälter für flüssigen biologischen Abfall und behandeln Sie diese vor der Entsorgung mit 10 % Bleichmittel.
- Stellen Sie sicher, dass die frische Gewebeverdauungs-Lösung unmittelbar vor dem Gewebeverdau hergestellt wird. Jede Probe benötigt 10 mL Verdauungspuffer (10 mL Roswell Park Memorial Institute (RPMI), 60 U DNase I, 25 mg Collagenase D, 50 mg Collagenase Typ II). Lagern Sie den Puffer bis zur Verwendung bei Raumtemperatur (RT).
- Töten Sie die Mäuse durch Halswirbelfraktur, wobei eine bilaterale Pneumothorax als sekundäre Tötungsmethode angewendet wird, mit oder ohne Exsanguination.
- Legen Sie die Maus in Rückenlage an, mit nach außen gestreckten und fixierten Beinen.
- Besprühen Sie die Maus vollständig mit 70 %igem Ethanol, um eine Kontamination der Probe durch lose Haare zu verhindern.
- Führen Sie einen einzelnen Schnitt entlang der Mittellinie der Maus vom Inguinalfettgewebe bis zum Hals durch, wobei Sie darauf achten, das Peritoneum nicht zu verletzen, gefolgt von je einem Schnitt entlang jedes Beins, um eine umgekehrte „Y“-Schnittform zu erzeugen.
- Spannen Sie die Haut auseinander, trennen Sie sie vorsichtig mittels stumpfer Präparationstechnik vom darunterliegenden Peritoneum ab und fixieren Sie die Haut flach auf dem Sektionsbrett.
- Entfernen Sie mittelgroße Tumore oder Brustdrüsen/Fettgewebe und legen Sie diese in ein 50 mL-Konischgefäß mit 5 mL R10-Zellwaschmedium (R10 ist RPMI) mit 10 % fetalem Kälberserum (FBS).
- Vermeiden Sie nach Möglichkeit nekrotische oder blutgefüllte Tumore (die sehr dunkel erscheinen und weich sind).
- Überführen Sie im Sicherheitswerkbank nur Brustfettgewebe und Tumore in eine saubere Petrischale. Zerkleinern Sie das Gewebe fein mit zwei chirurgischen Skalpellen, bis eine pastöse Konsistenz erreicht ist, und geben Sie es anschließend in ein sauberes 50 mL-Röhrchen. Führen Sie diesen Schritt bei RT durch.
- Geben Sie 10 mL Verdauungspuffer pro Probe hinzu.
- Inkubieren Sie im Schüttelinkubator bei 37 °C und 250 Umdrehungen pro Minute (rpm) für 30 Minuten.
- Geben Sie 0,5 M EDTA bis zu einer Endkonzentration von 10 mM hinzu (200 µL EDTA/10 mL Verdauungspuffer).
- Stellen Sie die Probe erneut in den Schüttelinkubator bei 37 °C und 250 rpm für weitere 5 Minuten.
- Geben Sie 40 mL R10-Zellwaschmedium hinzu, um die Reaktion zu stoppen.
- Filtern Sie die verdauten Zellen durch einen 70 µm-Filter in ein sauberes 50 mL-Röhrchen, um Gewebeteilchen zu entfernen.
- Zentrifugieren Sie bei 500 x g mit Beschleunigungsstufe 9 und Verzögerungsstufe 6 bei 4 °C für 10 Minuten (wenn nur lymphozytäre Zellen interessieren, kann die Zentrifugationskraft auf 300 x g für 5 Minuten reduziert werden)14, um den Zellpellet zu erhalten. Da es sich hier um die Dissoziation von Brustdrüsengewebe handelt, das reich an Adipozyten ist, hilft ein verringertes Bremsprotokoll dabei, den durch das Aufschwimmen der Adipozyten während der Zentrifugation gebildeten Gradienten aufrechtzuerhalten13.
- Entfernen Sie das Überstandsvolumen in den biologischen Abfall, lösen Sie den Pellet auf, geben Sie 40 mL Zellwaschmedium hinzu und zentrifugieren Sie erneut wie oben beschrieben (Schritt 1.15). Die Bremse kann für nachfolgende Schritte wieder auf volle Verzögerung eingestellt werden. Das Unterlassen hat keinen negativen Einfluss auf die Probe.
- Waschen Sie mit 40 mL R10-Zellwaschmedium und zentrifugieren Sie wie in Schritt 1.15 insgesamt dreimal.
- Lösen Sie den Pellet auf und resuspendieren Sie die Zellen in 2 mL kaltem 1 × PBS.
- Geben Sie zwei Volumina 1× RBC-Lysispuffer hinzu. Verdünnen Sie den 10× Lysispufferkonzentrat mit Wasser auf 1× (d. h., 2 x = 2 mL 1 × PBS + 4 mL Lysispuffer). Führen Sie diesen Schritt bei RT durch.
- Inkubieren Sie bei Raumtemperatur für 5 Minuten, wobei Sie das Gefäß gelegentlich vorsichtig durch Umstülpen mischen.
- Neutralisieren Sie den RBC-Lysispuffer, indem Sie ein gleiches Volumen an R10-Zellwaschmedium hinzufügen.
- Filtern Sie die Zellsuspension durch einen 30 µm-Filter in ein 15 mL-Röhrchen, um zellulären Abfall zu entfernen.
- Füllen Sie das Volumen mit R10-Zellwaschmedium auf 15 mL auf.
- Zentrifugieren Sie bei 500 x g für 10 Minuten bei 4 °C.
- Entfernen Sie den Überstand vollständig und resuspendieren Sie in Zellwaschmedium bis zu einem Endvolumen von bis zu 5 mL zur Zellzählung und Bestimmung der Vitalität. Resuspendieren Sie auf die gewünschte Verdünnung. Fahren Sie mit der Färbung für die Durchflusszytometrie oder der Vorbereitung für die scRNA-seq fort.
- Halten Sie die Zellen zwischen den Schritten auf Eis, sofern nicht anders angegeben.
2. Färbung einer Einzelzell-Suspension für die Durchflusszytometrie
- Gewünschte Zellen in ein 5 mL-Rundbodentestgefäß aus Polypropylen überführen und auf Eis lagern.
- Erstellen Sie eine Zellfärbungslösung unter Verwendung der gewünschten monoklonalen Antikörper (mAb), die mit fluoreszierenden Markern konjugiert sind, in einem Gesamtvolumen von (n + 1) × 100 µL unter Verwendung von Fluss-PBS (490 mL 1x PBS, 10 mL FBS, 0,5 g Natriumazid). Bereiten Sie (n+1) vor × 100 µL der Färbelösung, wobei n = Anzahl der Proben (z. B. 6) × 100 µL = 600 µL für 5 Proben
HINWEIS: Natriumazid ist im pulverförmigen Zustand krebserregend. Tragen Sie geeignete persönliche Schutzausrüstung und spülen Sie sämtliche Geräte gründlich ab, um sicherzustellen, dass das Azid vor der Entsorgung in die chemische Abfallentsorgungseinrichtung gelöst ist. - Zentrifugieren Sie jede Probe, die gefärbt werden soll, 5 min bei 4 °C bei 500 x g. Resuspendieren in 100 µL-Färbungslösung. Ungefärbte Kontrollen in 1000 µL-Fluss-PBS.
- Abdecken, um vor Licht zu schützen, und bei 4 °C inkubieren °C für 15 min.
HINWEIS: Fluoreszenzmarkierte Antikörper können durch längere Lichteinwirkung abgebaut werden und sollten während der Inkubation sowie der anschließenden Probenaufbewahrung lichtgeschützt gehalten werden. - Geben Sie 1 mL Durchfluss-PBS zu jedem gefärbten Röhrchen hinzu und zentrifugieren Sie bei 500 x g 4 °C, 5 min zum Waschen.
- Überschüssigen Überstand verwerfen, den Pellet aufbrechen und die Zellen in 1 mL Flow-PBS resuspendieren. Wie zuvor zentrifugieren (Schritt 2.5).
- Wiederholen Sie Schritt 2.6 insgesamt dreimal. Verwerfen Sie den Überstand und lösen Sie die Pellets auf.
- Resuspendieren Sie die Zellen in Fixierungslösung oder Durchfluss-PBS, abhängig von den erforderlichen nachfolgenden Färbungen.
- Verwenden Sie dies, wenn Sie die Zellen fixieren oder eine intrazelluläre Färbung durchführen. Andernfalls fahren Sie mit Schritt 2.10 fort.
- Fügen Sie 200 hinzu µL der Permeabilisierungs-/Fixierungslösung zu jeder Probe, um intrazelluläre Kernfärbung
- Bedecken Sie die Zellen mit Aluminiumfolie und lassen Sie sie mindestens 20 Minuten bei 4 °C inkubieren. °C. Falls die Proben an einem anderen Tag analysiert werden sollen, können die Proben abgedeckt bei 4 °C über Nacht in diesem Schritt.
- Nach der Fixierung die Proben bei 500 x g für 5 min und resuspendieren in 1 × Puffer zur Permeabilisierung (in Wasser verdünnt).
- Falls eine Sekundärfärbung oder intrazelluläre Färbung durchgeführt wird, färben Sie die Proben in der gewünschten Verdünnung in 1x Permeabilisierungspuffer. Stellen Sie die abgedeckten Röhrchen für 4 °C für 15–20 min.
- Geben Sie 1 mL 1x Permeabilisierungspuffer zu jedem gefärbten Probengefäß hinzu und zentrifugieren Sie bei 500 x g 5 min zum Waschen.
- Überschüssige Flüssigkeit verwerfen, den Pellet aufbrechen und die Zellen in 1 mL 1x Permeabilisierungspuffer resuspendieren. Wie zuvor zentrifugieren (Schritt 9.5).
- Wiederholen Sie Schritt 2.9.6 insgesamt dreimal. Verwerfen Sie den Überstand und lösen Sie die Pellets auf.
- Resuspendieren Sie die Zellen in 200 µL 1x Permeabilisierungspuffer und bis zur Messung am Durchflusszytometer auf Eis lagern.
- Falls die Zellen nicht fixiert werden, in 200 µL des Fluss-PBS und bis zur Messung auf dem Durchflusszytometer auf Eis lagern.
- Für die scRNA-Seq-Analyse Protokolle befolgen, um Trümmer und tote Zellen zu entfernen, die RNA-Qualität zu bewerten und Bibliotheken zu erzeugen.
3. Beurteilung der Qualität der scRNA-Seq-Bibliothek
- Suchen Sie nach einem hohen Prozentsatz an Reads, die zuverlässig Zellen zugeordnet wurden. Ideal ist eine Zahl, die größer als 90 % ist.
- Vergleichen Sie die Anzahl der eindeutigen molekularen Identifikatoren (UMI) mit den Barcodes. Eine Probe hoher Qualität zeigt einen deutlichen Abfall der UMI-Anzahlen bei etwa 10.000 Barcodes („Kniebiegung“ im Barcode-Rang-Plot).
- Untersuchen Sie die Uniforme Mannigfaltigkeitsapproximation und Projektion (UMAPs). Eine hochwertige Probe aus komplexen Geweben wie Brustdrüsen oder spontanen Brusttumoren weist deutlich getrennte, gut abgegrenzte Zellcluster auf.
- Bestimmen Sie die Anzahl der exprimierten mitochondrialen (mt-) Gene; Cluster mit hoher Anzahl an mitochondrialen Genen deuten darauf hin, dass die Zellen tot oder absterbend sind.
Ergebnisse
HER2 ist ein Tumorgen, das aggressive Mammakarzinome bei Frauen verursacht, und bis zu 70 % der Frauen, die mit HER2-gerichteten monoklonalen Therapien behandelt werden, zeigen entweder keine Ansprechen oder entwickeln eine Resistenz gegen die HER2-gezielte Therapie15,16,17,18. Das übergeordnete Ziel besteht darin, eine Immunantwort gegen HER2/neu auszulösen, um die HER2-Immunität zu verbessern und das Überleben zu erhöhen. Um die HER2/neu-Immunität zu untersuchen, werden immunkompetente murine Modelle verwendet, die spontane Mammatumore entwickeln, die durch HER2/neu getrieben werden2,19. HER2 wird durch das humane Erbb2 kodiert und neu durch das rattenspezifische Erbb2. BALB-NeuT-Mäuse tragen ein transformierendes rattenspezifisches neu (NeuT) als Transgen, das durch den MMTV-Promotor aktiviert wird19. Neu wird in den Mammadrüsen von pubertierenden weiblichen Mäusen mit BALB-Hintergrund exprimiert, was zur Entwicklung von duktalen Karzinomen (Abbildung 1A, Einlage) in allen transgenen Weibchen in einer oder mehreren Mammadrüsen führt. Die kontinuierliche Expression von neu führt zwischen 14 und 19 Wochen Lebensalter zur Bildung tastbarer Tumore, die progressiv wachsen1. Die Impfung transgener Mäuse mit Plasmid-DNA, die sowohl das autologe neu als auch das heterologe HER2 kodiert (als pNeuE2TM bezeichnet), kann die immunologische Toleranz gegenüber neu durchbrechen und führt zu einer erhöhten systemischen Produktion von neu-gerichteten polyklonalen Antikörpern und IFN-γ-produzierenden T-Zellen in der Milz1. Diese Immunantwort führte zur Abstoßung von neu-exprimierenden TUBO-Tumorzellen. Obwohl die systemische Antwort aufschlussreich ist, ermöglicht sie kein Verständnis des Wirkmechanismus am Tumorort. Daher haben wir ein Dissoziationsprotokoll für Mammadrüsen- und Mammatumorgewebe entwickelt, das Einzelzellen mit hoher Vitalität liefert und gleichzeitig die Oberflächenmarker der Zellen erhält. Abbildung 1 gibt einen Überblick über den Arbeitsablauf. Kurz gesagt, nach der Gewebesammlung wird das Gewebe mit Skalpellen fein zerkleinert (Abbildung 1B) und in einen auf RPMI basierenden Gewebeverdauungspuffer gegeben, der eine Mischung aus 2 Teilen Kollagenase Typ II zu 1 Teil Kollagenase D und DNase I enthält, und für 30 Minuten in einem schüttelnden Inkubator inkubiert (Abbildung 1C–D), gefolgt von einer zusätzlichen Inkubation von 5 Minuten mit 0,5 M EDTA (Abbildung 1E). Der Verdauungsprozess wird durch Zugabe eines mit FBS enthaltenden Waschpuffers gestoppt, und das Gemisch wird filtriert, um Gewebereste zu entfernen (Abbildung 1F). Nach den Waschschritten und der Lyse der roten Blutkörperchen (Abbildung 1G–H) werden die Zellen durch ein 30-µm-Sieb filtriert und gezählt (Abbildung 1I–K und Abbildung 2). Ab diesem Punkt können die Zellen für nachgeschaltete Arbeitsabläufe wie Durchflusszytometrie oder scRNA-Seq verwendet werden.
Zum direkten Vergleich wurde die Dissoziation parallel mit einem kommerziellen Kit durchgeführt. Für „schwierige“ Tumore wurde dem veröffentlichten Protokoll gefolgt, und nach der Enzyminaktivierung wurden die Proben auf die gleiche Weise behandelt (d. h. Lyse der roten Blutkörperchen usw.). Mit dem kommerziellen Kit wurden 1,3 × 10⁶ Zellen/mL mit einer Vitalität von 76 % gewonnen, während mit dem hier beschriebenen Protokoll 4,5 × 10⁶ Zellen/mL mit einer Vitalität von 89 % erhalten wurden (Abbildung 2A,B). Die Menge an Zelltrümmern nach der Lyse der roten Blutkörperchen war bei beiden Protokollen vergleichbar. Zur Entfernung toter Zellen wurden jeweils 1 × 10⁷ Zellen aus beiden Protokollen über die Pipeline zur Totzellentfernung verarbeitet. Das kommerzielle Kit ergab 1,3 × 10⁶ Zellen/mL mit 96 % Vitalität, verglichen mit 1,94 × 10⁶ Zellen/mL und 98 % Vitalität beim hier beschriebenen Protokoll (Abbildung 2C,D). Somit lieferte das hier beschriebene Protokoll eine höhere Ausbeute an lebensfähigen Zellen für nachgeschaltete Analysen, ohne dass spezielle Geräte erforderlich waren.
Um spezifisch die Qualität und Reproduzierbarkeit von Zellsuspensionen zu bewerten, die mit dem hier beschriebenen Protokoll gewonnen wurden, wurden Brustdrüsengewebe von naiven weiblichen BALB- und BALB-NeuT-Mäusen im Alter von 16–18 Wochen gesammelt. Das BALB-NeuT-Gewebe enthielt sowohl Brustdrüsen- als auch Tumorgewebe. Gewebe aus den inguinalen Brustfettgewebepolstern (Brustdrüsen 4 und 9) wurde entnommen, einschließlich Tumorgewebe von BALB-NeuT, und für die nachgeschaltete Analyse in eine homogene Lösung dissoziiert. Beachten Sie, dass die Wächterlymphknoten vor der Entnahme der Brustdrüse entfernt wurden.
Nach der Aufbereitung wurden die Proben mittels Durchflusszytometrie untersucht, um die Erhaltung der Oberflächenmarker und die Zellviabilität zu bestätigen (Abbildung 3), sowie mittels scRNA-Seq-Analyse (Abbildung 4), um die Qualität der Zellpräparation für die Bibliothekserstellung zu überprüfen. Die Viabilität von Einzelzellen aus der Brustdrüse oder aus Tumoren lag im Durchschnitt vor der Entfernung toter Zellen bei ≥85 %. Um eine hochviable Ausgangszellpräparation für die scRNA-Seq zu erhalten, können kommerziell verfügbare Kits zur Entfernung toter Zellen und Zelltrümmer verwendet werden. Nach diesen Protokollen lag die Viabilität der Einzelzellpräparationen zwischen 94 % und 98 % (Abbildung 2C,F). Zellen aus diesem Protokoll wurden fixiert und mit der empfohlenen Fixierungsmethode für die scRNA-Seq verglichen, einem kommerziellen Fixierung-zuerst-Dissociationsprotokoll, das ein kommerzielles Thermolysin verwendet (Abbildung 2E,F). Das kommerzielle Fixierung-zuerst-Dissociationsprotokoll ergab 1,5 × 10⁷ Zellen/mL, wobei die Viabilität nicht gemessen wurde, da das Gewebe vor der Dissociation fixiert wird. Im Gegensatz dazu lieferte das hier beschriebene Protokoll 8,6 × 10⁶ Zellen/mL bei einer Ausgangsviabilität von 94 %. Somit ergab das kommerzielle Fixierung-zuerst-Dissociationsprotokoll eine vergleichbare oder leicht höhere Zellzahl als das hier beschriebene Protokoll.
Die Zellen wurden angefärbt und hinsichtlich Oberflächenmarker mittels Durchflusszytometrie analysiert. Epithelzellen (Abbildung 3A) und Fibroblasten (Abbildung 3B) wurden durch Färbung mit EpCAM- und Pdgfrb/CD140a-mAb identifiziert. Da eine dreimalige Impfung von BALB NeuT-Mäusen mit HER2/neu-DNA zu einer signifikanten Verzögerung des Tumorauftretens und zu systemischer Immunität führte, war es von besonderem Interesse, Immunzellen in den Mammaparenchymen und Tumoren zu untersuchen. CD45+ Zellen der Immunlinie machten etwa 50 % der Zellsuspension aus (Abbildung 3C). Das Vorhandensein von B- und T-Zellen wurde mittels B220/CD45R und CD3 beurteilt (Abbildung 3D) und CD3+T-Zellen wurden weiter in CD4- und CD8-Zellen unterteilt (Abbildung 3E). Um die Fähigkeit zur Erhaltung seltener Zellpopulationen zu beurteilen, wurden Proben für regulatorische T-Zellen gefärbt. Dazu wurde die Zellprobe fixiert und für den Treg-spezifischen Transkriptionsfaktor Foxp3 angefärbt. Regulatorische T-Zellen machen typischerweise einen geringen Anteil der gesamten Immunzellpopulation des Körpers aus, obwohl ihre Rolle bei der Modulation des Immunsystems im Bereich der Krebsforschung und der Autoimmunerkrankungen von großem Interesse ist. Daher ist die zuverlässige Gewinnung kleiner, aber bedeutender Immunzellpopulationen, wie regulatorischer T-Zellen, entscheidend bei der Auswahl eines Gewebe-Dissociationsprotokolls. Foxp3+ regulatorische T-Zellen wurden identifiziert, indem zunächst eine Untergruppierung von CD3 vorgenommen wurde+CD4+ Zellen hinsichtlich der Expression von CD25 (dem hochaffinen IL-2-Rezeptor) und Foxp3. Mit dieser Gating-Strategie ~5 % der CD4+ Zellen waren für beide Marker positiv, während ~25 % für Foxp3 positiv, aber für CD25 schwach oder negativ waren (Abbildung 3F). CD64 wurde an einer separaten Tumorprobe analysiert, um sicherzustellen, dass CD64+ Makrophagen konnten mit dieser Dissoziationstechnik erfolgreich isoliert werden (Abbildung 3G). Um umfassendere myeloide Gruppen zu identifizieren, wurden F4/80+ Makrophagen und F4/80- CD11c+ Zellen, die als dendritische Zellen identifiziert wurden,Abbildung 3H). Dendritische Zellen machten etwa 3 % der Gesamtzellzahl aus, während CD11b+Ly6G+ Neutrophile machten ~5 % aus (Abbildung 3H, I). Daher wurden eine zuverlässige Rückgewinnung und Erhaltung der Oberflächenepitope bei CD45 erzielt+ Zellen nach der Dissoziation von Brustdrüsengewebe und Tumorgewebe mit dem oben beschriebenen Protokoll.
Vor der Einreichung zur scRNA-Seq-Bibliothekserstellung können Proben auf die RNA-Integrität überprüft werden. Frische Proben, die entweder mit dem kommerziellen Protokoll oder mit dem hier beschriebenen Protokoll hergestellt wurden, wiesen A260/230-Verhältnisse von 1,9 bzw. 2,2 auf. Fixierte Proben werden bewertet, indem der Prozentsatz der Reads, die länger als 200 Nukleotide (nt) sind, bestimmt wird. Das hier beschriebene Protokoll, gefolgt von sofortiger Fixierung und Lagerung bei –80 °C, führte dazu, dass 83 % der Probe Reads mit einer Länge von > 200 nt enthielten.
Qualität der Proben
Nach der scRNA-Seq-Bibliotheksvorbereitung und Sequenzierung wurde die Probenqualität beurteilt (Abbildung 4). scRNA-Seq-Probenbibliotheken werden zunächst anhand von Kennzahlen zur Zellidentifizierung und Mapping-Qualität, dem Barcode-Rang-Plot, der Sequenziersättigung und UMAP-Projektionen bewertet. Die Dissoziation von BALB-Mammagewebe mithilfe des hier beschriebenen Dissoziierungsprotokolls ergab 16.182 Zellen, wobei 97 % der Reads Zellen zugeordnet wurden, was auf eine gesunde Probe hinweist, da nur wenige Reads der extrazellulären RNA zugeordnet wurden. Ein hoher Anteil an außerhalb der Zelle erfassten Reads deutet auf erhöhte Kontamination durch umgebende mRNA von toten oder sterbenden Zellen hin. Die Mapping-Qualität ist der Prozentsatz der Sonden, die auf den Sondensatz abgebildet wurden; sie betrug 99,1 %. Die Sequenziersättigung näherte sich einem Plateau, was darauf hindeutet, dass bereits identifizierte Gene repliziert wurden, anstatt neue, einzigartige Gene zu erfassen. Der Barcode-Rang-Plot zeigt die UMI-Zahlen im Verhältnis zu Barcodes, und eine Probe hoher Qualität zeigt einen deutlichen Abfall, oder „Knick“, bei etwa 10.000 UMI (Abbildung 4A). Schließlich zeigt die UMAP-Projektion mehrere deutlich getrennte Cluster (Abbildung 4A). Alle diese Kennzahlen deuten auf eine scRNA-Seq-Bibliothek von hoher Qualität hin.
Um die Qualität dieses Protokolls im Vergleich zum empfohlenen kommerziellen Fixierungs-zuerst-Dissociationsprotokoll für die Flex-Chemie zu bewerten, wurde ein kommerzielles Fixierungs-zuerst-Dissociationsprotokoll parallel zu dem hier beschriebenen Protokoll durchgeführt, und die resultierende Bibliothek wurde hinsichtlich ihrer Qualität analysiert. Das kommerzielle Fixierungs-zuerst-Dissociationsprotokoll für BALB-Mammaglandaproben ergab 720 Zellen mit 68 % reads in Zellen und einer Mapping-Qualität von 89,3 %. Ebenso begann die Sättigung zu stagnieren, aber die Gen-pro-Zelle-Zahlen waren deutlich niedriger als bei der lebenden Dissociation (4.500 Gene pro Zelle bei lebender Dissociation gegenüber 1.000 Gene pro Zelle bei dem kommerziellen Fixierungs-zuerst-Dissociationsprotokoll). Im Barcode-Rang-Plot ist keine Knickstelle erkennbar (Abbildung 4B), und obwohl es deutliche Cluster gibt, sind diese weniger zahlreich (Abbildung 4B).
BALB-NeuT-Tumor enthaltende Brustgewebe-Bibliotheken wurden ebenfalls auf Qualität überprüft (Abbildung 4C,D). Mithilfe der hier beschriebenen lebendigen Dissoziation wurden 18.077 Zellen sequenziert, wobei 97 % der Reads in Zellen lagen und 99,1 % auf den Sondensatz abgebildet wurden. Ein Knickpunkt war erkennbar (Abbildung 4C), ebenso wie eine klare Trennung zwischen den Clustern (Abbildung 4C). Das kommerzielle Fixierung-zuerst-Dissoziationsprotokoll zeigte eine bessere Leistung bei Vorhandensein eines Tumors, mit 7.119 sequenzierten Zellen, 91 % der Reads in Zellen und 98,6 % der Reads, die auf den Sondensatz abgebildet wurden. Im Barcode-Rang-Plot war ein ausgeprägterer Knickpunkt sichtbar (Abbildung 4D), doch trotz Sequenzierungssättigung enthielten die UMAP-Projektionen nur wenige deutlich abgegrenzte Cluster (Abbildung 4D).
Zusätzliche Qualitätskennzahlen umfassen die Bestimmung der Anzahl der von Zellclustern exprimierten mitochondrialen Gene. Eine gute Trennung der Zellen deutet auf eine hohe Probenqualität hin, wobei ein hoher Prozentsatz an „Reads in Zelle“ die Gesundheit der Probe belegt. Zellen mit einer hohen Anzahl an mitochondrialen Genen (gekennzeichnet als „mt-“) können mithilfe von Open-Source- und Hersteller-Clustering-Tools identifiziert und entfernt werden. Ein direkter Vergleich von Proben kann durch Aggregation der Proben mit der Cell Ranger-Anwendung durchgeführt werden, was einen direkten bioinformatischen Vergleich ermöglicht, oder durch Verwendung des „Integration“-Skripts in Open-Source- und Hersteller-Clustering-Tools. Zellcluster werden identifiziert, indem bekannte Zelllinien-Marker abgefragt werden (z. B. CD45/Ptprc für Immunzellen, EpCAM für epitheliale Zellen, Fap oder Pdgfra für Fibroblasten). Falls ein Zellcluster nicht durch bekannte Linien-Marker definiert werden kann, können die 10–15 am stärksten exprimierten Gene mithilfe von Gen-Set-Enrichment-Tools analysiert werden, um Erkenntnisse über den möglichen Zelltyp zu gewinnen. Alternativ können die am stärksten exprimierten Gene mit Referenz-Zellatlas-Tools auf Expression in bekannten Zelltypen hin überprüft werden.
Zellen mit einer hohen Anzahl an mitochondrialen Genen wurden aus jeder Probe entfernt, wodurch 16.114 Zellen (0,5 % der Zellen mit hohem Gehalt an mitochondrialen Genen) in der BALB-Mammaria und 18.024 Zellen (0,3 %) in der BALB NeuT verblieben. Bei den Proben des kommerziellen Fixierungs-zuerst-Dissociationsprotokolls behielt die BALB-Mammaria 627 Zellen (13 % der Zellen mit hohem Gehalt an mitochondrialen Genen) und die BALB NeuT 6.181 Zellen (14 %) bei.
Die Integration zwischen den BALB- und BALB-NeuT-Mammarorganen wurde für das hier beschriebene Protokoll zur Lebendzell-Dissociation durchgeführt und ist in Abbildung 4E,F dargestellt. Der Vergleich der Proben zeigte ähnliche Zellpopulationen zwischen den Bibliotheken (Abbildung 4E, F, und Tabelle 1). Zellcluster wurden anhand bekannter Zelllinien-Marker gekennzeichnet, und Vergleiche zwischen den Proben wurden angestellt. Zu den Immunzellpopulationen gehörten T-Zellen, B-Zellen und Makrophagen-Cluster, während zu den nicht-immunen Zellpopulationen epitheliale Zellen, Fibroblasten und endotheliale Zellen zählten. Wie erwartet enthielt die BALB-NeuT-Probe eine zusätzliche Population von Tumorzellen (Abbildung 4F). Bei der Betrachtung spezifischer Zellpopulationen zeigte sich, dass im tumorbehafteten BALB-NeuT-Material mehr Makrophagen, jedoch weniger T-Zellen und nicht-tumoröse epitheliale Zellen vorhanden waren. Die scRNA-Seq-Analyse ergab eine vergleichbare Population epithelialer Zellen, die aus der BALB-Mammarorgangewebe stammten, sowie eine signifikante Population epithelialer/Tumorzellen im NeuT-Gegenstück. Die Darstellung in der dimensionserniedrigten Auftragung zeigt einen klaren Unterschied zwischen der normalen, im Mammarorgan angesiedelten epithelialen Zellpopulation und den epithelialen Tumorzellen, die spezifisch für die BALB-NeuT-Probe sind (Abbildung 4E,F).
Nach der Identifizierung der epithelialen Populationen wurden die Stromazellen zwischen den BALB- und BALB-NeuT-Proben verglichen. Die Analyse des von Fibroblasten exprimierten platelet-derived growth factor receptor alpha (Pdgfrα)-Gens zeigte eine deutliche Fibroblastenpopulation in beiden Proben, sowohl in BALB als auch in BALB NeuT. In der BALB scRNA-Seq-Probe machten Pdgfrα-exprimierende Fibroblasten 15 % der Zellen aus, was etwas niedriger lag als die Analyse mittels Durchflusszytometrie, die Fibroblasten mit 29 % der Zellen ergab (Abbildung 3B). Nach Ausschluss nicht lebensfähiger Zellen und Doppelzellen wurden Fibroblasten mittels Durchflusszytometrie anhand des PDGFRα (CD140a)-Markers identifiziert. Die Ergebnisse über alle Proben hinweg, unabhängig von den verwendeten nachgeschalteten Analysemethoden, belegen die Konsistenz dieses Dissoziationsprotokolls über die Zeit und mehrere Versuchsdurchläufe hinweg.
Das CD45-Protein wird durch das Ptprc Gen- und RNA-Sequenzierung von Ptprc-exprimierenden Zellen zeigte innerhalb der Probe deutlich erkennbare lymphozytäre Cluster auf (Abbildung 4E). Zur weiteren Beurteilung der Lymphozytenpopulationen wurden die Zellen hinsichtlich der B- und T-Zell-Populationen analysiert unter Verwendung von Cd3e+ oder Cd79a+ (Abbildung 4E,). Diese Populationen waren bei der Auswertung der Einzelzell-Sequenzierungsdaten deutlich voneinander getrennt, obwohl die scRNA-Seq darüber hinaus mehrere Untercluster identifizierte Cd3exprimierende T-Zellen. Zusätzliche Immunzellzahlen aus der Sequenzierungsanalyse zeigten eine Zunahme von Makrophagen in der BALB NeuT-Probe, wie durch die Expression von Itgam und Adgre1 (F4/80) (Abbildung 4F). Um die Identifizierung seltener Zellpopulationen in der Einzelzell-RNA-Sequenzierung (scRNA-Seq) zu beurteilen, wurden regulatorische T-Zellen anhand ihrer Foxp3-Expression identifiziert (Abbildung 4F). Regulatorische T-Zellen sind in den scRNA-Seq-Bibliotheken vorhanden, traten jedoch nicht in ausreichender Zahl auf, um als separater Cluster identifiziert zu werden. Stattdessen gruppierten sie sich zusammen mit den T-Zellen und natürlichen Killerzellen (NK-Zellen).
Schließlich war die Fähigkeit, Neutrophile (PMNs) innerhalb von scRNA-Seq-Bibliotheken zu identifizieren, Gegenstand von Diskussionen und wurde mit anderen kommerziell verfügbaren Protokollen zur Mammatrennung bisher nicht erreicht20. Mithilfe der Durchflusszytometrie wurden etwa 5 % der Immunzellen als Neutrophile identifiziert, die Ly6G und CD11b exprimieren (Abbildung 3H). Um Neutrophile innerhalb von scRNA-Seq-Bibliotheken zu identifizieren, wird empfohlen, eine erneute Clusterung unter Verwendung der Hersteller-Pipelines durchzuführen, um Zellen unterhalb der standardmäßigen Knickpunkt-Kurve zu erfassen. Diese Vorgehensweise wurde sowohl für die Bibliotheken der BALB- als auch der BALB-NeuT-Maustalgdrüse angewandt. Dotplots von Genen, die typischerweise mit Makrophagen assoziiert sind (Ptprc, Adgre1, Mrc1), wurden mit solchen verglichen, die von Neutrophilen exprimiert werden (S100a8, Trem1, Clec4). Weder die BALB- noch die BALB-NeuT-Bibliotheken enthielten nennenswerte Mengen an Neutrophilen (Abbildung 5A,B). Dies scheint jedoch vom Hintergrundmodell abzuhängen, da F1-NeuT-Mäuse auf einem BALB x PWK-Hintergrund einen Zellcluster aufwiesen, der Neutrophilenmarker exprimierte (Abbildung 5C).
Daher ermöglichte dieses Dissoziationsprotokoll die Aufklärung der Zelltypen in den Milchdrüsen von BALB-Mäusen und BALB-NeuT-Mäusen, die spontane Mammatumore entwickeln. Da diese Zellen eine hohe Vitalität aufweisen, kann diese Technik verwendet werden, um die Anti-Tumor-Immunität und die Anti-HER2/neu-Funktionalität isolierter Immunzellpopulationen zu bewerten.
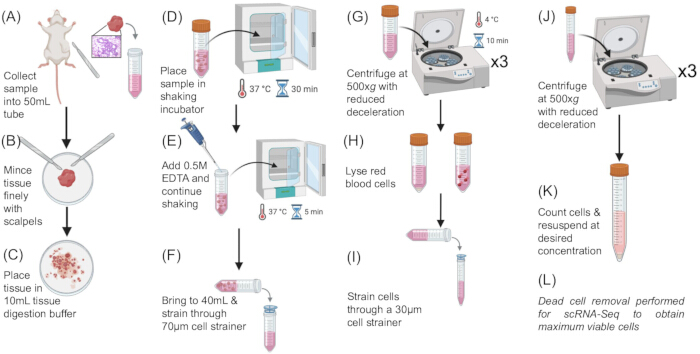
Abbildung 1: Ablauf des Protokolls zur Gewebe-Dissociation. (ADie Brustdrüsen oder Tumore wurden entfernt (B,C), fein gehackt (D) und bei 37 °C, Schütteln in einem Cocktail aus Kollagenase Typ II, Kollagenase D und DNase I (E). EDTA wurde zugegeben, und die Verdauung wurde weitere 5 min fortgesetzt. (FDie Verdauung wurde durch Auffüllen auf 40 mL mit RPMI, das 10 % FBS enthielt (R10-Waschmedium), gestoppt, und die Suspension wurde anschließend filtriert durch 70 µm Filter.G) Zellsuspensionen wurden zentrifugiert bei 4 °C und 500 × g 10 min, dann dreimal mit RPMI-Waschmedium gewaschen. (H) Erythrozyten (Erythrozyten) wurden mit einer auf Ammoniumchlorid basierenden 10 × Erythrozyten-Lyse-Lösung lysiert.I) R10-Waschpuffer wurde zur Beendigung der Lyse verwendet, und die Zellsuspensionen wurden durchgefiltert 30 µm Filter.J,KNach der Lyse der roten Blutkörperchen werden die Zellen dreimal zusätzlich gewaschen, bevor Konzentration und Vitalität bestimmt werden.LFalls die Zellen zur Erstellung einer scRNA-Seq-Bibliothek verwendet werden, werden tote Zellen und Zelltrümmer mithilfe kommerziell erhältlicher Kits gemäß deren Protokoll(en) entfernt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
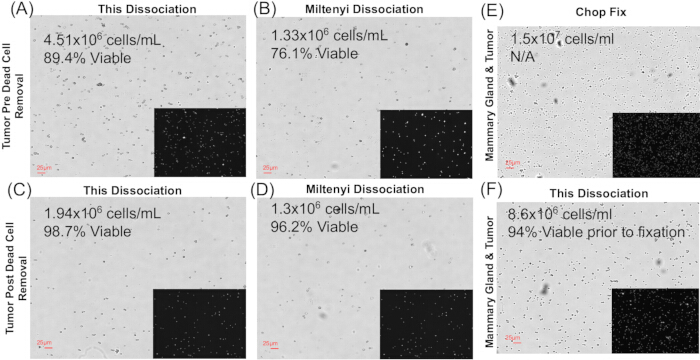
Abbildung 2: Vergleich der Dissoziation. Zellzähl- und Viabilitätsdaten zum Vergleich des hier beschriebenen Dissoziationsprotokolls mit dem kommerziell verfügbaren Miltenyi-Protokoll sowie einem kommerziellen Fixierung-zuerst-Dissoziationsprotokoll, das für die scRNA-Seq empfohlen wird. Die Zellzahlen nach der Dissoziation wurden mithilfe eines automatischen Zellzählgeräts unter Verwendung der Totzell-Färbung mit Acridinorange/Propidiumiodid (AO/PI) ermittelt. Die Zellen wurden gezählt und die Viabilität nach Entfernung der toten Zellen erfasst. (A–B) Zellzahlen und Viabilität unmittelbar vor der Entfernung toter Zellen. (C–D) Zellzahlen und Viabilität nach der Entfernung toter Zellen, wie sie für die Probe repräsentativ sind, die in die scRNA-Seq-Pipeline eingeht. (E–F) Zellzahlen und Viabilität beim Vergleich des hier beschriebenen Protokolls mit einem kommerziellen Fixierung-zuerst-Dissoziationsprotokoll. Die Viabilität konnte nach der Dissoziation mittels des Liberase-haltigen Protokolls nicht bewertet werden, da die Gewebeprobe vor der Dissoziation fixiert worden war. Bitte klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung anzusehen.
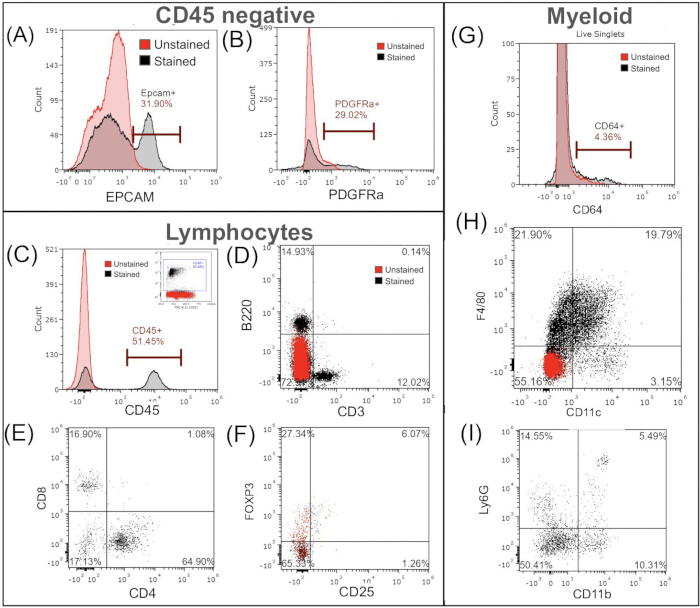
Abbildung 3: Durchflusszytometrische Analyse von dissoziierten Geweben. Um die Anwesenheit und Lebensfähigkeit von Immunzellen sicherzustellen, wurden repräsentative BALB- und BALB NeuT-Proben analysiert. Die Zellen wurden zunächst nach Lebensfähigkeit selektiert, anschließend wurden Einzelzellen identifiziert, bevor die Identifizierung von Untergruppen erfolgte. Um sicherzustellen, dass epitheliale und stromale Zellen der Linie gewonnen wurden, wurden diese zuerst untersucht. EpCAM wurde verwendet, um epithel-abgeleitete Zellen zu identifizieren (A), und PDGFRa wurde verwendet, um Fibroblasten zu identifizieren (B) Zur Beurteilung der Immunzellpopulationen waren 51 % der Gesamtzellzahl im Brustdrüsengewebe CD45-positiv (CB-Zelle (B220)+) und T-Zellen (CD3+) Populationen wurden aus dissoziiertem murinem Brustgewebe gewonnen (D) und CD8+ und CD4+ Populationen wurden aus dem Tumorgewebe subgatiert (EUm zu bestimmen, ob dieses Protokoll seltene Zellpopulationen effektiv isolieren kann,F) Tregs im Tumorgewebe wurden mittels Foxp3 bestimmt+ Expression. Dies erfolgte, indem zunächst eine Gating-Strategie für CD3 angewandt wurde+ und CD4+ Population und innerhalb dieser Population Zellen identifizieren, die Foxp3 exprimieren+ und CD25+ (ca. 6 %).G) Auswertung von CD64+ Makrophagen aus Tumorgewebe. (HCD11b+ Zellen wurden außerdem auf die Expression von F4/80 und CD11c analysiert, wobei F4/80− CD11c+ Zellen, die als dendritische Zellen identifiziert wurden. (INeutrophile wurden als Zellen identifiziert, die CD45 exprimieren+, Ly6G+und CD11b+, waren jedoch F4/80−. Bitte klicken Sie hier, um eine vergrößerte Darstellung dieser Abbildung anzusehen.
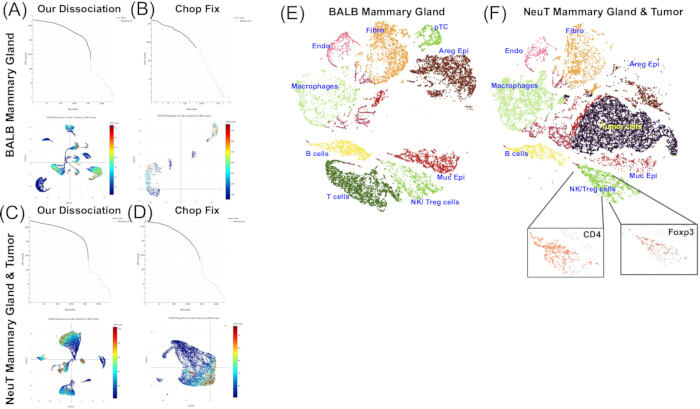
Abbildung 4: Bewertung von scRNA-Seq-Bibliotheken. Festgelegte Proben wurden zur Erstellung von scRNA-Seq-Bibliotheken verwendet; entweder mittels des hier beschriebenen Protokolls zur Lebendzell-Dissociation, gefolgt von der Fixierung, wie in dieser Arbeit beschrieben, oder mittels des empfohlenen kommerziellen Fixierung-zuerst-Dissociationsprotokolls. (A) Qualitätskontrolle der scRNA-Seq-Bibliothek aus der Brustdrüse von BALB-Mäusen nach Lebendzell-Dissociation. Es wurden 16.182 Zellen sequenziert, wobei 97,1 % der Reads innerhalb der Zellen sicher zugeordnet und 98,8 % sicher dem gefilterten Sondensatz zugeordnet wurden. Die Knickpunkt-Diagramme sind oben dargestellt, die UMAP-Projektionen darunter. Ein scharfer Knickpunkt und deutlich abgegrenzte Zellkluster deuten auf hochwertige Bibliotheken hin. (B) Die Qualitätsbewertung einer kommerziellen Fixierung-zuerst-Dissociationsmethode für eine scRNA-Seq-Bibliothek aus der Brustdrüse von BALB-Mäusen zeigt einen fehlenden Knickpunkt und nur wenige Zellen (n = 720). (C) Die scRNA-Seq-Bibliothek aus der Brustdrüse von BALB NeuT-Mäusen wurde mit dem hier beschriebenen Protokoll erstellt. Es wurden 18.077 Zellen sequenziert, wobei 97 % der Reads den Zellen und 98,9 % dem gefilterten Sondensatz zugeordnet wurden. Ein scharfer Knickpunkt zusammen mit deutlich abgegrenzten Klustern zeigt eine gute Qualität, während eine kommerzielle Fixierung-zuerst-Dissociationsbibliothek aus BALB NeuT-Mäusen (D) einen schwachen Knickpunkt und keine klar abgegrenzten Zellkluster über die 7.119 sequenzierten Zellen hinweg aufweist. Nach der Bibliothekserstellung wurde Cell Ranger verwendet, um die Bibliotheken aus der Brustdrüse von BALB- und BALB NeuT-Mäusen zu integrieren, gefolgt von einer K-Means-Clusterung im Loupe Cell Browser zur direkten Vergleichbarkeit. Zehn eindeutige Cluster definieren die Zellen, aus denen die Brustdrüse von BALB/c-Mäusen besteht, wie auf den T-SNE-Diagrammen dargestellt (E,F). In der Brustdrüse der NeuT-transgenen Mäuse (F) war eine zusätzliche Population von Tumorzellen vorhanden. Innerhalb des Lymphozyten-Clusters sind Cd4- und CD8a-exprimierende Zellen durchgehend verteilt. Die Cd4-Expression ist im Ausschnitt dargestellt. Regulatorische T-Zellen, definiert durch Foxp3-Expression, waren nicht zahlreich genug, um einen separaten Cluster zu bilden, sondern gruppierten sich mit den T-Zellen, wie im hervorgehobenen Merkmalsplot gezeigt. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
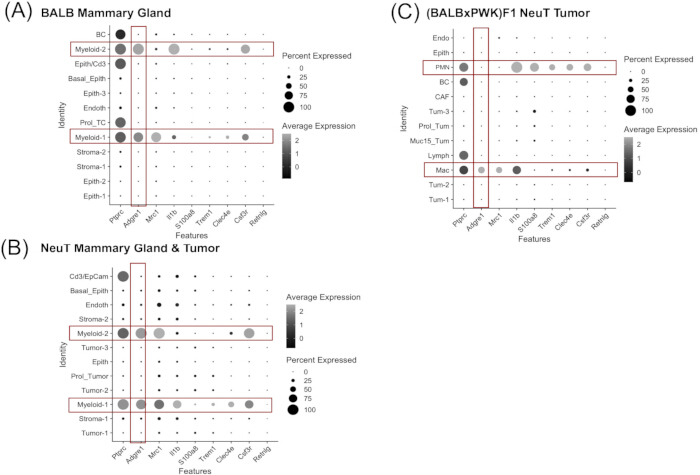
Abbildung 5: Identifizierung von Neutrophilen (PMN). PMN sind aufgrund ihrer geringen RNA-Transkriptmengen und schlechten Ly6g Expression. PMNs in scRNA-Seq-Bibliotheken können mithilfe des „count“-Befehls in Cell Ranger identifiziert werden, wobei die Option „force cell = 8000“ in der Befehlszeile enthalten sein muss. Diese Analyse wurde sowohl für das BALB (A) und BALB NeuT (B) Brustdrüsen-Bibliotheken auf, aber nur wenige Zellen exprimierten PMN-spezifische Gene. Alle myeloischen Zellcluster in BALB und BALB NeuT exprimierten ebenfalls Adgre1 (F4/80) und Mrc1 (CD206). Sehr wenige Zellen in den myeloischen Populationen exprimieren die PMN-spezifischen Gene S100a8, Trem1und Clec4e. Dieses Ergebnis ist jedoch auf den BALB-Hintergrund des Modells zurückzuführen, da scRNA-Seq-Bibliotheken, die mit der hier beschriebenen Dissoziationstechnik aus weiblichen (BALBxPWK)F1 NeuT-Mäusen hergestellt wurden,C), ohne den force-cell-Befehl, zeigten ein Zellcluster, der PMN-spezifische Gene exprimierte, jedoch nicht Adgre1. Dies zeigt, dass dieses Dissoziationsprotokoll tatsächlich PMNs neben anderen myeloischen Populationen erfassen kann. Rote rechteckige Boxen markieren Cluster, die exprimieren Adgre1. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
| BALB NeuT Tumor | Durchflusszytometrie | scRNA-Seq |
| CD3 / Lymphozyten | 6 % der Gesamtzellen (12 % der CD45+-Zellen) | 7 % der Gesamtzellen |
| CD4 / Cd4 | 3,9 % der Gesamtzellen (65 % der CD45+CD3+-Zellen) | 4 % der Gesamtzellen |
| CD8 / Cd8a | 1 % der Gesamtzellen (17 % der CD45+CD3+-Zellen) | 0,9 % der Gesamtzellen |
| Foxp3 / Foxp3 | 0,8 % der Gesamtzellen (33 % der CD3+CD4+-Zellen) | 0,7 % der Gesamtzellen |
| F4/80 / Adgre1 | 20 % der Gesamtzellen | 16 % der Gesamtzellen |
| CD64 / Fcgr1 | NT | 14 % der Gesamtzellen |
| PMN/Neutrophile | 2 % der Gesamtzellen (5 % der CD45+-Zellen) | 0,05 % der Gesamtzellen |
| PDGFRa (CD140a) / Stromazellen | 29 % der Gesamtzellen | 10 % der Gesamtzellen |
| EpCAM / Epitheliale Zellen | 32 % der Gesamtzellen | 54 % der Gesamtzellen |
| NT, nicht getestet |
Tabelle 1: Vergleich der Zellanteile, die mit diesem Dissoziierungsprotokoll in Kombination mit nachgeschalteten Verfahren wie der Einzelzell-RNA-Sequenzierung und der Durchflusszytometrie ermittelt wurden.
Diskussion
Dieses Dissoziationsprotokoll erzeugt konsistent Einzelzell-Suspensionen, die Zellpopulationen enthalten, welche repräsentativ für das Ausgangsgewebe sind. Um repräsentative Zelltypen – einschließlich größerer Fibroblasten und adipogener Stammzellen – aus Brustgewebe zu isolieren, wurde eine Zentrifugalkraft von 500 x g verwendet14,21,22. Die Zellviabilität und die Expression von Oberflächenepitopen werden zuverlässig bei mehreren Zelltypen erhalten, einschließlich immunologischer, epithelialer und stromaler Populationen. Einer der logistischen Vorteile dieses Dissoziationsprotokolls ist die relativ kurze Zeit, die benötigt wird, um vom ersten Gewebeentnahmezeitpunkt bis zur gereinigten Zellsuspension, die für weitere Verarbeitungsschritte bereit ist, zu gelangen, ohne dass spezielle Geräte erforderlich sind. Insgesamt dauert dieser Arbeitsablauf von Anfang bis Ende etwa drei Stunden, was ein Vorteil gegenüber ähnlichen enzymatischen Dissoziationsverfahren ist, die eine Übernacht-Exposition der Probe gegenüber dem Enzym erfordern könnten. Dieses Protokoll wurde entwickelt und seit 2023 in diesem und anderen Laboren im angegebenen Format angewendet. Allein in den letzten sechs Monaten wurde das Protokoll im Labor 37-mal mit vergleichbaren Ergebnissen durchgeführt, und alle Ausbildungsstufen konnten es erfolgreich abschließen. Neben der Durchflusszytometrie und der Erstellung von scRNA-Seq-Bibliotheken wurde das Protokoll auch zur Isolierung von Tumor-infiltrierenden Lymphozyten (TIL) und tumorassoziierten Makrophagen (TAM) für die ex vivo-Funktionsanalyse eingesetzt. Obwohl die Ergebnisse zeigen, dass das Dissoziationsprotokoll die wichtigsten Zellpopulationen identifizieren kann, ist es wichtig zu beachten, dass Durchflusszytometrie und scRNA-Seq grundlegend unterschiedlich sind. Die Durchflusszytometrie ist darauf ausgelegt, die Expression mehrerer Marker auf Einzelzellebene zu untersuchen, und nutzt dabei Gating und Sub-Gating, um dieses Ziel zu erreichen. scRNA-Seq hingegen dient dazu, Veränderungen der Genexpression in einer Zellgruppe ohne Gating und Sub-Gating zu identifizieren.
Die Fehlerbehebung des Protokolls umfasst: 1) Unvollständige Verdauung: Die Verdauung von Gewebeproben wird stark durch die physikalische Dissoziation beeinflusst. Zerkleinern Sie das Gewebe, bis es einer Paste ähnelt, und verteilen Sie es, um die Größe(n) der Gewebestücke zu überprüfen. Dieser Schritt dauert länger, als häufig erwartet wird. Eine unvollständige Dissoziation führt zu einer verminderten Anzahl von Stromazellen und Epithelzellen im Vergleich zu Immunzellen. 2) Geringe Vitalität: Die Zellvitalität hängt von der Verdauerungszeit ab und davon, ob das 2:1-Verhältnis von Kollagenase Typ II zu Kollagenase D eingehalten wird. Ein Mangel an Kollagenase Typ II führt zu einer deutlich verminderten Zellvitalität. Außerdem, wenn die Probenlebensfähigkeit zwischen 70–85 % liegt, sind kommerziell verfügbare Systeme zur Totzellentfernung wirksam zur Verbesserung der Vitalität und werden empfohlen, bevor Proben zur scRNA-Seq-Bibliothekserstellung eingesendet werden. 3) Hoher Zelltrümmeranteil: Zelltrümmer sind oft eine Nebenwirkung der physikalischen Dissoziation und Verdauung. Trümmer werden am effektivsten mittels eines Dichtegradientenmediums oder einer kommerziell verfügbaren Lösung zur Trümmerentfernung mit signifikant reduzierter Dichte entfernt. 4) Geringe Pellet-Ausbeute: Eine schlechte Probenausbeute wird hauptsächlich durch die Menge des Ausgangsgewebes beeinflusst. Dieses Protokoll wurde für 2 Milchdrüsen oder mittelgroße Tumoren im Bereich von 10 bis 20 mg optimiert. Wenn die Ausgangsprobengröße weniger als eine einzelne Milchdrüse oder einen Tumor kleiner als ~200 mm3, wird die Zellausbeute gering sein. Bei kleinen Gewebestücken können die Volumina um 50 % reduziert werden. Ebenso können die Volumina bei großen Tumoren oder mehreren Brustdrüsen (mehr als 4 Brustdrüsen oder Tumoren größer als ca. 25 mg) auf das 1,5-Fache erhöht werden ×Proben, die größer als etwa 25 mg sind, sollten zur Verarbeitung geteilt werden. 5) Geringe scRNA-Seq-Qualität: Die Qualität von scRNA-Seq-Bibliotheken hängt nahezu vollständig von der Qualität der ursprünglichen Probe ab. Bei der Arbeit mit Tumorgeweben ist der Zeitpunkt der initialen Gel-Bead-in-Emulsion (GEM)-Bildung und der cDNA-Generierung entscheidend. Aus diesem Grund eliminiert ein Protokoll, das nahtlos in eine sofortige RNA-Fixierung übergeht – wie beispielsweise ein sondebasiertes System zur fixierten RNA in Einzelzellen – die Zeit als variablen Einflussfaktor auf die Probenqualität. Dennoch sollte die RNA-Qualität vor dem Einstieg in die scRNA-Seq-Pipeline bewertet werden, um sicherzustellen, dass die resultierenden Bibliotheken aussagekräftig sind. 6) Geringere als erwartete Anzahl an Zellclustern: Wenn die Ergebnisse der scRNA-Seq eine geringe Genexpression in nur wenigen eindeutigen Clustern aufweisen, können die Bibliotheken erneut sequenziert werden, um die Anzahl der Reads (Sequenziertiefe) zu erhöhen. Zudem kann, falls die Studie ausschließlich auf Immunzellen abzielt, die Aufreinigung der CD45+-Population vor der Bibliotheksgenerierung die Sequensierempfindlichkeit verbessern.
Das oben genannte kommerzielle Fixierungs- und Dissoziierungsprotokoll stieß bei der Verarbeitung von Fettgewebe auf Probleme. Hauptsächlich war das fixierte Fettgewebe schwimmfähig und schwer weiter zu dissoziieren sowie effektiv zu filtrieren. Aus diesem Grund wird die Anwendung des hier verwendeten kommerziellen Fixierungs- und Dissoziierungsprotokolls für Fettgewebe nicht empfohlen. Die Fixierung des Gewebes vor der Dissoziation in eine Einzelzell-Suspension eliminierte Qualitätskontrollschritte wie die Bestimmung der Vitalität nach der Fixierung und die Beurteilung der Dissoziation. Dies erschwerte die Einschätzung der Probenqualität vor der Abgabe für nachgeschaltete scRNA-seq-Analysen, ein notwendiger Schritt im Gewebedissoziierungsprozess. Die Gewebe-Fixierung für nachgeschaltete scRNA-seq-Analysen kann die RNA degradieren. Die RNA-Qualität kann durch die Untersuchung der Nukleotid-(nt-)Leselänge in fixierten Zellproben bewertet werden. Je höher der Prozentsatz der Probe mit >200 nt lange Reads, desto besser die Qualität. Proben mit einem RNA-Integritätsscore werden eine >30 % der Probe mit Reads >200 nt, und können anschließend mit hoher Zuverlässigkeit zur Erstellung von scRNA-Seq-Bibliotheken verwendet werden. Die hier beschriebenen fixierten Proben aus dem Mammagland der BALB-Maus und aus BALB-NeuT-Tumorgewebe wiesen 83 % bzw. 82 % an Reads auf >200 nt bzw.
Gewebe mit hohem Fettgehalt, wie beispielsweise Brustdrüsen, stellen ein Problem dar, da Adipozyten die Herstellung hochwertiger Zellpräparationen stören können. Die meisten Adipozyten verbleiben an der Oberfläche des kegelförmigen Reaktionsgefäßes und können entweder unter Vakuum oder durch Abgießen des Überstandes entfernt werden. Wir haben festgestellt, dass extrem fettreiche Brustdrüsen, wie sie beispielsweise von weiblichen Tieren mit New-Zealand-Obese-(NZO)-Hintergrund stammen, einen zusätzlichen Arbeitsschritt erfordern: Das Abwischen der Oberfläche des Reaktionsgefäßes mit einem sauberen, fusselfreien Laborabwischmittel, um die Entfernung der Adipozyten zu erleichtern, gefolgt von weiteren Waschschritten zur vollständigen Beseitigung des Fettgewebes. Brustdrüsengewebe weist zudem tendenziell geringere Ausbeuten auf. Um dieses Problem zu verringern, werden Proben nach Möglichkeit gepoolt, um die Zellausbeute zu erhöhen. Bei sehr festen Tumoren ist eine sorgfältige Zerkleinerung unerlässlich, da sie den Kollagenasen eine verkleinerte Oberfläche zum Verdauen bietet, was innerhalb der benötigten Zeit hochvitalisierte Einzelzellen ermöglicht.
Dieses Protokoll weist jedoch seine Grenzen auf. Eine vollständige Verdauung epithelialer Zellen zu einer Einzelzell-Suspension ist herausfordernd, wenn ein heterogenes Zellgemisch gewonnen werden soll. Die BALB NeuT-Mammatumore sind im Allgemeinen fest, weisen eine Tumorkapsel und eine ausgeprägte stromale Komponente auf. Im Gegensatz dazu erfordert die Gewinnung infiltrierender Immunzellen nur eine kurze Exposition gegenüber dem Enzym, und eine Überexposition kann ihren phänotypischen Zustand verändern. Daher muss ein Kompromiss gefunden werden, um die Qualität dieses vielfältigen Spektrums an Zelltypen – einschließlich infiltrierender Neutrophiler – zu erhalten, wenn Tumor- und Stromazellen isoliert werden sollen. Folglich können die Anteile epithelialer und stromaler Zellen, die mit diesem Protokoll erhalten werden, niedriger sein als in dem ursprünglichen Gewebe tatsächlich vorhanden. Dieses Protokoll wurde durch zahlreiche Versuche optimiert, bei denen Verhältnisse von Kollagenaseenzymen und Dissoziationszeiten bewertet wurden, um die besten Praktiken zur Gewinnung einer hochvitalen, aber heterogenen Probe von hochwertigen Zellen zu ermitteln. Zukünftige Anwendungen dieses Protokolls umfassen die ex vivo-funktionelle Analyse infiltrierender Immunzellen während des Beginns und der Progression von Mammatumoren, um therapeutische Zeitfenster zu identifizieren.
Offenlegungen
Die Autoren haben keine Interessenkonflikte offenzulegen.
Danksagungen
Die hier vorgestellten Daten wurden teilweise mithilfe von Geräten im Genomics Core (RRID: SCR_012406) gewonnen, der durch das Office of Research & Innovation der Michigan State University unterstützt wird.
Diese Arbeit wurde durch CA278818 finanziert.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| RPMI | Gibco | 11875-093 | |
| DNase | Invitrogen | 18047019 | |
| Kollagenase D | Sigma | 11088866001 | |
| Kollagenase II | Worthington Biochemical | LS004177 | |
| Fötales Rinderserum | VWR | 97068-085 | |
| 10x PBS | Gibco | 70011-044 | |
| Natriumazid | VWR | 0639-250G | |
| MACS Smart Strainer, 70 µm | Miltenyi Biotec | 130-110-916 | |
| MACS Smart Strainer, 30 µm | Miltenyi Biotec | 130-110-915 | |
| EDTA | Millipore | 324506-100ML | |
| 10x RBC-Lysispuffer | eBioscience/Invitrogen | 00-4300-54 | |
| Foxp3/Transkriptionsfaktor Fixierungs-/Permeabilisierungskit | eBioscience/Invitrogen | 00-5523-00 | |
| Brilliant Stain Puffer | Invitrogen | 00-4409-42 | |
| Mojosort Totzell-Entfernungskit | Biolegend | 580157 | |
| Mojosort Puffer (5x) | Biolegend | 480017 | |
| Quick-RNA Miniprep Plus Kit | Zymo Research | R1057 | |
| Tumordissoziationskit, Maus | Miltenyi Biotec | 130-096-730 | |
| PDGFRα PerCP-eFluor710 | Invitrogen | 46-1401-80 | |
| Epcam eF450 | Invitrogen | 48-5791-82 | |
| CD11c APC | Biolegend | 117310 | |
| CD11b AF700 | Invitrogen | 56-0112-82 | |
| Fixierbares Vitalitätsfarbstoff eF780 | Invitrogen | 65-0865-14 | |
| B220/CD45R AF488 | Biolegend | 103225 | |
| CD3 PE-Cy7 | Invitrogen | 25-0031-82 | |
| CD49b PerCP-eFluor710 | Invitrogen | 46-5971-82 | |
| CD8a BV480 | Invitrogen | 414-0081-80 | |
| CD4 SB600 | Invitrogen | 63-0041-82 | |
| CD45 BV711 | Invitrogen | 407-0451-80 | |
| FOXP3 APC | Invitrogen | 17-5773-82 | |
| Ly6G APC | Invitrogen | 17-5931-82 | |
| Ly6C PECy7 | Invitrogen | 25-5932-82 | |
| CD64 PerCP-eFluor710 | 46-0641-80 | ||
| TruStain | Biolegend | 101320 | |
| 10x Genomics GEM-X Flex Genexpressionsreagenzkit | 10x Genomics | (https://www.10xgenomics.com/blog/answering-your-questions-about-single-cell-analysis-in607 clinical-ffpe-samples);1000781 | |
| Attune NxT Durchflusszytometer | Thermo Fisher Scientific | Wird zur Erfassung von Durchflusszytometriedaten mit roten, blauen und violetten Laserkanälen verwendet. | |
| FCS Express | De Novo Software | Wird zur Analyse von Durchflusszytometriedaten verwendet. | |
| Miltenyi Tumordissoziationskit | ein kommerzielles Tumordissoziationskit | ||
| Miltenyi-Kit / Miltenyi-Protokoll | das kommerzielle Kit oder das Referenzkit | ||
| Liberase-Enzym | eine kommerzielle Thermolysin/Kollagenase-Mischung | ||
| Chop Fix | ein kommerzielles Fixierungs-erst-Dissoziationsprotokoll | ||
| Flex-Chemie / Flex-Chemiesystem | eine auf Sonden basierende feste-RNA-Einzelzell-Chemie | ||
| Seurat | (https://satijalab.org/seurat/ | Open-Source- und Hersteller-Clustertools | |
| Cell Ranger | Open-Source- und Hersteller-Clustertools | ||
| Loupe Cell Browser | Open-Source- und Hersteller-Clustertools | ||
| EnrichR | https://maayanlab.cloud/Enrichr/) | Gen-Set-Enrichment- und Referenzzellatlastools | |
| Tabula Muris | https://tabula400 muris.sf.czbiohub.org/visualizations | Gen-Set-Enrichment- und Referenzzellatlastools | |
| Tabula Sapiens | https://tabula-sapiens.sf.czbiohub.org/ | Gen-Set-Enrichment- und Referenzzellatlastools | |
| Cellometer K2-Gerät und „Acridinorange / Propidiumiodid (AOPI)“" | ein automatisierter Zellzähler mit Acridinorange/Propidiumiodid (AO/PI)-Vitalitätsfärbung | ||
| Kimwipe | ein fusselfreies Laborabtuch | ||
| STEMCELL Technologies | ein Dichtegradientenmedium (z. B. ein Ficoll- oder Percoll-Typ-Medium) | ||
| Ficoll/Percoll | #10 Skalpellklingen | ||
| zwei #10 Skalpelle | |||
| Cellometer K2 + AOPI-Reagenz | ein automatisierter Zellzähler mit Acridinorange/Propidiumiodid (AO/PI)-Vitalitätsfärbung | ||
| STEMCELL Technologies | STEMCELL Technologies, www.stemcell.com, 2018 | ||
| Ficoll/Percoll | ein Dichtegradientenmedium | ||
| #10 Skalpelle | chirurgische Skalpellklinge | ||
| Foxp3/Transkriptionsfaktor Fixierungs-/Permeabilisierungskit | handelsübliche Lösung, die intranukleäre Färbung ermöglicht |
Referenzen
- Jacob JB, et al. Identification of actionable targets for breast cancer intervention using a diversity outbred mouse model. iScience. 2023;26(4):106320. doi:10.1016/j.isci.2023.106320.
- Jacob J, et al. Activity of DNA vaccines encoding self or heterologous HER-2/neu in HER-2 or neu transgenic mice. Cell Immunol. 2006;240(2):96–106.
- Radkevich-Brown O, Jacob J, Kershaw M, Wei WZ. Genetic regulation of the response to HER-2 DNA vaccination in human HER-2 transgenic mice. Cancer Res. 2009;69(1):212–8.
- Lee SH, et al. Activation function 1 of progesterone receptor is required for mammary development and regulation of RANKL during pregnancy. Sci Rep. 2022;12(1):12286. doi:10.1038/s41598-022-16289-x.
- Autengruber A, et al. Impact of enzymatic tissue disintegration on the level of surface molecule expression and immune cell function. Eur J Microbiol Immunol (Bp). 2012;2(2):112–20.
- Bondonese A, et al. Impact of enzymatic digestion on single cell suspension yield from peripheral human lung tissue. Cytometry A. 2023;103(10):777–85.
- Jankelow A, et al. Recent advancements in tissue dissociation techniques for cell manufacturing single-cell analysis and downstream processing. Stem Cells Transl Med. 2025;14(11):szaf055. doi:10.1093/stcltm/szaf055.
- Lombardo JA, et al. Microfluidic platform accelerates tissue processing into single cells for molecular analysis and primary culture models. Nat Commun. 2021;12(1):2858. doi:10.1038/s41467-021-23238-1.
- Sun H, Xu X, Deng C. Preparation of single epithelial cells suspension from mouse mammary glands. Bio Protoc. 2020;10(4):e3530. doi:10.21769/BioProtoc.3530.
- Rodriguez de la Fuente L, Law AMK, Gallego-Ortega D, Valdes-Mora F. Tumor dissociation of highly viable cell suspensions for single-cell omic analyses in mouse models of breast cancer. STAR Protoc. 2021;2(4):100841. doi:10.1016/j.xpro.2021.100841.
- Prater M, Shehata M, Watson CJ, Stingl J. Enzymatic dissociation, flow cytometric analysis, and culture of normal mouse mammary tissue. Methods Mol Biol. 2013;946:395–409.
- Burl RB, et al. Deconstructing adipogenesis induced by β3-adrenergic receptor activation with single-cell expression profiling. Cell Metab. 2018;28(2):300–9.e4.
- Rondini EA, et al. Single cell functional genomics reveals plasticity of subcutaneous white adipose tissue during early postnatal development. Mol Metab. 2021;53:101307. doi:10.1016/j.molmet.2021.101307.
- Sharifian Gh M, Norouzi F. Guidelines for an optimized differential centrifugation of cells. Biochem Biophys Rep. 2023;36:101585. doi:10.1016/j.bbrep.2023.101585.
- Pohlmann PR, Mayer IA, Mernaugh R. Resistance to trastuzumab in breast cancer. Clin Cancer Res. 2009;15(24):7479–91.
- Gajria D, Chandarlapaty S. HER2-amplified breast cancer: mechanisms of trastuzumab resistance and novel targeted therapies. Expert Rev Anticancer Ther. 2011;11(2):263–75.
- Swain SM, et al. Pertuzumab, trastuzumab, and docetaxel for HER2-positive metastatic breast cancer (CLEOPATRA): end-of-study results from a double-blind, randomised, placebo-controlled, phase 3 study. Lancet Oncol. 2020;21(4):519–30.
- Swain SM, Shastry M, Hamilton E. Targeting HER2-positive breast cancer: advances and future directions. Nat Rev Drug Discov. 2023;22(2):101–26.
- Boggio K, et al. Interleukin 12-mediated prevention of spontaneous mammary adenocarcinomas in two lines of HER-2/neu transgenic mice. J Exp Med. 1998;188(3):589–96.
- Gsell L, et al. Multi-cellular phenotypic dynamics during the progression of an immunocompetent breast cancer model. iScience. 2025;28(11):113808. doi:10.1016/j.isci.2025.113808.
- Kilroy G, et al. Isolation of murine adipose-derived stromal/stem cells for adipogenic differentiation or flow cytometry-based analysis. Methods Mol Biol. 2018;1773:137–46.
- Orr JS, Kennedy AJ, Hasty AH. Isolation of adipose tissue immune cells. J Vis Exp. 2013;(75):e50707. doi:10.3791/50707.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar