Diese in silico-Studie untersuchte, ob die Wiederherstellung der HNF4α-Bindung am F7-Promotor die modellierte F7-Transkription bei hereditärer FVII-Mangelstörung verbessern könnte. Rechnergestützte Analysen identifizierten wichtige regulatorische Motive und starke Genexpressionskorrelationen. Simulationen prognostizierten, dass eine gezielte CRISPRa-Anwendung die F7-Transkription auf etwa 87 % des Normalwerts anheben könnte, was eine experimentelle Validierung rechtfertigt.
Forschungsartikel
In Silico-Wiederherstellung der F7-Promotoraktivität mittels CRISPR bei hereditärer Faktor-VII-Mangelkrankheit
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die hereditäre Faktor-VII-(FVII-)Mangelkrankheit ist mit einer verminderten Expression des F7-Gens und einer gestörten Blutgerinnung verbunden, und die regulatorischen Mechanismen, die die F7-Transkription steuern, sind bisher nur unvollständig charakterisiert. Diese Studie hatte das Ziel, computergestützt zu untersuchen, ob eine Wiederherstellung der vorhergesagten HNF4α-Bindung an den F7-Promotor – durch Modulation von Transkriptionsfaktoren, Korrektur von Promotormotiven oder epigenetische Regulation mittels CRISPR-Aktivierung (CRISPRa) – theoretisch die vorhergesagte F7-Transkription bei hereditärem FVII-Mangel verstärken könnte. Es wurde eine vollständig in silico durchgeführte Analyseplattform entwickelt, um die regulatorische Landschaft des F7-Promotors zu charakterisieren, indem konservierte Bindemotive für Transkriptionsfaktoren mithilfe der Datensätze von JASPAR, FIMO und dem UCSC Genome Browser identifiziert wurden. Die Korrelationen der Leberexpression wurden anhand der transkriptomischen Daten aus GTEx bewertet, während die Chromatinzugänglichkeit und der regulatorische Kontext anhand von ENCODE-ChIP-seq-, ATAC-seq- sowie ChromHMM/Segway-Anmerkungen analysiert wurden. Ein hepatisches regulatorisches Netzwerk wurde in CellDesigner erstellt, um die vorhergesagten Auswirkungen eines HNF4α-Verlusts auf die F7-Transkription über einen Zeitraum von 24 Stunden zu simulieren. Sechs hochverlässliche HNF4α-Bindemotive wurden im proximalen F7-Promotor identifiziert, darunter drei Regionen, die mit bekannten, krankheitsassoziierten Varianten überlappen. Analysen der Leberexpression zeigten positive Korrelationen zwischen F7 und HNF4A (r = 0,68) sowie HNF1A (r = 0,61). Die computergestützte Modellierung sagte voraus, dass eine CRISPRa-Zielgerichtetheit gegenüber HNF4α-assoziierten regulatorischen Regionen die simulierte F7-Transkription unter den modellierten Bedingungen auf etwa 87 % des Wildtyp-Niveaus erhöhen könnte, wobei eine vorhergesagte Zielgenauigkeit bestand. Insgesamt stellt diese rein rechnergestützte Studie einen integrierten, multi-omischen Rahmen dar, um regulatorische Strategien, die auf den Promotor abzielen, bei hereditärem FVII-Mangel zu priorisieren. Durch die Kombination von Transkriptionsfaktor-Motivanalyse, Chromatinanreicherung, transkriptomischer Korrelation, Modellierung regulatorischer Netzwerke und Priorisierung von CRISPR-Führungssequenzen innerhalb einer einheitlichen Pipeline generiert die Studie experimentell überprüfbare Hypothesen und bietet gleichzeitig einen systematischen Ansatz, der über frühere Einzelvarianten- oder isolierte experimentelle Analysen hinausgeht.
Einleitung
Faktor VII (FVII) ist eine vitamin-K-abhängige Serinprotease, die über den extrinsischen Weg die Gerinnungskaskade einleitet. Nach einer vaskulären Verletzung bildet aktivierter FVII (FVIIa) einen Komplex mit Gewebefaktor, um die Thrombinbildung und die Bildung von Fibrin-Blutgerinnseln auszulösen. F7 Gen, lokalisiert auf Chromosom 13q34, kodiert FVII und wird vorwiegend in Hepatozyten exprimiert1Pathogene Varianten im F7-Gen verursachen die hereditäre Faktor-VII-Mangelkrankheit, eine seltene autosomal-rezessive Blutungsstörung mit einer geschätzten Inzidenz von etwa 1 zu 500.000 Personen weltweit.2Die klinischen Manifestationen variieren stark und korrelieren im Allgemeinen mit der verbliebenen zirkulierenden FVII-Aktivität.3.
Obwohl die meisten Fälle auf Fehlsinn-, Nonsense- oder Spleißstellenmutationen im kodierenden Bereich von F7 zurückgeführt werden, wurden auch Promotervarianten beschrieben, die die Genexpression vermindern, ohne die Proteinstruktur zu verändern4. Beispielsweise stört die Promotervariante c.-94C>G eine entscheidende Sp1-Bindungsstelle im proximalen F7-Promotor, was die Bindung von Transkriptionsfaktoren beeinträchtigt und die F7-Transkription deutlich verringert. Außerdem wurde gezeigt, dass Promotormutationen, die HNF-4-Bindungsstellen betreffen, die Promotoraktivität verringern können, was die Bedeutung intakter Transkriptionsfaktor-Bindungsstellen für die normale F7-Expression unterstreicht5. Die Variante c.-61T>G wurde beschrieben als störend für eine HNF4-Bindungsstelle, was verdeutlicht, dass unterschiedliche Promotervarianten die F7-Transkription über verschiedene, von Transkriptionsfaktoren abhängige Mechanismen beeinträchtigen können6.
Die Expression von F7 wird eng durch hepatocytenreiche Transkriptionsfaktoren reguliert, insbesondere durch den hepatozytären Kernfaktor 4 alpha (HNF4α) und den Leberfaktor A1 (HNF1α)7,8,9. HNF4α ist ein nuklearer Rezeptor, der als Homodimer an DNA bindet und zahlreiche hepatische Gene steuert, die an Stoffwechselprozessen und der Blutgerinnung beteiligt sind10. HNF4α ist ein nuklearer Transkriptionsfaktor, der leberspezifische Gene durch Wechselwirkungen mit Co-Aktivatoren und chromatinremodelnden Komplexen aktiviert11. Experimentelle Untersuchungen, darunter Maus-Knockout-Modelle, zeigen, dass der Verlust von HNF4α zu einer umfassenden hepatischen Dysfunktion und einer verminderten Expression mehrerer Gerinnungsfaktoren, einschließlich FVII, führt12. Außerdem wurde über eine kooperative Wirkung von HNF4α berichtet, die die Promotoraktivität mehrerer in der Leber exprimierter Gene verstärkt13. Insgesamt legen diese Beobachtungen nahe, dass eine beeinträchtigte Bindung von Transkriptionsfaktoren zu einer verminderten F7-Expression bei Trägern von Promotor-Varianten beitragen könnte.
Ansätze zur Modulation des Epigenoms, wie beispielsweise die CRISPR-Aktivierung (CRISPRa), haben sich als potenzielle Werkzeuge zur Hochregulierung der endogenen Genexpression ohne Veränderung der DNA-Sequenz herauskristallisiert. CRISPRa verwendet sequenzspezifische Leit-RNAs (gRNAs), die das katalytisch inaktive Cas9 (dCas9) an ausgewählte genomische Loci lenken. Das dCas9-Protein ist mit transkriptionellen Aktivierungsdomänen wie VP64, einer tetrameren Aktivierungsdomäne des Herpes-simplex-Virus-VP16, oder p300, einer Histon-Acetyltransferase, die die Transkription durch Chromatinremodeling fördert, verknüpft14. Aktuelle Arbeiten, darunter die von Belali et al., untermauern weiterhin die zentrale regulatorische Rolle von HNF4α in genetischen Netzwerken, die mit der Blutgerinnung assoziiert sind, und verstärken damit das Interesse an Strategien zur Modulation unter Transkriptionsfaktorleitung15. Frühere Studien haben gezeigt, dass die Wiederherstellung beeinträchtigter F7-Promotoraktivität mittels Transkriptionsaktivator-ähnlicher Effektoren (TALE) und CRISPRa gelingt16,17,18. Diese Studien untersuchten jedoch jeweils einzelne, auf den Promotor abzielende Strategien, während die vorliegende Arbeit die Vorhersage von Motiven, Chromatinanreicherung, transkriptomische Korrelation, Analyse regulatorischer Netzwerke und Priorisierung von gRNAs in einem einzigen rechnergestützten, hypothesengenerierenden Rahmen integriert. Dennoch ist die therapeutische Relevanz von HNF4α bei der Regulation des F7-Promotors unvollständig charakterisiert, insbesondere aus einer integrativen, systembiologischen Perspektive.
Im Gegensatz zu früheren Studien, die sich auf einzelne Promotorvarianten oder isolierte experimentelle Beobachtungen konzentrierten, integriert der vorliegende Ansatz innerhalb eines einzigen computerbasierten Workflows die Vorhersage von Transkriptionsfaktor-Motiven, transkriptomische Korrelation, Chromatinzugänglichkeit, Analyse regulatorischer Netzwerke, CRISPR-Leitfaden-Design und genomweite Spezifitätsbewertung. Diese integrierte Strategie ermöglicht eine systematische Priorisierung von Kandidaten für regulatorische Eingriffe vor der experimentellen Validierung und bietet somit eine umfassendere Plattform zur Hypothesengenerierung als Analysen, die allein auf einem einzelnen Datentyp basieren.
Protokoll
Die verwendeten Datenbanken sind in der Tabelle der Materialien
Abfrage von Promotorsequenzen und computergestützte Annotation
Der humane F7-Promotorbereich (GenBank-Zugangsnummer: NG_009262.1) wurde aus dem NCBI mithilfe der Referenzgenom-Assembly GRCh38/hg38 abgerufen. Alle Analysen wurden in silico innerhalb eines reproduzierbaren rechnergestützten Frameworks durchgeführt. Der Promotor wurde als Bereich von −1000 bis +100 bp relativ zur annotierten Transkriptionsstartstelle (TSS) definiert, die aus dem UCSC Genome Browser (RefSeq-Annotierung) stammte. Die Sequenzextraktion erfolgte im FASTA-Format und wurde zur Sicherstellung der Koordinatenkonsistenz mit Ensembl Release 109 abgeglichen. Die Promotorsequenz wurde rechnergestützt auf Bindungsstellen für Transkriptionsfaktoren (TFBS), bekannte Varianten, CpG-Gehalt und GC-Zusammensetzung mithilfe benutzerdefinierter Python-Skripte (v3.10) und Biopython (v1.81) annotiert. Alle Annotationen stellen computergestützte Vorhersagen dar und wurden nicht experimentell validiert.
Analyse der Bindungsstelle für Transkriptionsfaktoren (TFBS)
Vorhergesagte Bindemotive für HNF4α und HNF1α wurden mit der JASPAR 2022 CORE-Vertebratendatenbank unter Verwendung der Position-Gewichtungs-Matrizen MA0114.4 (HNF4A) und MA0046.2 (HNF1A) identifiziert. Die Motivsuche erfolgte mittels FIMO (MEME Suite v5.5.0). Der Arbeitsablauf umfasste den Upload der Promotor-FASTA-Sequenzen, die Auswahl der PWM, die modellbasierte Berücksichtigung des nukleotidenspezifischen Hintergrunds des Promotors sowie die Analyse beider DNA-Stränge. Die Signifikanz der Motive wurde anhand eines Schwellenwerts von p ≤ 1 × 10⁻4 bewertet, gefolgt von einer Benjamini–Hochberg-Korrektur. Die FIMO-Ergebnisse wurden als TSV-Dateien exportiert, und vorhergesagte Motive mit korrigierten q-Werten <0,05 wurden beibehalten. Die Koordinaten der vorhergesagten TFBS wurden mit krankheitsassoziierten Varianten aus dbSNP Build 155 und HGMD Professional (2023.2) mittels BEDTools (v2.30) abgeglichen. Die krankheitsassoziierte Promotorvariante c.-61T>G wurde im Hinblick auf ihren berichteten räumlichen Bezug zu einer HNF4α-Bindungsstelle bewertet, was eine mögliche regulatorische Rolle in der F7-Promotoraktivität nahelegt. Überlappende computergestützte Motive wurden als Vorhersage interpretiert und nicht als Hinweis auf experimentell bestätigten Transkriptionsfaktor-Verlust gewertet. Identifizierte Motive stellen eine vorhergesagte Bindungskapazität für Transkriptionsfaktoren dar, nicht aber eine experimentell bestätigte Besetzung.
Evolutionäre Erhaltung und epigenetische Annotation
Die evolutionäre Erhaltung vorhergesagter regulatorischer Regionen wurde mithilfe von PhyloP- und PhastCons-Scores aus der UCSC 100-Vertebraten-Ausrichtung (hg38) bewertet. Regionen mit PhastCons-Scores ≥0,7 wurden als konservierte regulatorische Elemente priorisiert.
Der regulatorische Chromatin-Kontext wurde mithilfe des UCSC Genome Browser und der ENCODE-Datensätze bewertet. Für die Analyse wurde die hg38-Assembly verwendet, wobei relevante Track-Gruppen aktiviert waren, einschließlich ENCODE-ChIP-seq-Daten für Transkriptionsfaktoren, H3K27ac, H3K4me3, DNase-I-Hypersensitivität, ATAC-seq, ChromHMM- und Segway-Anmerkungen. Signal-Tracks wurden, wo zutreffend, als BED- und bigWig-Dateien exportiert. ENCODE-bigWig-Datensätze wurden mit deepTools (v3.5.1) verarbeitet, und die Signale aus technischen Replikaten wurden vor der weiteren Analyse gemittelt. Vorhergesagte Bindungsstellen für Transkriptionsfaktoren wurden mit verfügbaren HNF4α/HNF1α-ChIP-seq-Peaks anhand eines Überlappungsfensters von ±50 bp verglichen. Diese Analysen dienten der Abschätzung des regulatorischen Potenzials und belegen keine funktionelle Bindung in vivo.
Korrelationsanalyse der Genexpression
RNA-seq-Expressionsdaten aus Lebergewebe wurden aus GTEx v8 (226 Leberproben) bezogen. Die an TPM normalisierten Expressionswerte für F7, HNF4A und HNF1A wurden logarithmisch zur Basis 2 als log2(TPM+1) transformiert. Die Pearson-Korrelationsanalyse wurde in R (v4.3.1) mithilfe der Funktion cor.test mit zweiseitigem Test durchgeführt. Mehrfachvergleiche wurden nach der Methode von Benjamini–Hochberg korrigiert, falls zutreffend. Die Korrelationen wurden als assoziative Beziehungen interpretiert und nicht als Hinweis auf einen direkten regulatorischen Kausalzusammenhang.
Konstruktion des Regulationsnetzwerks
Interaktions- und Regulierungsnetzwerkinformationen für Proteine wurden aus STRING v11.5 mit einem minimalen Interaktionsvertrauenswert von 0,7 abgerufen. Die von STRING generierten TSV-Interaktionsdateien wurden in Cytoscape v3.9.1 zur Konstruktion und Visualisierung des Netzwerks importiert. Netzwerkmodule wurden mithilfe des MCODE-Plugins mit folgenden Parametern identifiziert: Gradabschneidegrenze = 2; Knotenpunktbewertungsabschneidegrenze = 0,2; K-Core = 2; Maximale Tiefe = 100.
Signifikante Cluster wurden für die nachfolgende Interpretation exportiert. Die funktionelle Anreicherung wurde mittels STRING-Anreicherungsanalyse mit einer falschen Entdeckungsrate (FDR) <0,05 durchgeführt. Netzwerkanalysen stellen vorhergesagte und kuratierte biologische Beziehungen dar und dienten der Hypothesengenerierung.
Computerbasierte Modellierung der transkriptionellen Aktivierung
Ein dynamisches regulatorisches Modell wurde mit CellDesigner v4.4 erstellt, um die vorhergesagten Effekte der HNF4α-Modulation auf die F7-Transkription zu simulieren. Das Modell wurde im SBML-Format dargestellt und mittels eines deterministischen, auf gewöhnlichen Differentialgleichungen (ODE) basierenden Lösers simuliert. Zu den Modell-Eingaben gehörten: (1) Normalisierte Expressionswerte von HNF4A, HNF1A und F7, abgeleitet aus GTEx-Leberdaten; (2) Relative Bindungsaffinitäten der Transkriptionsfaktoren, abgeleitet aus FIMO-Motiv-Scores (skaliert von 0–1); (3) Chromatinzugänglichkeitsgewichte, abgeleitet aus der Signalintensität von ENCODE ATAC-seq und DNase-seq; (4) Parameter für aktives Chromatin unter Einbeziehung der Profile von H3K27ac und H3K4me3.
Die Simulationen wurden über 24 Stunden mithilfe adaptiver numerischer Integration durchgeführt, wobei die Ergebnisse in vordefinierten Zeitintervallen aufgezeichnet wurden. Knockout-Bedingungen wurden modelliert, indem die Aktivität der Transkriptionsfaktoren auf 0 % gesetzt wurde. Zu den Ausgabegrößen gehörten die normalisierte Transkriptmenge von F7, der relative Zustand der Promotoraktivierung sowie die Aktivität der Transkriptionsfaktoren. Alle Expressionsausgaben wurden im Verhältnis zum ungestörten Basismodell (100 %) normalisiert. Parameter, die in öffentlichen Datensätzen nicht verfügbar waren, wurden mittels empfindlichkeitsgeleiteter Anpassung geschätzt und sind in Ergänzende Tabelle 1 angegeben. Alle Modellergebnisse stellen rechnergestützte Vorhersagen unter bestimmten Annahmen dar und entsprechen nicht experimentell gemessenen biologischen Reaktionen.
CRISPRa gRNA-Design für HNF4α-Motive
CRISPR-Aktivierungs-(CRISPRa-)Zielregionen wurden vollständig rechnergestützt mit Benchling (2024-Build) und CRISPOR entworfen. Der F7-Promotorbereich (−500 bis +100 bp relativ zum TSS) wurde auf SpCas9-NGG-PAM-Stellen innerhalb von ±200 bp um hochverlässliche HNF4α-Motive herum untersucht. Kandidaten für Leitstränge wurden anhand folgender Kriterien gefiltert: (1) Doench-2016-On-Target-Score ≥50; (2) CFD-Off-Target-Score ≥70; (3) GC-Gehalt zwischen 40 % und 60 %; (4) Fehlen von Poly-T-Sequenzen mit ≥4 bp.
Vorhergesagte Chromatinzugänglichkeit aus ATAC-seq und Schätzungen der Nukleosomenbesetzung aus NuPoP wurden einbezogen, um zugängliche regulatorische Regionen zu priorisieren. Mögliche CRISPRa-Antworten unter Verwendung der dCas9-VP64- und dCas9-p300-Architekturen wurden computergestützt modelliert und ausschließlich als vorhergesagtes Aktivierungspotential interpretiert.
CRISPR-Cas9-Bearbeitungsdesign zur Wiederherstellung von Motiven
Um die theoretische Machbarkeit einer Korrektur einer mit einer gestörten HNF4α-Erkennung assoziierten Promotorvariante zu bewerten, wurde die c.-61T>G-Variante als repräsentative, mit HNF4α assoziierte regulatorische Variante ausgewählt. Zwei SpCas9-Anleitungs-RNAs, bezeichnet als gRNA-L und gRNA-R, wurden entworfen, um die c.-61T>G-Variante flankierend zu umgeben, und unabhängig sowie in einer kombinierten Doppelanleitungskonfiguration evaluiert. Einsträngige HDR-Reparaturvorlagen, die die Referenzsequenz des Promotors an der Variantenposition enthielten, wurden mit 100 bp langen Homologiem Armen modelliert. Die ausgewählten Anleitungs-RNAs wurden computergestützt mittels CRISPOR und Cas-OFFinder hinsichtlich ihrer vorhergesagten Spezifität bewertet, während CRISPRscan zur Schätzung der vorhergesagten Schneideaktivität verwendet wurde. Anschließend wurde eine auf ICE basierende Modellierung genutzt, um die theoretischen Editierungsergebnisse für die einzelnen und kombinierten Anleitungs-Konfigurationen abzuschätzen. Die kombinierte Konfiguration gRNA-L/gRNA-R wurde als Doppelanleitungsstrategie behandelt und nicht als dritte unabhängige Anleitung. Alle vorhergesagten Editierungseffizienzen und -ergebnisse stellen computergestützte Schätzungen dar und belegen weder experimentelle HDR-Effizienz, die Wiederherstellung der HNF4α-Bindung, die Korrektur der Promotorsequenz in Zellen noch die Wiedererlangung der F7-Transkription.
Simulation der epigenetischen Bearbeitung und Modellierung der Chromatinzugänglichkeit
Die Chromatinzugänglichkeit in der Umgebung von Kandidaten-CRISPRa-Stellen wurde mithilfe von ENCODE ATAC-seq- und DNase-seq-Datensätzen aus HepG2-Zellen bewertet. Die Signalintensität wurde innerhalb von 100 bp breiten Fenstern, die auf jede Kandidaten-Targetsequenz zentriert waren, quantifiziert. ChromHMM (15-Zustandsmodell) und Segway-Anmerkungen wurden verwendet, um die lokalen regulatorischen Chromatinzustände zu klassifizieren.
Ein zusammengesetzter Aktivierungsscore, der (1) die Motivnähe, (2) die ATAC-seq-Zugänglichkeit, (3) die DNase-I-Überempfindlichkeit, (4) die H3K27ac-Anreicherung und (5) die H3K4me3-Anreicherung integriert, wurde berechnet, um potenzielle CRISPRa-Ziele zu bewerten. Vorhergesagte transkriptionelle Reaktionen wurden unter modellierten Chromatinbedingungen simuliert und als theoretische Schätzungen interpretiert.
Auswertung des Off-Target-Risikos für CRISPRa- und HDR-Strategien
Die spezifische Beurteilung im gesamten Genom wurde mithilfe der CRISPOR-CFD-Bewertung, der Cas-OFFinder-Auflistung und der CRISPRscan-Vorhersagen durchgeführt. Kandidaten-Grundstücke wurden gefiltert, um vorhergesagte Off-Target-Interaktionen zu minimieren, insbesondere in transkriptionell aktiven Bereichen.
Zusätzliche Ausschlusskriterien umfassten: (1) vorhergesagte Off-Target-Stellen innerhalb von ±1 kb annotierter TSS-Regionen, (2) Überlappung mit gemeinsamen Promotorregionen, (3) Überlappung mit Enhancer-Elementen, (4) regulatorische Regionen, die mit benachbarten, in der Leber exprimierten Genen assoziiert sind, basierend auf ChromHMM- und Segway-Anmerkungen.
Zusammengesetzte Spezifitätsbewertungen, die die Effizienz der Führungssequenz, die vorhergesagte Off-Target-Belastung und den Chromatin-Kontext integrieren, wurden berechnet, um die vielversprechendsten Designs zu priorisieren. Diese mehrschichtige computergestützte Screening-Strategie schätzt die theoretische Spezifität ab, ersetzt jedoch keine experimentelle, genomweite Validierung von Off-Target-Effekten. Eine Zusammenfassung des computergestützten Arbeitsablaufs, einschließlich Eingabedatensätze, analytischer Werkzeuge, Filterkriterien und Ausgabepunkte, ist in Supplementary Table 2 enthalten.
Wichtige rechnerische Parameter
Die zuverlässige Leistung der Computerpipeline hing von mehreren vordefinierten Parametereinstellungen ab. Die Motiverkennung wurde mittels FIMO (p < 1 × 10⁻4; q < 0,05) unter Verwendung der Positionsgewichtsmatrizen für HNF4A und HNF1A aus JASPAR optimiert. Für die Chromatinintegration waren konsistente hg38-Koordinaten sowie übereinstimmende Belege aus ENCODE-Datensätzen wie ATAC-seq, DNase-seq, H3K27ac und H3K4me3 erforderlich. Regulatorische Netzwerke wurden mittels STRING-Interaktionen (Konfidenz ≥ 0,70) und MCODE-Clustering in Cytoscape erstellt. Dynamische Simulationen wurden in CellDesigner mit einem deterministischen ODE-Löser unter Nutzung von aus GTEx abgeleiteten Expressionswerten, FIMO-Motivbewertungen und aus ENCODE abgeleiteten Chromatinzugänglichkeitsgewichten durchgeführt. Kandidaten für CRISPRa-Führungs-RNAs (gRNAs) wurden anhand der Doench-2016-On-Target-Bewertung (≥ 50), der CFD-Spezifitätsbewertung (≥ 70), des GC-Gehalts (40–60 %), minimaler vorhergesagter Off-Target-Stellen und der Lokalisation innerhalb zugänglicher Chromatinbereiche priorisiert. Der Abschluss des Arbeitsablaufs wurde durch erfolgreiche Motividentifizierung, Netzwerkerstellung, Chromatinannotation, gRNA-Auswahl und stabile Simulationsergebnisse überprüft.
Ergebnisse
Vorhersage funktioneller HNF4α- und HNF1α-Bindungsmotive im F7-Promotor
Die computergestützte Motivsuche unter Verwendung von FIMO und der JASPAR-2022-Datenbank prognostizierte drei hochverlässliche Bindemotive für HNF4α und drei für HNF1α innerhalb des 1-kb-upstream-Promotorbereichs des F7-Gens. Die vorhergesagten Motive befanden sich in konservierten Promotorregionen und entsprachen Erkennungssequenzen für hepatocytäre nukleäre Faktoren (p < 1 × 10⁻4). Bemerkenswerterweise lagen zwei dieser vorhergesagten Motive in der Nähe bereits beschriebener Mutationen, die mit einem hereditären Faktor-VII-Mangel assoziiert sind. Das mit HNF4α assoziierte Motiv befand sich in unmittelbarer Nähe der Promotorvariante c.-61T>G. ChIP-seq-Spuren aus ENCODE (HepG2) zeigten eine Anreicherung der Bindungssignale von HNF4α und HNF1α in diesen Promotorregionen, was ihre mutmaßliche regulatorische Relevanz innerhalb dieses computergestützten Modells unterstützt (Abbildung 1).
Korrelation zwischen F7 und der Expression hepatischer Transkriptionsfaktoren
Transkriptomische Daten aus GTEx-Lebergewebeproben (n = 226) zeigten eine signifikante positive Korrelation zwischen der Expression von F7 und HNF4A (Pearsons r = 0,68, p < 0,001) sowie zwischen der Expression von F7 und HNF1A (r = 0,61, p < 0,01). Diese Korrelationen spiegeln bekannte regulatorische Beziehungen zwischen F7, HNF4α und HNF1A17,18 wider. Innerhalb des rechnergestützten Modells dienen sie als interner Validierungsschritt und belegen, dass die Analysepipeline die etablierte Biologie widerspiegelt, bevor sie auf Kontexte mit Promotorvarianten erweitert wird (Abbildung 2).
Analysen des regulatorischen Netzwerks und der Chromatin-Landschaft
Die Netzwerkmodellierung mit STRING und Cytoscape sagte voraus, dass HNF4α und HNF1α als zentrale Knoten in einem hepatischen transkriptionellen Netzwerk fungieren, das für Gerinnungsgene angereichert ist. Epigenomische Daten aus ENCODE bestätigten, dass der F7-Promotor in HepG2- und primären Leberproben Bereiche überlappt, die durch aktive histonelle Modifikationen (H3K4me3, H3K27ac) und offene Chromatinstruktur gekennzeichnet sind (Supplementary Table 3 und Abbildung 1). Vergleichende transkriptomische Datensätze zeigten, dass F7, HNF4A und HNF1A in HepG2, Huh7 und Hep3B koexprimiert sind, wenn auch mit variablen Expressionsniveaus zwischen den Zelllinien. Wo verfügbar, stimmten Promotorzugänglichkeit und Histonprofile in Huh7 und Hep3B im Großen und Ganzen mit denen in HepG2 überein, was die Konsistenz des aktiven Promotor-Chromatinlandschafts über hepatozytenstammige Zelllinien hinweg unterstützt (Supplementary Figure 1), während nicht-hepatische Zelllinien (z. B. K562, HeLa) deutlich verringerte Chromatinzugänglichkeit aufwiesen. Diese Befunde stützen die leberspezifische Regulation von F7 und unterstreichen gleichzeitig die Variabilität zwischen hepatischen Modellen (Abbildung 3).
CRISPRa-gRNA-Design und simulierte transkriptionelle Reaktivierung
Vier gRNAs wurden entworfen, um den proximalen F7-Promotor in der Nähe von HNF4α-Motiven mit hohen Bewertungswerten zu gezielen (Zusatzliche Tabelle 4). Alle erfüllten die vorab festgelegten Kriterien für eine hohe On-Target-Aktivität (>60) und minimale vorhergesagte Off-Target-Effekte. Simulationen prognostizierten, dass dCas9-VP64 und dCas9-p300 einzeln die vorhergesagte F7-Expression auf 68 % bzw. 76 % des Wildtyp-Referenzwerts erhöhten, während die kombinierte dCas9-VP64+p300-Aktivierung die vorhergesagte Expression auf 87 % des Wildtyp-Niveaus anhob (Abbildung 4B; Zusätzliche Tabelle 5). Dabei wurde die Promotoraktivität des Wildtyps als 100 % (1,0) definiert, und alle simulierten Werte wurden auf diesen Referenzwert normiert. Diese Ergebnisse deuten darauf hin, dass eine kombinierte CRISPRa-Aktivierung potenziell die durch Promutatoren verursachte transkriptionelle Repression ausgleichen könnte, wobei jedoch die Werte computergestützte Vorhersagen und keine experimentell gemessene Expression darstellen. Wichtig war, dass die Abhängigkeit der CRISPRa-vermittelten F7-Wiederherstellung von der endogenen HNF4A-Aktivität explizit durch dynamische regulatorische Simulationen bewertet wurde. CRISPRa verstärkte die F7-Transkription, blieb jedoch abhängig von einer funktionsfähigen HNF4A; daher war die vorhergesagte Wiederherstellung unter Bedingungen eingeschränkter HNF4A-Verfügbarkeit oder -Funktion deutlich verringert (Abbildung 4).
In silico-CRISPR-Cas9-HDR-Strategie zur Motivrestaurierung
Für Promotorvarianten, von denen berichtet wurde, dass sie die Erkennung durch HNF4α beeinflussen, wurde die c.-61T>G-Variante als repräsentative, mit HNF4α assoziierte Variante ausgewählt, während c.-94C>G separat als bekannte Sp1-Site-Variante und nicht als etablierte HNF4α-störende Mutation behandelt wurde. CRISPR-Cas9-HDR-Korrekturstrategien wurden in silico für die HNF4α-assozierte Variante modelliert. Zwei gRNAs, bezeichnet als gRNA-L und gRNA-R, wurden ausgewählt, um die Variantenstelle zu flankieren, und einzeln sowie in Kombination evaluiert. Die entsprechende einsträngige HDR-Reparaturvorlage enthielt die Referenzpromotorsequenz mit der kanonischen HNF4α-Bindungsstelle und 100 bp langen Homologiearmen. Die in silico-Bewertung mittels Cas-OFFinder und CRISPRscan diente der Beurteilung der vorhergesagten Guide-Spezifität und Schneideaktivität, während mittels ICE-basiertem Modell die theoretischen Editierergebnisse geschätzt wurden. Die vorhergesagten Editierwirkungsgrade variierten je nach Guide-Konfiguration, wobei das kombinierte Design gRNA-L/gRNA-R als Dual-Guide-Strategie und nicht als dritter unabhängiger gRNA bewertet wurde. Obwohl c.-94C>G aufgrund seiner etablierten regulatorischen Relevanz in die umfassendere Promotoranalyse einbezogen wurde, wurde es im HDR-Modell nicht als HNF4α-Motiv-störende Variante interpretiert. Diese Ergebnisse stellen computergestützte Vorhersagen einer möglichen Korrektur der Promotorsequenz dar und belegen weder experimentelle HDR-Effizienz, die Wiederherstellung der HNF4α-Bindung noch die Rückgewinnung der wildtypischen F7-Promotoraktivität (Abbildung 5).
Zugänglichkeit der Chromatinstruktur und epigenetisches Aktivierungspotential
Die Analyse von ATAC-seq- und DNase-I-Hypersensitivitätsdaten in HepG2-Zellen prognostizierte, dass alle CRISPRa-Zielstellen innerhalb von Regionen hoher Chromatinzugänglichkeit liegen. Die Integration dieser Ergebnisse mit HNF4α-ChIP-seq und H3K27ac-Anreicherung stützte zusätzlich das Aktivierungspotential dieser Stellen. Die simulierte epigenetische Bearbeitung sagte günstige Ergebnisse bei der Chromatinreorganisation voraus und prognostizierte eine verbesserte Rekrutierung von Transkriptionsfaktoren nach CRISPRa-vermittelter Aktivierung (Abbildung 6).
Beurteilung der genomweiten Spezifität von gRNA-Designs
In-silico-CRISPRa-gRNA-Screening ergab eine hohe Sequenzspezifität sowohl bei den CRISPRa- als auch bei den HDR-Ansätzen (ergänzende Tabelle 6). Analysen mit CRISPOR und Benchling schlossen alle gRNAs mit wahrscheinlichen Off-Target-Stellen in transkriptionell aktiven Promotorregionen aus. Bei den CRISPRa-Konstrukten zeigten ATAC-seq- und H3K27ac-Daten aus ENCODE, dass sich alle ausgewählten Zielstellen innerhalb des F7-spezifischen offenen Chromatins befanden. Keine der in Frage kommenden gRNAs überlappte mit Enhancer-Regionen oder gemeinsam genutzten Promotorelementen. ChromHMM- und Segway-Chromatinzustandsannotationen bestätigten zudem, dass diese Regionen als für Hepatozyten spezifische aktive Promotoren klassifiziert werden können, ohne Überlappung mit benachbarten, ko-regulierten Genpromotoren. Eine zusammengesetzte, rechnergestützte Spezifitätsbewertung, die die Ähnlichkeit von Off-Target-Sequenzen, die Chromatinzugänglichkeit und regulatorische Annotationen integriert, prognostizierte eine geringe Wahrscheinlichkeit für unbeabsichtigte Transaktivierung (0,4 %–0,6 %) für die ausgewählten CRISPRa-Führungs-RNAs (Abbildung 7). Typische Probleme in rechnergestützten Arbeitsabläufen, ihre wahrscheinlichen Ursachen sowie empfohlene Korrekturmaßnahmen sind in ergänzender Tabelle 7 zusammengefasst, um die Reproduzierbarkeit und konsistente Umsetzung zu erleichtern.
VERFÜGBARKEIT VON DATEN:
Die Autoren bestätigen, dass alle Daten, die die Ergebnisse dieser Studie unterstützen, innerhalb des Artikels bereitgestellt werden und in Zenodo verfügbar sind: https://doi.org/10.5281/zenodo.21735831
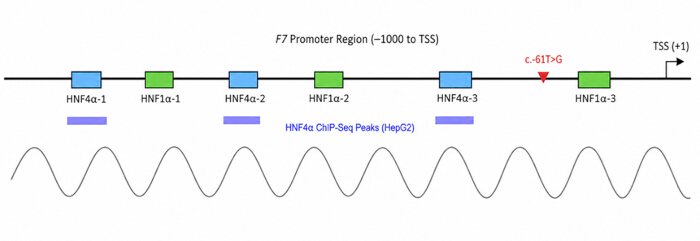
Abbildung 1: Vorhergesagte Bindungsmotive von HNF4α und HNF1α im F7-Promotor. Schematische Darstellung des 1 kb langen upstream Promotorbereichs des F7-Gens mit sechs vorhergesagten Bindungsmotiven für HNF4α und HNF1α (gefärbte Kästen). Diese sind überlagert mit den Konservierungsscores bei Wirbeltieren (PhyloP) und mit bekannten, krankheitsassoziierten Varianten (rote Markierung), einschließlich der pathogenen Mutation c.-61T>G, annotiert. HNF4α-ChIP-seq-Peaks aus HepG2-Zellen zeigen eine Anreicherung an. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
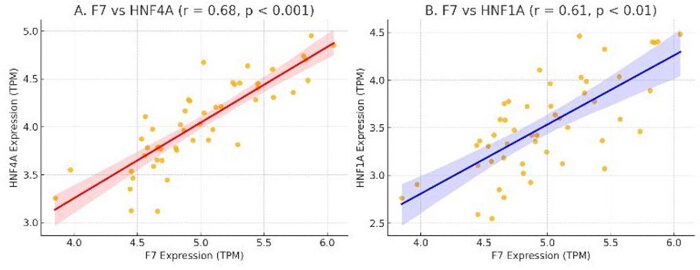
Abbildung 2: Korrelation zwischen F7 und hepatischen Transkriptionsfaktoren. (A) Die F7-Expression zeigt eine starke positive Korrelation mit HNF4A (r = 0.68, p < 0,001). (B) Die F7-Expression korreliert ebenfalls positiv mit HNF1A (r = 0,61, p < 0,01). Jeder Punkt repräsentiert eine Leberprobe aus dem GTEx-Datensatz. Regressionsgeraden mit 95 % Konfidenzintervallen sind dargestellt. Die Korrelationen sind assoziativ und belegen keine direkte regulatorische Kausalität. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
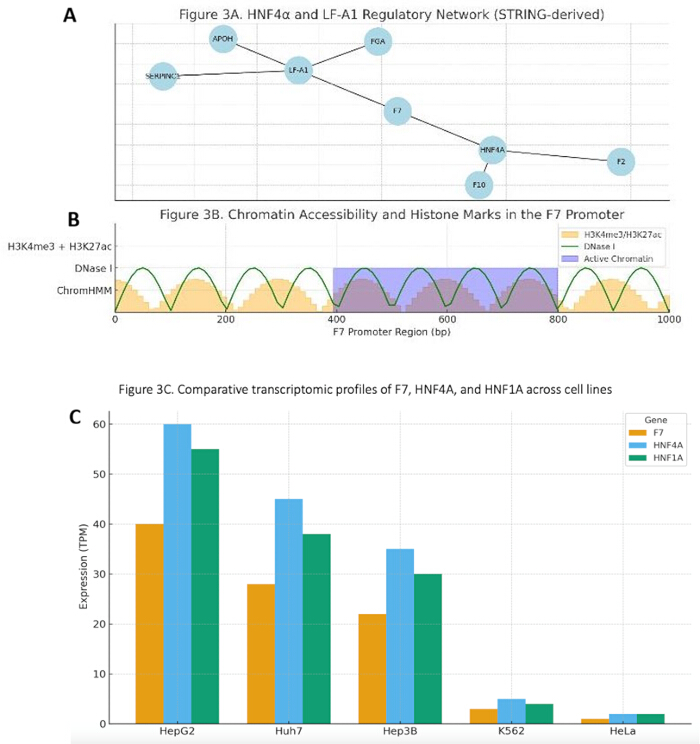
Abbildung 3: Anreicherung des hepatischen regulatorischen Netzwerks und Chromatinlandschaft. (A) Ein auf HNF4α zentriertes, aus STRING abgeleitetes transkriptionelles Netzwerk zeigt vorhergesagte regulatorische Assoziationen mit F7 und anderen gerinnungsbezogenen Genen. (B) Browser-Tracks im UCSC-Stil veranschaulichen offenes Chromatin (DNase I), histonelle Modifikationen (H3K4me3/H3K27ac) und die Segmentierung des Chromatinzustands (ChromHMM) im Bereich des F7-Promotors in HepG2-Zellen, was mit einer transkriptionell aktiven Region übereinstimmt. (C) Vergleichende Transkriptomik zeigt eine koordinierte Expression von F7, HNF4A und HNF1A in hepatischen Zelllinien (HepG2, Huh7, Hep3B) mit variablen Expressionsniveaus, während nicht-hepatische Zelllinien (K562, HeLa) eine verminderte Expression aufweisen. Die Promotorzugänglichkeit und die Histonprofile in Huh7 und Hep3B stimmten weitgehend mit denen in HepG2 überein. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
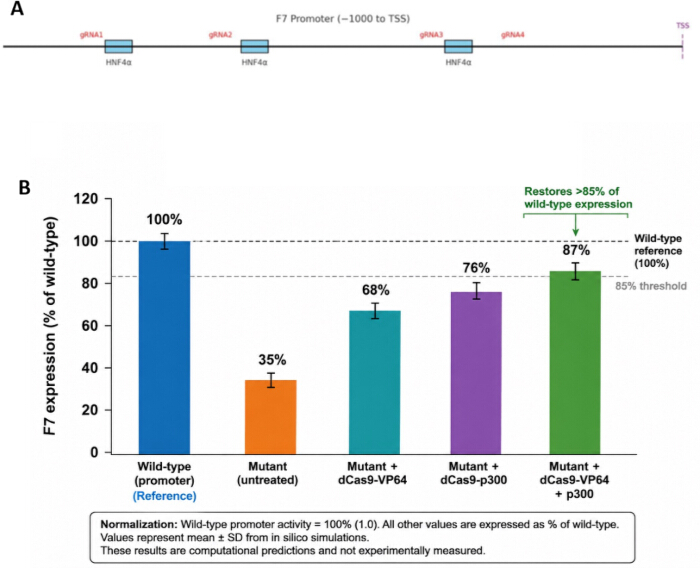
Abbildung 4: CRISPRa-gRNA-Design und transkriptionelle Aktivierungssimulation. (A) Schema mit den vorhergesagten Positionen von CRISPRa-Führungs-RNAs (gRNA1–gRNA4) relativ zu HNF4α-Bindemotiven und der F7-Transkriptionsstartstelle (TSS). (B) Simulierte Transkriptionsleistung von F7 unter verschiedenen CRISPRa-Strategien in Wildtyp- und Mutanten-Promotorkontexten. Die F7-Expression wurde auf den Wildtyp-Promotor, definiert als 100 % (1,0), normiert. Im Mutanten-Promotor-Modell betrug die vorhergesagte Expression 35 % des Wildtyps, stieg mit dCas9-VP64 auf 68 %, mit dCas9-p300 auf 76 % und erreichte mit kombinierter dCas9-VP64+p300-Aktivierung 87 %, wodurch die Schwelle von 85 % überschritten wurde. Die in silico-Simulationen enthielten epigenomische und transkriptomische Eingabedaten aus HepG2-Zellen und stellen rechnerische Vorhersagen dar, nicht experimentell gemessene Expression. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
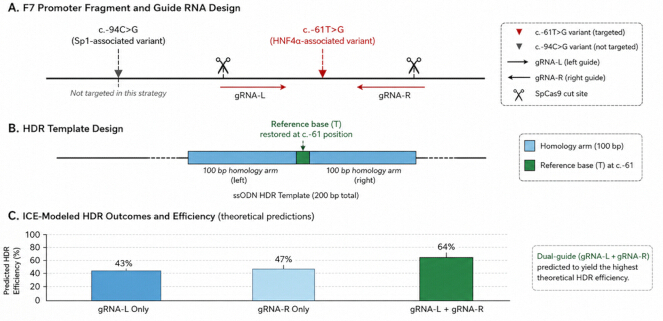
Abbildung 5: CRISPR-Cas9-HDR-Strategie zur Motivkorrektur. (A) Schematische Darstellung des F7-Promotorbereichs mit der für die Korrektur vorgesehenen c.-61T>G-Variante (HNFa-assoziiert). Die c.-94C>G-Variante (Sp1-assoziiert) ist als Referenz angegeben, da sie in dieser Strategie nicht anvisiert wurde. Zwei SpCas9-Leit-RNAs (gRNA-L und gRNA-R) wurden so entworfen, dass sie die c.-61T>G-Stelle flankieren. (B) Einsträngige HDR-Reparaturvorlage (sODN) mit der Referenzbase (T) an der c.-61-Position, flankiert von 100 bp langen Homologiearmen. (C) Mit ICE modellierte Vorhersagen der Bearbeitungseffizienz für einzelne Leit-RNAs und die Doppel-Leit-RNA-Konfiguration (gRNA-L + gRNA-R). Die Doppel-Leit-RNA-Strategie soll die höchste theoretische HDR-Effizienz erzielen. Alle Ergebnisse stellen rechnergestützte Vorhersagen dar und belegen weder erfolgreiche HDR, die Wiederherstellung der HNF4a-Bindung noch die Wiedererlangung der F7-Transkription. Klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
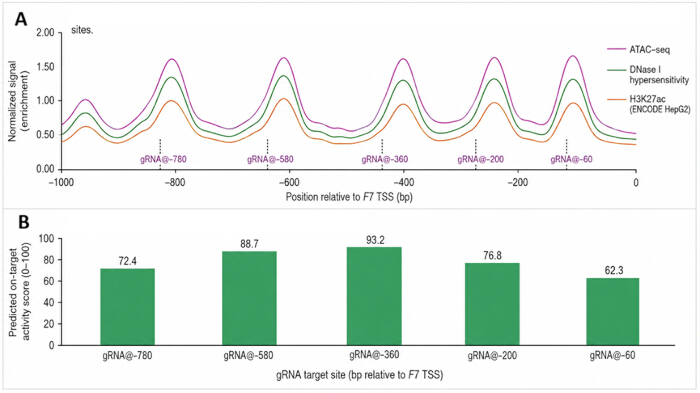
Abbildung 6: Chromatinzugänglichkeit und Aktivierungspotential von CRISPRa-Zielstellen. (A) ATAC-seq-, DNase-I-Hypersensitivitäts- und H3K27ac-Anreicherungsspuren im 1-kb-Bereich stromaufwärts des F7-Promotors veranschaulichen Regionen erhöhter Chromatinzugänglichkeit und aktiver regulatorischer Chromatinstruktur. Vertikale gestrichelte Linien markieren die Positionen der fünf CRISPRa-gRNA-Zielstellen (gRNA@−780, gRNA@−740, gRNA@−580, gRNA@−360 und gRNA@−200). (B) Vorhergesagte Transkriptionsaktivierungsscores für jede gRNA deuten darauf hin, dass die Ansteuerung zugänglicher und H3K27ac-angereicherter Regionen eine stärkere F7-Aktivierung bewirken kann, wobei die höchste vorhergesagte Aktivität für gRNA@−580 ermittelt wurde. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
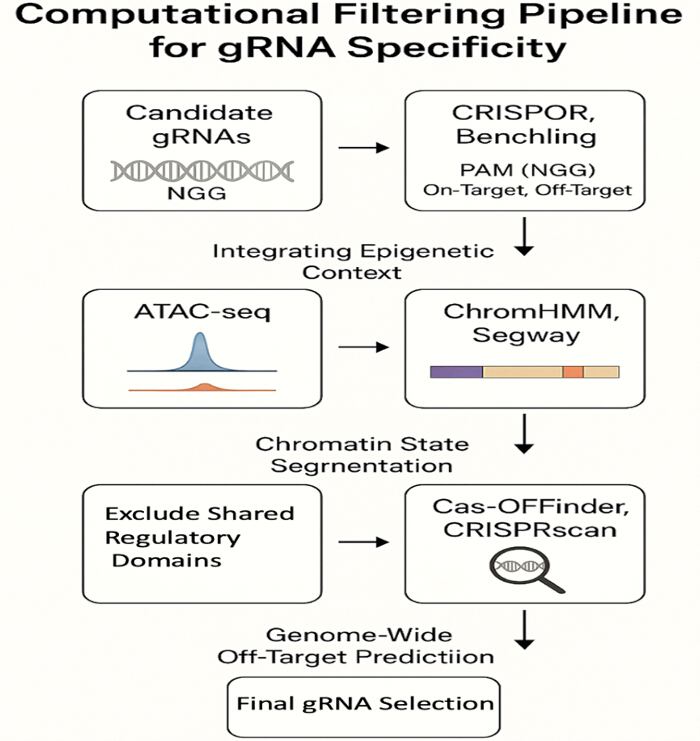
Abbildung 7: Rechnergestützte Filter-Pipeline für die Spezifität von gRNAs. Eine schematische Übersicht über die in silico-Pipeline zur Identifizierung hochspezifischer CRISPRa- und HDR-gRNAs. Der Prozess integriert sequenzbasierte Filterung (CRISPOR, Benchling), epigenetischen Kontext (ATAC-seq, H3K27ac), Chromatin-Zustandssegmentierung (ChromHMM, Segway) und genomweite Off-Target-Vorhersagewerkzeuge (Cas-OFFinder, CRISPRscan), um vorhergesagte Risiken für Transaktivierung und Spaltung zu minimieren. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Abbildung S1: Vergleichende Chromatinzugänglichkeit und promotorassoziierte Profiländerungen der Histonmodifikationen im F7-Promotor in HepG2-, Huh7- und Hep3B-Zellen. Die normalisierte ATAC-seq-(A) Zugänglichkeit zusammen mit der Anreicherung von H3K27ac (B) und H3K4me3 (C) zeigt eine weitgehend übereinstimmende aktive Promotorchromatinstruktur in den drei hepatozytenstämmigen Zelllinien (D), was deren Eignung als rechnergestützte Modelle für regulatorische Analysen des F7-Genes unterstützt.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Tabelle 1: Parameter des rechnergestützten transkriptionellen Modells. Zusammenfassung der verwendeten Parameterwerte für die Simulation der transkriptionellen Regulation von F7 basierend auf CellDesigner. Zu den Parametern gehören Aktivitätskoeffizienten der Transkriptionsfaktoren HNF4α und HNF1α, Modifikatoren der Promotorzugänglichkeit, abgeleitet aus ENCODE-Chromatindaten, Transkriptionsratenkonstanten sowie Parameter für den mRNA-Abbau.Bitte klicken Sie hier, um die Datei herunterzuladen.
Ergänzende Tabelle 2: Rechnerische Workflow-Prüfpunkte. Zusammenfassung der in silico-Analysen-Pipeline, einschließlich der verwendeten rechnerischen Werkzeuge, Eingabedatensätze, wesentlichen Filterkriterien und erwarteten Ergebnisse in jeder Phase der Promotoranmerkung, Vorhersage von Transkriptionsfaktor-Bindungsstellen, Auswahl von CRISPRa-Führungs-RNAs, Bewertung der Chromatinzugänglichkeit, Analyse von Off-Target-Effekten und Simulationen von Genomeditierungen. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Erweiterte Tabelle 3: Vergleichende, aus ENCODE abgeleitete Profile der Chromatinzugänglichkeit und promoterassoziierten histonbasierten Modifikationen am F7-Promotor in HepG2-, Huh7- und Hep3B-Zellen. Normalisierte ATAC-seq-Zugänglichkeit, Anreicherung von H3K27ac und H3K4me3 sowie ChromHMM-Promotorzustandsannotationen zeigen eine im Großen und Ganzen konsistente aktive Promotorkonfiguration in den drei hepatozytenartigen Zelllinien. Die Werte stellen rechnerisch abgeleitete Zusammenfassungen dar, die zur Unterstützung vergleichender in silico-Analysen verwendet werden.Klicken Sie hier, um diese Datei herunterzuladen.
Erweiterte Tabelle 4: Vollständige Spezifitäts- und Off-Target-Analyse von CRISPRa-Führungs-RNAs, die den F7-Promotor anvisieren. Die Tabelle fasst Führungssequenzen, vorhergesagte On-Target-Effizienz, Spezifitätswerte, Off-Target-Vorhersagen, Chromatinzugänglichkeit, regulatorische Annotationen sowie eine zusammengesetzte Rangfolge zusammen, die für die computergestützte Auswahl der Führungs-RNAs verwendet wurde. Alle Werte stellen in silico-Vorhersagen dar.Klicken Sie hier, um die Datei herunterzuladen.
Zusatzliche Tabelle 5: Vorhergesagte regulatorische Werte wurden mithilfe eines computerbasierten Modells erzeugt, das Promotorzugänglichkeit, Bindung von Transkriptionsfaktoren und Parameter der CRISPRa-Aktivierung integriert. Die Werte stellen normalisierte in silico-Schätzungen im Verhältnis zum Wildtyp-F7-Promotor dar (als 1,0 festgelegt; 100 % Expression). Diese Simulationen dienen der Hypothesenbildung und repräsentieren keine experimentell gemessene F7-Transkriptionsaktivität.Klicken Sie hier, um diese Datei herunterzuladen.
Ergänzungstabelle 6: Analyse der genomweiten Off-Target-Effekte und zusammengesetzte Spezifitätsbewertung für ausgewählte CRISPRa- und HDR-Leit-RNAs, die auf den F7-Promotor abzielen. Die Tabelle fasst die vorhergesagte On-Target-Wirksamkeit, Spezifitätskennzahlen, Off-Target-Profile, chromatische Umgebung sowie zusammengesetzte Risikobewertungen zusammen, die zur Beurteilung der Leit-RNA-Spezifität und zur Abschätzung des genomweiten Transaktivierungsrisikos in silico verwendet wurden.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Tabelle 7: Zusammenfassung häufig auftretender Probleme bei computergestützten Arbeitsabläufen während der Analyse des F7-Promotors und empfohlene Korrekturmaßnahmen, um Reproduzierbarkeit, Datenkonsistenz und zuverlässige in silico-Modellierungsergebnisse sicherzustellen.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
This study presents a purely computational, hypothesis-generating framework for examining transcriptional regulation of the F7 gene and for prioritizing candidate promoter-targeting strategies in hereditary FVII deficiency. By integrating motif analysis, transcriptomic correlations, chromatin annotations, and gRNA prioritization, the pipeline predicts regulatory relationships and intervention feasibility rather than demonstrating functional restoration. The primary contribution of this work is the systematic narrowing of experimentally testable targets within the F7 promoter.
Mechanistically, the findings support a model in which hepatocyte-enriched transcription factors HNF4α and HNF1α cooperate to maintain basal F7 transcription. The identification of conserved, high-affinity HNF4α motifs overlapping pathogenic promoter variants suggests that loss of cis-regulatory binding capacity is a plausible mechanistic contributor to reduced F7 transcription4,5,10. In hepatic gene networks, HNF4α functions as a pioneer-like nuclear receptor that stabilizes promoter accessibility and recruits coactivator complexes, while HNF1α often acts synergistically to reinforce transcriptional output7,11,12. Within the constraints of the in silico model, reduced motif affinity or simulated TF depletion led to decreased predicted F7 transcription, consistent with this cooperative regulatory architecture.
The strong liver-specific correlation observed between F7, HNF4A, and HNF1A expression further supports, though does not prove, a shared regulatory program. Importantly, these correlations are associative and cannot establish direct transcriptional control. Nonetheless, the network topology placing HNF4α/HNF1α at central nodes of coagulation-related modules is mechanistically consistent with prior experimental literature and supports their prioritization for further study19,20.
Epigenomic integration provides an additional mechanistic layer. The overlap between predicted HNF4α motifs and active chromatin marks (H3K4me3, H3K27ac) suggests that the proximal F7 promoter resides in a permissive chromatin environment in hepatocyte-derived datasets21,22. In the computational context, this accessibility supports the theoretical premise that transcriptional upregulation strategies such as CRISPRa could engage the locus. However, chromatin state is highly cell-type– and context-dependent, and ENCODE-derived signals may not fully represent patient hepatocytes or disease states23,24.
The modeling of CRISPRa and HDR strategies offers predictive insight into potential regulatory leverage points. Simulations suggest that targeting high-affinity HNF4α motifs could increase modeled F7 transcription under certain parameter conditions, whereas HDR-based motif correction could theoretically restore canonical binding architecture. Mechanistically, CRISPRa is expected to function through local recruitment of transcriptional coactivators (e.g., VP64 or p300), which may synergize with endogenous hepatic transcription factors when present10,12,16.
The model predicted reduced CRISPRa responsiveness when HNF4α activity was diminished, indicating dependence on intact endogenous regulatory circuitry. CRISPRa efficacy is predicted to depend on intact hepatic transcriptional machinery. Patients with pathogenic HNF4A variants may respond poorly to CRISPRa because it enhances, rather than replaces, endogenous transcription. Accordingly, this framework is most applicable to patients with F7 promoter variants and intact HNF4A activity.
Motif predictions do not confirm in vivo transcription factor binding, and chromatin annotations derived from public datasets may not reflect the regulatory state in patients with F7 promoter variants. Similarly, correlation analyses cannot distinguish direct from indirect regulatory relationships.
The dynamic transcriptional model relies on parameter estimation and simplifying assumptions regarding TF cooperativity, chromatin weighting, and transcriptional kinetics. While sensitivity-guided tuning was applied, the model remains an abstraction of hepatic gene regulation and may not capture nonlinear or context-specific regulatory behaviors. Small changes in parameterization could alter predicted rescue magnitudes. To improve model robustness, estimated transcription factor activity coefficients and chromatin accessibility weights were, whenever possible, selected from publicly available biological datasets and refined via sensitivity-guided parameter tuning. Although qualitative ranking of candidate regulatory strategies remained stable across biologically plausible parameter ranges, quantitative predictions of transcriptional rescue should be interpreted with caution because they still depend on model assumptions. Accordingly, the predicted rescue percentages are intended primarily for comparative prioritization rather than as precise estimates of biological efficacy.
CRISPR guide prioritization was based on in silico scoring algorithms that incompletely predict real-world editing or activation efficiency. Off-target risk assessment, although multilayered, cannot substitute for empirical genome-wide assays such as GUIDE-seq or Digenome-seq25,26. Furthermore, computational off-target prediction alone is insufficient to establish biosafety for clinical genome editing. Although multiple prediction tools were integrated to prioritize guide RNAs, definitive biosafety requires genome-wide off-target assays, transcriptomic profiling, and long-term functional validation. Future translational development should additionally incorporate transient CRISPR delivery systems, dose optimization, and comprehensive toxicological assessment to minimize unintended genomic or epigenomic effects. Likewise, HDR efficiency in hepatocytes is typically low in vivo, and the present simulations do not model DNA repair pathway competition or cell-cycle effects.
Translational feasibility remains uncertain. Efficient and safe hepatocyte delivery of CRISPR-based systems continues to be a major barrier. AAV vectors face cargo and immunogenicity constraints, whereas lipid nanoparticle systems require further optimization for liver specificity and durability27,28. These practical considerations were not explicitly modeled and may substantially affect real-world applicability. Similarly, the HDR-based promoter correction strategy should be viewed as a computational proof-of-concept rather than a clinically optimized therapeutic approach. Although predicted editing efficiencies of 45%–65% are encouraging within the computational framework, actual HDR efficiency in mature hepatocytes is generally limited because homology-directed repair is relatively inefficient in non-dividing cells. Consequently, emerging technologies such as prime editing or base editing may ultimately provide more clinically practical approaches for correcting promoter variants in vivo. Although HepG2-derived ENCODE datasets provide comprehensive hepatic annotations, they cannot fully recapitulate primary human hepatocytes. Therefore, the present analyses should be considered an initial computational prioritization framework that requires validation in primary hepatocytes, liver organoids, and appropriate animal models before clinical translation can be contemplated. The clinical relevance of partial F7 upregulation remains speculative in this context. Although prior clinical observations suggest that modest increases in plasma FVII can reduce bleeding risk, the present study does not demonstrate that the predicted transcriptional changes would translate into functional protein correction or clinical benefit16,17.
Notwithstanding these limitations, the framework has broader conceptual value. The integrative pipeline illustrates how promoter architecture, transcription factor dependency, and chromatin context can be jointly analyzed to prioritize regulatory interventions for liver-expressed genes affected by non-coding variants29,30,31.
In addition to HNF4α and HNF1α, SP1 represents an important transcriptional regulator that cooperates with hepatocyte-enriched factors to establish liver-specific chromatin accessibility and transcriptional activity. Therefore, the regulatory activity of the F7 promoter is likely mediated through a coordinated transcription factor network involving HNF4α, HNF1α, and SP1 rather than through individual factor binding events alone. While HNF4α-associated regulatory regions have been previously described, the present computational framework re-identifies these regulatory elements and evaluates their potential for targeted restoration using CRISPR-based approaches.
This framework guides therapeutic design by integrating transcription factor motif prediction with CRISPR-based targeting. Predicted HNF4α regulatory motifs were used as candidate regions for CRISPR activation (CRISPRa) gRNA design, aiming to enhance endogenous F7 transcription without altering the genomic sequence. Furthermore, disrupted or suboptimal regulatory motifs can be prioritized for CRISPR-Cas9-mediated sequence correction to restore their predicted transcription factor-binding potential. These applications highlight the utility of the model as a precision genome-regulatory screening platform, while experimental validation remains necessary to confirm regulatory activity and therapeutic feasibility. The pipeline is intended for F7 promoter variants predicted to disrupt HNF4α or HNF1α binding. The workflow integrates promoter sequences with public transcriptomic, epigenomic, and ChIP-seq datasets. Because the framework relies on liver-specific regulatory architecture, it is most applicable to hepatocytes or hepatocyte-derived experimental systems and should not be extrapolated to non-hepatic tissues. Furthermore, the predictive performance of the pipeline depends on the quality of available public datasets and, therefore, may not fully capture patient-specific epigenetic variation or disease-associated chromatin remodeling.
Future studies should include ChIP-qPCR or CUT&RUN to confirm HNF4α/HNF1α occupancy at prioritized motifs, CRISPRa functional assays in hepatocyte-derived cells, and protein-level measurements of FVII activity. In addition, allele-specific models of promoter variants such as c.-61T>G will be necessary to determine whether the predicted regulatory mechanisms operate in a mutation-dependent manner.
Compared with conventional gene replacement strategies, which rely on exogenous delivery of the F7 coding sequence, the proposed CRISPRa framework seeks to enhance transcription of the endogenous F7 locus while preserving native genomic regulation. Previous studies demonstrated TALE- and CRISPRa-mediated rescue of F7 promoter activity16,17. In contrast, the present study provides an integrated computational framework for prioritizing promoter-targeting strategies before experimental validation. HDR-mediated promoter correction theoretically restores the native DNA sequence but depends on relatively inefficient homology-directed repair, particularly in quiescent hepatocytes. Consequently, the present computational framework positions CRISPRa as a complementary regulatory strategy that may be advantageous for promoter variants predicted to impair transcription factor binding while avoiding permanent genomic sequence modification. These comparisons are intended to prioritize candidate approaches for future experimental evaluation rather than establish therapeutic superiority.
Despite these mechanistic insights, several important limitations must be emphasized. First and most critically, all findings are derived from computational analyses and simulated models; no experimental validation was performed. The absence of experimental validation represents the principal limitation of this study. All predicted transcription factor binding events, CRISPRa-mediated transcriptional activation, HDR efficiencies, and off-target assessments are computational predictions and should therefore be interpreted as testable hypotheses rather than experimentally verified biological phenomena. Future studies should validate these findings using luciferase promoter-reporter assays, ChIP-qPCR or CUT&RUN experiments to confirm HNF4α/HNF1α occupancy, CRISPRa activation studies in hepatocyte-derived cell lines or primary hepatocytes, quantitative PCR and western blot analyses of F7 expression, and coagulation assays to determine restoration of functional FVII activity.
In conclusion, this study provides a computationally derived, mechanistically informed framework suggesting that disruption of HNF4α/HNF1α regulatory architecture may contribute to reduced F7 transcription and that targeted promoter modulation could, in theory, enhance modeled gene activity. However, all conclusions remain predictive and contingent on experimental validation. The work is best interpreted as a systematic hypothesis-generation effort rather than evidence of therapeutic efficacy.
Offenlegungen
Die Autoren erklären, dass kein Interessenkonflikt besteht.
Danksagungen
Die Autoren danken der Dekanat für Graduiertenstudien und wissenschaftliche Forschung der Universität Bisha für die Unterstützung dieser Arbeit im Rahmen des Fast-Track-Forschungsförderungsprogramms. Darüber hinaus wird diese Studie unterstützt über Förderung durch die Prince Sattam bin Abdulaziz University, Projektnummer (PSAU/2026/R/1448)
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Benchling | Benchling Inc. | Webplattform | Wird zur Gestaltung von CRISPR-Leit-RNAs und zur Analyse von Promotorsequenzen verwendet. |
| Cas-OFFinder | Center for Genome Engineering | Aktuelle Version | Wird zur genomweiten Vorhersage von CRISPR-Cas9-Off-Target-Schnittstellen verwendet. |
| CellDesigner | Systems Biology Institute | v4.4 | Wird zur In-silico-Modellierung der transkriptionellen Regulation und CRISPRa-Simulationen verwendet. |
| ChromHMM | Broad Institute | Aktuelle Version | Wird zur Segmentierung und Annotation von Chromatinzuständen verwendet. |
| CRISPOR | CRISPOR-Team | Aktuelle Webversion | Wird zur Bewertung der Effizienz von Leit-RNAs und der vorhergesagten Off-Target-Aktivität verwendet. |
| CRISPRscan | CRISPRscan-Entwicklungsteam | Aktuelle Version | Wird zur Schätzung der vorhergesagten CRISPR-Cas9-Spaltungs-Effizienz verwendet. |
| Cytoscape | Cytoscape-Konsortium | v3.9.1 | Plattform zur Visualisierung und Analyse von Netzwerken. |
| dbSNP-Datenbank | NCBI | Aktuelle Version | Wird zur Identifizierung bekannter Einzelnukleotid-Polymorphismen im F7-Promotor verwendet. |
| dCas9-p300 CRISPRa-System (rechnergestütztes Modell) | Nicht zutreffend | Nicht zutreffend | Rechnergestützt modellierter epigenetischer Aktivator, ausschließlich zur Simulation verwendet; kein experimentelles Reagenz eingesetzt. |
| dCas9-VP64 CRISPRa-System (rechnergestütztes Modell) | Nicht zutreffend | Nicht zutreffend | Rechnergestützt modellierter transkriptioneller Aktivator, ausschließlich zur Simulation verwendet; kein experimentelles Reagenz eingesetzt. |
| ENCODE-Projektdatenbank | ENCODE-Konsortium | Aktuelle Version | Quelle für ChIP-seq-, ATAC-seq-, DNase-I-Hypersensitivitäts- und Histonenmodifikations-Datensätze. |
| F7-Promotorsequenz (GenBank) | National Center for Biotechnology Information (NCBI) | NG_009262.1 | Referenzsequenz des menschlichen F7-Gens zur Abrufung und Annotation des Promotors. |
| FIMO (Find Individual Motif Occurrences) | MEME Suite | v5.5.0 | Rechnergestütztes Werkzeug zur Suche nach vorhergesagten Bindungsstellen von Transkriptionsfaktoren im F7-Promotor. |
| GTEx-Portal | GTEx-Konsortium | Version 8 (v8) | Quelle für Leber-Transkriptomdaten (TPM) für Korrelationsanalysen. |
| Human Gene Mutation Database (HGMD) | HGMD Professional | Aktuelle Version | Wird zur Identifizierung von krankheitsassoziierten Promotorvarianten verwendet. |
| ICE (Inference of CRISPR Edits) | Synthego Corporation | Aktuelle Webversion | Wird zur rechnergestützten Modellierung vorhergesagter CRISPR-Bearbeitungsergebnisse verwendet. |
| JASPAR-Datenbank | JASPAR-Konsortium | 2022-Version | Datenbank mit Bindungsprofilen von Transkriptionsfaktoren zur Identifizierung von HNF4α- und HNF1A-Bindungsmotiven. |
| MCODE-Plugin | Cytoscape | Aktuelle Version | Wird zur Identifizierung hochgradig vernetzter regulatorischer Netzwerkmodule verwendet. |
| MEME Suite | MEME Suite-Entwicklungsteam | v5.5.0 | Softwarepaket zur Unterstützung der Motiventdeckung und Motivvorkommensanalyse. |
| Pearson-Korrelationsanalyse | Statistischer Algorithmus | Nicht zutreffend | Wird zur Bewertung von Assoziationen zwischen der Expression von F7, HNF4A und HNF1A verwendet. |
| PhastCons-Konservierungstrack | UCSC Genome Browser | 100-Vertebraten-Ausrichtung | Wird zur Bewertung konservierter genomischer Elemente verwendet. |
| PhyloP-Konservierungstrack | UCSC Genome Browser | 100-Vertebraten-Ausrichtung | Wird zur Beurteilung der evolutionären Konservierung auf Nukleotidebene verwendet. |
| Segway | Hoffman Laboratory | Aktuelle Version | Wird zur Genomsegmentierung und regulatorischen Annotation verwendet. |
| Einzelsträngige HDR-Reparaturvorlage (rechnergestütztes Design) | Nicht zutreffend | Nicht zutreffend | In silico zur Wiederherstellung von Promotormotiven entworfen; nicht experimentell synthetisiert. |
| SpCas9 (rechnergestütztes Modell) | Nicht zutreffend | Nicht zutreffend | Rechnermodell zur Gestaltung von HDR-Leit-RNAs und Bearbeitungssimulationen. |
| STRING-Datenbank | STRING-Konsortium | v11.5 | Wird zur Konstruktion von Protein–Protein-Interaktions- und genregulatorischen Netzwerken verwendet. |
| UCSC Genome Browser | University of California, Santa Cruz | Aktuelle Version | Wird zur Bewertung der Promotorkonservierung, Genomannotation und epigenomischer Tracks verwendet. |
Referenzen
- Peyvandi F, Duga S, Akhavan S, Mannucci PM. Rare coagulation deficiencies. Haemophilia. 2002;8(3):308-321.
- Mariani G, Bernardi F. Factor VII deficiency. Semin Thromb Hemost. 2009;35(4):400-6. doi:10.1055/s-0029-1225762.
- Napolitano M, Siragusa S, Mariani G. Factor VII deficiency: clinical phenotype, genotype and therapy. J Clin Med. 2017;6(4):38.
- Tourbih H, Harrach A, Bencharef H, Dehbi H, Oukkache B. Molecular aspects of rare coagulation factor deficiencies. Cureus. 2025;17(7):e89102.
- Carew JA, Pollak ES, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting an Sp1 binding site in the factor VII promoter. Blood. 1998;92(5):1639-1645.
- Shahbazi S, Mahdian R. Factor VII Gene Defects: Review of Functional Studies and Their Clinical Implications. Iran Biomed J 2019 May;23(3):165–174.
- Sladek FM. What are nuclear receptor ligands? Mol Cell Endocrinol. 2011;334(1-2):3-13.
- Garrison WD, Battle MA, Yang C, Kaestner KH, Sladek FM, Duncan SA. Hepatocyte nuclear factor 4 alpha is essential for embryonic development of the mouse colon. Gastroenterology. 2006;130(4):1207-1220.
- Bolotin E et al. Integrated approach for the identification of human hepatocyte nuclear factor 4alpha target genes using protein binding microarrays. Hepatology. 2010;51(2):642-653.
- Walesky C, Apte U. Role of hepatocyte nuclear factor 4α (HNF4α) in cell proliferation and cancer. Gene Expr. 2015;16(3):101-108.
- Parviz F, Matullo C, Garrison WD, Savatski L, Adamson JW, Ning G, et al. Hepatocyte nuclear factor 4alpha controls the development of a hepatic epithelium and liver morphogenesis. Nat Genet. 2003;34(3):292-296.
- Odom DT et al. Control of pancreas and liver gene expression by HNF transcription factors. Science. 2004;303(5662):1378-1381.
- Rowley CW, Staloch LJ, Divine JK, McCaul SP, Simon TC. Mechanisms of mutual functional interactions between HNF-4alpha and HNF-1alpha revealed by mutations that cause maturity onset diabetes of the young. Am J Physiol Gastrointest Liver Physiol. 2006;290(3):G466-475.
- Hirakawa MP, Krishnakumar R, Timlin JA, Carney JP, Butler KS. Gene editing and CRISPR in the clinic: current and future perspectives. Biosci Rep. 2020;40(4):BSR20200127.
- Belali T, Abomughaid M, Alhujaily M. The transcription factor HNF-4α: a key player in haematological disorders. Arch Med Sci. 2021;19(6):1646-1652.
- Barbon E, Pignani S, Branchini A, Bernardi F, Pinotti M, Bovolenta M. An engineered TALE-transcription factor rescues transcription of factor VII impaired by promoter mutations and enhances its endogenous expression in hepatocytes. Sci Rep. 2016;6:28304.
- Pignani S et al. Tailoring the CRISPR system to transactivate coagulation gene promoters in normal and mutated contexts. Biochim Biophys Acta Gene Regul Mech. 2019;1862(6):619-624.
- Arbini AA, Pollak ES, Bayleran JK, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting a hepatocyte nuclear factor 4 binding site in the factor VII promoter. Blood. 1997;89(1):176-182.
- Greenberg D, Miao CH, Ho WT, Chung DW, Davie EW. Liver-specific expression of the human factor VII gene. Proc Natl Acad Sci U S A. 1995;92(26):12347-12351.
- Andersson R, Sandelin A. Determinants of enhancer and promoter activities of regulatory elements. Nat Rev Genet. 2020;21(2):71-87.
- Birnbaum RY, Clowney EJ, Agamy O, Kim MJ, Zhao J, Yamanaka T, et al. Coding exons function as tissue-specific enhancers of nearby genes. Genome Res. 2012;22(6):1059-1068.
- Fulco CP et al. Activity-by-contact model of enhancer-promoter regulation from thousands of CRISPR perturbations. Nat Genet. 2019;51(12):1664-1669.
- Yin H et al. Therapeutic genome editing by combined viral and non-viral delivery of CRISPR system components in vivo. Nat Biotechnol. 2016;34(3):328-333.
- Chen Y et al. Chromatin accessibility: biological functions, molecular mechanisms and therapeutic application. Signal Transduct Target Ther. 2024;9(1):340.
- Deans JR et al. HNF4α isoforms regulate the circadian balance between carbohydrate and lipid metabolism in the liver. Front Endocrinol (Lausanne). 2023;14:1266527.
- Jones C, Avino M, Giroux V, Boudreau F. HNF4α acts as upstream functional regulator of intestinal Wnt3 and Paneth cell fate. Cell Mol Gastroenterol Hepatol. 2023;15(3):593-612.
- Taha EA, Lee J, Hotta A. Delivery of CRISPR-Cas tools for in vivo genome editing therapy: trends and challenges. J Control Release. 2022;342:345-361.
- Qiu S, Pan Y, Cui Y, et al. HNF4α improves hepatocyte regeneration by upregulating PXR. FASEB J. 2024;38(14):e23830.
- Avsec Ž et al. Effective gene expression prediction from sequence by integrating long-range interactions. Nat Methods. 2021;18(10):1196-1203.
- Zahraei M et al. CRISPR/dCas9-TET1-mediated epigenetic editing reactivates miR-200c in breast cancer cells. Sci Rep. 2025;15(1):31739.
- Mariani G, Herrmann FH, Bernardi F, Schved JF, Auerswald G, Ingerslev J. Clinical manifestations, management, and molecular genetics in congenital factor VII deficiency: the International Registry on Congenital Factor VII Deficiency (IRF7). Blood. 2000;96(1):374.