Von endogenen Retroviren stammende cis-regulatorische Elemente regulieren die Genexpression in der frühen Embryogenese. Dieses Protokoll beschreibt deren CRISPR-Cas9-vermittelte Deletion in menschlichen naiven pluripotenten Stammzellen, um ihre Rolle bei der Genregulation und in Entwicklungsprozessen um die Zeit der Implantation zu untersuchen.
Methodenartikel
Genetische Deletion von Cis-regulatorischen Elementen zur Analyse der Funktion des nicht-kodierenden Genoms in humanen Präimplantationsmodellen
91 Aufrufe
⸱
11. September 2026
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Cis-regulatorische Elemente koordinieren die Genexpression räumlich und zeitlich kontrolliert und tragen zur Ausbildung unterschiedlicher zellulärer Zustände während der Entwicklung bei. Ein erheblicher Anteil der transkriptionell aktiven cis-regulatorischen Elemente in Primatenembryonen stammt aus uralten retroviralen Integrationen in die Keimbahn. Diese endogenen Retroviren, auch bekannt als Retrotransposons mit langen terminalen Wiederholungssequenzen (long terminal repeat retrotransposons), behalten eine intrinsische regulatorische Aktivität bei und sind oft artspezifisch, wodurch sie zu vielversprechenden Kandidaten werden, um artunterscheidende Aspekte der embryonalen Entwicklung zu regulieren. Ethische und rechtliche Beschränkungen der Forschung an menschlichen Embryonen haben bisher direkte Untersuchungen der Genregulation während der menschlichen Embryogenese begrenzt. Menschliche naive pluripotente Stammzellen und dreidimensionale, stammzellbasierte Blastozystenmodelle bieten alternative Systeme zur Erforschung früher Entwicklungsprozesse. Dieses Protokoll beschreibt die mittels CRISPR-Cas9 vermittelte Deletion endogener, von Retroviren abstammender cis-regulatorischer Elemente in menschlichen naiven pluripotenten Stammzellen. Vorgefertigte Cas9- und single-guide-RNA-Ribonukleoprotein-Komplexe werden mittels Nukleofektion eingeführt, gefolgt von Einzelzellklonierung, PCR-basierter Genotypisierung, Sanger-Sequenzierung, Expansion, Kryokonservierung und Bewertung der genomischen Stabilität der bearbeiteten Zelllinien. Die resultierenden Wildtyp-, heterozygoten sowie homozygoten oder hemizygoten Deletionsklone stellen eine Plattform dar, um den Beitrag einzelner, von endogenen Retroviren abstammender Elemente an der Genregulation in menschlichen Präimplantationsmodellen zu untersuchen. Diese Methode ermöglicht die direkte funktionelle Analyse artspezifischer nicht-kodierender regulatorischer Sequenzen und unterstützt die Erforschung der an der frühen menschlichen Entwicklung beteiligten transkriptionellen Mechanismen.
Einleitung
Die präzise Regulation der Genexpression während der Entwicklung ist grundlegend für die Entstehung komplexer biologischer Systeme. Ein Großteil dieser regulatorischen Information wird durch cis-regulatorische Elemente (CREs) codiert, bei denen es sich um nicht-kodierende DNA-Abschnitte handelt, die Bindungsstellen für Transkriptionsfaktoren enthalten und so die transkriptionelle Aktivität steuern1. Während der primaten Embryogenese leitet sich ein erheblicher Anteil der aktiven CREs von endogenen Retroviren (ERVs) ab, die auch als long terminal repeat (LTR)-Retrotransposons bekannt sind2,3. ERVs stammen von uralten retroviralen Infektionen der Keimbahn ab, die sich in der Population fixierten. Im Laufe der Evolution sammelten die meisten ERV-Einfügungen Mutationen an, die die offenen Leserahmen für virale Proteine unterbrachen, wodurch häufig solo-LTRs entstanden4. Trotz dieser Degeneration behalten viele aus ERVs stammende Sequenzen eine intrinsische regulatorische Aktivität bei und sind oft artspezifisch, wodurch sie zu vielversprechenden Kandidaten werden, die artunterschiedliche Entwicklungsprozesse vorantreiben. ERVs können als Enhancer, Promotoren oder Chromatin-Grenzelemente fungieren und regulieren dadurch Genexpressionsprogramme sowie die dreidimensionale Genomorganisation5,6.
Viele evolutionär junge ERV-Familien werden während der präimplantativen Entwicklung bei Säugetieren auf stadienspezifische Weise transkriptionell aktiv. Diese Aktivierung wird durch die weitverbreitete DNA-Hypomethylierung begünstigt, die für die frühe Embryogenese charakteristisch ist und Transkriptionsfaktor-Bindungsstellen innerhalb der LTRs freilegt7,8,9,10. Immer mehr Belege deuten darauf hin, dass die Rekrutierung von ERVs als CREs wesentlich zur Embryogenese bei Säugetieren beiträgt. Bei Mäusen werden murine endogene Retrovirus-L-Elemente im Zweizellstadium stark exprimiert und tragen durch ihre Funktion als Genpromotoren zur Aktivierung des zygotischen Genoms bei11. Der mausspezifische Retrotransposon MT2B2 fungiert ebenfalls als Promotor und steuert die Expression einer konservierten CDK2AP1-Isoform, die für die embryonale Proliferation erforderlich ist12. Beim Menschen können unterschiedliche ERV-Familien als Enhancer oder Promotoren wirken und die Genexpression in Trophoblasten regulieren13. ERVs der Familie des humanen endogenen Retrovirus K (HML-2), insbesondere die Subtypen LTR5_Hs, sind von der Achtzellstufe bis zum Blastozystenstadium transkriptionell aktiv9. LTR5_Hs-Elemente können als Enhancer fungieren14,15,16,17, und mindestens eine menschenspezifische Insertion ist für die präimplantative Entwicklung unerlässlich, indem sie ZNF729 aktiviert, einen Transkriptionsfaktor, der Hunderte von Promotoren von Housekeeping-Genen in menschlichen naiven pluripotenten Stammzellen (hnPSCs) reguliert14. Insgesamt zeigen diese Befunde, dass ERVs die genregulatorischen Netzwerke der Entwicklung umgestaltet haben und möglicherweise zu artenspezifischen Aspekten der peri-implantativen Entwicklung beitragen.
Menschliche naive pluripotente Stammzellen ähneln dem menschlichen Präimplantationsepiblast hinsichtlich ihres Transkriptoms, ihres DNA-Methylierungsstatus und – bei weiblichen Zellen – ihres X-Chromosomen-Aktivierungszustands18. Für die stabile Vermehrung von hnPSCs ist Leukämie-Hemmfaktor, der Mitogen-aktivierten Proteinkinase-Inhibitor PD0325901, der atypische Proteinkinase-C-Inhibitor Gö6983 sowie die Hemmung des Wnt-Signalwegs erforderlich, zusammenfassend als PXGL-Kulturbedingungen bezeichnet19. Unter diesen Bedingungen behalten hnPSCs die Fähigkeit zur Differenzierung in Trophoblast- und Hypoblast-Linien bei20,21,22. Sie können außerdem Blastoiden bilden, dreidimensionale, auf Stammzellen basierende Modelle, die zentrale Merkmale des menschlichen Blastozysts nachbilden23,24,25,26,27,28,29. Blastoiden stellen ein skalierbares experimentelles System zur Untersuchung menschenspezifischer Merkmale der frühen Embryogenese dar und reduzieren dabei die ethischen und rechtlichen Einschränkungen im Zusammenhang mit der Verwendung menschlicher Embryonen. Folglich bieten hnPSCs und Blastoiden eine wertvolle Plattform, um regulatorische Sequenzen, die an der menschlichen Präimplantations- und Periimplantationsentwicklung beteiligt sind, funktionell zu untersuchen.
Die Technologie des Clustered regularly interspaced short palindromic repeat-assoziierten Proteins 9 (CRISPR-Cas9) ermöglicht die gezielte Bearbeitung genomischer Loci in Säugetierzellen und wird häufig für funktionelle genomische Studien verwendet30. Das System nutzt eine einzige Führungs-RNA (sgRNA), die typischerweise 17–24 Basenpaare lang ist, um Cas9 zu einer komplementären genomischen Sequenz in unmittelbarer Nachbarschaft eines Protospacer-adjacent Motivs zu leiten. Cas9 spaltet daraufhin beide DNA-Stränge und erzeugt einen Doppelstrangbruch. In Abwesenheit einer homologen Reparaturvorlage kann die Reparatur via nicht-homologe Endverknüpfung Nukleotidinsertionen oder -deletionen hervorrufen30. Werden zwei sgRNAs so entworfen, dass sie ein CRE flankieren, kann eine gleichzeitige Spaltung die dazwischenliegende Sequenz entfernen und ein CRE-Funktionsverlustallel erzeugen. Die funktionelle Untersuchung von aus endogenen retroviralen Elementen (ERVs) stammenden CREs in humanen pluripotenten Stammzellen (hnPSCs) bleibt jedoch technisch anspruchsvoll, da die plasmidbasierte Abgabe eine geringe Bearbeitungseffizienz aufweisen kann, ungeschützte sgRNAs anfällig für Abbau sind und die konventionelle Kultur von hnPSCs häufig auf embryonalen Mausfibroblasten als Futterzellen beruht.
Das vorliegende Protokoll behebt diese Einschränkungen, indem vormontierte Cas9-sgRNA-Ribonukleoprotein-Komplexe in humane Nervenstammzellen (hnPSCs) eingeführt werden. über Nukleofektion31,32. Dieser Ansatz vermeidet die Plasmidintegration, begrenzt die Dauer der Cas9-Aktivität und ermöglicht eine effiziente Deletion von ERV-abgeleiteten CREs. Mithilfe dieses Workflows wurden Komplettdeletionsraten von etwa 10 %–78,9 % für ERVs erzielt, wobei homo- oder hemizygote Deletionen im Durchschnitt in 43,6 % der isolierten Klone nachgewiesen wurden. Die resultierenden bearbeiteten hnPSC-Linien können verwendet werden, um den Beitrag einzelner, von ERVs abstammender regulatorischer Elemente zur Genexpression und zu phänotypischen Veränderungen in der frühen Entwicklung zu untersuchen (Abbildung 1Die Neuheit dieser Methode liegt in der Kombination einer ribonukleoproteinbasierten Genomeditierung mit Modellen menschlicher naiver pluripotenter Stammzellen, die eine direkte funktionelle Untersuchung artenspezifischer nicht-kodierender regulatorischer Elemente während der menschlichen Präimplantationsentwicklung ermöglicht.
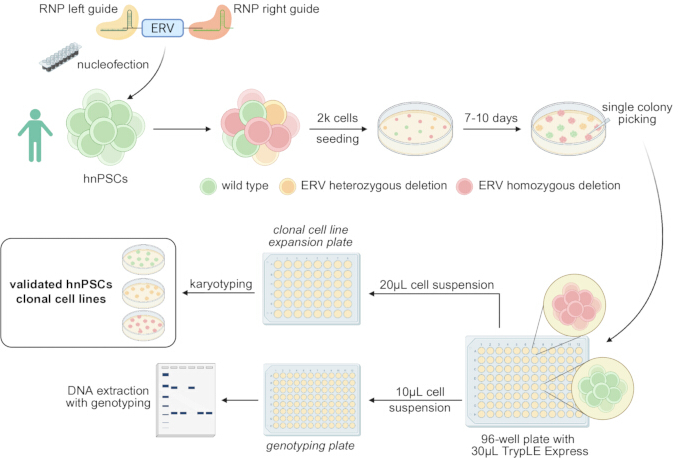
Abbildung 1: Übersicht über den ERV-Löschungs-Workflow in humanen naiven pluripotenten Stammzellen. Endogene Retrovirus (ERV)-abgeleitete cis-regulatorische Elemente werden mithilfe gepaarter Cas9-Einzelguide-RNA (sgRNA)-Ribonukleoprotein-Komplexe gelöscht, die mittels Nukleofektion in humane naive pluripotente Stammzellen (hnPSCs) eingeführt werden. Nach Erholung und Ausplattierung bei geringer Dichte werden einzelne Kolonien isoliert, expandiert, genotypisiert und karyotypisiert, um Wildtyp-, heterozygote und homozygote Deletionsklone zu identifizieren. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Protokoll
Die humane naive pluripotente Stammzelllinie PB004 wurde durch Reprogrammierung von peripheren Blutzellen von freiwilligen Spendern erzeugt, die ihre schriftliche informierte Einwilligung erteilt hatten, gemäß den geltenden institutionellen und nationalen Richtlinien und mit Genehmigung des zuständigen institutionellen Ethikausschusses (Institute of Medical Science der Universität Tokio, Genehmigungsnummer 21-68-0409)33. Diese Zellen wurden mittels STR-Analyse authentifiziert und routinemäßig auf Mykoplasmeninfektionen getestet. Die in diesem Protokoll verwendeten Forschungswerkzeuge sind in der Tabelle der Materialien aufgeführt.
1. Kultur menschlicher naiver pluripotenter Stammzellen
- Kulturmedien vorbereiten
HINWEIS: Beginnen Sie mit humanen naiven pluripotenten Stammzellen (hnPSCs), die auf inaktivierten Maus-embryonalen Fibroblasten (MEF) als Füttererschicht kultiviert werden. Überführen Sie die Zellen mindestens einmal nach dem Auftauen, bevor Sie eine Genom-Editierung durchführen.
HINWEIS: Erwärmen Sie nur das Volumen des PXGL-Mediums, das unmittelbar benötigt wird, auf 37 °C. Erwärmen Sie den gesamten Vorrat nicht wiederholt.- N2B27-Grundmedium und PXGL-Medium herstellen
- 500 mL Hochglukose-DMEM/F-12 mit 500 mL Neurobasal-Medium mischen. L-Glutamin bis zu einer Endkonzentration von 2 mM und 2-Mercaptoethanol bis zu einer Endkonzentration von 100 µM hinzufügen.
ACHTUNG: 2-Mercaptoethanol gemäß den chemischen Sicherheitsvorschriften der Institution handhaben. - 5 mL N2-Zusatz, 10 mL B27-Zusatz und gegebenenfalls 10 mL Antibiotikum-Antimykotikum-Lösung hinzufügen. Das Medium gegebenenfalls durch eine Filtereinheit mit einer Porengröße von 0,22 µm oder 0,45 µm filtrieren.
- Das resultierende N2B27-Grundmedium bis zu 1 Monat bei 4 °C im Dunkeln lagern.
- Schätzen Sie das für eine Woche benötigte Volumen an PXGL-Medium ab. Das N2B27-Grundmedium mit 1 µM PD0325901, 2 µM XAV939, 2 µM Gö6983 und 10 ng/mL rekombinantem humanem Leukämie-Inhibitor-Faktor supplementieren.
- 10 µM Y-27632 zum PXGL-Medium hinzufügen, wenn hnPSCs nach dem Auftauen, Passagieren, Nukleofektion oder Platten als Einzelzellen verwendet werden. Das PXGL-Medium bis zu 1 Woche bei 4 °C im Dunkeln lagern.
- 500 mL Hochglukose-DMEM/F-12 mit 500 mL Neurobasal-Medium mischen. L-Glutamin bis zu einer Endkonzentration von 2 mM und 2-Mercaptoethanol bis zu einer Endkonzentration von 100 µM hinzufügen.
- Spülmedium herstellen
HINWEIS: Verwenden Sie Spülmedium, das Rinderserumalbumin (BSA) enthält, während der Zentrifugation, um den Verlust von hnPSCs durch Anheftung an Kunststoffverbrauchsmaterialien zu verringern.- BSA zu 500 mL DMEM/F-12 hinzufügen, um eine Endkonzentration von 0,1 % zu erreichen. Das Spülmedium bis zu 2 Monate bei 4 °C lagern.
- MEF-Medium herstellen
- 50 mL fetalen Rinderserum, 1 mM Natriumpyruvat und 5 mL stabilisiertes L-Glutamin-Zusatzmittel zu 500 mL Hochglukose-Dulbecco’s modifiziertem Eagle-Medium hinzufügen.
- Gegebenenfalls Antibiotikum-Antimykotikum-Lösung hinzufügen. Das Medium gegebenenfalls durch eine Filtereinheit mit einer Porengröße von 0,22 µm oder 0,45 µm filtrieren und das MEF-Medium bis zu 1 Monat bei 4 °C lagern.
- N2B27-Grundmedium und PXGL-Medium herstellen
- MEF-Füttererschichten vorbereiten
HINWEIS: MEFs bieten Wachstumsunterstützung für hnPSCs34. Verwenden Sie durch Gamma-Bestrahlung oder Mitomycin-C-Behandlung inaktivierte MEFs. Erzeugen Sie die MEFs selbst35 oder beziehen Sie sie aus kommerziellen Quellen. MEFs, die von CD1- oder CF1-Mäusen stammen, eignen sich für dieses Protokoll. Die hier beschriebenen Experimente wurden mit gekauften CF1-MEFs durchgeführt.- Bereiten Sie die erforderliche Anzahl an mit MEFs beschichteten Vertiefungen 48 Stunden vor dem Auftauen oder Passagieren der hnPSCs vor. Die Zellkulturoberfläche mit 0,05–0,1 mL/cm2 einer 0,1 %igen Gelatinelösung beschichten und 30 Minuten bei 37 °C inkubieren.
- Die Gelatinelösung absaugen und 2–3 × 10⁴ inaktivierte MEFs/cm2 in MEF-Medium ansäen.
- Die MEFs vor der Verwendung mindestens 48 Stunden bei 37 °C, 95 % Luftfeuchtigkeit und 5 % CO₂ inkubieren. Ersetzen Sie das MEF-Medium alle 3 Tage, wenn die Füttererschichten nicht sofort verwendet werden.
- Verwenden Sie die MEF-Füttererschichten innerhalb von 7 Tagen nach dem Ansäen. Überprüfen Sie die Schichten vor dem Ansäen der hnPSCs und verwerfen Sie alle Vertiefungen mit starker Ablösung oder Degeneration.
- hnPSCs passagieren
- Das PXGL-Medium aus der hnPSC-Kultur absaugen. 0,05–0,1 mL/cm2 Zelldissoziationsreagenz hinzufügen und die Zellen 5 Minuten bei 37 °C inkubieren.
- Die Kolonien vorsichtig mehrmals mit einer 1.000-µL-Pipette auf- und abpipettieren, um eine Zellsuspension zu erhalten. Die Suspension in ein 15-mL-Kegelrohr mit 5–10 mL Spülmedium überführen und das Rohr dreimal umdrehen.
- Die Zellen 3 Minuten bei 250 × g zentrifugieren. Währenddessen das Medium von einer vorbereiteten MEF-Füttererschicht absaugen, die Schicht einmal mit phosphatgepufferter Kochsalzlösung waschen und die Waschlösung absaugen.
- Das Spülmedium vom hnPSC-Pellet absaugen, ohne das Pellet zu stören. Die Zellen in PXGL-Medium mit 10 µM Y-27632 resuspendieren und im Aufteilungsverhältnis 1:3 oder 1:4 auf die vorbereitete MEF-Füttererschicht ansäen.
- Die Zellen alle 3–4 Tage passagieren und bei 37 °C, 7 % CO₂ und 5 % O₂ inkubieren.
2. Identifizieren und Entwerfen der Deletion eines endogenen, retrovirus-abgeleiteten cis-regulatorischen Elements
HINWEIS: Das folgende Verfahren ist für endogene Retrovirus (ERV)-abgeleitete cis-regulatorische Elemente (CREs) optimiert, kann jedoch für andere definierte CREs angepasst werden.
- Identifizieren Sie die genomischen Koordinaten des ERV
- Wählen Sie einen ERV-Kandidaten entsprechend der biologischen Fragestellung und den verfügbaren Hinweisen auf Promotor-, Enhancer- oder Chromatin-Grenzaktivität aus.
- Öffnen Sie den UCSC Genome Browser (Zugriff am 15. Mai 2026), wählen Sie die geeignete Spezies und Genom-Assembly36 aus und navigieren Sie zum Abschnitt „Repeats“.
- Stellen Sie die RepeatMasker-Anzeige auf „Full“ ein (Track zuletzt aktualisiert bei UCSC am 18. Oktober 2022). Aktualisieren Sie den Browser und lokalisieren Sie den ERV-Kandidaten, der als LTR-Retrotransposon dargestellt wird.
HINWEIS: RepeatMasker identifiziert und klassifiziert transponierbare Elemente unter Verwendung kuratierter Ressourcen wie RepBase und Dfam37–39. - Wählen Sie das kandidierende LTR aus, um dessen genomische Koordinaten anzuzeigen. Notieren Sie die ERV-Koordinaten sowie die 100 bp langen Bereiche unmittelbar upstream und downstream des Elements.
HINWEIS: Für ein LTR5_Hs-Element an der Position chr1:207635112–207636074 in der hg38-Assembly verwenden Sie chr1:207635012–207635112 zur Gestaltung des linken Guides und chr1:207636074–207636174 zur Gestaltung des rechten Guides.
- Gestalten Sie die Leit-RNAs mithilfe von Benchling
- Öffnen Sie ein Benchling-Projekt (Zugriff am 15. Mai 2026). Wählen Sie +, navigieren Sie zu CRISPR und wählen Sie CRISPR-Leitsequenzen aus.
- Wählen Sie „Import from chromosomal coordinates“, selektieren Sie die geeignete Genom-Assembly und geben Sie die Koordinaten des 100 bp langen Bereichs upstream des ERV ein.
- Wählen Sie „single guide“ als Gestaltungstyp und legen Sie die Leitsequenzlänge auf 20 bp fest. Wählen Sie das zum Cas9-Nuklease kompatible Protospacer-adjazente Motiv und verwenden Sie NGG bei Verwendung von Streptococcus pyogenes Cas9.
- Aktivieren Sie unter den erweiterten Einstellungen die Option „Include masked regions in off-target search“.
HINWEIS: Leit-RNAs, die voraussichtlich Multicopy-Wiederholungssequenzen angreifen, sollten ausgeschlossen werden. Ein Schnitt an mehreren genomischen Loci kann die Zellviabilität verringern und die Interpretation erschweren. - Überprüfen Sie den genomischen Bereich im Genombrowser und stellen Sie sicher, dass die Leitsequenz kein benachbartes wiederholtes Element überlappt. Wählen Sie „Finish“.
- Navigieren Sie zur Sequenzkarte und wählen Sie die vollständige Sequenz aus. Wählen Sie „Design CRISPR“ und anschließend +.
- Wählen Sie eine Leitsequenz mit hoher vorhergesagter On-Target-Score und niedriger vorhergesagter Off-Target-Score40. Gestalten Sie die ausgewählte upstream-Leitsequenz als linken Guide und wiederholen Sie den Vorgang mit dem 100 bp langen Bereich downstream des ERV, um den rechten Guide zu erhalten.
- Führen Sie eine zusätzliche in-silico-Off-Target-Analyse mit COSMID41 (Zugriff am 15. Mai 2026) durch. Schließen Sie Guides aus, die voraussichtlich kodierende Gene, andere CREs oder Multicopy-wiederholte Elemente angreifen.
- Gestalten Sie die Leit-RNAs mithilfe von CRISPOR
- Öffnen Sie den 100 bp langen Bereich upstream des ERV im UCSC Genome Browser. Wählen Sie „View“, anschließend „DNA sequence“, und klicken Sie auf „Get DNA“, um die upstream-Sequenz im FASTA-Format zu erhalten.
- Öffnen Sie CRISPOR (Version 5.2)42 und fügen Sie die im FASTA-Format vorliegende upstream-Sequenz in das Feld „Step 1“ ein.
- Wählen Sie unter „Step 2“ die geeignete Genom-Assembly aus und wählen Sie hg38, wenn Sie mit dem beispielhaften menschlichen Locus arbeiten. Wählen Sie unter „Step 3“ das geeignete Protospacer-adjazente Motiv aus und senden Sie die Sequenz zur Analyse ab.
- Überprüfen Sie die Kandidaten-Guides, die nach Spezifitäts-Score sortiert sind, und wählen Sie einen Guide mit hohem Spezifitäts-Score und geeigneter vorhergesagter Effizienz aus.
- Gestalten Sie den ausgewählten Guide als linken Guide. Wiederholen Sie die Schritte 2.3.1–2.3.4 mit dem 100 bp langen Bereich downstream des ERV, um den rechten Guide zu erhalten.
- Erhalten Sie jeden Guide als single-guide RNA, bei der die CRISPR-RNA vorhybridisiert an die transaktivierende CRISPR-RNA gebunden ist.
- Gestalten Sie PCR-Primer für die Genotypisierung
- Erweitern Sie das genomische Intervall des ERV um jeweils etwa 500 bp upstream und 500 bp downstream.
HINWEIS: Verwenden Sie für den beispielhaften Locus chr1:207635112–207636074 das erweiterte Intervall chr1:207634612–207636574. - Importieren Sie die erweiterte Sequenz in Primer3 (Version 4.1.0)43.
- Legen Sie die minimale, optimale und maximale Primerlänge auf 18, 20 bzw. 25 Nukleotide fest; die minimale, optimale und maximale Schmelztemperatur auf 57 °C, 59 °C bzw. 62 °C; sowie den minimalen, optimalen und maximalen GC-Gehalt auf 30 %, 50 % bzw. 70 %.
- Stellen Sie den Produktgrößenbereich so ein, dass ein Amplikon entsteht, das den kompletten ERV und beide Leit-RNA-Schnittstellen überdeckt. Gestalten Sie einen Primer upstream und einen Primer downstream des gezielten ERV.
- Stellen Sie sicher, dass die erwarteten Wildtyp- und Deletionsprodukte mittels Agarose-Gelelektrophorese unterscheidbar sind. Kennzeichnen Sie das Primerpaar als Primer 1 und 2, wie in Abbildung 2A dargestellt.
- Erweitern Sie das genomische Intervall des ERV um jeweils etwa 500 bp upstream und 500 bp downstream.
3. Nukleofektion der gepaarten Leit-RNAs in hNPSCs
- Bereiten Sie 48 Stunden vor der Nukleofektion eine 12-Loch-Platte mit inaktivierten MEF-Füttererschichten vor. Berechnen Sie die erforderliche Anzahl an Nukleofektionsreaktionen und verwenden Sie eine Reaktion pro linkem und rechtem Guide-Paar.
- Mischen Sie für jede Reaktion 3,6 µL Nukleofektionszusatz mit 16,4 µL Nukleofektionslösung und passen Sie das Gemisch auf Raumtemperatur an.
- Bereiten Sie die Cas9-Ribonukleoprotein-Komplexe für den linken und rechten Guide in separaten Röhrchen vor. Kombinieren Sie für jeden Guide 2,9 µL phosphatgepufferte Kochsalzlösung, 0,6 µL 100 µM sgRNA und 0,5 µL 62 µM hochfidelitäre Cas9-Nuklease und inkubieren Sie 10–20 Minuten bei Raumtemperatur.
- Während der Inkubation der Ribonukleoproteine saugen Sie das Kulturmedium von den hnPSCs ab, geben Sie ausreichend Zell-Dissociationsreagenz zu, um die Zellen zu bedecken, und inkubieren Sie 5 Minuten bei 37 °C.
- Geben Sie 5 mL Waschmedium hinzu und sammeln Sie die dissoziierten Zellen. Zentrifugieren Sie 3 Minuten bei 250 × g, saugen Sie das Überstand ab und resuspendieren Sie das Pellet vorsichtig in 2 mL PXGL-Medium, das 10 µM Y-27632 enthält.
- Zählen Sie 2–3 × 10⁵ Zellen pro Nukleofektionsreaktion. Zentrifugieren Sie die benötigte Zellzahl 3 Minuten bei 250 × g, saugen Sie den Überstand vollständig ab und entfernen Sie restliche Flüssigkeit mit einer 10-µL-Pipettenspitze, ohne das Pellet zu stören.
HINWEIS: Führen Sie keine MEF-Depletion vor der Nukleofektion durch. Zählen Sie das dissoziierte Gemisch als hnPSCs zusammen mit verbliebenen MEFs. - Mischen Sie 2 µL des Cas9-Komplexes für den linken Guide mit 2 µL des Cas9-Komplexes für den rechten Guide durch fünfmaliges Pipettieren. Geben Sie 4 µL des kombinierten Ribonukleoprotein-Gemischs zur 20 µL Nukleofektionslösung hinzu.
- Resuspendieren Sie das hnPSC-Pellet in der vollständigen Nukleofektionsmischung, ohne Blasen zu erzeugen. Überführen Sie die Suspension in ein Loch einer Nukleofektions-Mikroküvette und klopfen Sie leicht auf die Küvette, um sicherzustellen, dass die Flüssigkeit den Boden bedeckt.
HINWEIS: Fahren Sie unmittelbar nach der Resuspension der Zellen fort. Bearbeiten Sie nicht mehr als zwei Reaktionen gleichzeitig. - Führen Sie die Nukleofektion mit dem P3 Primary Cell-Programm DN-100 durch. Resuspendieren Sie die nukleofizierten Zellen unmittelbar in vorgewärmtem PXGL-Medium, das 10 µM Y-27632 enthält.
- Pipettieren Sie die Zellen in ein Loch der vorbereiteten 12-Loch-Platte mit MEF-Füttererschicht und bewegen Sie die Platte vorsichtig in einem T-förmigen Muster, um die Zellen gleichmäßig zu verteilen.
- Inkubieren Sie die Zellen mindestens 2 Tage, bevor Sie mit der Ableitung klonaler Linien beginnen. Halten Sie einen separaten Vorrat an nicht editierten hnPSCs bereit und leiten Sie parallel Wildtyp-Klonlinien ab.
4. Herstellung klonaler hnPSC-Linien
- Bereiten Sie eine 10 cm-Dish mit einer inaktivierten MEF-Füttererschicht 48 h vor dem Ansäen von Einzelzellen vor.
- Aspirieren Sie das Kulturmedium aus den nukleofizierten und parallelen wildtypischen hnPSC-Kulturen. Geben Sie ein Zelldissoziationsreagenz hinzu und inkubieren Sie die Zellen 5 min bei 37 °C.
- Geben Sie 5 mL Waschmedium hinzu und sammeln Sie die dissoziierten Zellen. Zentrifugieren Sie die Zellen 3 min bei 250 × g, aspirieren Sie den Überstand und resuspendieren Sie die Zellen gründlich in 400 µL PXGL-Medium, das 10 µM Y-27632 enthält.
HINWEIS: Erzeugen Sie eine vollständige Einzelzell-Suspension. Unvollständige Dissoziation kann Kolonien mit gemischten Genotypen hervorbringen. - Zählen Sie die Zellen und säen Sie etwa 2.000 Zellen in PXGL-Medium, das 10 µM Y-27632 enthält, auf die vorbereitete 10 cm MEF-Füttererschale aus. Verteilen Sie die Zellen gleichmäßig, um den Kontakt zwischen entstehenden Kolonien zu minimieren.
- Teilen Sie die verbleibende Zellsuspension in zwei Portionen auf. Eine Portion sollte als Backup eingefroren werden, aus der zweiten Portion isolieren Sie genomische DNA zur Genotypisierung der Gesamtpopulation.
- Kultivieren Sie die spärlich ausgesäten Zellen 7–10 Tage lang. Ersetzen Sie das Medium am ersten Tag nach dem Ausplattieren nicht; von Tag 2 bis 4 ersetzen Sie täglich 3 mL Medium durch 3 mL frisches PXGL-Medium, ab Tag 5 ersetzen Sie täglich die Hälfte des Mediums. Untersuchen Sie die Kultur täglich und fahren Sie mit dem Kolonie-Picking fort, sobald räumlich getrennte Einzelzellkolonien sichtbar sind.
HINWEIS: Passen Sie die Kultivierungsdauer an die Wachstumsrate der hnPSC-Linie an.
5. Durchführen der Massengenotypisierung der Wildtyp- und bearbeiteten Populationen
HINWEIS: Verwenden Sie ein Genom-DNA-Extraktionskit, um genomische DNA aus der Gesamtpopulation zu extrahieren. Um diese PCR-Reaktionen zu optimieren, kann es erforderlich sein, verschiedene DNA-Polymerasen zu testen. Für die hier beschriebenen Experimente wurde routinemäßig eine Master-Mischung mit hochfideliter DNA-Polymerase verwendet.
- Isolieren Sie genomische DNA aus den Wildtyp- und bearbeiteten Bulk-Zellpopulationen mithilfe eines Kits zur Extraktion genomischer DNA.
- Amplifizieren Sie den gezielten genomischen Bereich per PCR unter Verwendung der Primer 1 und 2 sowie einer geeigneten DNA-Polymerase. Verwenden Sie eine Master-Mischung mit hochfideliger DNA-Polymerase in einem Gesamtvolumen von 20 µL, bestehend aus 10 µL 2× Master-Mischung, 7 µL H₂O, 0,5 µL 10 µM Primer 1, 0,5 µL 10 µM Primer 2 und 2 µL genomischer DNA mit einer Konzentration von etwa 50 ng/µL. Für die in Abbildung 2 gezeigte PCR, die einem LTR5_Hs-Element an den Koordinaten chr1:207635112–207636074 (hg38) entspricht, lauteten die Primersequenzen CCCCTCCAAGATGACCAGTT (Primer 1) und GGCCTCGCAAATCTTAACCC (Primer 2). Die Zyklenbedingungen waren 98 °C (30 s), 30 Zyklen mit 98 °C (10 s), 64 °C (30 s) und 72 °C (45 s), gefolgt von einer abschließenden Verlängerung bei 72 °C für 10 min.
- Fügen Sie genomische DNA aus der Wildtyp-Population als Kontrolle hinzu.
- Trennen Sie die PCR-Produkte durch Elektrophorese in einem 1 %igen Agarosegel, das mit einem sicheren DNA-Farbstoff in TAE (Tris-Acetat-EDTA)-Puffer gefärbt wurde. Führen Sie das Gel etwa 45 min bei 80 V. Fügen Sie eine DNA-Leiter in die erste Spur ein, um die Bandengrößen abzuschätzen.
- Visualisieren Sie die amplifizierten DNA-Banden mithilfe eines digitalen Gel-Imaging-Systems.
- Vergleichen Sie die Produkte aus den Wildtyp- und bearbeiteten Bulk-Populationen. In Abbildung 2B amplifizieren die Primer 1 und 2 eine Bande von 1.468 bp aus Wildtyp-Allelen und eine Bande von 500 bp aus bearbeiteten Allelen.
- Stellen Sie sicher, dass das Primerpaar unterscheidbare vollständige und Deletionsprodukte erzeugt, bevor Sie mit der Kolonieauswahl fortfahren.
- Entwerfen Sie die Leit-RNAs neu oder optimieren Sie die Nukleofektionsbedingungen, wenn kein Deletionsprodukt nachgewiesen wird.
6. Einzelzellkolonien auswählen und vermehren
HINWEIS: Bestimmen Sie die Anzahl der zu pickenden Kolonien basierend auf der PCR der Gesamtpopulation. Beginnen Sie mit mindestens 48 editierten Kolonien, wenn ein eindeutiges Deletionsprodukt nachgewiesen wird. Picken Sie etwa acht Kolonien aus der parallelen Wildtyp-Population. Streben Sie an, einen Überschuss an Klonen zu erhalten (zum Beispiel 4 Wildtyp-, 5 homozygote und 3 heterozygote Klone).
- Zubereitung der Platten und Reagenzien
- Bestimmen Sie die Anzahl der zu verarbeitenden Kolonien und bereiten Sie die entsprechende Anzahl an MEF-Futterzellschichten in einer 48-Loch-Platte mindestens 48 h vor der Kolonie-Auswahl vor. Am Tag der Kolonie-Auswahl saugen Sie das MEF-Medium ab, waschen jedes Loch einmal mit phosphatgepufferter Kochsalzlösung, saugen die Waschlösung ab und geben PXGL-Medium mit 10 µM Y-27632 hinzu.
- Geben Sie 30 µL Zell-Dissociationsreagenz in die erforderliche Anzahl an Löchern einer runden 96-Loch-Platte. Verdünnen Sie das extrazelluläre Matrixreagenz 1:4 in kaltem DMEM/F-12 und bereiten Sie die erforderliche Anzahl an Löchern in einer zweiten 96-Loch-Platte mit PXGL-Medium mit 10 µM Y-27632 vor. Geben Sie das verdünnte extrazelluläre Matrixreagenz zu jedem Loch, um eine Endkonzentration von 20 µL/mL zu erreichen.
HINWEIS: Verwenden Sie diese futterzellfreie 96-Loch-Platte für die Genotypisierung, um eine Amplifikation von murinem genomischem DNA zu vermeiden. - Geben Sie etwa 40 µL Waschmedium in Form von Tropfen auf die innere Oberfläche des Deckels einer sterilen 10-cm-Schale. Stellen Sie die Dissociationsplatte, die Expansionsplatte, die Genotypisierungsplatte und den Schalendeckel in den biologischen Sicherheitswerkbank.
- Auswahl der Kolonien
HINWEIS: Führen Sie die Kolonie-Auswahl unter dem Mikroskop innerhalb einer biologischen Sicherheitswerkbank durch. Verarbeiten Sie Kolonien in Gruppen von acht, wenn Sie eine Pipette mit verstellbarem Spitzenabstand verwenden.- Stellen Sie eine Pipette auf 20 µL ein und befestigen Sie eine sterile Pipettenspitze. Belegen Sie die Spitze, indem Sie sie in einen Tropfen Waschmedium tauchen und zweimal pipettieren.
- Identifizieren Sie eine räumlich isolierte Kolonie, die scheinbar von einer einzelnen Zelle stammt. Vermeiden Sie Kolonien, die benachbarte Kolonien berühren oder sichtbar getrennte Teilkolonien enthalten, und wählen Sie Kolonien aus, die das Spektrum der in der Kultur vorhandenen Größen und Morphologien repräsentieren.
- Kratzen Sie vorsichtig unterhalb der Kolonie mit der vorbereiteten Pipettenspitze, saugen Sie die abgelöste Kolonie auf und übertragen Sie sie in ein Loch der runden 96-Loch-Platte, das 30 µL Zell-Dissociationsreagenz enthält. Wiederholen Sie dies, bis acht Kolonien in eine Spalte der Platte übertragen wurden.
- Incubieren Sie die Kolonien 5–10 min bei 37 °C im Zell-Dissociationsreagenz. Stellen Sie eine Pipette mit verstellbarem Spitzenabstand auf den Abstand für die 96-Loch-Platte ein und dissociieren Sie jede Kolonie durch etwa 15 Pipettierzyklen.
- Überprüfen Sie die Löcher mikroskopisch und bestätigen Sie, dass die Kolonien dissociiert wurden. Saugen Sie 20 µL der jeweiligen dissociierten Koloniesuspension auf, stellen Sie den Pipettenabstand auf das Format der 48-Loch-Platte um und geben Sie die Suspension in das entsprechende Loch der klonalen Expansionsplatte mit MEF-Zellen.
- Saugen Sie die verbleibenden etwa 10 µL der jeweiligen Koloniesuspension auf, stellen Sie den Pipettenabstand auf das Format der 96-Loch-Platte um und geben Sie die Suspension in das entsprechende Loch der futterzellfreien Genotypisierungsplatte.
- Wiederholen Sie den Vorgang, bis die erforderliche Anzahl an editierten und wildtypischen Kolonien ausgewählt wurde. Stellen Sie die Expansions- und Genotypisierungsplatten zurück in den Inkubator.
7. Genotypisierung und Konservierung der klonalen Zelllinien
HINWEIS: Verwenden Sie ein schnelles Genom-DNA-Extraktionsreagenz anstelle eines Kits, wenn zahlreiche Klone bearbeitet werden.
- Genomische DNA extrahieren
- Die Genotypisierungsplatte 24–48 h nach dem Koloniepicken inkubieren und bestätigen, dass ausreichend angeheftete Zellen in jedem Well sichtbar sind. Das Medium abpipettieren und 20 µL schnelle genomische DNA-Extraktionslösung zu jedem Well hinzufügen.
- Die Platte 5 min bei Raumtemperatur inkubieren und das gesamte Volumen aus jedem Well in das entsprechende Well einer PCR-Platte überführen. Die PCR-Platte mit Folie versiegeln.
- Die Platte 6 min bei 65 °C, gefolgt von 2 min bei 98 °C, inkubieren. 2–4 µL des resultierenden Lysats direkt als DNA-Vorlage für die PCR verwenden.
- Bearbeitete Klone identifizieren und validieren
- Den gezielten genomischen Bereich unter Verwendung der Primer 1 und 2 sowie der zuvor beschriebenen PCR- und Zyklenbedingungen amplifizieren. DNA aus einem unbehandelten Wildtyp-Klon und der bearbeiteten Gesamtpopulation als Kontrollen mit einbeziehen.
- Die PCR-Produkte mittels Agarose-Gelelektrophorese unter den in den Schritten 5.4–5.5 beschriebenen Bedingungen trennen. Die bei den klonalen Linien erhaltenen PCR-Bandgrößen mit den Kontrollen aus Wildtyp und bearbeiteter Gesamtpopulation vergleichen, wie in Abbildung 2C veranschaulicht.
- Die relevanten PCR-Banden mit einem sauberen Skalpell herausschneiden und die DNA aus den ausgeschnittenen Gel-Fragmenten mithilfe eines Kits reinigen. Die gereinigten PCR-Produkte zur Sanger-Sequenzierung an einen geeigneten Sequenzierungsdienstleister senden, die Sequenzierungsergebnisse mit der Referenzsequenz alignieren und die Deletionsstelle sowie den Genotyp jedes Klons bestätigen. Klone, die unerwartete PCR-Produkte oder mehrdeutige Sequenzierungsergebnisse liefern, verwerfen oder erneut bewerten.
- Validierte Klone vermehren, kryokonservieren und qualitätssichern
- Die entsprechenden Wells in der Klonvermehrungsplatte identifizieren, nachdem der Genotyp bestätigt wurde. Mindestens zwei unabhängig gewonnene bearbeitete Klone sowie mehrere Wildtyp-Klone, die parallel über dasselbe Einzelzell-Klonierungsverfahren gewonnen wurden, vermehren.
- Vor Beginn der nachgeschalteten Experimente ausreichend Vials jedes validierten bearbeiteten und Wildtyp-Klons kryokonservieren. Die bearbeitete Gesamtpopulation als Reserve aufbewahren, bis die erforderlichen klonalen Linien validiert und kryokonserviert wurden.
- Bei den ausgewählten hnPSC-Klonen eine Karyotyp-Analyse oder eine andere validierte genomische Stabilitätsprüfung durchführen. Bestätigen, dass die ausgewählten Klone die erwartete hnPSC-Morphologie und Wachstumseigenschaften vor der weiteren Verwendung beibehalten.
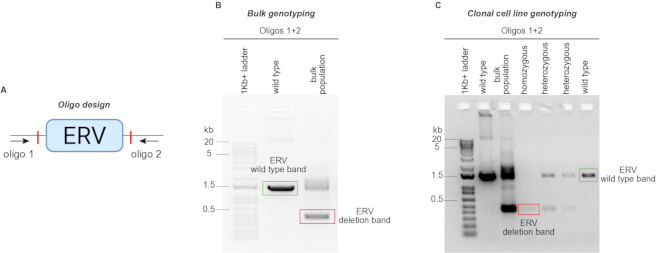
Abbildung 2: PCR-basierte Überprüfung der ERV-Deletion. (A) Design der Genotypisierungsprimer, die sich upstream und downstream des gezielten ERV befinden. (B) Repräsentative PCR-Analyse der Gesamtpopulation, die das vollständige Wildtyp-Produkt und das kleinere Deletionsprodukt zeigt. Der Nachweis des Deletionsprodukts bestätigt eine erfolgreiche Editierung und hilft dabei, die Anzahl der Kolonien für die klonale Screening-Phase zu bestimmen. (C) Repräsentative PCR-Genotypisierung einzelner klonaler Zelllinien vor der Sanger-Sequenzierung. Wildtyp-Klone erzeugen das vollständige Produkt, heterozygote Klone erzeugen sowohl das vollständige als auch das Deletionsprodukt, und homozygote Deletionsklone erzeugen ausschließlich das kleinere Deletionsprodukt. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Ergebnisse
Der Arbeitsablauf ermöglicht die Erzeugung klonaler, menschlicher, naiver pluripotenter Stammzelllinien (hnPSC), die gezielte Deletionen von endogenen Retrovirus (ERV)-abgeleiteten, cis-regulatorischen Elementen (CREs) aufweisen. Wie in Abbildung 1 zusammengefasst, werden paarweise einzelne Leit-RNAs (sgRNAs) so entworfen, dass sie das gewünschte ERV flankieren, separat mit Cas9 assembliert, vor der Nukleofektion kombiniert und in hnPSCs eingebracht. Nach der Regenerationsphase wird die bearbeitete Zellpopulation bei geringer Dichte ausplattiert, um die Bildung und Isolierung von Kolonien, die von einzelnen Zellen abstammen, zu ermöglichen.
Die PCR mit Gesamtpopulationen liefert einen ersten Hinweis darauf, ob die beabsichtigte Deletion erfolgt ist. Mit Primern, die außerhalb der beiden sgRNA-Schnittstellen positioniert sind, wird ein größeres Produkt aus dem Wildtyp-Allel und ein kleineres Produkt aus dem Deletionsallel amplifiziert (Abbildung 2A, B). Der Nachweis beider Produkte in der bearbeiteten Gesamtpopulation zeigt an, dass die Kultur eine Mischung aus nicht bearbeiteten und bearbeiteten Zellen enthält. Das Ausbleiben des Deletionsprodukts weist auf eine ineffiziente Bearbeitung hin und bedeutet, dass das Design der Leitsequenz, die Assemblierung des Ribonukleoproteins oder die Nukleofektionsbedingungen überprüft werden sollten, bevor umfangreich Kolonien isoliert werden. Die PCR-Genotypisierung einzelner Klone ermöglicht die Unterscheidung zwischen Wildtyp-, heterozygoten und homozygoten Deletionsgenotypen (Abbildung 2C). Wildtyp-Klone erzeugen ausschließlich das vollständige Produkt, heterozygote Klone erzeugen sowohl das vollständige als auch das Deletionsprodukt, und Klone mit homozygoter Deletion erzeugen nur das kleinere Deletionsprodukt. Die Sanger-Sequenzierung der PCR-Produkte bestätigt die erwartete Deletionsstelle und die Identität des amplifizierten Allels.
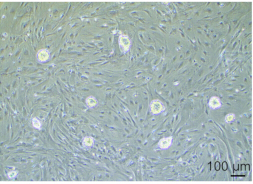
Einzelne Zellkolonien sind typischerweise nach 7–10 Tagen Kultur sichtbar und können anhand ihrer räumlichen Trennung und kompakten Morphologie identifiziert werden (Abbildung 3). Kolonien sollten über das gesamte Spektrum beobachteter Größen und Morphologien hinweg ausgewählt werden, da der Deletionsverlust eines funktionellen regulatorischen Elements die Proliferation oder Differenzierungsverhalten verändern kann. Kolonien, die aus überlappenden oder unvollständig getrennten Zellen hervorgehen, sollten vermieden werden, da sie gemischte Genotypen enthalten können.
 0
Abbildung 3: Repräsentative Morphologie von hnPSC-Kolonien vor dem Kolonie-Picking. Hellfeld-Mikroskopieaufnahme räumlich getrennter hnPSC-Kolonien im Stadium, das für die klonale Isolierung verwendet wird. Maßstab = 100 µm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Bei den getesteten ERV-Loci reichten die Frequenzen kompletter Deletionen von 10 % bis 78,9 % der isolierten hnPSC-Klone, mit mittleren und medianen Frequenzen homo- oder hemizygoter Deletionen von 43,6 % bzw. 45,8 % (Tabelle 1). Die beobachtete Variabilität spiegelt wahrscheinlich locus-spezifische Unterschiede in der Aktivität der Guide-RNAs, der Chromatinzugänglichkeit, dem Zelllinien-Hintergrund und den Wachstumsbedingungen wider. Die parallele Gewinnung von Wildtyp-Klonen liefert Kontrollen, die denselben Prozessen der Einzelzell-Klonierung, Expansion und Kultivierung wie die editierten Linien durchlaufen haben.
| Linker Leitfaden | Rechter Leitfaden | Vorwärts-PCR-Primer | Reverse-PCR-Primer | Ausgewählte Klone | Wildtyp | Hetero homozygoter Deletionsbefund | Com- vollständige Deletion | Un- gewünschte Rück- anordnen mente | Effektiv | Nicht eindeutig sichtbare Banden | % Hetero zygotisch | % homo zygotisch | ||||
| TAATGACCG TGTAATTTATA | AACAGCCATG ATGATGATGG | CCCCTCCAAG ATGACCAGTT | GGCCTCGCAA ATCTTAACCC | 24 | 6 | 6 | 6 (Homo zygotisch | 1 | 13 | 5 | 46.2 | 31.6 | ||||
| TTGATTTAGA AAGATCAGTG | TCTGACAGC ACTGATCTGAA | CCCCAACCC ACCATTACCTA | TTGGGAGCTG TCTTGCCTAA | 24 | 3 | 3 | 11 (Homo zygotisch | 0 | 6 | 7 | 50.0 | 64.7 | ||||
| AGGCAGTCCT TGTCCCACAG | CTAGAGAAA AGCATCCACGT | CTACCTTGGA GCCCCTCTTC | TCTCCCTCCTT CTCTCTGCT | 24 | 1 | 4 | 12 (Homo zygotisch | 3 | 8 | 4 | 50.0 | 60.0 | ||||
| TTACTAGTTAT TGAGTGAAG | TGTATGTGT CCTCAATTGTG | TTGGTCACT TGGCATTTGTG | TCCCCTTGTT CACCTTGACT | 48 | 1 | 2 | 15 (Homo zygotisch | 1 | 4 | 29 | 50.0 | 78.9 | ||||
| CCAAGTTAGG TGGCAAGTCC | ATGGATGACT ATCAGTAATA | CCATCTGTGA GCGCTTTTGG | GGGTTTGAG TCCCTGCCATT | 24 | 15 | 0 | 2 (Homo zygotisch | 3 | 18 | 4 | 0.0 | 10.0 | ||||
| TCAATGCAGT GTTAGATTCC | GGAGGGAGT CTGAGTATTCG | CTGAGTGACG CAGCTGGATA | CAAGACTGCC TCACACACAC | 48 | 26 | 13 | 6 (Homo zygotisch | 1 | 40 | 2 | 32.5 | 13.0 | ||||
| TAACCAATAGA ATGTGGCAA | GAATGTGTCT CCTTGAAAGA | TGGCTCCCA ACATCCCAAT | AACGCTTGAG GGGAATGGAT | 48 | 14 | NA (Hemi zygotisch | 4 (Hemi zygotisch | 1 | 15 | 29 | NA | 21.1 | ||||
| CCTTTCCAATA TTTATGCCT | AAATATTAAC AAGTGCAATA | ACTTTGAGG AGAATGGGCATC | GGTGTTTATT CCAGGGACGC | 24 | 4 | NA (Hemi zygotisch | 9 (Hemi zygotisch | 0 | 4 | 11 | NA | 69.2 | ||||
Tabelle 1: Genetische Löschungseffizienzen von ERVs. Die Daten beziehen sich auf ERVs der Familie LTR5_Hs. Klonale Zelllinien wurden erzeugt, um zu testen, ob LTR5_Hs-Elemente die Expression der angegebenen Gene regulieren. In der Tabelle sind die genomischen Koordinaten jedes ERVs, die zum Löschen verwendeten guide-RNAs, die zur Genotypisierung verwendeten PCR-Primer sowie die Ergebnisse der Klon-Genotypisierung aufgeführt. „Effektiv“ bezeichnet Klone mit interpretierbaren Genotypisierungsergebnissen. Unerwünschte Rearrangierungen beziehen sich auf Produkte, die nicht den erwarteten Größen von Wildtyp- oder Deletionsprodukten entsprachen. „Bänder nicht eindeutig sichtbar“ bezieht sich auf Proben, bei denen kein interpretierbares PCR-Produkt erhalten wurde. Die Prozentsätze der Deletionen wurden unter Verwendung der Klone mit interpretierbaren Genotypisierungsergebnissen als Nenner berechnet. Heterozygote Deletionen bezeichnen Klone, bei denen der ERV in einem der beiden Allele gelöscht wurde. Komplette Deletionen bezeichnen Klone, bei denen der ERV in beiden Chromosomenkopien (homozygote Klone) oder in der einzigen Chromosomenkopie im Fall der Geschlechtschromosomen (hemizygote Klone) gelöscht wurde.
Validierte Wildtyp-, Heterozygot- und Homozygot- oder Hemizygot-Deletionsklone können anschließend vermehrt, eingefroren und auf genomische Stabilität überprüft werden. Diese Zelllinien bieten eine Plattform, um die Auswirkungen einzelner aus endogenen Retroviren stammender CREs auf die Genexpression, Zellproliferation, Differenzierung in Linien und Stammzell-basierte Modelle der frühen menschlichen Entwicklung zu untersuchen.
Diskussion
Dieses Protokoll beschreibt einen auf CRISPR-Cas9-Ribonukleoproteinen basierenden Ansatz zur Deletion von ERV-abgeleiteten CREs in hnPSCs. Die Methode kombiniert die Designierung gepaarter sgRNAs, die vorübergehende Zufuhr vorgeformter Cas9-sgRNA-Komplexe, die Ableitung klonaler Linien, PCR-basierte Screening-Verfahren, Sanger-Sequenzierung und die Beurteilung der genomischen Stabilität. Da hnPSCs empfindlich gegenüber Dissoziation und Kulturstörungen sind, sind mehrere Schritte entscheidend für den Erfolg, darunter die Aufrechterhaltung gesunder, auf Fütterzellen basierender Kulturen, die Verwendung einer vollständigen Einzelzell-Suspension, die Minimierung der Zeit zwischen Zellresuspension und Nukleofektion sowie die Supplementierung des Mediums mit Y-27632 während belastender Manipulationen. Die Methode erfordert außerdem eine sorgfältige Auswahl der Leitstränge, da ERVs repetitive Sequenzen darstellen und schlecht gewählte Leitstränge mehrere genomische Loci schneiden können. Die Analyse von Off-Target-Effekten sollte daher repetitive Regionen einbeziehen und Leitstränge ausschließen, die eine vorhergesagte Aktivität in kodierenden Genen, anderen CREs oder mehrfach vorkommenden transponierbaren Elementen aufweisen.
Die Genotypisierung der Gesamtpopulation ist ein wichtiger Entscheidungspunkt im Arbeitsablauf. Der Nachweis des Deletionsprodukts vor dem Kolonieausstrich bestätigt, dass Spaltung und Deletion stattgefunden haben, und hilft dabei, festzulegen, wie viele Kolonien untersucht werden sollten. Wenn kein Deletionsprodukt nachgewiesen wird, ist die wirksamste Korrekturmaßnahme in der Regel die Neukonzeption eines oder beider sgRNAs, anstatt direkt mit der großflächigen Isolierung von Kolonien fortzufahren. Eine geringe Zellausbeute nach der Nukleofektion kann auf eine schlechte Ausgangszellqualität, eine unvollständige Entfernung des restlichen Mediums aus dem Zellpellet, verzögerte Verarbeitung nach der Resuspension oder übermäßige Manipulation der Zellen zurückzuführen sein. Eine unvollständige Einzelzell-Dissociation kann Kolonien mit gemischten Genotypen erzeugen, während eine zu dichte Ausplattierung dazu führen kann, dass benachbarte Kolonien verschmelzen. Diese Probleme können durch gründliche, aber schonende Dissociation, ausreichend spärliche Ausplattierung und die Auswahl gut isolierter Kolonien verringert werden.
Die Effizienz der vollständigen ERV-Deletion lag zwischen 10 % und 78,9 % über die getesteten Loci hinweg, mit einem Durchschnitt von 43,6 %. Diese Spannweite zeigt, dass die Editierungseffizienz stark vom Locus abhängt und möglicherweise auch zwischen verschiedenen hNPSC-Linien und Kulturbedingungen variiert. Die Aktivität des Zellzyklus kann die CRISPR-Cas9-Editierungseffizienz beeinflussen, sodass Unterschiede in der Proliferationsrate die Klonisierung beeinträchtigen können30. Außerdem könnte die Deletion eines ERV mit essentieller regulatorischer Funktion die Proliferation verringern, die Kolonie-Morphologie verändern oder die Gewinnung homozygoter Klone verhindern. Einige editierte Populationen könnten zudem kompensatorische genomische Veränderungen erwerben, die ein weiteres Wachstum ermöglichen. Aus diesen Gründen sollten mehrere unabhängig gewonnene Klone analysiert werden, und unerwartete Phänotypen sollten nach erneuter Ableitung oder Auftauen zusätzlicher Klone bestätigt werden. Die Bestätigung des Genotyps, die Karyotyp-Analyse sowie der Vergleich mit parallel gezüchteten Wildtyp-Klonen sind vor einer weiteren Interpretation unerlässlich.
Eine wesentliche Einschränkung dieser Methode ist ihre geringe Durchsatzkapazität. Jedes Locus erfordert eine individuelle Guide-Design, Nukleofektion, Kolonie-Isolierung, Genotypisierung, Sequenzbestätigung und Expansion. Folglich eignet sich die Methode am besten für gezielte funktionelle Tests ausgewählter ERVs und nicht für genomweite Screenings. Die Multiplex- oder familienweite Manipulation von ERVs mithilfe dCas9-basierter epigenetischer Regulatoren kann viele verwandte Elemente gleichzeitig stören14, doch dieser Ansatz kann stärkere Nebenwirkungen verursachen und lässt nicht leicht erkennen, welche einzelne Insertion für ein Phänotyp verantwortlich ist. Im Gegensatz dazu ermöglicht die vorliegende Strategie eine lokusspezifische Deletion und erlaubt es, molekulare oder entwicklungsbedingte Effekte direkt einem definierten, aus einem ERV stammenden CRE zuzuordnen.
Die Methode ist insbesondere relevant, da endogene Retroviren (ERVs) maßgeblich zur Evolution der regulatorischen Netzwerke von Säugetieren beigetragen haben und während der frühen Entwicklung als Promotoren, Enhancer und andere regulatorische Elemente fungieren können5,6,13,14,44,45,46,47. Einige einzelne ERVs wurden bereits als essentielle Faktoren für Entwicklungsprozesse nachgewiesen12,13,14. Die mit diesem Protokoll erzeugten bearbeiteten hnPSC-Linien können für die Analyse der Genexpression, Proliferationsassays, zweidimensionale Differenzierung in definierte Linien sowie die Erzeugung von humanen Blastoiden oder anderen auf Stammzellen basierenden Embryomodellen verwendet werden14,23. Diese Anwendungen sollten im Rahmen der geltenden ethischen und regulatorischen Vorgaben für die Forschung mit auf menschlichen Stammzellen basierenden Embryomodellen durchgeführt werden48,49,50.
Zukünftige Fortschritte in der Genomeditierung, der automatisierten Klonbearbeitung und der Hochdurchsatz-Genotypisierung könnten eine systematischere Bewertung einzelner ERV-Insertionen ermöglichen51. Bis solche Ansätze routinemäßig verfügbar werden, bietet die vorliegende Methode ein reproduzierbares Framework, um ausgewählte nicht-kodierende regulatorische Elemente mit Einzel-Lokus-Auflösung zu testen. Ihr Hauptvorteil liegt in der Fähigkeit, eine definierte genomische Deletion mit molekularen und entwicklungsbedingten Phänotypen in einem menschlichen Präimplantationsmodell zu verknüpfen, wodurch geklärt werden kann, wie artspezifische, aus ERVs stammende Sequenzen die genregulatorischen Programme während der menschlichen Embryogenese geprägt haben.
Offenlegungen
Es werden keine Interessenkonflikte angegeben.
Danksagungen
Dr. Jaaved Mohammed wird für hilfreiche Diskussionen zum Thema Genomeditierung gedankt. Die Max-Planck-Stiftung wird für die Unterstützung dieser Studie und des Fueyo-Labors anerkannt. Merel Wentink rerhielt ein Erasmus+-Stipendium (ID 50377).
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 2-Mercaptoethanol | Gibco | 21985023 | Zur N2B27-Grundmedium hinzugefügt. Gemäß den chemischen Sicherheitsvorschriften der Institution handhaben. |
| 4D Nucleofector X-Unit | Lonza | AAF-1003X | Gerät zur Nukleofektion. |
| Agarose Standard, 1 kg | Roth | 3810.4 | Zur Herstellung von DNA-Gelelektrophorese-Gelen verwendet. |
| Alt-R S. pyogenes Cas9 HiFi V3 Nuklease | Integrated DNA Technologies | 1081060 | Hochoffiziente Cas9-Nuklease zur Herstellung von Ribonukleoprotein-Komplexen. |
| Alt-R synthetische single-guide RNA | Integrated DNA Technologies | NA | Maßgeschneiderte sgRNAs, die so entworfen wurden, dass sie den ausgewählten ERV flankieren. Die Leitsequenzen finden sich in Tabelle 1. |
| Antibiotikum-Antimykotikum | Gibco | 15240062 | Optionale antimikrobielle Zusatzstoffe für Zellkulturmedien. |
| Axiovert 40 CFL Mikroskop | Zeiss | 491202-0002-001 | Zur routinemäßigen Beobachtung von MEFs und hnPSCs während der Kultur. |
| B-27 Supplement, 50× | Gibco | 17504044 | Zusatzstoff, der dem N2B27-Grundmedium hinzugefügt wird. |
| Rinder-Serumalbumin Fraktion V, 7,5%-ige Lösung | Gibco | 15260037 | Zum Waschmedium hinzugefügt, um den Verlust von hnPSCs durch Anheften an Kunststoffverbrauchsmaterialien zu verringern. |
| C1000 Touch Thermocycler mit 96-Well Fast Reaction | Bio-Rad | 1851196 | Gerät zur PCR-Amplifikation. |
| CF1 Maus-embryonale Fibroblasten, bestrahlt | Thermo | A234181 | Inaktivierte MEF-Fütterungszellen zur Unterstützung der hnPSC-Kultur. Alternativ kann ein validiertes, hausintern hergestelltes Präparat verwendet werden. |
| Countess 3 Automatischer Zellzähler | Thermo / Invitrogen | AMQAX2000 | Zum Zählen von MEFs oder hnPSCs verwendet. |
| DMEM/F-12 | Gibco | 11330032 | Bestandteil des N2B27-Mediums und des Waschmediums; wird außerdem zur Verdünnung des extrazellulären Matrixreagenzes verwendet. |
| Dulbecco’s phosphatgepufferte Kochsalzlösung ohne Calcium und Magnesium | Gibco | 14190144 | Zum Waschen von Fütterungsschichten verwendet. |
| ESGRO Complete Gelatinlösung | Sigma-Aldrich | SF008 | Zur Beschichtung von Kulturgefäßen vor dem Ansäen der MEF-Fütterungszellen verwendet. |
| FBS Supreme | PAN-Biotech | P30-3031 | Zur Herstellung des MEF-Kulturmediums verwendet. |
| Filtereinheit, 1.000 mL, 0,22 µm Porengröße | Corning | 431098 | Zur sterilen Filtration von kulturmedien mit großem Volumen verwendet. |
| Filtereinheit, 500 mL, 0,22 µm Porengröße | Corning | 431097 | Zur sterilen Filtration von Kulturmedien verwendet. |
| FreSR-S Kryokonservierungsmedium | STEMCELL Technologies | 5859 | Zur Kryokonservierung von hnPSCs verwendet. |
| GelDoc-Gel-Imaging-System | Bio-Rad | 170-8195 | Ausstattung zur Visualisierung von DNA-Banden aus Gelelektrophorese. |
| Geltrex Flex LDEV-freie hESC-qualifizierte reduzierte Wachstumsfaktor-Basalmembranmatrix | Thermo | A4000046803 | Extrazelluläre Matrix zur Kultivierung von hnPSCs in Abwesenheit von MEFs. |
| Generuler 1 Kb Plus DNA-Ladder | Fischer Scientific | 11581625 | Zur Bestimmung der DNA-Bandengrößen in der Gelelektrophorese verwendet. |
| GlutaMAX-Zusatzstoff | Gibco | 35050061 | Stabilisiertes L-Glutamin-Zusatzmittel für das MEF-Kulturmedium. |
| Gö6983 | Bio-Techne | 2285/10 | Inhibitor der atypischen Proteinkinase C zur Herstellung des PXGL-Mediums. |
| Dulbecco’s modifiziertes Eagle-Medium mit hohem Glucosegehalt | Gibco | 11965092 | Grundmedium zur Herstellung des MEF-Kulturmediums. |
| Karyotypisierung | Life&Brain | NA | Zur Detektion von Chromosomenanomalien verwendet. |
| L-Glutamin | Gibco | 25030081 | Zum N2B27-Grundmedium hinzugefügt. |
| Monarch Spin gDNA-Extraktionskit | New England Biolabs | T3010 | Kit zur genomischen DNA-Extraktion aus bearbeiteten Zellpopulationen. |
| Move It 8-Kanal-Pipette mit verstellbarem Abstand, 30–300 µL | Eppendorf | 3125000176 | Zum Übertragen dissoziierter Kolonien zwischen der 96-Well-Genotypisierungsplatte und der 48-Well-Expansionsplatte verwendet. |
| N-2 Supplement, 100× | Gibco | 17502048 | Zusatzstoff, der dem N2B27-Grundmedium hinzugefügt wird. |
| Neurobasal-Medium | Gibco | 21103049 | Bestandteil des N2B27-Grundmediums. |
| Nikon Zoom-Stereo-Mikroskop | Nikon | SMZ1270 | Zum Auswählen von hnPSC-Kolonien verwendet. |
| NucleoSpin Gel- und PCR-Reinigungs | Machery-Nagel | 740609.25 | Zur DNA-Extraktion aus Gelen vor der Sanger-Sequenzierung. |
| P3 Primärzellen 4D-Nucleofector X Kit S | Lonza | V4XP-3032 | Nukleofektionsreagenzkit zur Übertragung von Cas9-sgRNA-Ribonukleoprotein-Komplexen. Beinhaltet Küvetten. |
| PB004 Zelllinie | Geschenk von Prof. Hiromitsu Nakauchi | NA | STR-authentifiziert, Mykoplasma-getestet. Veröffentlicht in PMID: 26023098.33 |
| PCR-Primer | Sigma-Aldrich | NA | Zur Genotypisierung von hnPSC-Klonen mittels PCR verwendet. Sequenzen in Tabelle 1. |
| PD0325901 | Selleck Chemicals | S1036 | MEK-Inhibitor zur Herstellung des PXGL-Mediums. |
| Phusion Green Hot Start II High-Fidelity PCR Master Mix | Thermo | F566L | Master-Mix mit DNA-Polymerase für die PCR-Genotypisierung. |
| QuickExtract DNA-Extraktionslösung | Biosearch Technologies | QE09050 | Zur schnellen genomischen DNA-Extraktion aus Klonzell-Genotypisierungsplatten verwendet. |
| rekombinanter humaner Leukämie-Hemmfaktor | Gibco | 300-05-50UG | Zum PXGL-Medium hinzugefügt. Ein gleichwertiges, validiertes hausinternes Präparat kann verwendet werden. |
| Sanger-Sequenzierung | Eurofins | NA | Zur Sequenzierung von DNA zur Bestätigung der Genotypen verwendet. |
| Natriumpyruvat, 100 mM | Gibco | 11360070 | Zum MEF-Kulturmedium hinzugefügt. |
| SYBR Safe DNA-Gel-Färbemittel | Thermo | S33102 | Färbemittel für DNA-Gelelektrophorese-Gele. |
| TrypLE Express Enzym, 1×, Phenolrot | Gibco | 12605036 | Zur Dissoziation von hnPSCs während des Passagierens, der Nukleofektionsvorbereitung und der Klonableitung verwendet. |
| Wasser, nukleasefrei, molekularbiologische Qualität, ultrarein | Thermo | J71786.AP | Für die PCR-Genotypisierung verwendet. |
| XAV939 | Cell Guidance Systems | SM38-50 | Wnt-Signalweg-Inhibitor zur Herstellung des PXGL-Mediums. |
| Y-27632 | STEMCELL Technologies | 72304 | ROCK-Inhibitor, der beim Auftauen, Passagieren, Nukleofektions-Regeneration und beim Ansäen von Einzelzellen hinzugefügt wird. |
Referenzen
- Wittkopp PJ, Kalay G. Cis-regulatory elements: molecular mechanisms and evolutionary processes underlying divergence. Nat Rev Genet. 2011;13(1):59–69.
- Jacques PÉ, Jeyakani J, Bourque G. The majority of primate-specific regulatory sequences are derived from transposable elements. PLoS Genet. 2013;9(5):e1003504. doi:10.1371/journal.pgen.1003504.
- Trizzino M, et al. Transposable elements are the primary source of novelty in primate gene regulation. Genome Res. 2017;27(10):1623–33.
- Grandi N, Tramontano E. Type W Human Endogenous Retrovirus (HERV-W) Integrations and Their Mobilization by L1 Machinery: Contribution to the Human Transcriptome and Impact on the Host Physiopathology. Viruses. 2017;9(7):162. doi:10.3390/v9070162.
- Senft AD, Macfarlan TS. Transposable elements shape the evolution of mammalian development. Nat Rev Genet. 2021;22(11):691–711.
- Fueyo R, Judd J, Feschotte C, Wysocka J. Roles of transposable elements in the regulation of mammalian transcription. Nat Rev Mol Cell Biol. 2022;23(7):481–97.
- Oomen ME, et al. An atlas of transcription initiation reveals regulatory principles of gene and transposable element expression in early mammalian development. Cell. 2025;188(4):1156–1174.e20.
- Göke J, et al. Dynamic transcription of distinct classes of endogenous retroviral elements marks specific populations of early human embryonic cells. Cell Stem Cell. 2015;16(2):135–41.
- Grow EJ, et al. Intrinsic retroviral reactivation in human preimplantation embryos and pluripotent cells. Nature. 2015;522(7555):221–5.
- Xiang Y, Liang H. The Regulation and Functions of Endogenous Retrovirus in Embryo Development and Stem Cell Differentiation. Stem Cells Int. 2021;2021:6660936. doi:10.1155/2021/6660936.
- Macfarlan TS, et al. Embryonic stem cell potency fluctuates with endogenous retrovirus activity. Nature. 2012;487(7405):57–63.
- Modzelewski AJ, et al. A mouse-specific retrotransposon drives a conserved Cdk2ap1 isoform essential for development. Cell. 2021;184(22):5541–5558.e22.
- Frost JM, et al. Regulation of human trophoblast gene expression by endogenous retroviruses. Nat Struct Mol Biol. 2023;30(4):527–38.
- Fueyo R, et al. A human-specific regulatory mechanism revealed in a pre-implantation model. Nature. 2025;647(8088):238–47.
- Fuentes DR, Swigut T, Wysocka J. Systematic perturbation of retroviral LTRs reveals widespread long-range effects on human gene regulation. eLife. 2018;7:e35989. doi:10.7554/eLife.35989.
- Pontis J, et al. Hominoid-Specific Transposable Elements and KZFPs Facilitate Human Embryonic Genome Activation and Control Transcription in Naive Human ESCs. Cell Stem Cell. 2019;24(5):724–735.e5.
- Xiang X, et al. Human reproduction is regulated by retrotransposons derived from ancient Hominidae-specific viral infections. Nat Commun. 2022;13(1):463. doi:10.1038/s41467-022-28105-1.
- Theunissen TW, et al. Molecular Criteria for Defining the Naive Human Pluripotent State. Cell Stem Cell. 2016;19(4):502–15.
- Bredenkamp N, et al. Wnt Inhibition Facilitates RNA-Mediated Reprogramming of Human Somatic Cells to Naive Pluripotency. Stem Cell Rep. 2019;13(6):1083–98.
- Guo G, et al. Human naive epiblast cells possess unrestricted lineage potential. Cell Stem Cell. 2021;28(6):1040–1056.e6.
- Io S, et al. Capturing human trophoblast development with naive pluripotent stem cells in vitro. Cell Stem Cell. 2021;28(6):1023–1039.e13.
- Okubo T, et al. Hypoblast from human pluripotent stem cells regulates epiblast development. Nature. 2024;626(7998):357–66.
- Shahbazi MN, Pasque V. Early human development and stem cell-based human embryo models. Cell Stem Cell. 2024;31(10):1398–418.
- Kagawa H, et al. Human blastoids model blastocyst development and implantation. Nature. 2022;601(7894):600–5.
- Yu L, et al. Large-scale production of human blastoids amenable to modeling blastocyst development and maternal-fetal cross talk. Cell Stem Cell. 2023;30(9):1246–1261.e9.
- Liu X, et al. Modelling human blastocysts by reprogramming fibroblasts into iBlastoids. Nature. 2021;591(7851):627–32.
- Yu L, et al. Blastocyst-like structures generated from human pluripotent stem cells. Nature. 2021;591(7851):620–6.
- Sozen B, et al. Reconstructing aspects of human embryogenesis with pluripotent stem cells. Nat Commun. 2021;12(1):5550. doi:10.1038/s41467-021-25853-4.
- Yanagida A, et al. Naive stem cell blastocyst model captures human embryo lineage segregation. Cell Stem Cell. 2021;28(6):1016–1022.e4.
- Pacesa M, Pelea O, Jinek M. Past, present, and future of CRISPR genome editing technologies. Cell. 2024;187(5):1076–100.
- Hendel A, et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 2015;33(9):985–9.
- Kim S, et al. Highly efficient RNA-guided genome editing in human cells via .delivery of purified Cas9 ribonucleoproteins. Genome Res. 2014;24(6):1012–9.
- Masaki H, et al. Interspecific in vitro. assay for the chimera-forming ability of human pluripotent stem cells. Development. 2015;142(18):3222–30.
- Thomson JA, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145–7.
- Conner DA. Mouse Embryo Fibroblast (MEF) Feeder Cell Preparation. Curr Protoc Mol Biol. 2000;51(1):23.2.1–23.2.7.
- Casper J, et al. The UCSC Genome Browser database: 2026 update. Nucleic Acids Res. 2026;54(D1):D1331–D1335.
- Bao W, Kojima KK, Kohany O. Repbase Update, a database of repetitive elements in eukaryotic genomes. Mob DNA. 2015;6:11. doi:10.1186/s13100-015-0041-9.
- Storer J, et al. The Dfam community resource of transposable element families, sequence models, and genome annotations. Mob DNA. 2021;12(1):2. doi:10.1186/s13100-020-00230-y.
- Tarailo-Graovac M, Chen N. Using RepeatMasker to identify repetitive elements in genomic sequences. Curr Protoc Bioinformatics. 2009;25:4.10.1–4.10.14.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nat Biotechnol. 2016;34(2):184–91.
- Cradick TJ, et al. COSMID: A Web-based Tool for Identifying and Validating CRISPR/Cas Off-target Sites. Mol Ther Nucleic Acids. 2014;3(12):e214. doi:10.1038/mtna.2014.64.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242–W245.
- Untergasser A, et al. Primer3—new capabilities and interfaces. Nucleic Acids Res. 2012;40(15):e115. doi:10.1093/nar/gks596.
- Dopkins N, Nixon DF. Activation of human endogenous retroviruses and its physiological consequences. Nat Rev Mol Cell Biol. 2024;25(3):212–22.
- Li P, Yamanaka S. Transposable element regulation in mammalian germ cells and other contexts: multilayered repression, fertility, and regulated activation. Epigenomics. 2026;0(0):1–18.
- Yu H, et al. Dynamic reprogramming of H3K9me3 at hominoid-specific retrotransposons during human preimplantation development. Cell Stem Cell. 2022;29(7):1031–1050.e12.
- Xiang Y, et al. Endogenous retroviruses synthesize heterologous chimeric RNAs to reinforce human early embryo development. Science. 2026;391(6783):eadv5257. doi:10.1126/science.adv5257.
- Arias AM, et al. Human stem cell-based embryo models: innovation, ethics, and policy. Hum Reprod. 2026;41(6):830–46.
- Bentzen HB, et al. A guide to using embedded ethics in human stem-cell-based embryo model research. Nat Cell Biol. 2026;28(4):665–73.
- Clark AT, et al. Stem cell-based embryo models: The 2021 ISSCR stem cell guidelines revisited. Stem Cell Rep. 2025;20(6):102514. doi:10.1016/j.stemcr.2025.102514.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619–44.