Dieses Protokoll beschreibt eine reproduzierbare Methode zur Isolierung und Kultivierung primärer muriner glatter Gefäßmuskelzellen aus thorakalen und abdominalen Regionen. Die Methode liefert lebensfähige Zellen, die für in vitro-Studien der Gefäßremodelierung und aneurysmabezogenen Biologie geeignet sind.
Methodenartikel
Isolierung und Kultur primärer muriner aortaler glatter Muskelzellen für In-vitro-Studien im Zusammenhang mit der Biologie der Gefäßremodelierung und aortalen Aneurysmen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Isolierung und Kultivierung primärer aortaler glatter Muskelzellen (SMCs) bietet einen wertvollen Ansatz zur Untersuchung zellulärer Mechanismen, die zugrunde liegenden vaskulären Erkrankungen wie Aortenaneurysmen liegen. Der vorliegende Artikel beschreibt ein detailliertes und optimiertes Protokoll zur Isolierung und Kultivierung muriner aortaler SMCs aus thorakalen und abdominalen Aortensegmenten. Das aktuelle Verfahren umfasst eine sorgfältige Aortendissektion, die Entfernung des umgebenden Gewebes sowie eine zweistufige enzymatische Verdauung mit Kollagenase, Elastase und Sojatrypsininhibitor, gefolgt von mechanischer Dissoziation und Zellvermehrung unter definierten Kulturbedingungen. Besonderes Augenmerk wird auf Schritte gelegt, die die Zellausbeute, Reinheit und Reproduzierbarkeit verbessern, einschließlich der Entfernung der Adventitia und einer kontrollierten Verdauungsdauer. Mit diesem Ansatz können primäre SMCs erfolgreich isoliert und expandiert werden und zeigen dabei charakteristische Morphologie und Wachstumsmuster. Dieses Protokoll stellt einen reproduzierbaren und anpassungsfähigen Ansatz zur Gewinnung primärer aortaler SMCs bereit und dient als Plattform für in vitro-Studien, die für die vaskuläre Remodeling- und Aortenaneurysma-Biologie relevant sind.
Einleitung
Aortische glatte Muskelzellen (SMCs) sind essentielle Bestandteile der Gefäßwand und tragen sowohl zur strukturellen Integrität als auch zur funktionellen Regulation der Aorta bei. In gesunden Gefäßen weisen SMCs ein kontraktilen Phänotyp auf, der durch die Expression kontraktiler Proteine wie α-glatte Muskel-Aktin (α-SMA) und schwere Kette des glatten Muskel-Myosins (MYH11)1,2,3 gekennzeichnet ist. Dieser Phänotyp unterstützt den Gefäßtonus und erhält die Organisation der extrazellulären Matrix aufrecht. In pathologischen Zuständen wie dem abdominellen Aortenaneurysma (AAA) durchlaufen SMCs jedoch eine phänotypische Modulation hin zu einem synthetischen und proinflammatorischen Zustand1,2,3. Dieser Übergang ist mit vermehrter Proliferation, Sekretion von Zytokinen und Produktion von matrixabbauenden Enzymen assoziiert und trägt letztlich zur Schwächung der Aortenwand bei4,5.
Tiermodelle, einschließlich der durch Angiotensin II (Ang II) induzierten Aortenaneurysmabildung, haben das Verständnis der Pathogenese abdomineller Aortenaneurysmen erheblich vorangebracht1,6,7,8,9,10,11. Diese Modelle erlauben jedoch keine gezielte Manipulation zellulärer Signalwege oder die direkte Beobachtung SMC-spezifischer Mechanismen. In-vitro-Systeme unter Verwendung primärer SMCs bieten einen komplementären Ansatz, der eine detaillierte Untersuchung von Signalwegen, Genregulation und zellulären Reaktionen unter kontrollierten Bedingungen ermöglicht12.
Trotz ihrer Nützlichkeit ist die Isolierung primärer muriner aortaler SMCs technisch anspruchsvoll. Die geringe Größe der murinen Aorta, das Vorhandensein umgebenden Fett- und Bindegewebes sowie die mögliche Kontamination durch adventitielle Fibroblasten können alle die Zellreinheit beeinträchtigen. Außerdem muss der enzymatische Verdau sorgfältig dosiert werden, um eine ausreichende Gewebe-Dissiziation mit der Erhaltung der Zellviabilität in Einklang zu bringen. Variabilität in diesen Schritten führt häufig zu inkonsistenten Ergebnissen zwischen Experimenten und Laboren.
Mehrere Protokolle zur Isolierung und Kultivierung primärer muriner glatter Gefäßmuskelzellen der Aorta wurden veröffentlicht, wobei die meisten auf der vollständigen mechanischen Entfernung der Adventitia vor der enzymatischen Verdauung beruhen und sich hauptsächlich auf die gesamte Aorta oder thorakale Aortensegmente konzentrieren13,14. Das vorliegende Protokoll baut auf diesen Methoden auf und integriert mehrere technische Verbesserungen, darunter einen kurzen enzymatischen Vorverdauungsschritt zur Erleichterung der Trennung der Adventitial- und Media-Schichten vor der vollständigen Gewebedissoziation, standardisierte Verdauungsbedingungen mit intermittierender sanfter mechanischer Dissoziation sowie einen Arbeitsablauf zur getrennten Isolierung und Kultivierung glatter Muskelzellen aus dem thorakalen (THX) und abdominalen (ABD) Aortenabschnitt. Insgesamt sollen diese Verbesserungen die Konsistenz und Reproduzierbarkeit der Gewebeverarbeitung erhöhen und gleichzeitig regionsspezifische Untersuchungen der Gefäßremodeling- und Aneurysmabiologie erleichtern. Die resultierenden SMC-Kulturen eignen sich für eine breite Palette nachgeschalteter Anwendungen, einschließlich Gen-Silenzierung, pharmakologischer Studien und mechanistischer Untersuchungen, die für das Gefäßremodeling und die Aneurysmabiologie relevant sind. Obwohl primäre SMCs, die aus nicht erkrankten Aorten isoliert wurden, aneurysmale Phänotypen nicht von Natur aus nachbilden, stellen sie ein kontrolliertes in vitro-System dar, um zelluläre Signalwege zu untersuchen, die nach gezielter experimenteller Manipulation an der Aneurysmentwicklung beteiligt sind.
Protokoll
Weibliche erwachsene C57BL/6J-Mäuse im Alter von 8 bis 10 Wochen mit einem Gewicht von 18–20 g wurden für das unten beschriebene Verfahren verwendet. Pro Isolation wurden zwei Mäuse eingesetzt. Alle Tierversuche wurden gemäß den Richtlinien des Institutional Animal Care and Use Committee (IACUC) der University of Kentucky durchgeführt und unter Protokollnummer 2022-4153 genehmigt. Die Einzelheiten aller verwendeten Reagenzien und Geräte sind in der Tabelle der Materialien aufgeführt. Eine schematische Übersicht über den gesamten Isolations- und Kultivierungsablauf ist in Abbildung 1 dargestellt.
ACHTUNG: Ketamin und Xylazin sind kontrollierte Substanzen und müssen gemäß den Richtlinien der Institution und den geltenden Vorschriften gehandhabt, aufbewahrt und entsorgt werden. Kollagenase Typ II und Elastase sind proteolytische Enzyme, die Haut-, Augen- und Atemwegsreizungen verursachen können. Trypanblau ist ein gefährlicher Farbstoff, der unter Verwendung geeigneter persönlicher Schutzausrüstung gehandhabt werden sollte, wobei Haut- und Augenkontakt vermieden werden müssen. Alle gefährlichen Reagenzien müssen gemäß den Sicherheitsrichtlinien der Institution und den Anweisungen der Hersteller gehandhabt und entsorgt werden.
1. Herstellung der Reagenzien und Kulturmedien
- Bereiten Sie am Tag der Isolierung frisch 10 mL Enzymlösung in einem sterilen 15-mL-Konischenschlauch vor:
- Fügen Sie 10 mg Kollagenase Typ II (endgültige Konzentration 1 mg/mL) hinzu (siehe Tabelle der Materialien).
- Fügen Sie 10 mg Sojatrypsininhibitor (endgültige Konzentration 1 mg/mL) hinzu (siehe Tabelle der Materialien).
- Fügen Sie 71 µL Elastase-Suspension (endgültige Konzentration 0,744 U/mL) hinzu (siehe Tabelle der Materialien).
- Stellen Sie die Lösung in HBSS her, das Kalzium und Magnesium, aber kein Phenolrot enthält (siehe Tabelle der Materialien).
- Fügen Sie 100 µL Penicillin/Streptomycin (1 % des Endvolumens) hinzu (siehe Tabelle der Materialien).
- Mischen Sie die Lösung gründlich und filtrieren Sie sie steril über einen 0,2-µm-Nylon-Spritzenfilter (siehe Tabelle der Materialien).
- Bereiten Sie das vollständige Kulturmedium für glatte Muskelzellen (SMC) vor (500 mL)
- Fügen Sie 385 mL Dulbecco’s modifiziertes Eagle-Medium/Nährstoffmischung F-12 (DMEM/F12) ohne Phenolrot als Basismedium hinzu (siehe Tabelle der Materialien).
- Versetzen Sie es mit 100 mL Kohle/Dextran-behandeltem fetalem Kälberserum (20 % des Endvolumens) (siehe Tabelle der Materialien).
- Fügen Sie 10 mL Penicillin/Streptomycin (2 % des Endvolumens) hinzu (siehe Tabelle der Materialien).
- Fügen Sie 5 mL Amphotericin B (1 % des Endvolumens) hinzu (siehe Tabelle der Materialien)
- Filtrieren Sie das Medium steril und lagern Sie es bei 4 °C.
- Erwärmen Sie alle Reagenzien vor der Verwendung auf 37 °C.
2. Vorbereitung für die Gewebeaufarbeitung
- Portionieren Sie die Enzymverdauungslösung im Voraus gleichmäßig auf 4 Vertiefungen (jeweils 2,5 mL) einer 6-Well-Kulturplatte und erwärmen Sie sie vor der Gewebeverarbeitung im Brutschrank bei 37 °C mit 5 % CO₂ vor. Zwei Vertiefungen sollten für die Aortensegmente als „THX“ und zwei als „ABD“ gekennzeichnet werden. Mehrere Segmente aus derselben anatomischen Region können in einer einzelnen Vertiefung verarbeitet werden.
- Bereiten Sie zwei separate Kulturschalen (siehe Tabelle der Materialien) mit komplettem SMC-Kulturmedium vor und beschriften Sie sie als THX und ABD.
- Erwärmen Sie die mit Medium befüllten Kulturschalen im feuchten Brutschrank vor.
- Bereiten Sie im Voraus 20 mL sterile HBSS für die vaskuläre Perfusion und die Handhabung des Gewebes vor.
- Richten Sie zwei zusätzliche Kulturschalen mit jeweils 3 mL HBSS für die schrittweise Reinigung isolierter Aorten ein.
- Bereiten Sie beschriftete konische 15-mL-Röhrchen (siehe Tabelle der Materialien) mit jeweils 5 mL HBSS für die vorübergehende Lagerung und Trennung der THX- und ABD-Aortensegmente vor.
- Sterilisieren Sie chirurgische Instrumente zwischen den Tieren, indem Sie ein Reinigungsmittel auftragen, mit destilliertem Wasser spülen, mit 70 %igem Ethanol desinfizieren und anschließend mit einem Kugelsterilisator sterilisieren (siehe Tabelle der Materialien).
3. Tierpräparation und Aortendissektion
- Betäuben Sie die Mäuse durch intraperitoneale (IP) Injektion von Ketamin (300 mg/kg) und Xylazin (30 mg/kg) (siehe Tabelle der Materialien), wie unter der Genehmigung der University of Kentucky IACUC 2022-4153 für terminale Eingriffe vorgesehen.
- Überprüfen Sie die ausreichende Anästhesietiefe durch das Fehlen einer Reflexantwort auf eine Zehenquetschung.
- Desinfizieren Sie das Operationsfeld mit 70 %igem Ethanol.
- Töten Sie die Mäuse unter tiefer chirurgischer Anästhesie durch Exsanguination mittels Herzpunktion, gefolgt von einer transkardialen Perfusion mit HBSS, gemäß den institutionellen Richtlinien und den Vorgaben der AVMA.
- Öffnen Sie die Brusthöhle und führen Sie eine Herzpunktion durch, um Blut zu sammeln.
- Perfundieren Sie das Gefäßsystem über den linken Ventrikel mithilfe einer 10-mL-Spritze mit einer 25-Gauge-Nadel, um langsam 10 mL steriles HBSS zu injizieren. Eine Perfusionsrate von etwa 0,5 mL/s wird empfohlen, um eine effiziente Entfernung des restlichen Blutes sicherzustellen.
- Entfernen Sie vorsichtig die umgebenden Organe (Leber, Lunge, Milz, Magen-Darm-Trakt, Nieren). Lassen Sie ein Stück des Zwerchfells mit der Aorta verbunden.
- Isolieren Sie die Aorta vom Aortenwurzelbeginn bis zur Iliacusbifurkation unter Beibehaltung des intakten Zwerchfells. Das Zwerchfell dient als anatomische Grenze zwischen den THX- und ABD-Bereichen (Abbildung 2B).
- Überführen Sie die Aorta unverzüglich in steriles HBSS (Abbildung 2A).
4. Aortenreinigung und Segmentierung
- Legen Sie die sterile Kulturschale mit der Aorta unter ein Stereomikroskop (siehe Tabelle der Materialien).
- Entfernen Sie vorsichtig Fettgewebe und Bindegewebe mit feinen Pinzetten (siehe Tabelle der Materialien).
- Trennen Sie die Aorta in THX- und ABD-Segmente.
HINWEIS: Das THX-Segment erstreckt sich vom Bereich der Aorta direkt oberhalb des Zwerchfells bis zum Aortenwurzelbereich, während sich das ABD-Segment vom Bereich der Aorta direkt unterhalb des Zwerchfells bis zur Iliakalbifurkation erstreckt (Abbildung 2B). - Überführen Sie die gereinigten Segmente in separate kegelförmige 15-mL-Röhrchen mit frischem HBSS zur weiteren Verarbeitung.
5. Enzymatische Verdauung und Zellisolierung
- Inkubieren Sie Aortasegmente in Enzymlösung bei 37 °C für 8–10 min.
- Entfernen Sie die Aortasegmente aus der Enzymlösung.
- Überführen Sie die Segmente in separate Kulturschalen mit komplettem SMC-Medium, das für THX- und ABD-Proben vorgesehen ist .
- Entfernen Sie die Adventitialage der Aorta mithilfe von groben und feinen Pinzetten. Der vollständige Entfernung der Adventitia ist bestätigt, wenn die äußere Oberfläche der Aorta glatt und durchscheinend erscheint, ohne sichtbares restliches Bindegewebe oder Fettgewebe (Abbildung 2C).
- Überführen Sie die Aortasegmente in frische Enzymlösung und zerkleinern Sie die Media-Schicht direkt innerhalb der Lösung in kleine Fragmente (Abbildung 3A).
- Inkubieren Sie die Gewebefragmente bei 37 °C in einem befeuchteten Inkubator mit 5 % CO₂ für 1 h.
- Führen Sie eine schonende mechanische Dissoziation durch wiederholtes Auf- und Abpipettieren (ca. 10–15 Mal) durch, um die Zellfreisetzung zu erleichtern (Abbildung 3B).
- Wiederholen Sie den Schritt der mechanischen Dissoziation im Abstand von 30–60 min während der fortgesetzten Inkubation, insgesamt 2–3 h lang oder bis eine homogene Zellsuspension erreicht ist.
6. Zellensammlung, Waschen, Auftragen und initiale Kultur
- Überführen Sie die Enzymverdauungslösung mit dissoziierten Zellen in separate kegelförmige 15-mL-Röhrchen (siehe Tabelle der Materialien), die für THX- und ABD-Proben vorgesehen sind.
- Spülen Sie jedes Verdauungs-Well mit 5 mL Kulturmedium aus und geben Sie die Spülflüssigkeit zu den entsprechenden Röhrchen hinzu.
- Zentrifugieren Sie die Zellsuspension 5 min bei Raumtemperatur mit 400 × g.
- Wiederholen Sie die Zentrifugation, falls die Bildung des Zellpellets unzureichend ist.
- Entfernen Sie das Überstandsvolumen, ohne das Zellpellet aufzuwirbeln (Abbildung 3C).
- Resuspendieren Sie die Zellen in 5 mL frischem Kulturmedium und führen Sie einen zusätzlichen Waschschritt durch, gefolgt von einer Zentrifugation unter denselben Bedingungen.
- Entfernen Sie den Überstand und resuspendieren Sie das endgültige Zellpellet in einem geeigneten Volumen (typischerweise 6 mL) komplettem SMC-Kulturmedium.
- Geben Sie die gesamte aus dem thorakalen oder abdominellen Aortensegment gewonnene Zellsuspension auf zwei Wells einer 6-Well-Kulturplatte (3 mL resuspendiertes Medium pro Well) und inkubieren Sie bei 37 °C mit 5,0 % CO₂. Die Zellen werden unmittelbar nach der Isolierung ohne vorherige Zellzählung ausgesät; daher wird in diesem Schritt keine Zielansaatdichte verwendet.
- Pflegen Sie die Kulturen 5–7 Tage ungestört, um die Zelladhäsion und die anfängliche Expansion zu ermöglichen.
PAUSEPUNKT: Nach der Aussaat können die Kulturen 5–7 Tage im Inkubator belassen werden, bevor mit den Schritten zur Zellpflege und -vermehrung in Abschnitt 7 fortgefahren wird.
7. Zellpflege und Vermehrung
- Ersetzen Sie das Kulturmedium alle 3–4 Tage.
- Überwachen Sie regelmäßig die Zellmorphologie und Konfluenz.
- Passagieren Sie die Zellen, wenn sie etwa 80–90 % Konfluenz erreicht haben.
- Aspirieren Sie das Kulturmedium und waschen Sie die Zellen mit vorgewärmter phosphathaltiger Pufferlösung (PBS) (siehe Tabelle der Materialien).
- Geben Sie 0,05 % Trypsin-EDTA hinzu und inkubieren Sie bei 37 °C für 5–10 Minuten.
- Fahren Sie fort, sobald 80–90 % der Zellen abgelöst sind.
- Klopfen Sie vorsichtig auf die Kulturplatte, um die Ablösung zu unterstützen.
- Geben Sie ein gleiches Volumen vollständigen Kulturmediums hinzu, um das Trypsin zu neutralisieren.
- Pipettieren Sie vorsichtig, um verbleibende Zellen abzulösen.
- Überführen Sie die Zellsuspension in kegelförmige Röhrchen und zentrifugieren Sie 5 Minuten bei 400 × g.
- Entfernen Sie den Überstand und resuspendieren Sie das Zellpellet in frischem Kulturmedium.
- Impfen Sie die Zellen im Aufteilungsverhältnis 1:2 (oder bei der gewünschten experimentellen Dichte) an und inkubieren Sie bei 37 °C mit 5 % CO₂. Lassen Sie die Zellen ungestört für 24–48 Stunden anheften.
HINWEIS: Verwenden Sie für nachfolgende Experimente Zellen zwischen den Passagen 3 und 7 (P3–P7), um kulturbedingte phänotypische Drift zu minimieren. Zellen nach Passage 7 neigen stärker zur phänotypischen Drift und können veränderte Morphologie und Funktion aufweisen.
8. Validierung durch α-SMA-Immunfluoreszenzfärbung
- Zellen auf einem für die Fluoreszenzmikroskopie geeigneten Material kultivieren.
- Zellen in einer 96-Well-Optikbodenplatte mit 15.000 Zellen pro Vertiefung ansäen. Die Zellen bis zur gewünschten Konfluenz wachsen lassen.
- Vorbereitung der Zellen zur Fixierung
- Das Kulturmedium von anhaftenden Zellen absaugen. Dreimal mit je 200 µL Tris-gepufferter Salzlösung mit 0,1 % Tween 20 (TBS-T) je Waschgang für 5 min waschen und anschließend mit Vakuum aus einem biologischen Sicherheitswerkbank absaugen.
- Fixierung der Zellen
- Je Vertiefung 200 µL 4 % Paraformaldehyd (PFA) in 1x PBS hinzufügen. 10–20 min bei Raumtemperatur inkubieren, dann absaugen.
- Permeabilisierung
- Je Vertiefung 200 µL 0,1 % Triton X-100 in 1x PBS hinzufügen. 10–15 min bei Raumtemperatur inkubieren, dann absaugen.
- Blockierung unspezifischer Bindungsstellen
- Die Zellen dreimal mit je 200 µL TBS-T pro Vertiefung je Waschgang für 5 min waschen. Je Vertiefung 200 µL 5 % Rinderserumalbumin (BSA) in TBS-T hinzufügen.
- Die Platte auf einen rotierenden Schüttler stellen und etwa 200 U/min für 1 h bei Raumtemperatur schütteln.
- Färbung mit primärem Antikörper
- Den primären α-SMA-Antikörper in 5 % BSA in TBS-T im Verdünnungsverhältnis 1:1.000 vorbereiten.
- Die Platte vom Schüttler nehmen und die Blockierungslösung aus den für die α-SMA-Färbung vorgesehenen Vertiefungen absaugen. Für die Kontrolle mit nur sekundärem Antikörper wird der primäre Antikörper weggelassen, und die Kontrollvertiefung bleibt in 5 % BSA in TBS-T.
- Je Versuchsvertiefung 200 µL des verdünnten primären α-SMA-Antikörpers hinzufügen. Die Versuchs- und die Kontrollvertiefungen mit nur sekundärem Antikörper über Nacht bei 4 °C auf einem sanften rotierenden Schüttler inkubieren.
- Färbung mit sekundärem Antikörper
- Den fluoreszierenden sekundären Antikörper in TBS-T mit 0,1 % Tween 20 im Verdünnungsverhältnis 1:2.500 vorbereiten.
- Die Platte vom Schüttler nehmen und den Inhalt aller Vertiefungen absaugen.
- Alle Vertiefungen dreimal mit je 200 µL TBS-T pro Vertiefung je Waschgang für 5 min waschen, dann absaugen.
- Je Vertiefung, einschließlich der Kontrolle mit nur sekundärem Antikörper, 200 µL des verdünnten fluoreszierenden sekundären Antikörpers hinzufügen.
- Die Platte vor Licht schützen und auf einem Schüttler bei etwa 200 U/min für 1 h bei Raumtemperatur inkubieren.
- Kernfärbung und Fluoreszenzbildgebung
- Eine 2 µg/mL Lösung von Hoechst 33342 vorbereiten.
- Die Zellen dreimal mit je 200 µL TBS-T pro Vertiefung je Waschgang für 5 min waschen. Ausreichend Hoechst-33342-Färbelösung hinzufügen, um die Zellen zu bedecken, und 10 min bei Raumtemperatur unter Lichtschutz inkubieren.
- Fluoreszenzbilder mit einem invertierten Fluoreszenzmikroskop bei 20facher Vergrößerung für α-SMA-gefärbte THX- und ABD-Kulturen und bei 10facher Vergrößerung für die Kontrollen mit nur sekundärem Antikörper aufnehmen, wobei eine Anregung bei 385 nm für Hoechst 33342 und bei 475 nm für den fluorophor-konjugierten sekundären Antikörper verwendet wird. Die Kontrollen mit nur sekundärem Antikörper wurden bei 10facher Vergrößerung abgebildet, um eine ausreichende Anzahl von Kernen im Sichtfeld zu erfassen.
- Quantifizierung der α-SMA-positiven Zellen.
- Die α-SMA-Positivität bewerten, indem man die Hoechst-positiven Kerne zählt, die mit Zellen assoziiert sind, die eine klare, spindelförmige, zytoplasmatische α-SMA-Positivfärbung aufweisen. Zellen mit zweifelhaften oder undefinierten Fluoreszenzsignalen konservativ als α-SMA-negativ einstufen.
- Die α-SMA-Positivität berechnen als Anzahl der α-SMA-positiven Zellen geteilt durch die Gesamtanzahl der gezählten Hoechst-positiven Kerne über alle ausgewerteten mikroskopischen Felder, multipliziert mit 100.
Ergebnisse
Innerhalb von 24–48 Stunden nach der Isolierung beginnt eine Teilmenge der Zellen, an der Kulturoberfläche zu haften und sich auszubreiten, wobei sie anfänglich eine runde Morphologie aufweisen. Die Zelladhärenz kann zu frühen Zeitpunkten variabel sein, und die Kulturen können aufgrund der begrenzten Anzahl lebensfähiger Zellen, die bei der initialen Isolierung gewonnen wurden, spärlich erscheinen. Ab den Tagen 3–5 entwickeln die adhärenten Zellen progressiv eine charakteristische spindelförmige, gestreckte Morphologie, die typisch für vaskuläre glatte Muskelzellen (SMCs) ist, und beginnen sich zu vermehren, wobei sich kleine Zellverbände bilden. Eine schematische Übersicht über den experimentellen Arbeitsablauf, einschließlich der Aortenisolierung, Segmentierung, enzymatischen Verdauung, mechanischen Dissoziation und Zellplattierung, ist in Abbildung 1 dargestellt.
Abbildungsbildende Beispiele für die Isolation der Aorta, die anatomische Segmentierung in die THX- und ABD-Regionen sowie die Entfernung der Adventitia sind in Abbildung 2 dargestellt. Die THX- und ABD-Aortenabschnitte wurden anhand der anatomischen Lage relativ zum Zwerchfell unterschieden, wie in Abbildung 2B angegeben. Abbildungsbildende Beispiele für die enzymatische Verdauung, die mechanische Dissoziation und die Bildung eines sichtbaren Zellpellets nach der Zentrifugation sind in Abbildung 3 dargestellt.
Die Zellanzahl und Vitalität wurden im Durchgang 3 mittels Trypanblau-Ausschlussverfahren (1:1) und einem Countess-Automatischen Zellzähler bestimmt. Die Daten wurden aus 3 unabhängigen Isolationen mit insgesamt 6 Mäusen (2 Mäuse pro Isolation) gewonnen. THX-Kulturen wiesen eine mittlere Zellanzahl von 5,10 × 10⁵ ± 7,81 × 10⁴ Zellen (Bereich: 4,20 × 10⁵–5,60 × 10⁵) und eine Vitalität von 66,33 ± 18,18 % (Bereich: 46–81 %) auf. ABD-Kulturen zeigten eine mittlere Zellanzahl von 4,63 × 10⁵ ± 2,31 × 10⁴ Zellen (Bereich: 4,50 × 10⁵–4,90 × 10⁵) und eine Vitalität von 61,66 ± 12,01 % (Bereich: 50–74 %) (Tabelle 1).
Nach den Tagen 5–7 erreichen die Kulturen typischerweise eine Konfluenz von etwa 70 %–90 % und bilden eine dichte und relativ einheitliche Monoschicht. Die Zellen orientieren sich häufig parallel zueinander, was ihrer kontraktilen Herkunft entspricht. Unterschiede in der Proliferationsrate und Zelldichte können zwischen THX- und ABD-SMKs beobachtet werden, was mit der bekannten regionalen Heterogenität der Aorta übereinstimmt. Repräsentative Phasenkontrastaufnahmen der Morphologie primärer SMKs aus THX- und ABD-Aortensegmenten bei niedriger (10x) und höherer (20x) Vergrößerung sind in Abbildung 4 dargestellt.
SMCs wiesen die charakteristische langgestreckte, spindelförmige Morphologie, eine organisierte parallele Ausrichtung bei Konfluenz sowie ein einheitliches Wachstumsmuster auf, während fibroblastenähnliche Zellen typischerweise eine stärker abgeflachte, unregelmäßige Morphologie mit weniger geordneter Orientierung und heterogener Ausbreitung zeigen. Diese morphologischen und wachstumsbedingten Merkmale bieten einen praktischen und reproduzierbaren Ansatz zur Identifizierung von SMC-Populationen in Primärkultur, falls keine molekulare Validierung vorliegt. Ein erfolgreicher Isolationsprozess zeigt sich durch eine frühe Zellanhängung innerhalb von 24–48 h, einen fortschreitenden Erwerb der spindelförmigen Morphologie und die Bildung einer konfluenten Monoschicht bis zum 5.–7. Tag. Die Zellen ordnen sich in der Regel bei höherer Konfluenz in parallelen Reihen an, was mit dem glattmuskulären Phänotyp übereinstimmt. Suboptimale Ergebnisse können eine schlechte Zellanhängung, eine geringe Zellausbeute oder das Vorhandensein abgeflachter, unregelmäßig geformter Zellen umfassen, was auf eine unvollständige Verdauung, übermäßige enzymatische Einwirkung oder Kontamination mit Nicht-Glattmuskelzellpopulationen hindeuten kann.
Konsistente Zellviabilität und minimale fibroblastenähnliche Kontamination stützen weiterhin die erfolgreiche Isolierung. Um die Identität der glatten Muskelzellen (SMC) weiter zu bestätigen, wurden repräsentative primäre Kulturen gemäß dem in Abschnitt 8 beschriebenen Verfahren mittels Immunfärbung für α-SMA nachgewiesen (Abbildung 5). Sowohl THX- als auch ABD-Kulturen zeigten das charakteristische fadenförmige α-SMA-Färbungsmuster, das für vaskuläre SMCs typisch ist. Die Quantifizierung über vier mikroskopische Felder ergab, dass 69 von 72 Hoechst-positiven analysierten Zellen α-SMA-positiv waren, was einer Gesamt-Positivitätsrate für α-SMA von 95,8 % entspricht (95 % KI: 88,5 %–98,9 %). Konkret waren 20 von 20 THX-Zellen und 49 von 52 ABD-Zellen α-SMA-positiv. Abbildung 5 zeigt repräsentative Felder der ausgewerteten Proben.
Während früherer Passagen behalten die Zellen eine stabile Morphologie und proliferative Kapazität bei. Mit verlängerter Kultivierung können die Zellen jedoch allmählich Merkmale einer phänotypischen Modulation aufweisen, darunter eine stärkere Ausbreitung, verminderte Ausrichtung und veränderte Wachstumsmuster.
Unter diesen Bedingungen eignen sich primäre SMC-Kulturen für nachgeschaltete Anwendungen, einschließlich Gen-Knockdown, pharmakologische Behandlungen und mechanistische Untersuchungen von Signalwegen, die an der Gefäßremodellierung und der Entwicklung von Aortenaneurysmen beteiligt sind.
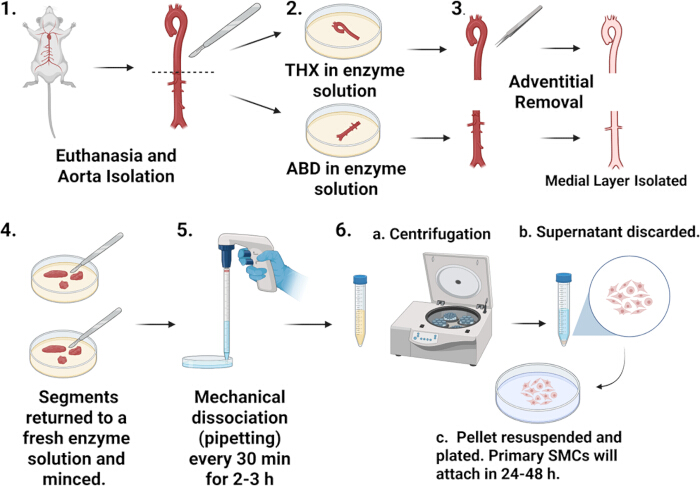
Abbildung 1: Übersicht über den schematischen Arbeitsablauf. Eine schematische Darstellung des primären Isolationsverfahrens für murine aortale glatte Muskelzellen. Panel 1 zeigt die Tötung des Tieres und die Isolierung der Aorta. Panel 2 zeigt die Trennung der THX- und ABD-Aortasegmente und deren Einbringen in die Enzymlösung zur Verdauung. Panel 3 zeigt die Entfernung der Adventitia und die Isolierung der Media-Schicht. Panel 4 zeigt das Zurückgeben der Gewebesegmente in frische Enzymlösung und das Zerkleinern. Panel 5 zeigt die mechanische Dissoziation durch Pipettieren alle 30 Minuten über einen Zeitraum von 2–3 h. Panel 6 zeigt die Zellgewinnung und das Ausplattieren, einschließlich 6a Zentrifugation, 6b Entfernung des Überstandes und 6c Resuspendierung des Pellets und Ausplattieren. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
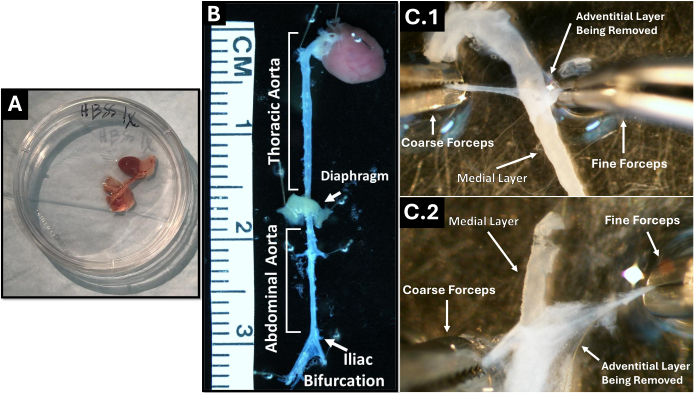
Abbildung 2: Isolation und Aufbereitung von Maus-Aortasegmenten. (A) Vollständige Aorta nach Isolation in einer Petrischale. (B) Aufgereinigte Aorta mit anatomischen Orientierungspunkten zur Identifizierung der THX- und ABD-Regionen, einschließlich Zwerchfell und Iliakalbifurkation. (C) Repräsentative Bilder der Adventitialösung an THX (oben) und ABD (unten) gelegenen Segmenten mittels feiner und grober Pinzette, wodurch die darunterliegende Media-Schicht freigelegt wird, die für die Isolation glatter Muskelzellen entscheidend ist. Klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung einzusehen.
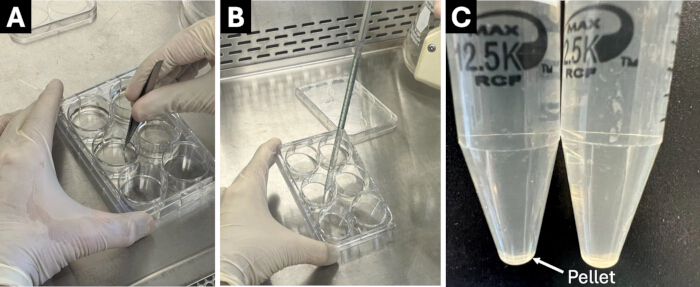
Abbildung 3: Enzymatische Verdauung und mechanische Dissoziation von Aortengewebe. (A) Nach Entfernung der Adventitialschicht wird die Media-Schicht in frische Enzymlösung überführt und mit kleinen Scheren zerkleinert. (B) Beispiel für die mechanische Dissoziation von Aortenfragmenten durch vorsichtiges Pipettieren. (C) Nach enzymatischer Verdauung und Zentrifugation ist ein sichtbares Zellpellet erkennbar. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
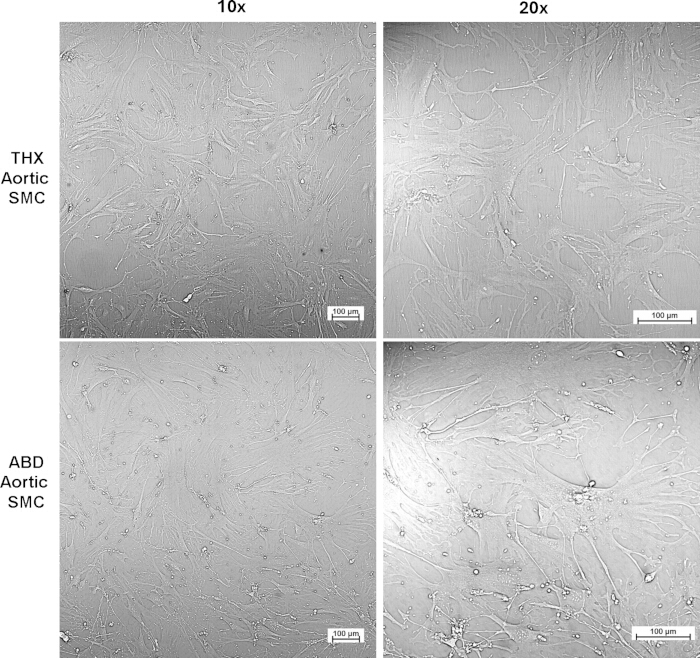
Abbildung 4: Repräsentative Morphologie primärer muriner aortaler glatter Muskelzellen (SMCs). Primäre SMCs, isoliert aus thorakalen und abdominalen Aortensegmenten, wurden unter Standardbedingungen kultiviert und im Durchgang 4 abgebildet. Dargestellt sind repräsentative Phasenkontrastaufnahmen mit niedriger (10x) und höherer (20x) Vergrößerung. Die Zellen zeigen eine charakteristische spindelförmige, gestreckte Morphologie und Ausrichtung, die mit einem kontraktilen SMC-Phänotyp übereinstimmt. Unterschiede in Zelldichte und Organisation können zwischen aus THX- und ABD-stammenden SMCs beobachtet werden, was auf regionale Heterogenität hinweist. Maßstabsbalken = 100 µm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
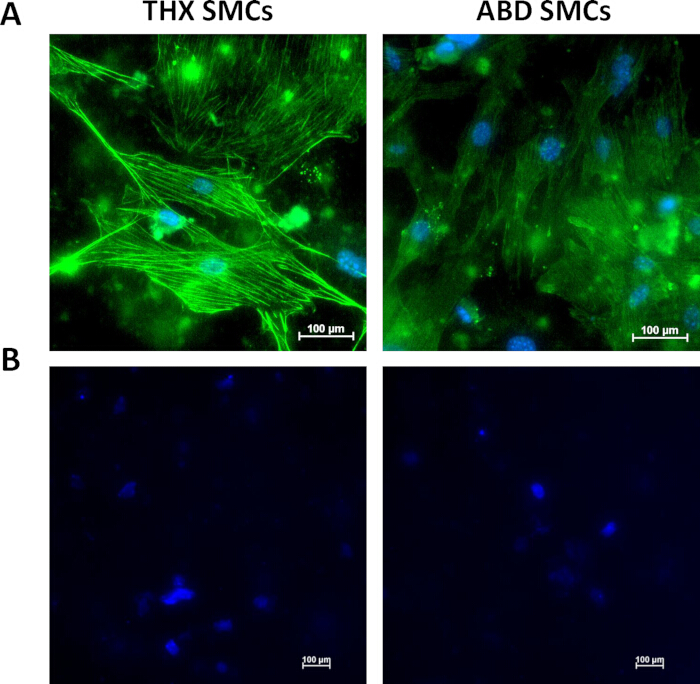
Abbildung 5: Immunfluoreszenz-basierte Validierung primärer muriner aortaler SMCs. (A) Repräsentative Immunfluoreszenzbilder primärer SMCs, isoliert aus der THX- (links) und ABD-Aorta (rechts) und angefärbt für α-SMA (grün). Die Kerne wurden mit Hoechst 33342 (blau) kontragefärbt. Die Aufnahmen wurden mit 20facher Vergrößerung angefertigt. (B) Repräsentative Kontrollbilder mit Sekundärantikörper allein von primären SMCs aus THX (links) und ABD (rechts), die ohne den primären α-SMA-Antikörper bearbeitet und mit Hoechst 33342 (blau) kontragefärbt wurden. Die Aufnahmen wurden mit 10facher Vergrößerung angefertigt. Die Quantifizierung über vier mikroskopische Felder ergab, dass 69 von 72 Zellen α-SMA-positiv waren (95,8 %). Maßstabsbalken = 100 µm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Zellanzahl und Vitalität von primären murinen aortalen glatten Muskelzellkulturen | |||
| Aortensegment | Unabhängige Isolationen, n | Zellanzahl (Mittelwert ± SD)* | Zellvitalität (Mittelwert ± SD)† |
| THX | 3 | 5,10 x 10⁵ ± 7,81 x 10⁴ Zellen | 66,33 ± 18,18 % |
| ABD | 3 | 4,63 x 10⁵ ± 2,31 x 10⁴ Zellen | 61,66 ± 12,01 % |
| *Die Zellzahlen wurden bei Passage 3 aus 3 unabhängigen Isolationen ermittelt. | |||
| †Zellanzahl und Vitalität wurden mittels 1:1-Trypanblau-Ausschluss mit einem Countess Automatisierten Zellzähler bestimmt. | |||
Tabelle 1: Zellanzahl und Vitalität von primären murinen aortalen glatten Muskelzellkulturen
| Schritt | Problem | Mögliche Ursache | Empfohlene Lösung |
| Aortendissektion | Geringe Zellausbeute | Unvollständige Gewinnung der Aorta oder Gewebeschäden während der Dissektion | Vollständige Isolierung von der Aortenwurzel bis zur Iliakalbifurkation sicherstellen; Gewebe schonend behandeln, um Schäden zu vermeiden |
| Reinigung der Aorta | Fibroblastenkontamination | Unvollständige Entfernung des Adventitialgewebes | Adventitia sorgfältig nach der initialen Verdauung abtrennen; dies ist entscheidend für die Reinheit der glatten Muskelzellen (SMC) |
| Initiale Verdauung | Schwierigkeiten bei der Adventitiaentfernung | Unzureichende enzymatische Lockerung | Vor dem mechanischen Abtrennen eine ausreichende Inkubationszeit (8–10 min) sicherstellen |
| Enzymatische Verdauung | Geringe Zellausbeute | Untermaßige Verdauung des Gewebes | Verdauungszeit leicht verlängern oder die Häufigkeit der mechanischen Dissoziation erhöhen |
| Enzymatische Verdauung | Schlechte Zellviabilität | Übermäßige Verdauung oder zu lange Enzymexposition | Verdauungszeit verkürzen und längere Inkubationen vermeiden |
| Mechanische Dissoziation | Schlechte Zellfreisetzung | Unzureichendes Pipettieren | Sanftes, aber wiederholtes Pipettieren alle 30–60 min durchführen |
| Zelladhärenz | Schlechte Anheftung an die Platte | Zellschäden oder kaltes Medium | Vorgewärmtes Medium verwenden und mechanische Belastung minimieren |
| Fruhe Kulturphase | Kein Zellwachstum | Geringe Viabilität oder Kontamination | Verdauungsbedingungen und Sterilität überprüfen; Isolation gegebenenfalls wiederholen |
| Zellmorphologie | Abweichende, nicht-spindelförmige Gestalt (runde/flache Zellen bleiben bestehen) | Kontamination oder phänotypischer Drift | Entfernung der Adventitia überprüfen; Überwucherung und langfristige Kultur vermeiden |
| Zellwachstum | Langsame Proliferation | Suboptimale Serumkonzentration | 20 % FBS während der frühen Expansionsphase verwenden |
| Konfluenz | Überkonfluente Zellen schwer zu passagieren | Verspätetes Teilen der Zellen | Zellen bei 80–90 % Konfluenz passagieren |
| Passagierung | Schlechte Ablösung | Zellen sind zu konfluent oder unzureichende Trypsinierung | Trypsinexposition leicht erhöhen und Ablösung mechanisch unterstützen |
| Langzeitkultur | Verlust des SMC-Phänotyps | Hohen Passagezahl oder zu lange Kulturdauer | Zellen zwischen den Passagen 3–7 verwenden |
| Reproduzierbarkeit | Variabilität zwischen Isolationen | Unterschiede in der Technik oder biologische Variabilität | Enzympräparation, Zeitabläufe und Handhabung über alle Experimente hinweg standardisieren |
Tabelle 2: Fehlerbehebungsanleitung zur Isolierung und Kultur primärer muriner aortaler glatter Muskelzellen. Zusammenfassung häufig auftretender technischer Probleme bei der Isolierung, Verdauung und Kultur primärer muriner aortaler glatter Muskelzellen, einschließlich möglicher Ursachen und empfohlener Lösungen zur Verbesserung der Reproduzierbarkeit.
Diskussion
Dieses Protokoll beschreibt eine robuste und reproduzierbare Methode zur Isolierung und Kultivierung primärer muriner aortaler glatter Muskelzellen (SMCs) für in vitro-Studien. Neben ihrem technischen Nutzen ist diese Methode besonders relevant, um die Mechanismen der Gefäßremodelierung und der Aortenaneurysmentwicklung zu untersuchen. Angesichts der bekannten Rolle des Renin-Angiotensin-Systems (RAS) und von Angiotensin II (Ang II) bei der vaskulären Entzündung und der Aneurysmenbildung15,16 bietet die Isolierung primärer aortalen SMCs einen wertvollen Ansatz, um diese Signalwege auf zellulärer Ebene zu untersuchen.
Ein entscheidender Faktor für den Erfolg ist die gründliche Entfernung des Adventitialgewebes. Die Adventitia enthält Fibroblasten und andere Nicht-SMC-Populationen, die in der Kultur die SMCs überwuchern können, wenn sie nicht ausreichend entfernt werden. Der kurze, anfängliche enzymatische Verdauungsschritt erleichtert die mechanische Trennung der Adventitia von der Media-Schicht und ermöglicht so eine präzisere Dissektion. Die unzureichende Durchführung dieses Schritts ist eine der häufigsten Ursachen für Kontaminationen und Variabilität bei SMC-Isolationsprotokollen.
Die Bedingungen für die enzymatische Verdauung müssen ebenfalls sorgfältig optimiert werden. Die Kombination aus Kollagenase Typ II, Elastase und Sojatrypsininhibitor ermöglicht einen effizienten Abbau der Komponenten der extrazellulären Matrix, während die Zellviabilität erhalten bleibt. Der Verdauungsprozess muss jedoch genau überwacht werden. Unzureichende Verdauung führt zu einer unvollständigen Gewebe-Dissociation und einer geringeren Zellausbeute, während eine übermäßige Verdauung die Zellen schädigen, die Anheftung beeinträchtigen und die Viabilität verringern kann. Die mechanische Dissociation durch vorsichtiges, wiederholtes Pipettieren ist daher ein unverzichtbarer ergänzender Schritt, der die Freisetzung der Zellen fördert und gleichzeitig eine übermäßige enzymatische Exposition minimiert. Zusammen zeigen diese Schritte die Bedeutung eines ausgewogenen Einsatzes von enzymatischen und mechanischen Verfahren zur Optimierung von Zellausbeute und Viabilität auf. Eine einheitliche Verdauungsdauer, Gewebehandlung und mechanische Dissociation während des gesamten Verfahrens ist ebenso wichtig, um die Reproduzierbarkeit zwischen den Isolationen zu verbessern.
Kulturbedingungen spielen eine zentrale Rolle bei der Aufrechterhaltung des SMC-Phänotyps und der Funktion. Kulturmedien mit hohem Serumanteil (20 % fetales Kälberserum) unterstützen die anfängliche Anheftung und Expansion primärer Zellen nach der Isolierung. Um die Variabilität durch Hormone und Lipidbestandteile in Standardserumpräparationen zu verringern, wurde mit Aktivkohle/Dextran behandeltes Serum verwendet. Eine längere Exposition gegenüber hohem Serum oder verlängerte Kultivierungsdauer kann jedoch einen phänotypischen Wandel hin zu einem synthetischen oder fibroblastenähnlichen Zustand begünstigen. Um diese Effekte zu minimieren, wird empfohlen, die Zellen in frühen bis mittleren Passagen (P3–P7) zu verwenden und Überkonfluenz zu vermeiden, da diese die Morphologie verändern und die proliferative Kapazität verringern kann.
Die Morphologie isolierter Zellen liefert einen wichtigen ersten Hinweis auf die Kulturqualität. Gesunde glatte Muskelzellen weisen eine charakteristische spindelförmige, gestreckte Morphologie auf und ordnen sich bei höherer Konfluenz in parallelen Reihen an. Abweichungen von dieser Morphologie, einschließlich abgeflachter oder unregelmäßig geformter Zellen, können auf Kontamination, suboptimale Kulturbedingungen oder einen phänotypischen Drift hindeuten. Morphologische Merkmale, die auf einen phänotypischen Wechsel von einem kontraktilen zu einem synthetischen Zustand hindeuten, umfassen eine vergrößerte Zellausbreitung, eine verminderte spindelförmige Morphologie, den Verlust der parallelen Ausrichtung sowie heterogenere Wachstumsmuster.
Während die morphologische Beurteilung aussagekräftig ist, reicht sie nicht aus, um das SMC-Phänotyp definitiv zu bestimmen, und sollte durch eine molekulare Validierung mit Markern wie α-SMA und MYH11, abhängig von der Anwendung. In der vorliegenden Studie α-SMA-Immunfluoreszenz bestätigte die Identität der isolierten Zellen und zeigte einen hohen Anteil an α-SMA-positive Zellen in beiden THX- und ABD-Kulturen (Abbildung 5). Ein wesentlicher Vorteil dieses Protokolls besteht in der Möglichkeit, glatte Muskelzellen (SMCs) aus verschiedenen Aortenabschnitten, einschließlich thorakaler (THX) und abdomineller (ABD) Segmente, zu isolieren. Diese Regionen weisen intrinsische biologische Unterschiede auf, darunter Variationen in der Zusammensetzung der extrazellulären Matrix, dem embryologischen Ursprung sowie der Anfälligkeit für Erkrankungen. Die Isolierung ortspezifischer SMCs ermöglicht die Untersuchung räumlicher Heterogenität in der vaskulären Biologie und könnte Aufschluss über regionale Unterschiede in der Anfälligkeit für die Bildung von Aneurysmen geben16,17,18. Bestehende Methoden zur Isolierung muriner aortaler VSMCs verwenden entweder eine Übernacht-Verdauung mit Kollagenase13 oder 4–6 h enzymatischer Verdauung, wobei eine Dauer von 5–6 h eine bessere Ausbeute liefert14, verglichen mit der 2–3-stündigen Verdauung nach einer 8–10-minütigen Vorverdauung, die im vorliegenden Protokoll verwendet wird und eine Gesamtverarbeitungszeit von etwa 4 Stunden von der Tötung bis zur Zellplattierung umfasst. Adhikari et al. berichteten über 25–35 × 103 lebensfähige Zellen/mL nach 5 Tagen Kultur und 97 %–99 % Positivität für sm22α und Acta2, wohingegen das vorliegende Protokoll bei Passage-3-Zellzahlen von 5,10 × 10⁵ ± 7.81 × 10⁴ Zellen für THX und 4,63 × 10⁵ ± 2.31 × 10⁴ Zellen für ABD, mit einer Gesamt- α-SMA-Positivität von 95,8 %. Hubert et al. verwendeten eine Übernacht-Digestion, berichteten jedoch nicht über eine quantitative Zellausbeute oder Reinheit in Prozent13,14Im Gegensatz dazu war bei der Explant-basierten Methode von McMurray et al. eine durchschnittliche Latenzzeit von etwa 7,6 Tagen erforderlich, bevor glatte Muskelzellen aus normalen Aorten-Explantaten auswucherten, mit >90 % der Explantate zeigen bis zum 10. Tag eine Auswucherung >95 % am 12. Tag, während die vorliegende enzymatische Methode das direkte Ausplattieren isolierter Zellen am Tag der Isolierung ermöglicht18. Das vorliegende Protokoll kombiniert einen kurzen Vorverdauungsschritt, der die Entfernung der Adventitia erleichtert, mit standardisierten Bedingungen für Verdauung und mechanische Dissoziation, um eine konsistente Gewebeverarbeitung und Zellausbeute zu gewährleisten. Zusammen mit der regionspezifischen Isolierung von THX- und ABD-SMCs ermöglichen die verkürzte Verarbeitungszeit und die quantitative Charakterisierung der Zellausbeute und α-SMA-Positivität bietet praktische Vorteile für die Reproduzierbarkeit in vitro Studien.
Diese Methode eignet sich gut für mechanistische Untersuchungen, die genetische und pharmakologische Modulationen beinhalten. Primäre SMC-Kulturen können für Gen-Silencing-Ansätze verwendet werden, einschließlich siRNA-vermittelter Knockdowns, sowie für Überexpressionstudien und Behandlungen mit Wirkstoffen. Diese Ansätze ermöglichen die direkte Untersuchung von Signalwegen, die an der phänotypischen Umstellung von SMCs, Entzündungsprozessen und der Umgestaltung der extrazellulären Matrix beteiligt sind, Prozesse, die für die Entwicklung und Progression von Aortenaneurysmen zentral sind1,5.
Es ist wichtig, die Grenzen dieses Protokolls im Kontext der Krankheitsmodellierung zu berücksichtigen. Die glatten Muskelzellen in diesem Protokoll werden aus gesunden murinen Aorten isoliert und weisen daher nicht von Natur aus aneurysmabezogene Phänotypen auf. Daher sind zusätzliche experimentelle Ansätze erforderlich – beispielsweise pharmakologische Stimulation, genetische Modifikation oder die Kombination mit In-vivo-Modellen –, um krankheitsrelevante Prozesse wie entzündliche Aktivierung, Umbau der extrazellulären Matrix und phänotypische Umwandlung nachzubilden. Neben den oben beschriebenen Aspekten weist dieses Protokoll mehrere weitere Einschränkungen auf. Zwischen einzelnen Isolationen können aufgrund biologischer Unterschiede zwischen den Tieren oder geringfügiger technischer Abweichungen Variabilitäten in der Zellausbeute und im Wachstumsverhalten auftreten. Außerdem kann die enzymatische Verdauung bei der Isolation die Expression von Zelloberflächenrezeptoren oder Signalwege beeinflussen, was bei der Interpretation nachgeschalteter funktioneller Studien berücksichtigt werden sollte. Primäre glatte Muskelzellen verlieren zudem mit zunehmender Passagezahl allmählich ihren kontraktilen Phänotyp, was die experimentellen Ergebnisse beeinträchtigen kann. Eine sorgfältige Standardisierung der Verfahren und die Verwendung von Zellen mit niedriger Passagezahl können helfen, diese Einschränkungen zu verringern. Häufige technische Herausforderungen und empfohlene Lösungen für dieses Protokoll sind in Tabelle 2 zusammengefasst.
Zusammenfassend bietet dieses Protokoll einen zuverlässigen und anpassungsfähigen Rahmen für die Isolierung und Kultur primärer muriner aortaler SMCs. In Kombination mit In-vivo-Modellen ermöglicht dieser Ansatz eine umfassende Untersuchung der zellulären und molekularen Mechanismen, die der Gefäßremodellierung und der Pathogenese von Aortenaneurysmen zugrunde liegen.
Offenlegungen
Die Autoren erklären, dass sie keine konkurrierenden Interessen haben. Grammarly wurde zur Sprachkorrektur und Grammatiküberprüfung verwendet; sämtliche wissenschaftliche Inhalte und Interpretationen stammen von den Autoren.
Danksagungen
Die finanzielle Unterstützung erfolgte teilweise durch das College of Medicine der University of Kentucky. Die grafische Zusammenfassung (Abbildung 1) wurde mit BioRender.com unter einer Academic Publication License erstellt, mit der Publikationsvertragsnummer GI2A3W9TY8.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0.2 μm Nylonspritzenfilter | VWR | 76439-080 | Sterile Filtration |
| Konische 15-mL-Röhrchen | VWR | — | Für die Aortatransferierung nach Reinigung und für die Zellsammlung |
| 6-Loch- / 12-Loch-Kulturplatten (ungeeicht) | Corning | — | Zellkultur |
| 50-mL-Kegelröhrchen | VWR | — | Zellgewinnung |
| 96-Well-Optikboden-Mikroplatte | Thermo Fisher Scientific | 165305 | Für die SMC-Validierung |
| α-Smooth-Muskel-Aktin-Antikörper (monoklonal) | Cell Signaling Technology | 19245S | Für die SMC-Validierung; 1:1000 Arbeitsverdünnung |
| Alexa Fluor 488 IgG Sekundärantikörper (polyklonal) | Invitrogen | A-11008 | Für die SMC-Validierung; Arbeitsverdünnung 1:2500 |
| Amphotericin B | Thermo Fisher Scientific | 15290018 | Antimykotisch |
| Rinderserumalbumin | Sigma-Aldrich | A7906 | Für die SMC-Validierung |
| CO2 Inkubator (37 °C) | Verschiedene | — | Kultivierungsbedingungen für Zellen |
| Kollagenase Typ II | Worthington Biochemical | LS004174 | Für die enzymatische Verdauung; 260 U/mg verwendet |
| Countess automatischer Zellzähler | Invitrogen | C10281 | Zur Zellzählung |
| Stereomikroskop | Verschiedene | — | Gewebereinigung |
| DMEM/F12-Medium | Thermo Fisher Scientific | 21041-025 | Basiskulturmedium |
| Elastase | Worthington Biochemical | LS002279 | Für den Matrixabbau; 4,17 U/mg Protein verwendet |
| Fötales Kälberserum (mit Aktivkohle/Dextran behandelt) | Cytiva (Hyclone) | SH30068.03 | Zur Kultur bei 20 % verwendet |
| HBSS mit Ca2+ und Mg2+ | Thermo Fisher Scientific | 14025-092 | Wird für Pufferlösung zur Verdauung verwendet |
| Lösung von Hoechst 33342 | BD Pharmingen | 561908 | Für die SMC-Validierung |
| Heißkegel-Sterilisator | Fine Science Tools | 18000-45 | Für die Aortenisolierung |
| Ketamin | Dechra | — | Für die Anästhesie von Mäusen |
| Penicillin/Streptomycin | Thermo Fisher Scientific | 15140122 | Antibiotikum |
| Phosphatgepufferte Kochsalzlösung (PBS) | Thermo Fisher Scientific | 20012-027 | Puffer zum Waschen |
| Natriumchlorid | Fisher Scientific | BDH9286 | Für die SMC-Validierung; 150 mM Arbeitskonzentration (8,8 g pro 1 L) |
| Sojabohnen-Trypsininhibitor | Worthington Biochemical | LS003570 | Verhindert eine Überverdauung |
| Tris-Basis | Fisher Scientific | BP152 | Für die SMC-Validierung; 20 mM Arbeitskonzentration (2,4 g pro 1 L) |
| Triton X-100 | Fisher Scientific | BP151 | Für die SMC-Validierung; 0,1 % Arbeitskonzentration |
| Trypanblau-Färbung | Thermo Fisher Scientific | T10282 | Zur Zellzählung |
| Trypsin-EDTA (0,05 %) | Thermo Fisher Scientific | 15400054 | Zum Passagieren |
| Tween 20 | Fisher Scientific | BP337 | Für die SMC-Validierung; 0,1 % Arbeitskonzentration |
| Xylazin | Covetrus | 61035 | Für die Anästhesie bei Mäusen |
| Optionale Materialien (falls verwendet) | |||
| Kulturgefäße (T25/T75) | Corning | — | Zellvergrößerung |
Referenzen
- Ensor M, et al. Nicotine promotes Ang II-induced abdominal aortic aortopathies in female and male mice: role of sex hormones. Clin Sci (Lond). 2025;139(8):411-429.
- Ailawadi G, et al. Smooth muscle phenotypic modulation is an early event in aortic aneurysms. J Thorac Cardiovasc Surg. 2009;138(6):1392-1399.
- Frismantiene A, Philippova M, Erne P, Resink TJ. Smooth muscle cell-driven vascular diseases and molecular mechanisms of VSMC plasticity. Cell Signal. 2018;52:48-64.
- Alsiraj Y, et al. Female mice with an XY sex chromosome complement develop severe angiotensin II-induced abdominal aortic aneurysms. Circulation. 2017;135(4):379-391.
- Thatcher SE, et al. Exogenous 17-β estradiol administration blunts progression of established angiotensin II-induced abdominal aortic aneurysms in female ovariectomized mice. Biol Sex Differ. 2015;6:12.
- Daugherty A, Manning MW, Cassis LA. Angiotensin II promotes atherosclerotic lesions and aneurysms in apolipoprotein E-deficient mice. J Clin Invest. 2000;105(11):1605-1612.
- AlSiraj Y, et al. Monosomy X in female mice influences the regional formation and augments the severity of angiotensin II-induced aortopathies. Arterioscler Thromb Vasc Biol. 2021;41(1):269-283.
- Alsiraj Y, et al. Sex chromosome complement defines diffuse versus focal angiotensin II-induced aortic pathology. Arterioscler Thromb Vasc Biol. 2018;38(1):143-153.
- Alsiraj Y, et al. Therapeutic assessment of combination therapy with a neprilysin inhibitor and angiotensin type 1 receptor antagonist on angiotensin II-induced atherosclerosis, abdominal aortic aneurysms, and hypertension. J Pharmacol Exp Ther. 2021;377(3):326-335.
- AlSiraj Y, et al. Serotonin 3 receptor antagonism reduces angiotensin II-induced abdominal aortic aneurysms: contribution of periaortic fat-derived serotonin. J Pharmacol Exp Ther. 2025;392(2):100533.
- AlSiraj Y et al. Role of adipocyte angiotensinogen or angiotensin type 1A receptors in the development of diet-induced atherosclerosis or angiotensin II-induced abdominal aortic aneurysms. JVS Vasc Sci. 2025;7:100397.
- Alexander MR, Owens GK. Epigenetic control of smooth muscle cell differentiation and phenotypic switching in vascular development and disease. Annu Rev Physiol. 2012;74:13-40.
- Hubert MO, Rodriguez-Vita J, Wiedmann L, Fischer A. Isolation of murine primary aortic smooth muscle cells. Bio Protoc. 2021;11(3):e3907.
- Adhikari N, et al. Guidelines for the isolation and characterization of murine vascular smooth muscle cells. A report from the International Society of Cardiovascular Translational Research. J Cardiovasc Transl Res. 2015;8(3):158-163.
- AlSiraj Y, Woolley C, Thatcher SE, Cassis LA. Sex differences and the role of the renin-angiotensin system in atherosclerosis and abdominal aortic aneurysms. In: Sex Differences in Cardiovascular Physiology and Pathophysiology. Academic Press; 2019:167-184.
- Boese AC, et al. Sex differences in vascular physiology and pathophysiology: estrogen and androgen signaling in health and disease. Am J Physiol Heart Circ Physiol. 2017;313(3):H524-H545.
- Majesky MW. Developmental basis of vascular smooth muscle diversity. Arterioscler Thromb Vasc Biol. 2007;27(6):1248-1258.
- McMurray HF, Parrott DP, Bowyer DE. A standardised method of culturing aortic explants, suitable for the study of factors affecting the phenotypic modulation, migration and proliferation of aortic smooth muscle cells. Atherosclerosis. 1991;86(2-3):227-237.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar