Dieses Protokoll stellt eine Methode zur Erzeugung vaskulärer Organoiden unter Verwendung menschlicher induzierter pluripotenter Stammzellen vor.
Methodenartikel
Ein optimiertes Protokoll zur Generierung vaskulärer Organoide aus humanen induzierten pluripotenten Stammzellen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Aus humanen pluripotenten Stammzellen (hPSCs) abgeleitete vaskuläre Organoiden haben sich als leistungsfähige dreidimensionale Modelle zur Untersuchung der vaskulären Entwicklung, Krankheitsmechanismen und Arzneimittelwirkungen etabliert. Aktuelle Protokolle für vaskuläre Organoiden ermöglichen die Erzeugung selbstorganisierender endothelialer–Perizyten-Netzwerke; jedoch können Variabilität von Charge zu Charge, inkonsistente Organoidenbildung und unzureichende Perizytabdeckung die Reproduzierbarkeit und Skalierbarkeit beeinträchtigen. Diese Studie stellt ein optimiertes Protokoll zur Herstellung vaskularer Organoiden aus humanen induzierten pluripotenten Stammzellen (hiPSCs) mit verbesserter Reproduzierbarkeit und struktureller Konsistenz vor. Zu den wichtigsten Modifikationen zählen verfeinerte Bedingungen für die Bildung von Embryoidkörpern, optimierte Konzentrationen und Zeitpunkte von Wachstumsfaktoren während der Mesoderminduktion und vaskulären Spezifizierung sowie verbesserte dreidimensionale Kulturbedingungen, die eine effektive Rekrutierung von Perizyten und die Interaktion zwischen Endothelzellen und Perizyten fördern. Die optimierten Organoiden weisen hochverzweigte, CD31-positive endotheliale Netzwerke auf, die durch PDGFR-β-positive Perizyten durchgängig umhüllt sind, wobei die Variabilität von Charge zu Charge im Vergleich zum ursprünglichen Protokoll signifikant reduziert ist. Detaillierte, Schritt-für-Schritt-Anleitungen werden für die Organoidenbildung, die immunfluoreszenzbasierte Charakterisierung im Ganzpräparat sowie die Qualitätskontrolle bereitgestellt. Diese optimierte Methode ermöglicht die skalierbare Herstellung hochwertiger vaskularer Organoiden, die sich für die Untersuchung von Interaktionen zwischen vaskulären Zellen, die Modellierung von Erkrankungen und die Wirkstoffscreening eignen und somit die technischen Hürden für Labore senkt, die dieses Modellsystem etablieren möchten.
Einleitung
Dreidimensionale (3D) Organoide haben sich als leistungsfähige Werkzeuge zur Modellierung der menschlichen Organentwicklung und von Krankheiten in vitro etabliert und bieten im Vergleich zu herkömmlichen zweidimensionalen Zellkultursystemen eine überlegene strukturelle Biomimetik sowie eine höhere pathophysiologische Relevanz1,2. In den letzten Jahren wurden aus humanen pluripotenten Stammzellen (hPSC) abgeleitete Organoide erfolgreich für verschiedene Gewebetypen etabliert, darunter Darm3, Gehirn4,5, Niere6, Leber7,8 und Retina9. Eine wesentliche Herausforderung bei organoidbasierten Studien bleibt jedoch die unzureichende Vaskularisierung während längerer Kultivierung, die zu Hypoxie und Nekrose führen kann und somit das Wachstum und die Differenzierung der Organoide beeinträchtigt10,11. Um dieses Problem zu beheben, wurden verschiedene Kokultivierungsstrategien eingeführt, beispielsweise durch die Einbindung endothelialer Zellen oder mesenchymaler Stammzellen zur Förderung der Bildung vaskulärer Netzwerke12,13. Herkömmliche zweidimensionale Kulturen und tierische Modelle bilden die menschliche Vaskularbiologie jedoch nicht vollständig ab, während Kokultivierungsansätze die experimentelle Komplexität erhöhen14. Vaskuläre Organoide, die in der Lage sind, sich autonom zu vaskularisieren, stellen daher eine aussichtsreiche, menschennahe Alternative dar15.
Die Bildung von Gefäßnetzwerken umfasst sowohl Vasogenese als auch Angiogenese, die durch Interaktionen zwischen endothelialen Zellen und muralen Zellen wie Perizyten und glatten Gefäßmuskelzellen gesteuert werden und durch zahlreiche Signalmoleküle streng reguliert sind, darunter VEGF (vascular endothelial growth factor), TGF-β (transforming growth factor-β), PDGF (platelet-derived growth factor) und Angiopoietine16. Im Jahr 2019 etablierten Wimmer und Kollegen eine Methode zur direkten Erzeugung selbstassemblierender 3D-Gefäßorganoiden aus hPSCs17,18. Dieses System erzeugt gleichzeitig endotheliale Zellen und Perizyten und führt so zu mikrovaskulären Netzwerken mit Lumenbildung und Basalmembranbedeckung. Aufbauend auf diesem Ansatz wurden vaskuläre Organoiden verwendet, um diabetische Vasulopathie unter Hochglukose- und proinflammatorischer Zytokinstimulation (TNF-α und IL-6) zu modellieren; diese Organoiden zeigen eine Verdickung der Basalmembran, ein charakteristisches Merkmal der diabetischen Mikroangiopathie17. Darüber hinaus wurde dieses Modell genutzt, um erbliche vaskuläre Erkrankungen zu untersuchen und als Plattform für die Toxizitätsprüfung von vaskulären Wirkstoffen zu dienen19. In jüngerer Zeit haben mehrere methodenorientierte Studien versucht, die Erzeugung vaskulärer Organoiden zu optimieren. Beispielsweise identifizierten Fortschritte in der Einzelzell-RNA-Sequenzierung wichtige regulatorische Faktoren wie MECOM und LEF1 und lieferten damit einen molekularen Rahmen zur Charakterisierung und Optimierung der Bildung menschlicher vaskulärer Organoiden. Außerdem führten Xu et al. Mikrogefäße ein, um die homogene Bildung von Embryoidkörpern zu erleichtern, und integrierten den CEPT-Cocktail, um die Zellviabilität zu verbessern, wodurch die Variabilität zwischen Chargen effektiv verringert wurde20.
Um die Homogenität, Reproduzierbarkeit und Durchsatzkapazität der vaskulären Organoid-Generierung zu verbessern, wurde das ursprüngliche Protokoll von Wimmer et al.17,18 systematisch optimiert, um mehrere zentrale Einschränkungen zu beheben. Erstens verwendet das ursprüngliche Protokoll die natürliche Aggregation in Platten mit niedriger Anhaftung zur Bildung von Embryoidkörpern, was zu erheblichen Schwankungen von Charge zu Charge hinsichtlich der Aggregatgröße und folglich zu einer heterogenen Differenzierungseffizienz führen kann. Im optimierten Protokoll wird Polyvinylalkohol (PVA) zusammen mit orbitalem Schütteln während der Aggregatbildung eingesetzt, um eine gleichmäßige Zellaggregation zu fördern und die Konsistenz der Embryoidkörpergröße zu verbessern. Zweitens sieht das ursprüngliche Protokoll einen kompletten Mediumwechsel während der Phase der vaskulären Netzwerkbildung vor, was zu erheblichen Schwankungen der Wachstumsfaktorkonzentrationen führen und die anhaltende vaskuläre Aussprossung sowie die Rekrutierung von Perizyten beeinträchtigen kann. Im Gegensatz dazu behält das optimierte Protokoll bei jedem Mediumwechsel ein Drittel des konditionierten Mediums bei, um endogene pro-angiogene Faktoren zu erhalten und die Kulturumgebung zu stabilisieren. Drittens erfordert das ursprüngliche Protokoll mehrere Plattenwechsel während der Isolierung und Reifung der Organoiden, was den manuellen Aufwand erhöht und das Risiko des Organoidverlusts steigert. Das optimierte Protokoll umgeht diese Schritte, indem isolierte Organoiden einzeln in die Vertiefungen von 96-Loch-Platten mit niedriger Anhaftung übertragen werden, wodurch der Ablauf vereinfacht und der Durchsatz erhöht wird. Insgesamt bietet dieses optimierte Protokoll detaillierte Schritt-für-Schritt-Anleitungen und kritische Qualitätskontrollpunkte, um die technische Hürde für die Einführung dieses Modellsystems zu senken und die breitere Anwendung vaskulärer Organoiden in Studien zur vaskulären Entwicklung, Krankheitsmechanismen und Hochdurchsatz-Drug-Screening zu erleichtern.
Protokoll
Die Verwendung von hPSCs in dieser Studie wurde vom Biomedizinischen Ethikkomitee der Anhui-Universität (BECAHU_2026-010) genehmigt.
1. Kultivierung menschlicher induzierter pluripotenter Stammzellen
HINWEIS: Kultivieren Sie menschliche induzierte pluripotente Stammzellen (hiPSCs) unter zellfreien Bedingungen. Führen Sie alle Arbeitsschritte in einem biologischen Sicherheitswerkbank der Klasse II unter Verwendung aseptischer Techniken durch.
- Vorbereitung von Kulturplatten, die mit Basalmembranmatrix beschichtet sind
- Entnehmen Sie ein Gefäß mit Basalmembranmatrix aus dem −20 °C Gefrierschrank und tauen Sie es über Nacht bei 4 °C für etwa 12–16 h auf. Vermeiden Sie wiederholte Einfrier- und Auftauzyklen.
- Mischen Sie die aufgetaute Basalmembranmatrix unter sterilen Bedingungen gründlich und teilen Sie sie in Einmalportionen auf (z. B. 1 mL pro Röhrchen). Lagern Sie die Aliquote bei −20 °C bis zu 2 Jahre.
HINWEIS: Halten Sie Basalmembranmatrix, Pipetten, Spitzen und Röhrchen während der Handhabung kalt, um eine vorzeitige Verfestigung zu verhindern. Vermeiden Sie das Eindringen von Luftblasen. - Tauen Sie das benötigte Aliquot der Basalmembranmatrix auf Eis auf. Verdünnen Sie die Basalmembranmatrix 1:200 in vorab gekühltem DMEM (5 µL Basalmembranmatrix pro 1 mL DMEM; Endkonzentration etwa 5 µg/mL).
- Mischen Sie die Lösung vorsichtig durch Pipettieren, bis keine sichtbaren Partikel mehr vorhanden sind.
- Geben Sie 0,5 mL verdünnte Basalmembranmatrix in jede Vertiefung einer 12-Loch-Platte. Kippen und drehen Sie die Platte vorsichtig, um die gesamte Unterseite gleichmäßig zu beschichten.
- Incubieren Sie die beschichtete Platte mindestens 2 h bei 37 °C in einem 5 % CO₂-Inkubator oder über Nacht bei 4 °C.
HINWEIS: Lagern Sie verschlossene beschichtete Platten bei 4 °C für 1–2 Wochen. Bringen Sie die Platte vor der Verwendung auf Raumtemperatur und aspirieren Sie unmittelbar vor Gebrauch die Beschichtungslösung.
- Auftauen von hiPSCs
- Entnehmen Sie ein Gefrierröhrchen mit gefrorenen hiPSCs aus flüssigem Stickstoff und legen Sie es sofort in ein 37 °C Wasserbad. Bewegen Sie das Röhrchen vorsichtig und nehmen Sie es innerhalb von 1 min heraus, wenn nur noch wenige kleine Eiskristalle vorhanden sind.
HINWEIS: Vermeiden Sie eine längere Exposition gegenüber Dimethylsulfoxid (DMSO) bei 37 °C und unvollständiges Auftauen, da beides die Zellviabilität verringern kann. - Desinfizieren Sie die Außenseite des Gefrierröhrchens mit 70 %igem Ethanol und öffnen Sie es im biologischen Sicherheitswerkbank.
- Übertragen Sie die Zellsuspension langsam tropfenweise in ein 15 mL konisches Röhrchen, das 3 mL vorgewärmtes chemisch definiertes hPSC-Erhaltungsmedium oder ein äquivalentes chemisch definiertes Erhaltungsmedium enthält. Mischen Sie vorsichtig während des Übertragens, um das DMSO schrittweise zu verdünnen und osmotischen Stress zu minimieren.
- Zentrifugieren Sie die Zellen bei 300 × g für 3 min bei Raumtemperatur (22–24 °C) mit einem Schwenkrotor.
- Aspirieren Sie vorsichtig das Überstand ohne das Zellpellet zu stören. Resuspendieren Sie das Pellet vorsichtig in 1 mL vorgewärmtem chemisch definiertem hPSC-Erhaltungsmedium.
HINWEIS: Verwenden Sie eine P1000-Pipette und pipettieren Sie 2–3 Mal vorsichtig, um mechanische Scherkräfte und Blasenbildung zu minimieren.
- Entnehmen Sie ein Gefrierröhrchen mit gefrorenen hiPSCs aus flüssigem Stickstoff und legen Sie es sofort in ein 37 °C Wasserbad. Bewegen Sie das Röhrchen vorsichtig und nehmen Sie es innerhalb von 1 min heraus, wenn nur noch wenige kleine Eiskristalle vorhanden sind.
- Ansäen und Kultivieren von hiPSCs
- Entnehmen Sie die vorbeschichtete 12-Loch-Platte aus dem Inkubator und aspirieren Sie die Beschichtungslösung. Spülen Sie die Vertiefungen nicht aus.
- Säen Sie etwa 1 × 10⁵–2 × 10⁵ lebensfähige Zellen pro Vertiefung für die routinemäßige Wiederherstellung nach dem Auftauen an. Passen Sie die Dichte entsprechend der hiPSC-Linie und den experimentellen Anforderungen an.
- Dispensieren Sie die Zellsuspension langsam entlang der Wand jeder Vertiefung, ohne die beschichtete Oberfläche mit der Pipettenspitze zu berühren.
- Fügen Sie Y-27632 bis zu einer Endkonzentration von 5 µM hinzu, um die Zellüberlebensfähigkeit und -anheftung nach dem Auftauen zu fördern.
HINWEIS: Verwenden Sie Y-27632 nur im initialen Ansämedium. Ersetzen Sie es am folgenden Tag durch Y-27632-freies, chemisch definiertes hPSC-Erhaltungsmedium. - Incubieren Sie die Zellen bei 37 °C mit 5 % CO₂ und gesättigter Luftfeuchtigkeit.
- Untersuchen Sie nach etwa 16–24 h die Zellanheftung und Morphologie. Aspirieren Sie das Medium und ersetzen Sie es durch frisches, vorgewärmtes chemisch definiertes hPSC-Erhaltungsmedium ohne Y-27632.
- Ersetzen Sie das Medium täglich oder jeden zweiten Tag, bis die Zellen eine Konfluenz von etwa 70 %–80 % erreichen, um sie zu passagieren oder zu differenzieren.
HINWEIS: Untersuchen Sie die Kulturen täglich. Verwenden Sie Kolonien mit kompakten, scharf abgegrenzten Rändern, einem hohen Kern-zu-Zytoplasma-Verhältnis und minimaler spontaner Differenzierung.
2. Erzeugung und Differenzierung von hiPSC-Aggregaten
HINWEIS: Kultivieren Sie hiPSCs unter futterzellfreien Bedingungen in chemisch definiertem hPSC-Erhaltungsmedium auf mit Basalmembran-Matrix beschichteten Platten. Passagieren Sie die Zellen alle 4–5 Tage mit 0,02 % EDTA. Verwenden Sie Kulturen mit geeigneter Ansiedlungsdichte und Koloniengröße sowie minimaler spontaner Differenzierung, um die Effizienz der vaskulären Differenzierung zu maximieren.
- Herstellung einer Einzelzell-Suspension
- Das chemisch definierte hPSC-Erhaltungsmedium absaugen und die hiPSCs mit 0,5 mL DMEM pro Vertiefung einer 6-Loch-Platte waschen.
- Das DMEM absaugen und 0,5 mL 0,02 % EDTA pro Vertiefung hinzufügen. 2–4 Minuten bei Raumtemperatur inkubieren und die Zellen beobachten, bis sie beginnen, sich abzurunden.
- Die Zellen mit einer P1000-Pipette ablösen. Sanft 2–3 Mal pipettieren, um die Aggregate in eine Einzelzell-Suspension zu dissoziieren.
- Die Zellen in 5 mL chemisch definiertem hPSC-Erhaltungsmedium resuspendieren und die Suspension in ein 15-mL-Konischglas überführen.
- 10 µL der Zellsuspension mit 10 µL 0,1 %iger Trypanblau-Lösung mischen. 10 µL der Mischung in eine Zählkammer geben und die Anzahl lebensfähiger Zellen bestimmen.
- Berechnen Sie das Volumen der Zellsuspension, das erforderlich ist, um 5 × 10⁵ lebensfähige Zellen pro Vertiefung zu erhalten.
- Zentrifugieren Sie die Zellen 5 Minuten bei 300 × g bei Raumtemperatur (22–23 °C). Den Überstand absaugen.
- Resuspendieren Sie die Zellen in frischem chemisch definiertem hPSC-Erhaltungsmedium, das 50 µM Y-27632 enthält, in einem Volumen von 3 mL pro Vertiefung.
- Aggregatbildung
- 3 mL der Zellsuspension in jede Vertiefung einer Low-Attachment-6-Loch-Platte geben. PVA auf eine Endkonzentration von 0,25 % hinzufügen.
- Die Platte auf einen Rüttelapparat mit Rotationsschüttelbewegung bei 50 U/min stellen und 1 Tag bei 37 °C inkubieren.
- Die Bildung von Aggregaten mit glatten Rändern und einem Durchmesser von etwa 50–100 µm oder größer vor Fortsetzung bestätigen.
- HINWEIS: Den Aggregationszeitraum für individuelle hiPSC-Linien optimieren. Inkubation gegebenenfalls auf 2–3 Tage verlängern, um Aggregate der gewünschten Größe zu erhalten.
- Mesoderm-Induktion
- Am Tag 0 die Aggregate mit einer sterilen Einwegpipette von 10 mL Volumen in ein 15-mL-Konischglas überführen. Die ursprüngliche Low-Attachment-Platte zum Wiederanimpfen aufbewahren.
- Die Aggregate etwa 15–20 Minuten lang durch Schwerkraft sedimentieren lassen.
- HINWEIS: Die Aggregate vorsichtig behandeln und die Sedimentation durch Schwerkraft anstelle der Zentrifugation verwenden, um mechanische Schäden zu minimieren.
- Nach dem Absinken der Aggregate den Überstand vorsichtig absaugen.
- Die Aggregate in 3 mL pro Vertiefung N2B27-Medium resuspendieren, das mit 12 µM CHIR99021 und 30 ng/mL BMP-4 ergänzt wurde.
- Die Aggregate zurück in die Low-Attachment-Platte überführen und bei 37 °C inkubieren.
- Die Aggregate einmal täglich vorsichtig mit einer P1000-Pipette pipettieren, um übermäßige Aggregatfusion zu vermeiden. Die Mesoderm-Induktion 3 Tage lang fortsetzen.
- Induktion der vaskulären Linie
- Am Tag 3 die Aggregate in ein 15-mL-Konischglas überführen und durch Schwerkraft absinken lassen. Die ursprüngliche 6-Loch-Platte aufbewahren.
- Nach dem Absinken der Aggregate den Überstand vorsichtig absaugen.
- Die Aggregate in 3 mL pro Vertiefung N2B27-Medium resuspendieren, das mit 100 ng/mL VEGF-A und 2 µM Forskolin ergänzt wurde.
- Die Aggregate zurück in die Low-Attachment-6-Loch-Platte überführen und weitere 2 Tage inkubieren.
3. Erzeugung von vaskulären Netzwerken und Organoiden
- Herstellung der Kollagen I–Basalmembran-Matrix
- Sammeln Sie die in einer 6-Loch-Platte erzeugten Aggregate zur Einbettung in eine 12-Loch-Platte. Verwenden Sie etwa 40–60 Aggregate pro Loch.
- Bereiten Sie eine ausreichende Menge an Kollagen I–Basalmembran-Matrix-Mischung vor, um je zwei Schichten à 0,5 mL in jedes Loch der 12-Loch-Platte zu geben.
- Bereiten Sie 12 mL Matrix für eine 12-Loch-Platte vor. Halten Sie alle Komponenten auf Eis, stellen Sie die Mischung unmittelbar vor der Verwendung her und vermeiden Sie das Eindringen von Luftblasen.
- Geben Sie 0,5 mL Matrix in jedes Loch der 12-Loch-Platte. Schwenken Sie die Platte vorsichtig, um die Matrix gleichmäßig zu verteilen.
- Inkubieren Sie die Platte 2 h bei 37 °C, damit sich die erste Matrixschicht verfestigen kann.
- Einbettung der Aggregate
- Überführen Sie die Aggregate mit einer sterilen Einwegpipette mit 10 mL in ein 15 mL-Konischglas und lassen Sie sie durch Schwerkraft absinken.
- Aspirieren Sie den Überstand und waschen Sie die Aggregate zweimal mit jeweils 1 mL N2B27-Medium. Entfernen Sie nach dem letzten Waschschritt so viel Restmedium wie möglich.
- Bereiten Sie eine frische Kollagen I–Basalmembran-Matrix-Mischung vor und halten Sie diese auf Eis.
- Suspendieren Sie die gewaschenen Aggregate vorsichtig in der frisch hergestellten Matrix.
- Nehmen Sie die 12-Loch-Platte mit der verfestigten ersten Schicht aus dem Inkubator.
- Geben Sie 0,5 mL der Matrix mit enthaltenen Aggregaten in jedes Loch.
- Wiegen Sie die Platte nicht länger als 1 min sanft, um die Aggregate gleichmäßig zu verteilen.
- Inkubieren Sie die Platte unmittelbar 2 h bei 37 °C, damit sich die zweite Schicht verfestigen kann.
- Induktion der Gefäßaussprossung
- Erwärmen Sie N2B27-Medium, ergänzt mit 15 % FBS, 100 ng/mL VEGF-A und 100 ng/mL FGF-2, im Voraus auf 37 °C.
- Geben Sie das vorgewärmte ergänzte Medium in jedes Loch, um die Gefäßdifferenzierung zu induzieren.
- Beobachten Sie die Kulturen in den nächsten 1–3 Tagen auf Gefäßaussprossung.
- HINWEIS: Wärmen Sie das Medium vor dem Hinzufügen zu den Kulturen auf 37 °C, um eine Destabilisierung der Gelmatrix zu minimieren.
- Mediumwechsel und Kulturpflege
- Führen Sie den ersten Mediumwechsel drei Tage nach der Einbettung durch.
- Ersetzen Sie das Medium danach alle zwei Tage durch frisches N2B27-Medium mit 15 % FBS, 100 ng/mL VEGF-A und 100 ng/mL FGF-2.
- Behalten Sie bei jedem Mediumwechsel ein Drittel des konditionierten Mediums bei und ersetzen Sie die restlichen zwei Drittel durch frisches ergänztes Medium.
- Fahren Sie am Tag 10 mit der Isolierung der vaskulären Organoiden fort.
4. Aufbau von vaskulären Organoiden und Vorbereitung der Färbung
- Isolierung einzelner Gefäßnetzwerke
- Führen Sie das abgerundete Ende eines sterilen Spatels entlang der Randzone der Vertiefung ein und lösen Sie vorsichtig die Gelmatrix vom Boden ab.
- Bewegen Sie den Spatel weiter von der Randzone der Vertiefung in Richtung Zentrum, bis die gesamte Gelmatrix frei schwebt.
- Entfernen Sie einzelne Gefäßnetzwerke mithilfe zweier steriler Nadeln aus dem Gel. Entfernen Sie dabei so viel überschüssige Matrix wie möglich, ohne das Gefäßnetzwerk zu beschädigen.
- Kultur isolierter Organoiden
- Überführen Sie jeden isolierten Organoiden mit einer sterilen Einwegpipette direkt in eine einzelne Vertiefung einer Low-Attachment-96-Loch-Platte.
- Geben Sie 100 µL N2B27-Medium, ergänzt mit 15 % FBS, 100 ng/mL VEGF-A und 100 ng/mL FGF-2, in jede Vertiefung.
- Inkubieren Sie die Organoiden weitere 5 Tage und erneuern Sie das ergänzte Medium täglich.
- Stellen Sie sicher, dass die Organoiden am Tag 5 der Reifung eine runde und vollständig eingeschlossene Morphologie aufweisen.
- Fixierung vaskulärer Organoiden
- Überführen Sie morphologisch reife Organoiden in 2-mL-Mikrozentrifugenröhrchen. Verarbeiten Sie nicht mehr als etwa 60 Organoiden pro Röhrchen.
- Aspirieren Sie vorsichtig das Medium und geben Sie 4 % Paraformaldehyd (PFA) in PBS hinzu.
- Fixieren Sie die Organoiden 1 h bei Raumtemperatur.
ACHTUNG: PFA ist toxisch und möglicherweise krebserregend. Handhaben Sie PFA stets in einer Abzugshaube unter Verwendung geeigneter persönlicher Schutzausrüstung. - Aspirieren Sie das PFA und ersetzen Sie es durch PBS.
PAUSEPUNKT: Lagern Sie fixierte vaskuläre Organoiden in PBS bei 4 °C bis zu 1 Monat lang.
5. Färbung und konfokale Bildgebung von vaskulären Organoiden
- Blockierung und Permeabilisierung
- Geben Sie 2 mL Blockierpuffer in jedes Röhrchen mit fixierten vaskulären Organoiden.
- Stellen Sie die Röhrchen senkrecht auf einen Rotationsschüttler und inkubieren Sie unter Schütteln bei Raumtemperatur für 2 h, um die Organoiden zu blockieren und permeabilisieren.
- Inkubation mit Primärantikörper
- Entfernen Sie den Blockierpuffer und geben Sie 50–100 µL Primärantikörper, der 1:100 im Blockierpuffer verdünnt wurde, hinzu.
- Stellen Sie die Röhrchen aufrecht auf einen Schüttler und inkubieren Sie über Nacht bei 4 °C unter Schütteln.
- Waschen und Inkubation mit Sekundärantikörper
- Waschen Sie die Proben dreimal mit PBST, jeweils 10–15 min pro Waschgang. Schütteln Sie die senkrecht stehenden Röhrchen während jedes Waschgangs.
- Geben Sie fluoreszierenden Sekundärantikörper hinzu, der 1:300 im Blockierpuffer verdünnt wurde.
- Inkubieren Sie die Proben 2 h bei Raumtemperatur.
- Kerngegenfärbung und abschließendes Waschen
- Waschen Sie die Proben zweimal mit PBST, jeweils 10–15 min pro Waschgang.
- Geben Sie Hoechst-Lösung hinzu, die 1:5.000 in PBS verdünnt wurde, und inkubieren Sie 10–15 min bei Raumtemperatur.
- Waschen Sie die Proben mit PBS für 10–15 min.
- Konfokale Bildgebung
- Überführen Sie die gefärbten Organoiden in Konfokal-Bildgebungsschalen.
- Erfassen Sie konfokale Bilder unter Verwendung konsistenter Bildparameter für alle experimentellen Gruppen.
- Quantitative Bildanalyse vaskulärer Organoiden
ANMERKUNG: Führen Sie die quantitative Bildanalyse mit Fiji/ImageJ und AngioTool durch. Verwenden Sie identische Mikroskop-Einstellungen für alle experimentellen Gruppen.- Messung des Aggregatdurchmessers
- Erfassen Sie Hellfeldbilder von hiPSC-Aggregaten am Tag 0 mit einem invertierten Mikroskop und einer kalibrierten Skala. Bilden Sie gut getrennte Aggregate ab und fügen Sie eine Maßstabsleiste hinzu.
- Importieren Sie jedes Bild in Fiji/ImageJ. Zeichnen Sie eine Linie entlang der Maßstabsleiste mit dem Gerade-Linien-Werkzeug und wählen Sie Analyze > Set Scale.
- Geben Sie die bekannte Distanz und Einheit (z. B. 100 µm) ein und wählen Sie Global, um die Kalibrierung auf alle Bilder der Sitzung anzuwenden.
- Zeichnen Sie eine Linie über den breitesten Durchmesser jedes Aggregats mit dem Gerade-Linien-Werkzeug. Wählen Sie Analyze > Measure oder drücken Sie Strg+M und notieren Sie den Durchmesser in µm.
- Messen Sie mindestens 30 Aggregate pro Batch.
- Bei nicht sphärischen Aggregaten umreißen Sie jedes Aggregat mit dem Oval- oder Polygon-Auswahlwerkzeug. Wählen Sie Analyze > Set Measurements > Feret's diameter und notieren Sie die Messung.
- Exportieren Sie die Messungen aus der Ergebnistabelle und sammeln Sie die Daten in einer Tabellenkalkulation.
- Berechnen Sie den Mittelwert, die Standardabweichung (SD) und den Variationskoeffizienten (CV) gemäß CV = SD/Mittelwert × 100% für jeden Batch.
- Messung des Organoiddurchmessers
- Erfassen Sie Hellfeldbilder reifer vaskulärer Organoiden am Tag 15 mit einem invertierten Mikroskop und einer kalibrierten Skala. Fügen Sie in jedem Bild eine Maßstabsleiste hinzu.
- Importieren Sie jedes Bild in Fiji/ImageJ und kalibrieren Sie die Skala wie in Schritt beschrieben
- Zeichnen Sie eine Linie über den breitesten Durchmesser jedes Organoids mit dem Gerade-Linien-Werkzeug. Wählen Sie Analyze > Measure oder drücken Sie Strg+M und notieren Sie den Durchmesser in µm.
- Messen Sie mindestens 30 Organoiden pro Batch.
- Bei unregelmäßig geformten Organoiden messen Sie den längsten und kürzesten Durchmesser und berechnen deren Durchschnitt oder ermitteln Sie den Feret-Durchmesser wie in Schritt 5.6.1.6 beschrieben.
- Exportieren Sie die Messungen und berechnen Sie Mittelwert, SD und CV für jeden Batch.
- Quantifizierung der CD31-positiven vaskulären Fläche
- Erfassen Sie konfokale Z-Stapelbilder von am Tag 15 ganzen, in toto gefärbten Organoiden für CD31. Verwenden Sie identische Laserleistung, Verstärkung, Offset und Spaltbreite für alle Proben.
- Erzeugen Sie Projektionen mit maximaler Intensität (MIPs) aus den Z-Stapeln mithilfe der Mikroskopsoftware oder von Fiji/ImageJ.
- Wenden Sie eine Intensitätsschwelle an, um das CD31-positive vaskuläre Netzwerk zu segmentieren und Hintergrundsignale auszuschließen.
- Wählen Sie Process > Noise > Remove Outliers und verwenden Sie einen Radius von 2–5 Pixeln, um kleine Artefakte zu entfernen. Wählen Sie Process > Binary > Fill Holes, um kleine Lücken innerhalb des vaskulären Netzwerks zu schließen.
- Wählen Sie Analyze > Set Measurements und aktivieren Sie Area und Area fraction. Wählen Sie Analyze > Measure, um die vaskuläre Fläche zu bestimmen.
- Berechnen Sie die CD31-positive vaskuläre Fläche als Prozentsatz der gesamten Organoidfläche.
- Analysieren Sie mindestens drei Organoiden pro Batch aus drei unabhängigen Batches. Exportieren Sie die Messungen für die statistische Analyse.
- Quantifizierung der PDGFR-β-positiven Perizytabdeckung
- Erfassen Sie konfokale Z-Stapelbilder von am Tag 15 ganzen, in toto gefärbten Organoiden für CD31 und PDGFR-β. Erzeugen Sie MIPs aus den Z-Stapeln.
- Importieren Sie die CD31- und PDGFR-β-MIPs in Fiji/ImageJ und überprüfen Sie die Bildausrichtung.
- Segmentieren Sie den CD31-Kanal durch Schwellenwertbildung, um eine binäre Maske des vaskulären Netzwerks zu erzeugen.
- Wenden Sie die gleiche Segmentierungsmethode auf den PDGFR-β-Kanal an, um eine binäre Maske des Perizytsignals zu erzeugen.
- Wählen Sie Process > Image Calculator und wenden Sie die AND-Operation auf die CD31- und PDGFR-β-Masken an, um überlappende Pixel zu identifizieren.
- Messen Sie die Fläche des überlappenden Signals.
- Berechnen Sie die Perizytabdeckung als (PDGFR-β-positive Fläche innerhalb CD31-positiver Gefäße / gesamte CD31-positive vaskuläre Fläche) × 100%.
- Analysieren Sie mindestens drei Organoiden pro Batch aus drei unabhängigen Batches. Exportieren Sie die Messungen für die statistische Analyse.
- Analysen des Verzweigungsindex mit AngioTool
- Erfassen Sie konfokale Z-Stapelbilder von am Tag 15 ganzen, in toto gefärbten Organoiden für CD31. Erzeugen Sie MIPs aus den Z-Stapeln.
- Starten Sie AngioTool und laden Sie das MIP-Bild.
- Stellen Sie den Gefäßdurchmesser entsprechend dem typischen in den Bildern beobachteten Durchmesser ein.
- Passen Sie die Intensitätsschwelle an, um das vaskuläre Netzwerk zu segmentieren und Hintergrundsignale auszuschließen. Stellen Sie die minimale Gefäßgröße ein, um kleine Artefakte auszuschließen.
- Führen Sie die Analyse durch und notieren Sie Gefäßfläche, Gefäßdichte, Gesamtlänge der Gefäße, Anzahl der Verzweigungen und Verzweigungsindex.
- Überprüfen Sie das Ausgabebild, indem Sie sicherstellen, dass die Gefäße gelb umrandet, das vaskuläre Gerüst rot dargestellt und Verzweigungspunkte mit blauen Punkten markiert sind.
- Exportieren Sie die quantitativen Ergebnisse aus AngioTool.
- Analysieren Sie mindestens drei Bildausschnitte pro Batch aus drei unabhängigen Batches und sammeln Sie die Daten für die statistische Analyse.
- Messung des Aggregatdurchmessers
6. Quantitative Echtzeit-PCR-Analyse von vaskulären Organoiden
HINWEIS: Führen Sie alle Schritte zur RNA-Isolierung und nachfolgende Verfahren unter RNase-freien Bedingungen durch.
- RNA-Extraktion
- Sammeln Sie 5–10 reife vaskuläre Organoiden vom Tag 15 in einem RNase-freien Mikrozentrifugenröhrchen mit 1,5 mL Volumen. Entfernen Sie das restliche Medium vollständig.
HINWEIS: Vereinigen Sie bei Bedarf mehrere Organoiden, um ausreichend RNA zu erhalten. - Fügen Sie 350 µL Lysepuffer, ergänzt mit 1 % β-Mercaptoethanol, hinzu.
- Pipettieren Sie die Proben 10–15 Mal, bis die Organoiden vollständig lysiert sind.
- Überführen Sie die Lysate in eine Säule zur Eliminierung genomischer DNA, die in ein Sammelröhrchen gestellt wurde. Zentrifugieren Sie 30 s bei 11.000 × g bei Raumtemperatur.
- Entsorgen Sie die Säule und bewahren Sie den Durchlauf auf.
- Geben Sie eine gleiche Menge (ca. 350 µL) 70 %igem Ethanol zum Durchlauf und mischen Sie gründlich durch Pipettieren.
- Überführen Sie bis zu 700 µL der Mischung in eine RNA-Spin-Säule, die in ein Sammelröhrchen gestellt wurde. Zentrifugieren Sie 30 s bei 11.000 × g und entsorgen Sie den Durchlauf.
- Fügen Sie 350 µL Waschpuffer 1 zur Säule hinzu. Zentrifugieren Sie 30 s bei 11.000 × g und entsorgen Sie den Durchlauf.
- Bereiten Sie die DNase-I-Mischung vor, indem Sie pro Probe 10 µL DNase I mit 70 µL DNase-Digestionspuffer kombinieren.
- Geben Sie 80 µL der DNase-I-Mischung direkt auf die Membran der Säule und inkubieren Sie 15 min bei Raumtemperatur.
- Fügen Sie 350 µL Waschpuffer 1 zur Säule hinzu. Zentrifugieren Sie 30 s bei 11.000 × g und entsorgen Sie den Durchlauf.
- Fügen Sie 500 µL Waschpuffer 2 zur Säule hinzu. Zentrifugieren Sie 30 s bei 11.000 × g und entsorgen Sie den Durchlauf.
- Wiederholen Sie die Waschung mit 500 µL Waschpuffer 2.
- Zentrifugieren Sie die leere Säule 2 min bei 11.000 × g, um die Membran zu trocknen.
- Überführen Sie die Säule in ein frisches, RNase-freies Mikrozentrifugenröhrchen mit 1,5 mL Volumen. Geben Sie 30–50 µL RNase-freies Wasser direkt auf die Membran und inkubieren Sie 1 min bei Raumtemperatur.
- Zentrifugieren Sie 1 min bei 11.000 × g, um die RNA eluieren zu lassen. Lagern Sie die RNA bis zur Verwendung bei −80 °C.
HINWEIS: Bestimmen Sie Konzentration und Reinheit der RNA mittels Spektrophotometrie. Verwenden Sie ein A260/A280-Verhältnis von 1,8–2,1 als akzeptablen Bereich.
- Sammeln Sie 5–10 reife vaskuläre Organoiden vom Tag 15 in einem RNase-freien Mikrozentrifugenröhrchen mit 1,5 mL Volumen. Entfernen Sie das restliche Medium vollständig.
- cDNA-Synthese
- Bereiten Sie die Reverse-Transkriptions-Reaktionsmischung auf Eis vor.
- Vermengen Sie 600 ng Gesamt-RNA mit 4 µL RT-Mastermix, der Reverse Transkriptase, Puffer, dNTPs und zufällige Primer enthält. Fügen Sie RNase-freies Wasser hinzu, um ein Endvolumen von 20 µL zu erreichen.
- Inkubieren Sie die Reaktion 15 min bei 37 °C, gefolgt von 5 s bei 85 °C.
- Lagern Sie die erhaltene cDNA bis zur Verwendung bei −20 °C.
- Quantitative Echtzeit-PCR
- Bereiten Sie pro Reaktion 9 µL qPCR-Mastermix vor, indem Sie 5 µL 2× SYBR-Green-Mastermix, 3 µL RNase-freies Wasser und jeweils 1 µL vorgemischter Vorwärts- und Rückwärtsprimer (jeweils 10 µM) kombinieren.
- Geben Sie 9 µL Mastermix in jede Vertiefung einer 96-Loch-qPCR-Platte.
- Fügen Sie 1 µL cDNA zu jeder Vertiefung hinzu, um ein Endvolumen von 10 µL zu erhalten.
- Versiegeln Sie die Platte mit einer optischen Haftfolie und zentrifugieren Sie 1 min bei 1.000 × g.
- Führen Sie eine initiale Denaturierung bei 95 °C für 30 s durch.
- Führen Sie 40 Amplifikationszyklen mit jeweils 5 s bei 95 °C und anschließend 30 s bei 60 °C durch.
- Führen Sie eine Schmelzkurvenanalyse durch, um die Spezifität des Amplikons zu bestätigen.
HINWEIS: Führen Sie jede Probe im Duplikat oder Triplikat durch. - Berechnen Sie die relative Expression des Zielgens nach der 2−ΔΔCt-Methode. Normalisieren Sie die Ct-Werte auf das Housekeeping-Gen (z. B. GAPDH) und kalibrieren Sie die Expression anhand von undifferenzierten hiPSC-Proben.
7. Statistische Analyse
- Präsentieren Sie quantitative Daten als Mittelwert ± Standardabweichung (SD) aus mindestens drei unabhängigen biologischen Wiederholungen (n ≥ 3) pro Bedingung.
- Behandeln Sie jede unabhängige Charge als eine biologische Wiederholung für die Messungen des Aggregat- und Organoiddurchmessers und mitteln Sie die 30 innerhalb jeder Charge gemessenen einzelnen Strukturen, um einen einzelnen, chargenbasierten Mittelwert zu erhalten.
- Mitteln Sie die Werte für vaskuläre Fläche, Perizyt-Deckungsgrad und Verzweigungsindex aus mehreren Organoiden oder Bildfeldern innerhalb jeder Charge, um einen einzelnen, chargenbezogenen Wert zu erhalten, und verwenden Sie diese chargenbezogenen Werte für statistische Vergleiche.
- Vergleichen Sie das optimierte Protokoll mit dem ursprünglichen Wimmer-Protokoll unter Verwendung eines ungepaarten zweiseitigen Student-t-Tests. t-Test.
- Definieren Sie statistische Signifikanz als p < 0,05. Signifikanzniveaus angeben als p < 0.05, p < 0,01 und p < 0,001, soweit anwendbar.
- Alle statistischen Analysen mit der statistischen Analyse-Software Version 10 durchführen.
Ergebnisse
Das hier beschriebene optimierte Protokoll ermöglicht die Erzeugung reifer vaskulärer Organoiden aus hiPSCs innerhalb von etwa 15 Tagen mithilfe einer schrittweisen Differenzierungsstrategie (Abbildung 1A). Kurz gesagt, wurden hiPSC-Aggregate am Tag −1 in Platten mit niedriger Anhaftung ergänzt mit 0,25 % PVA auf einem Rüttler erzeugt. Die Mesoderminduktion wurde am Tag 0 mit CHIR99021 (12 µM) und BMP-4 (30 ng/mL) über einen Zeitraum von 3 Tagen eingeleitet, gefolgt von der Spezifizierung der vaskulären Linie mit VEGF-A (100 ng/mL) und Forskolin (2 µM) über 2 Tage (Tage 3–5). Am Tag 5 wurden die Aggregate in eine Kollagen-I–Basalmembran-Matrix eingebettet und in N2B27-Medium ergänzt mit VEGF-A (100 ng/mL), FGF-2 (100 ng/mL) und 15 % FBS kultiviert, um das Auswachsen von Gefäßen zu fördern. Am Tag 10 wurden einzelne vaskuläre Netzwerke aus den Gele isoliert und in niedrig bindende 96-Well-Platten überführt, jeweils ein Organoid pro Mulde, zur weiteren Reifung. Bis zum Tag 15 wurden reife vaskuläre Organoiden mit einer runden, vollständig umhüllten Morphologie erhalten (Abbildung 1B).
Um die vaskuläre Identität der differenzierten Zellen zu bestätigen, wurde eine Ganzpräparat-Immunfluoreszenzfärbung für das endotheliale Markerprotein CD31 zusammen mit einer Hoechst-Kerngegenfärbung durchgeführt. Die konfokale Mikroskopie zeigte ausgedehnte, CD31-positive endotheliale Netzwerke, die verzweigte röhrenförmige Strukturen bildeten. Die dreidimensionale Rekonstruktion von Z-Stapel-Bildern verdeutlichte zudem die Komplexität der vaskulären Netzwerke innerhalb der Organoiden (Abbildung 1C). Die Differenzierungseffizienz wurde außerdem mittels quantitativer Echtzeit-PCR-Analyse vaskulärer linien-spezifischer Gene bewertet. Die Expression der endothelialen Marker CD31 und CDH5 sowie des Perizytenmarkers PDGFR-β war in den Tag-15-Organoiden im Vergleich zu undifferenzierten hiPSCs signifikant hochreguliert. Im Gegensatz dazu war die Expression der Pluripotenzmarker OCT4, SOX2 und NANOG deutlich herunterreguliert, was eine erfolgreiche Differenzierung in die vaskuläre Linie bestätigt (Abbildung 1D). Die Doppelfärbung für CD31 und PDGFR-β zeigte, dass PDGFR-β-positive Perizyten eng mit den CD31-positiven endothelialen Röhren assoziiert waren und diese umhüllten, was auf die Bildung vaskulärer Strukturen mit Perizytabdeckung hindeutet (Abbildung 1E). Insgesamt belegen diese Ergebnisse, dass das optimierte Protokoll zuverlässig vaskuläre Organoiden erzeugt, die sowohl endotheliale Zellen als auch Perizyten in einem komplexen dreidimensionalen vaskulären Netzwerk enthalten.
Um die durch den optimierten Protokollansatz erzielten Verbesserungen systematisch zu bewerten, wurden quantitative morphometrische Analysen durchgeführt, um Organoiden zu vergleichen, die mit dem ursprünglichen Wimmer-Protokoll und denen, die mit dem optimierten Protokoll in mehreren unabhängigen Ansätzen erzeugt wurden. Die Hellfeldmikroskopie zeigte deutliche morphologische Unterschiede zwischen den beiden Protokollen während der Differenzierung. Während das ursprüngliche Protokoll Aggregate und Organoiden heterogener Größe und unregelmäßiger Form in mehreren Stadien hervorbrachte, erzeugte das optimierte Protokoll bereits ab Tag 0 durchgängig gleichmäßige Aggregate mit glatten Rändern, die sich anschließend bis zum Tag 15 zu runderen, einheitlich dimensionierten, ausgereiften vaskulären Organoiden entwickelten (Abbildung 2A).
Die quantitative Analyse des Aggregatdurchmessers am Tag 0 bestätigte, dass das optimierte Protokoll signifikant gleichmäßigere Aggregate erzeugte (120,3 ± 5,4 µm, CV = 4,47 %; 30 Aggregate pro Charge gemessen; n = 3 unabhängige Chargen) im Vergleich zum ursprünglichen Protokoll (112,2 ± 34,7 µm, CV = 30,93 %; n = 3 unabhängige Chargen; t = 6,159, df = 4, p = 0,004; Abbildung 2B). Diese Verbesserung der Gleichmäßigkeit blieb bis zum Endepunkt der Differenzierung erhalten. Am Tag 15 zeigten die mit dem optimierten Protokoll erzeugten Organoiden eine deutlich reduzierte Größenvariabilität (670,8 ± 63,5 µm, CV = 9,47 %; 30 Organoiden pro Charge gemessen; n = 3 unabhängige Chargen) im Vergleich zu denen, die mit dem ursprünglichen Protokoll erzeugt wurden (615,4 ± 270,9 µm, CV = 44,0 %; n = 3 unabhängige Chargen; t = 8,430, df = 4, p = 0,001; Abbildung 2C).
Die Bildung des vaskulären Netzwerks wurde anschließend durch Quantifizierung der CD31-positiven endothelialen Abdeckung und der PDGFR-β-positiven Perizyt-Abdeckung bewertet. In drei unabhängigen Ansätzen ergab das optimierte Protokoll eine signifikant höhere endotheliale Abdeckung als das ursprüngliche Protokoll (40,1 ± 2,9 % gegenüber 28,0 ± 7,0 %; t = 2,856, df = 4, p = 0,05; Abbildung 2D). Auch die Perizyt-Abdeckung war mit dem optimierten Protokoll signifikant höher (36,2 ± 2,5 % gegenüber 17,5 ± 5,2 %; t = 6,636, df = 4, p = 0,003) (Abbildung 2E). Die Analyse des Verzweigungsindex mittels AngioTool zeigte zudem, dass die mit dem optimierten Protokoll erzeugten Organoiden komplexere vaskuläre Netzwerke bildeten (50,2 ± 3,8 gegenüber 24,1 ± 6,9 Punkte/mm2; t = 6,163, df = 4, p = 0,004; Abbildung 2F). Schließlich wurde die Gesamtbildungseffizienz der Organoiden als Prozentsatz der anfänglichen Aggregate bewertet, die sich bis zum Tag 15 zu reifen vaskulären Organoiden entwickelten. In drei unabhängigen Ansätzen erreichte das optimierte Protokoll eine signifikant höhere Bildungseffizienz (64,3 ± 3,8 %; n = 3) im Vergleich zum ursprünglichen Protokoll (41,3 ± 10,8 %; n = 3; t = 3,433, df = 4, p = 0,03), was einer etwa 1,6-fachen Erhöhung der Organoidenausbeute entspricht (60–67 gegenüber 29–50 Organoiden pro 1 × 10⁶ Ausgangszellen; Abbildung 2G). Das optimierte Protokoll verringerte zudem die Variabilität zwischen den Ansätzen deutlich (SD: 3,8 % gegenüber 10,8 %) und zeigte somit eine verbesserte Reproduzierbarkeit.
Die quantitativen Ergebnisse der ursprünglichen und optimierten Protokolle, einschließlich Aggregat- und Organoiddurchmesser, Organoidausbeute und Bildungseffizienz, Gefäßfläche, Perizytabdeckung, Verzweigungsindex, Ausfallrate und Variabilität von Charge zu Charge, sind in Tabelle 1 zusammengefasst. Die Zusammensetzungen der Medien und Matrixlösungen, die für die Kultivierung von hiPSCs und die vaskuläre Organoiddifferenzierung verwendet werden, sind in Tabelle 2 angegeben, und die Zusammensetzung des Blockierpuffers, der für die Immunfluoreszenz-Färbung von Ganzpräparaten verwendet wird, ist in Tabelle 3 angegeben. Die Primersequenzen, die für die quantitative Echtzeit-PCR-Analyse verwendet wurden, sind in Tabelle 4 aufgelistet. Die Arbeitskonzentrationen und Herstellungsbedingungen für die wichtigsten Reagenzien, die während der Erzeugung und Charakterisierung vaskulärer Organoiden verwendet werden, sind in ergänzender Tabelle 1 angegeben.
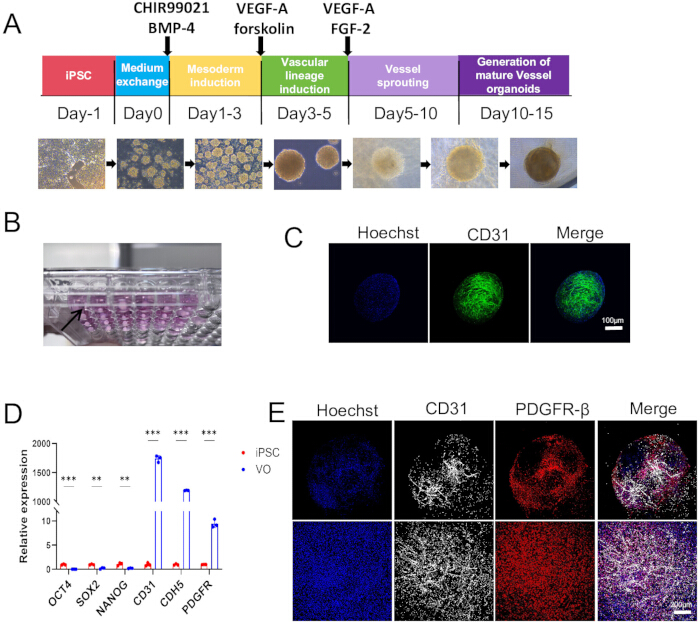
Abbildung 1: Erzeugung und Charakterisierung vaskulärer Organoiden aus humanen induzierten pluripotenten Stammzellen. (A) Schematische Darstellung des schrittweisen Differenzierungsprotokolls für vaskuläre Organoiden. hiPSC-Aggregate durchlaufen eine Mesoderminduktion mit CHIR99021 und BMP-4, gefolgt von einer vaskulären Linieninduktion mit VEGF-A und Forskolin, vaskulärem Auswachsen in Gegenwart von VEGF-A und FGF-2 und anschließender Reifung zu vaskulären Organoiden. Repräsentative Hellfeldaufnahmen veranschaulichen morphologische Veränderungen während der Differenzierung vom Tag −1 bis Tag 15. (B) Repräsentatives makroskopisches Bild reifer vaskulärer Organoiden, die einzeln in einer 96-Well-Platte kultiviert wurden. (C) Repräsentative konfokale Aufnahmen eines vaskulären Organoids am Tag 15, angefärbt für CD31 (grün) und kontragefärbt mit Hoechst (blau), die das endotheliale Netzwerk innerhalb des Organoids zeigen. Maßstabsbalken = 100 µm. (D) Quantitative Echtzeit-PCR-Analyse der Pluripotenzmarker OCT4, SOX2 und NANOG sowie der vaskulären Linienmarker CD31, CDH5 und PDGFR-β in vaskulären Organoiden am Tag 15 (VO) im Vergleich zu undifferenzierten hiPSCs. Die Daten sind als Mittelwert ± SD aus drei unabhängigen Experimenten dargestellt. Die statistische Signifikanz wurde mittels eines ungepaarten zweiseitigen Student’s t-Tests bestimmt. (E) Repräsentative Ganzpräparat-Immunfluoreszenzbilder eines vaskulären Organoids am Tag 15, angefärbt für CD31 (weiß), PDGFR-β (rot) und Hoechst (blau), die die Assoziation von PDGFR-β-positiven Perizyten mit CD31-positiven endothelialen Netzwerken zeigen. Maßstabsbalken = 200 µm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
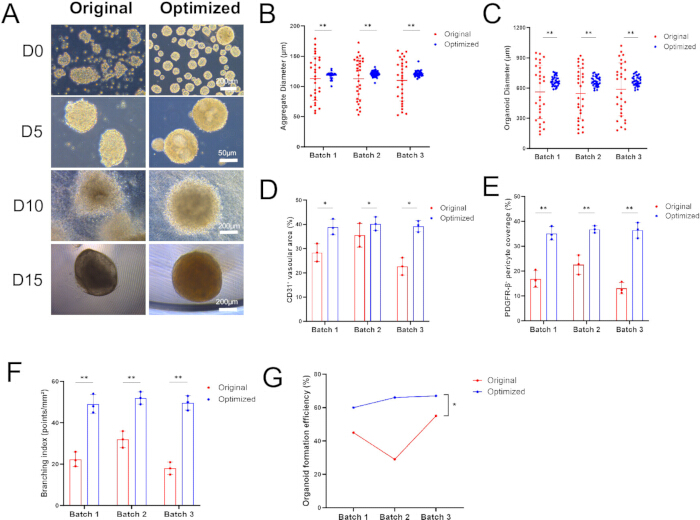
Abbildung 2: Quantitativer Vergleich vaskulärer Organoiden, die mit dem ursprünglichen Wimmer-Protokoll und dem optimierten Protokoll erzeugt wurden. (A) Repräsentative Hellfeldaufnahmen zur Morphologie von Aggregaten und vaskulären Organoiden, die mit dem ursprünglichen und dem optimierten Protokoll am Tag 0 (D0), Tag 5 (D5), Tag 10 (D10) und Tag 15 (D15) generiert wurden. Maßstabsbalken = 200 µm (D0), 50 µm (D5), 200 µm (D10) und 200 µm (D15). (B) Quantifizierung des Aggregatdurchmessers am Tag 0 über drei unabhängige Ansätze hinweg. Pro Ansatz und Bedingung wurden 30 Aggregate gemessen, und die Ergebnisse wurden gemittelt, um einen ansatzspezifischen Mittelwert zu erhalten. (C) Quantifizierung des Organoiddurchmessers am Tag 15 über drei unabhängige Ansätze hinweg. Pro Ansatz und Bedingung wurden 30 Organoiden gemessen, und die Messwerte wurden gemittelt, um einen ansatzspezifischen Mittelwert zu erhalten. (D) Quantifizierung der CD31-positiven vaskulären Fläche in Organoiden, die mit dem ursprünglichen und dem optimierten Protokoll über drei unabhängige Ansätze hinweg generiert wurden. (E) Quantifizierung der PDGFR-β-positiven Perizytabdeckung über drei unabhängige Ansätze hinweg. (F) Quantifizierung des vaskulären Verzweigungsindex mittels AngioTool über drei unabhängige Ansätze hinweg. (G) Effizienz der Organoidbildung über drei unabhängige Ansätze hinweg, berechnet als Prozentsatz der anfänglichen Aggregate, die bis zum Tag 15 zu reifen vaskulären Organoiden herangewachsen waren. Die Daten sind als Mittelwert ± Standardabweichung von drei unabhängigen ansatzspezifischen Mittelwerten dargestellt (n = 3 unabhängige Ansätze pro Bedingung). Die statistische Signifikanz wurde mittels eines ungepaarten zweiseitigen Student-t-Tests anhand der ansatzspezifischen Mittelwerte bestimmt. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Tabelle 1: Quantitativer Vergleich der vaskulären Organoid-Generierung unter Verwendung des ursprünglichen Wimmer-Protokolls und des optimierten Protokolls. Vergleich des Aggregatdurchmessers und der Größenvariabilität am Tag 0, des Organoiddurchmessers und der Größenvariabilität am Tag 15, der Organoidausbeute, der Organoidbildungs-Effizienz, des CD31-positiven vaskulären Bereichs, der PDGFR-β-positiven Perizytabdeckung, des vaskulären Verzweigungsindex, der Ausfallrate und der Variabilität zwischen Chargen. Die Werte sind, wo zutreffend, als Mittelwert ± SD angegeben. Aggregat- und Organoidmessungen wurden aus 30 Strukturen pro Charge über drei unabhängige Chargen pro Bedingung gewonnen. Messungen des vaskulären Bereichs, der Perizytabdeckung und der Verzweigung wurden aus mindestens drei Organoiden oder Feldern pro Charge über drei unabhängige Chargen erhalten. Abkürzungen: CV = Variationskoeffizient; SD = Standardabweichung. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Tabelle 2: Herstellung von Medien- und Matrixlösungen für die Kultur von hiPSCs und die Differenzierung in vaskuläre Organoiden. Zusammensetzung und Herstellung des chemisch definierten Kulturmediums für hPSCs (PGM1), der Lösung zur Beschichtung mit Basalmembranmatrix, der Passagierungsspüllösung mit 0,02 % EDTA, des N2B27-Grundmediums, des vollständigen N2B27-Differenzierungsmediums und der Kollagen-I-Lösung, die für die Kultur, Differenzierung, Bildung vaskulärer Netzwerke und Organoidkultur von hiPSCs verwendet werden. Wo zutreffend, sind Angaben zu Lagerbedingungen und Herstellungsvoraussetzungen enthalten. Abkürzungen: DMEM = Dulbeccos modifiziertes Eaglesches Medium; EDTA = Ethylendiamintetraessigsäure; FBS = fetalen Kälberserum; FGF-2 = Fibroblastenwachstumsfaktor 2; hiPSC = human induzierte pluripotente Stammzelle; NEAA = nicht-essentielle Aminosäuren; PGM1 = Pluripotenz-Wachstums-Master 1; VEGF-A = vaskulärer endothelialer Wachstumsfaktor A. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Tabelle 3: Herstellung des Blockpuffers für die Immunfluoreszenz-Färbung von vaskulären Organoiden in Ganzpräparaten. Zusammensetzung und Lagerbedingungen des Block- und Permeabilisierungspuffers, der für die Immunfluoreszenz-Färbung in Ganzpräparaten verwendet wird. Abkürzungen: BSA = bovines Serumalbumin; FBS = fetalen bovinen Serum; PBS = phosphatgepufferter Salzlösung. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Tabelle 4: Primersequenzen, die für die quantitative Echtzeit-PCR-Analyse verwendet wurden. Vorwärts- und Rückwärts-Primersequenzen wurden verwendet, um die Expression der vaskulären Linienmarker CD31, CDH5 und PDGFR-β; der Pluripotenzmarker OCT4, SOX2 und NANOG; sowie des Housekeeping-Gens GAPDH zu untersuchen. Die Primersequenzen sind in 5′→3′-Orientierung angegeben. Abkürzungen: qPCR = quantitative Echtzeit-PCR. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Ergänzungstabelle 1: Arbeitskonzentrationen und Herstellungsbedingungen für Schlüsselreagenzien, die bei der Erzeugung und Charakterisierung vaskulärer Organoiden verwendet werden. Arbeitskonzentrationen, Verdünnungen sowie Herstellungs- oder Lagerbedingungen für Y-27632, CHIR99021, BMP-4, VEGF-A, Forskolin, FGF-2, PVA, Verdünnungsmittel für primäre und sekundäre Antikörper, die Arbeitslösung von Hoechst, die PBST-Spüllösung und die 4 %ige PFA-Fixierungslösung. Diese Reagenzien werden während der hiPSC-Wiederherstellung und -Aggregation, der Mesoderm- und vaskulären Linieninduktion, der vaskulären Netzwerkbildung, der Immunfluoreszenz-Färbung an Ganzpräparaten sowie der Organoidfixierung verwendet. Abkürzungen: BMP-4 = bone morphogenetic protein 4; FGF-2 = fibroblast growth factor 2; PFA = Paraformaldehyd; PVA = Polyvinylalkohol; PBST = Phosphat-gepufferte Kochsalzlösung mit Tween 20; VEGF-A = va Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Diskussion
Das hier beschriebene optimierte Protokoll führt mehrere wesentliche Verbesserungen an dem ursprünglich von Wimmer et al.18 etablierten System zur Differenzierung vaskulärer Organoiden ein, um die Homogenität, Reproduzierbarkeit und strukturelle Integrität der Organoidenbildung zu verbessern. Im Vergleich zum ursprünglichen Protokoll bietet die optimierte Methode deutliche Fortschritte in folgenden Aspekten. Erstens verbessert die Optimierung der Bedingungen für die Aggregatbildung die Homogenität der Embryoidkörper erheblich. Im ursprünglichen Protokoll wurde die natürliche Aggregation in Low-Attachment-6-Well-Platten verwendet, um hiPSC-Aggregate zu erzeugen, wobei 2 × 10⁵ Zellen pro Vertiefung für die NC8-Linie oder 5 × 10⁵ Zellen pro Vertiefung für die H9-Linie ausgesät wurden, wobei die Aggregation durch Schwerkraft erfolgte. Dieser Ansatz beruht stark auf empirischer Kontrolle der Aussaatdichte und Inkubationszeit, was zu einer Variabilität der Aggregatgröße von Charge zu Charge führt. Im optimierten Protokoll wurden, obwohl weiterhin Low-Attachment-6-Well-Platten für die Aggregation verwendet werden, drei Modifikationen vorgenommen, um die Uniformität der Aggregate zu verbessern: (1) Aussaat von 5 × 10⁵ Zellen pro Vertiefung, um eine ausreichende Zellzahl für eine stabile Aggregation bereitzustellen; (2) Zugabe von 0,25 % Polyvinylalkohol (PVA), um unspezifische Zell-Substrat-Adhäsion zu verringern und die homotypische Zell-Zell-Aggregation zu fördern; und (3) Inkubation der Platten auf einem Orbitalschüttler bei 37 °C, um durch kontinuierliche, sanfte Bewegung eine gleichmäßige Zellverteilung und synchronisierte Aggregation zu ermöglichen. Diese Modifikationen führten zur Bildung von Aggregaten mit einer regelmäßigeren, sphärischen Morphologie und glatteren Rändern, wodurch homogeneres Ausgangsmaterial für die nachfolgende Mesoderminduktion und vaskuläre Differenzierung bereitgestellt wird (Abbildung 2A,B).
Wenn Aggregate übermäßig klein oder zerbrechlich sind oder keine glatten Ränder ausbilden, überprüfen Sie zunächst die Zellviabilität vor der Aussaat, da schlechte Zellgesundheit eine häufige Ursache für ineffiziente Aggregation ist. Bei hiPSC-Linien mit geringer Aggregationskapazität erhöhen Sie die Aussaatdichte auf 1 × 10⁶ Zellen pro Vertiefung oder verlängern Sie die Inkubationszeit von einem auf zwei bis drei Tage. Umgekehrt resultieren übermäßig große Aggregate in der Regel aus der Fusion mehrerer Aggregate. Erhöhen Sie die Häufigkeit vorsichtigen Pipettierens während der Inkubationsphase, um die Aggregatfusion zu minimieren. Die Aufrechterhaltung einer einheitlichen Aggregatgröße in diesem frühen Stadium ist entscheidend, da Größenheterogenität direkt mit der Variabilität der Effizienz der vaskulären Differenzierung assoziiert ist.
Zweitens sorgt die Optimierung der Mediumwechselstrategie für eine bessere Aufrechterhaltung des Kulturmilieus während der vaskulären Differenzierung. Während der Phase der vaskulären Netzwerkbildung behält das Protokoll bei jedem Mediumwechsel ein Drittel des konditionierten Mediums bei und ersetzt die verbleibenden zwei Drittel durch frisches, vollständiges N2B27-Differenzierungsmedium, das die gleichen Supplemente enthält. Im Gegensatz dazu sah das ursprüngliche Protokoll einen vollständigen Mediumwechsel vor. Da VEGF-A und FGF-2 unter Kulturbedingungen bei 37 °C instabil sind, kann ein kompletter Mediumwechsel zu erheblichen Schwankungen in den Wachstumsfaktorkonzentrationen führen, was die anhaltende Proliferation endothelialer Zellen und die Bildung vaskulärer Auswüchse beeinträchtigen könnte. Das Beibehalten eines Teils des konditionierten Mediums erhält pro-angiogene, von den Zellen sezernierte Faktoren und extrazelluläre Komponenten und minimiert gleichzeitig abrupte Veränderungen im Kulturumfeld. Diese Strategie war mit einer stabileren Bildung vaskulärer Netzwerke und einer stärkeren Perizytabdeckung assoziiert (Abbildung 2D,E).
Wenn die Gelmatrix nach der Zugabe des Mediums instabil wird oder kollabiert, überprüfen Sie zunächst, ob das Medium gründlich auf 37 °C vorgewärmt wurde, da kaltes Medium eine Schrumpfung des Gels verursachen kann. Zusätzlich sollte die Kollagenpolymerisation überprüft werden, indem sichergestellt wird, dass der pH-Wert der Kollagen-I-Lösung etwa 7,4 beträgt und dass die Chargen von Kollagen I und der Basalmembranmatrix stabile Gele bilden. Falls die Matrix weiterhin instabil ist oder nicht aushärtet, verwenden Sie eine neue Charge der Basalmembranmatrix oder von Kollagen I und inkubieren Sie das Gel vor der Mediumzugabe vollständig für 2 h bei 37 °C. Verlängern Sie die Polymerisationszeit gegebenenfalls bis auf 3 h.
Drittens verbessert die Vereinfachung der Isolierung und Reifung vaskulärer Organoiden die Durchsatzrate und Konsistenz. Im ursprünglichen Protokoll wurden vaskuläre Netzwerke, die bis zum Tag 10 in 12-Loch-Platten kultiviert wurden, einzeln auf 6-Loch-Platten mit niedriger Anhaftung für einen Tag Kultur (Tag 11) übertragen und anschließend auf 96-Loch-Ultra-niedrig-Anhaftungs-Platten zur weiteren Kultur bis zum Tag 15 verbracht. Diese beiden Schritte des Plattenwechsels erhöhen die operationelle Komplexität und das Risiko des Verlusts von Organoiden. Das optimierte Protokoll führt drei wichtige Vereinfachungen ein: (1) die direkte Übertragung isolierter Organoiden in 96-Loch-Ultra-niedrig-Anhaftungs-Platten, jeweils ein Organoid pro Loch, wodurch der Zwischenschritt der Kultur in 6-Loch-Platten entfällt und Handhabung sowie mechanische Schäden reduziert werden; (2) die Kultur eines einzelnen Organoids pro Loch, um eine Fusion während der Suspensionskultur zu verhindern und die Unabhängigkeit jedes Organoids zu bewahren; und (3) die Durchführung täglicher Mediumwechsel über fünf Tage, um eine kontinuierliche Zufuhr von Nährstoffen und Wachstumsfaktoren sicherzustellen, wodurch die Organoiden sich zu runden, vollständig umhüllten Strukturen entwickeln können. Diese Modifikationen vereinfachen die Organoidenkultur, verbessern den Durchsatz und erleichtern anschließende hochdurchsatzfähige Wirkstoff-Screening-Anwendungen.
Um den Verlust von Organoiden während der Isolierung zu minimieren, stellen Sie sicher, dass die Kollagen-I-Basalmembran-Matrix vollständig vom Boden der Vertiefung gelöst ist, bevor Sie schneiden. Bewegen Sie vorsichtig einen sterilen Spatel vom Rand ausgehend entlang des Bodens der Vertiefung zur Mitte, bis das gesamte Gel frei schwebt. Verwenden Sie beim Übertragen isolierter Organoiden eine sterile Einwegpipette anstelle einer P1000-Pipettenspitze, um mechanische Belastungen zu verringern und das Zerreißen der Organoiden zu minimieren. Falls die Organoiden während der Handhabung zerfallen, überprüfen Sie erneut die Differenzierungsqualität, einschließlich der Ausgangsvitalität der Zellen und der Aktivität wichtiger Wachstumsfaktoren wie VEGF-A und FGF-2. Wenn die Organoiden in Suspension kultiviert verschmelzen, trennen Sie sie vorsichtig mit zwei P200-Pipettenspitzen. Die effektivste Methode zur Verhinderung von Verschmelzungen besteht jedoch darin, einzelne Organoiden von Beginn des Reifungsstadiums an jeweils einzeln pro Vertiefung zu kultivieren.
Viertens vereinfacht die Vereinheitlichung des Kulturmediumsystems das Protokoll und verringert die Variation von Charge zu Charge. Das ursprüngliche Protokoll verwendete während der Mesoderminduktion mit CHIR99021 und BMP-4 sowie während der vaskulären Linieninduktion mit VEGF-A und Forskolin das N2B27-Medium, wechselte jedoch zur serumfreien hämatopoetischen Zellkultur mit FBS, VEGF-A und FGF-2 während der Bildung des vaskulären Netzwerks. Im Gegensatz dazu verwendet das optimierte Protokoll während der gesamten vaskulären Netzwerkbildung und der anschließenden Organoidreifung das N2B27-komplette Differenzierungsmedium, ergänzt um 15 % FBS, VEGF-A und FGF-2, wodurch die gleiche N2B27-Grundformulierung beibehalten wird. Diese einheitliche Strategie reduziert zusätzliche Variablen, die mit dem Mediumwechsel verbunden sind, und vereinfacht die Reagenzvorbereitung. Die Verwendung der definierten Zusätze B27 und N2 im N2B27-Medium könnte ebenfalls zu einer verbesserten Konsistenz zwischen den Chargen beitragen, obwohl der relative Einfluss dieser Modifikation, isoliert von den anderen Protokolländerungen, in der vorliegenden Studie nicht experimentell getrennt wurde. Die Wirksamkeit des optimierten Protokolls wurde durch die Hochregulation vaskulärer Linienmarker und die Herunterregulation von Pluripotenzmarkern in Tag-15-Organoiden belegt (Abbildung 1D). Zusätzlich zeigte die Ganzpräparat-Immunfluoreszenzfärbung ausgedehnte CD31+ endotheliale Netzwerke und eng assoziierte PDGFR-β+ Perizyten, was die Bildung vaskulärer Strukturen mit Bedeckung durch Wandzellen bestätigt (Abbildung 1C,E). PDGFR-β ist ein gut etablierter Marker für Perizyten in menschlichen vaskulären Organoiden, wie in früheren Studien gezeigt wurde21.
Wenn die Gefäßaussprossung schlecht ist oder große, undifferenzierte Aggregate ohne endotheliale Netzwerke entstehen, könnte eine unzureichende Mesoderminduktion die zugrunde liegende Ursache sein. Stellen Sie sicher, dass CHIR99021 und BMP-4 aktiv sind und in den richtigen Konzentrationen verwendet werden. Eine schlechte Rekrutierung von Perizyten, erkennbar an spärlichen PDGFR-β+-Zellen, die CD31+ endotheliale Röhrchen umgeben, könnte auf eine suboptimale Aktivität von VEGF-A oder FGF-2 hinweisen. Die Prüfung verschiedener Chargen von Wachstumsfaktoren und die funktionelle Validierung von FBS-Chargen hinsichtlich ihrer Fähigkeit, die Bildung vaskulärer Organoiden zu unterstützen, könnte die Abdeckung durch murale Zellen verbessern. Um die Wirksamkeit der oben beschriebenen vier methodischen Verbesserungen systematisch zu validieren, wurden quantitative morphometrische Analysen durchgeführt, bei denen das optimierte Protokoll mit dem ursprünglichen Wimmer-Protokoll verglichen wurde (Abbildung 2; Tabelle 1). Die Hellfeldmikroskopie zeigte deutliche morphologische Unterschiede zwischen den beiden Protokollen während der gesamten Differenzierung. Während das ursprüngliche Protokoll Aggregate und Organoiden heterogener Größe und unregelmäßiger Form in allen Stadien ergab, produzierte das optimierte Protokoll ab Tag 0 kontinuierlich einheitliche Aggregate mit glatten Rändern. Diese Aggregate entwickelten sich anschließend bis zum Tag 15 zu runderen und gleichmäßiger dimensionierten, ausgereiften vaskulären Organoiden (Abbildung 2A).
Die quantitative Analyse bestätigte, dass das optimierte Protokoll am Tag 0 deutlich gleichmäßigere Aggregate erzeugte (120,3 ± 5,4 µm, CV = 4,47 %, n = 3 unabhängige Ansätze) im Vergleich zum ursprünglichen Protokoll (112,2 ± 34,7 µm, CV = 30,93 %, n = 3 unabhängige Ansätze; Abbildung 2B). Diese Verbesserung der Gleichmäßigkeit blieb bis zum Ende der Differenzierung erhalten, da die am Tag 15 erzeugten Organoiden, die mit dem optimierten Protokoll hergestellt wurden, ebenfalls eine deutlich verringerte Größenvariabilität aufwiesen (Abbildung 2C). Diese Ergebnisse legen nahe, dass die Kombination der PVA-unterstützten Aggregation mit orbitaler Schütteln eine geringere Heterogenität der Aggregatgröße im Vergleich zum ursprünglichen Protokoll bewirkt und somit ein homogeneres Ausgangsmaterial für die nachfolgende Mesoderminduktion und vaskuläre Differenzierung liefert. Da das optimierte Protokoll jedoch mehrere gleichzeitige Modifikationen beinhaltet, wurde in der vorliegenden Studie der spezifische Beitrag jeder einzelnen Änderung zu den beobachteten Verbesserungen experimentell nicht voneinander getrennt.
Das optimierte Protokoll verbesserte auch die Bildung des vaskulären Netzwerks signifikant und erhöhte die CD31+ endotheliale Abdeckung (40,1 ± 2,9 % gegenüber 28,0 ± 7,0 %; t = 2,856, df = 4, p = 0,05; Abbildung 2D) sowie die PDGFR-β+ Perizyt-Abdeckung (36,2 ± 2,5 % gegenüber 17,5 ± 5,2 %; t = 6,636, df = 4, p = 0,003; Abbildung 2E). Die Analyse des Verzweigungsindexes mittels AngioTool zeigte zudem, dass das optimierte Protokoll komplexere vaskuläre Netzwerke erzeugte (50,2 ± 3,8 gegenüber 24,1 ± 6,9 Punkte/mm2; t = 6,163, df = 4, p = 0,004; Abbildung 2F). Diese Verbesserungen könnten auf zwei komplementäre Faktoren zurückzuführen sein. Erstens bieten homogene Aggregate konsistentere Ausgangsbedingungen für das Aussprossen von Blutgefäßen. Zweitens könnte das Beibehalten eines Drittels des konditionierten Mediums helfen, zugesetzte pro-angiogene Faktoren aufrechtzuerhalten und gleichzeitig von den Zellen sezernierte Faktoren zu bewahren, die die Migration der Perizyten und deren Assoziation mit endothelialen Röhren unterstützen könnten.
Letztlich führte das optimierte Protokoll zu einer um etwa das 1,6-Fache höheren Organoidbildungs-Effizienz (64,3 ± 3,8 % gegenüber 41,3 ± 10,8 %; t = 3,433, df = 4, p = 0,03), was 60–67 reifen Organoiden pro 1 × 10⁶ Ausgangszellen entspricht, verglichen mit 29–50 Organoiden beim ursprünglichen Protokoll (Abbildung 2G). Bemerkenswerterweise verringerte das optimierte Protokoll die Variabilität von Charge zu Charge deutlich, wobei die Chargenmittelwerte zwischen 60,0 % und 67,0 % lagen (SD = 3,8 %), während das ursprüngliche Protokoll eine deutlich stärkere Variation von Charge zu Charge aufwies, mit Chargenmittelwerten zwischen 29,0 % und 50,0 % (SD = 10,8 %).
Insgesamt unterstützen die quantitativen Daten in Abbildung 2 und Tabelle 1 die systematischen Verbesserungen, die mit dem optimierten Protokoll hinsichtlich der Aggregathomogenität, Bildung des vaskulären Netzwerks, Rekrutierung von Perizyten, vaskulären Komplexität und Organoid-Ausbeute erzielt wurden. Diese Verbesserungen beheben direkte Hauptnachteile des ursprünglichen Protokolls im Hinblick auf Reproduzierbarkeit und Skalierbarkeit.
Zusammenfassend behebt das vorliegende optimierte Protokoll wesentliche Einschränkungen der ursprünglichen Methode durch vier zentrale Verbesserungen: die Optimierung der Aggregatbildung, eine modifizierte Strategie zum Mediumaustausch, die Vereinfachung des Workflows zur Organoid-Isolierung und -Reifung sowie die Vereinheitlichung des Kulturmedium-Systems. Gemeinsam machen diese Modifikationen die Erzeugung vaskulärer Organoiden effizienter, reproduzierbarer und skalierbarer und stellen damit eine zuverlässigere in vitro-Plattform für Untersuchungen der vaskulären Entwicklung, der Modellierung von Erkrankungen und der Wirkstoffscreening dar. Dennoch stützt sich das aktuelle Protokoll, wie bereits die ursprüngliche Methode, weiterhin auf tierische Komponenten, einschließlich der Basalmembran-Matrix und FBS. Zukünftige Arbeiten könnten sich daher auf die Entwicklung chemisch definierter synthetischer Matrizen und serumfreier Kultursysteme konzentrieren, um das translationale Potenzial dieser Plattform weiter zu erhöhen.
Es ist wichtig anzumerken, dass das optimierte Protokoll mehrere gleichzeitige Modifikationen umfasste – die Zugabe von PVA, orbitales Schütteln, die Beibehaltung des konditionierten Mediums, ein vereinfachter Reifungsworkflow und ein einheitliches Kulturmediumsystem – und die vorliegenden Daten belegen nicht, welche einzelne Modifikation für die beobachteten Verbesserungen hinsichtlich der Aggregathomogenität, der endothelialen Abdeckung, der Perizytabdeckung oder der Organoidausbeute verantwortlich ist. Die vorliegende Studie wurde darauf angelegt, die kumulative Wirkung dieser Optimierungen als vollständiges Protokoll zu bewerten, anstatt den Beitrag der einzelnen Komponenten zu analysieren. Zukünftige faktorielle oder Ablationsversuche werden erforderlich sein, um die spezifische Rolle jeder Modifikation zu bestimmen und das Protokoll weiter zu verfeinern.
Trotz dieser Einschränkungen stellt das vorliegende Protokoll eine praktische und reproduzierbare Grundlage für die Erzeugung vaskulärer Organoiden dar. Mehrere neuartige Ansätze im Bereich vaskulärer Organoiden bieten Möglichkeiten zur weiteren Verfeinerung des Protokolls und zur Erweiterung der Anwendungsbreite. Jüngste Fortschritte bei synthetischen und tierversuchsfreien Hydrogelen haben aussichtsreiche Alternativen zur Basalmembranmatrix und Kollagen I bereitgestellt, wobei dynamische Hydrogele die Angiogenese verbessert und die Differenzierung vaskulärer Organoiden in Arteriolen gerichtet beeinflusst haben22. Eine robuste, tierversuchsfreie Methode, die auf einkomponentigen „Sitting-Drop“-Kulturen basiert, wurde ebenfalls entwickelt, um die zelluläre Integrität zu bewahren und gleichzeitig die Reproduzierbarkeit sowie die Kompatibilität mit Automatisierung zu verbessern23. Einzelzell-Multi-Omics-Studien haben eine beispiellose Auflösung der zellulären Heterogenität während der Entwicklung menschlicher Blutgefäß-Organoiden ermöglicht und dabei wichtige Übergänge in Zellschicksal und Zellzuständen offenbart, die eine gezielte Optimierung von Differenzierungsprotokollen leiten könnten24. Die Integration mikrofluidischer Plattformen hat die Entwicklung funktioneller, vaskularisierter Organoiden-auf-Chip mit durchströmten Kapillarnetzen ermöglicht, wodurch das Wachstum, die Reifung und Funktion der Organoiden durch intravasale Perfusion verbessert werden25. Darüber hinaus entwickeln sich spezialisierte vaskuläre Organoiden-auf-Chip-Systeme zu vielversprechenden Plattformen für die Wirkstoffscreening und Krankheitsmodellierung, mit potenziellen Anwendungen in der regenerativen Medizin und der rekonstruktiven Chirurgie26. Gemeinsam mit dem hier vorgestellten optimierten Differenzierungsprotokoll könnten diese ergänzenden Ansätze die translationale Anwendung vaskulärer Organoiden in der Krankheitsmodellierung und therapeutischen Wirkstoffprüfung beschleunigen.
Obwohl das vorliegende Protokoll anhand einer einzigen iPSC-Linie validiert wurde, wird die Robustheit des Differenzierungsansatzes durch konsistente Ergebnisse über mehrere unabhängige Ansätze hinweg gestützt. Dennoch wird eine Evaluierung an weiteren iPSC- und ESC-Linien erforderlich sein, um die Allgemeingültigkeit weiter zu belegen. Die optimierten Bedingungen, insbesondere die Zugabe von PVA, das Schütteln auf einer orbitalen Schüttelvorrichtung und das Beibehalten des konditionierten Mediums, zielen darauf ab, grundlegende Aspekte der Organoidkultur wie die Gleichmäßigkeit der Aggregation, den Stofftransport und die parakrine Unterstützung zu verbessern, und könnten daher auch bei unterschiedlichen Zelllinienhintergründen vergleichbare Vorteile bieten.
Offenlegungen
Die Autoren erklären, dass sie keine konkurrierenden finanziellen Interessen haben.
Danksagungen
Diese Arbeit wurde von der Nationalen Naturwissenschaftlichen Stiftung Chinas (NSFC) im Rahmen des Young Scientists Fund (C) (Nr. 32200655) und des General Program (Nr. 32270847) unterstützt. Die Autoren danken außerdem der Anhui University Public Service Platform für ihre Unterstützung.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0,22 μm Flaschentopf-Filter | Nalgene | FPE204030 | Zur sterilen Filtration von Medien und Puffern |
| Kegelrohr, 15 mL | SparkJade | GD0001 | Steril |
| Mikrozentrifugenröhrchen, 2 mL | Eppendorf | 22363204 | Steril |
| 2-Mercaptoethanol (1000×) | Gibco | 21985023 | Im Abzug verwenden |
| Alexa Fluor 488 AffiniPure F2-Fragment Esel-Anti-Kaninchen IgG (H+L) | Lablead | Y1104 | Sekundärantikörper; 1:300 verdünnen |
| Alexa Fluor 594 AffiniPure F(ab′)2-Fragment Esel-Anti-Ziege IgG (H+L) | Lablead | Y1007 | Sekundärantikörper; 1:300 verdünnen |
| Anti-CD31-Antikörper | Cell Signaling | 3528s | Primärantikörper; 1:100 im Blockierpuffer verdünnen |
| Anti-PDGFR-β-Antikörper | Zenbio | 347269 | Primärantikörper; 1:100 im Blockierpuffer verdünnen |
| Automatischer Zellzähler | Life Technologies | Countess™ II | Beinhaltet Zählkammerobjektträger |
| B27-Zusatz (50×) | Gibco | 17504044 | Für N2B27-Medium; bei 4ºC auftauen, portionieren und bei −20ºC lagern, Freeze-Thaw-Zyklen vermeiden |
| Kleinzentrifuge | Zonkia | SC-3610 | Mit Schwenkrotor |
| Biologischer Sicherheitswerkbank (Klasse II) | Thermo Fisher | NA | NA |
| BMP4 | Proteintech | HZ-1045 | In sterilem ddH2O auf 100 ng/μL rekonstituieren, portionieren und bei −20 °C lagern |
| Rinderserumalbumin (BSA) | Biosharp | 9048-46-8 | Für Blockierpuffer |
| CHIR99021 | MCE | HY-10182 | 10 mM-Stammlösung in DMSO herstellen, bis zu 1 Jahr bei −20ºC lagern |
| CO2-Inkubator | Fisher Scientific | LS-CO150 | 37 ºC, 5 % CO2, befeuchtet |
| Konfokale Bildgebungsschale | Biosharp | BS-20-GJM | Für die Bildgebung nach Färbung |
| Konfokales Mikroskop | LEICA | NA | Ausgestattet mit 10×-, 20×-, 63×-Objektiven und ZEN-Software |
| DMEM | Vivacell | C3113-0500 | Für Matrigel-Verdünnung und Kollagen-I-Lösung |
| DMEM/F-12, GlutaMAX-Zusatz | Gibco | 10565018 | Für Matrigel-Verdünnung und N2B27-Medium |
| EDTA (0,5 M, pH 8,0) | Invitrogen | AM9260G | Mit PBS auf 0,02 % für die Passage verdünnen |
| Fötales Kälberserum (FBS) | Gibco | 10270-106 | Für vollständiges N2B27-Differenzierungsmedium (15 % Endkonzentration) |
| FGF-2 | Novoprotein | C046 | 1 mg/mL-Stammlösung in sterilem PBS herstellen, portionieren und bei −20ºC lagern |
| Forskolin | R&D Systems | 1099 | 10 mM-Stammlösung in DMSO herstellen, bei −20ºC lagern |
| HEPES (1 M) | Gibco | 15630080 | Für Kollagen-I-Lösung |
| Hoechst | Beyotime | C1071S-4 | 1 mg/mL-Stammlösung in deionisiertem Wasser herstellen, portionieren und bei −20ºC lagern |
| Invertiertes Mikroskop | LEICA | DMIL LED | Zur routinemäßigen Zellbeobachtung |
| Matrigel (wachstumsfaktor-reduziert) | STEEMA | BM05 | Nach der Portionierung bei −20ºC lagern, Freeze-Thaw-Zyklen vermeiden; auf Eis handhaben |
| MEM Nichtessentielle Aminosäuren-Lösung (NEAA, 100×) | Gibco | 11140035 | Für N2B27-Medium |
| N2-Zusatz (100×) | Gibco | 17502048 | Für N2B27-Medium; bei −20ºC lichtgeschützt lagern |
| Neurobasales Medium | Gibco | 21103049 | Für N2B27-Medium |
| Nukleasefreies Wasser (DNase/RNase-frei) | Lablead | Doo55WJ | Für RNA/cDNA-Präparation und qPCR |
| Rüttelplatte | Joan Lab | NA | Für Waschschritte |
| Paraformaldehyd (4 %ige Lösung) | Servicebio | G1101 | Mit PBS auf 4 % für die Fixierung verdünnen; im Abzug verwenden |
| Penicillin-Streptomycin (100×) | Gibco | 15140122 | Für N2B27-Medium |
| PGM1-Medium | Cellapy | A1517001 | Kulturmedium für hiPSC-Expansion; bei 4ºC lichtgeschützt lagern, stabil für 2 Wochen |
| PGM1-Zusatz (25×) | Cellapy | A1517101 | Für die Verwendung mit PGM1-Basalmedium |
| Polyvinylalkohol (PVA) | Sigma-Aldrich | P8136 | In PGM1 auf 0,25 % (w/v) auflösen, um Aggregation zu fördern |
| PureCol (Bovines Kollagen Typ I, 3 mg/mL) | Advanced BioMatrix | 5005 | Für Kollagen-I-Matrigel-Mischung; Chargentest auf Polymerisationsfähigkeit durchführen |
| qPCR-Thermocycler | Thermo Fisher | StepOnePlus™ | Mit Schmelzkurvenfunktion; für Echtzeit-PCR-Detektion |
| Reverse-Transkriptions-Kit | Accurate Biology | AG11706 | Für cDNA-Synthese aus Gesamt-RNA; enthält RT-Mastermix mit Reverse Transkriptase, Puffer, dNTPs und zufälligen Primern |
| RNA-Extraktionskit | Yeasen | 19221ES50 | Für die Isolierung von Gesamt-RNA aus vaskulären Organoiden; beinhaltet gDNA-Eliminations-Säulen und RNase-freies DNase I |
| Natriumbikarbonat (7,5 %) | Gibco | 25080094 | Für Kollagen-I-Lösung |
| Natriumdesoxycholat | Sigma-Aldrich | D6750 | 1 %ige (w/v) Lösung in deionisiertem Wasser für Blockierpuffer herstellen |
| Natriumhydroxid (1,0 N) | Sigma-Aldrich | S2770 | Für die pH-Anpassung der Kollagen-I-Lösung |
| Sterile Einweg-Pipetten (10 mL) | Bkmamlab | 110205007 | Individuell verpackt, steril |
| Sterile Filterpipettenspitzen (1000, 200, 20 μL) | Biozym | VT0270/VT0250/VT0220 | Steril, mit Filter |
| Sterile Nadel (30 G) | NA | NA | Zum Präparieren vaskulärer Netzwerke |
| Sterile Spatel (runde Spitze) | Fisher Scientific | 21-401-5 | Edelstahl |
| SYBR Green Master Mix | Accurate Biology | AG11733 | 2×-Konzentration für qPCR; enthält Hot-Start-DNA-Polymerase, Puffer, dNTPs und SYBR Green-Farbstoff |
| Zellkulturbehandelte 12-Loch-Platte | BD Falcon | 353043 | Für Gel-Einbettung und Kultur vaskulärer Netzwerke |
| Zellkulturbehandelte 6-Loch-Platte | Eppendorf | 30720113 | Standard-TC-behandelt |
| Triton X-100 | Sigma-Aldrich | T9084 | Für Blockierpuffer |
| Trypanblau (0,4 %) | Thermo Fisher | 15250061 | Für die Zellzählung |
| Tween 20 | Sigma-Aldrich | P7949 | Für 0,05 %ige PBS-T-Waschlösung |
| Ultra-Low-Attachment-6-Loch-Platte | Corning | 3471 | Für Aggregatbildung und Differenzierung |
| Ultra-Low-Attachment-Rundboden-96-Loch-Platte | Beyotime | FULA962-6pcs | Für Suspensionskultur vaskulärer Organoiden |
| VEGF-A | Proteintech | HZ-1038 | 1 mg/mL-Stammlösung in sterilem PBS herstellen, portionieren und bei −20ºC lagern |
| Wasserbad | Blue pard | HWS-24 | 37ºC |
| Y-27632 | MCE | HY-10071 | 10 mM-Stammlösung in sterilem PBS oder DMSO herstellen, bei −20ºC lagern; Arbeitskonzentrationen: 5 μM (Auftauen), 50 μM (Aggregatbildung) |
Referenzen
- Lancaster MA, Knoblich JA. Organogenesis in a dish: modeling development and disease using organoid technologies. Science. 2014;345:1247125.
- Clevers H. Modeling development and disease with organoids. Cell. 2016;165:1586-1597.
- Spence JR, et al. Directed differentiation of human pluripotent stem cells into intestinal tissue in vitro. Nature. 2011;470:105-109.
- Lancaster MA, et al. Cerebral organoids model human brain development and microcephaly. Nature. 2013;501:373-379.
- Quadrato G, et al. Cell diversity and network dynamics in photosensitive human brain organoids. Nature. 2017;545:48-53.
- Takasato M, et al. Kidney organoids from human iPS cells contain multiple lineages and model human nephrogenesis. Nature. 2015;526:564-568.
- Takebe T, et al. Vascularized and functional human liver from an iPSC-derived organ bud transplant. Nature. 2013;499:481-484.
- Huch M, et al. Long-term culture of genome-stable bipotent stem cells from adult human liver. Cell. 2015;160:299-312.
- Nakano T, et al. Self-formation of optic cups and storable stratified neural retina from human ESCs. Cell Stem Cell. 2012;10:771-785.
- Mansour AA, et al. An in vivo model of functional and vascularized human brain organoids. Nat Biotechnol. 2018;36:432-441.
- Ham O, et al. Blood vessel formation in cerebral organoids formed from human embryonic stem cells. Biochem Biophys Res Commun. 2020;521:84-90.
- Sun XY, et al. Generation of vascularized brain organoids to study neurovascular interactions. eLife. 2022;11:e76707.
- Grebenyuk S, Ranga A. Engineering organoid vascularization. Front Bioeng Biotechnol. 2019;7:39.
- Parikh M, Pierce GN. Considerations for choosing an optimal animal model of cardiovascular disease. Can J Physiol Pharmacol. 2024;102:75-85.
- Krug A, et al. Three-dimensional spheroid models for cardiovascular biology and pathology. Mechanobiol Med. 2025;3:100144.
- Carmeliet P. Angiogenesis in health and disease. Nat Med. 2003;9:653-660.
- Wimmer RA, et al. Human blood vessel organoids as a model of diabetic vasculopathy. Nature. 2019;565:505-510.
- Wimmer RA, et al. Generation of blood vessel organoids from human pluripotent stem cells. Nat Protoc. 2019;14:3082-3100.
- Naderi-Meshkin H, et al. Vascular organoids: unveiling advantages, applications, challenges, and disease modelling strategies. Stem Cell Res Ther. 2023;14:292.
- Xu C, et al. Vascular organoid generation from human-induced pluripotent stem cells. J Vis Exp. 2024;214:e67125.
- Frenz-Wiessner S, et al. Generation of complex bone marrow organoids from human induced pluripotent stem cells. Nat Methods. 2024;21:868-881.
- Sun D, et al. Matrix viscoelasticity controls differentiation of human blood vessel organoids into arterioles and promotes neovascularization in myocardial infarction. Adv Mater. 2025;37:e2410802.
- Hoffmann A, et al. Animal-origin-free method for generating blood vessel organoids. Sci Rep. 2026;16:12096.
- Nikolova MT, et al. Fate and state transitions during human blood vessel organoid development. Cell. 2025;188:3329-3348.e31.
- Quintard C, et al. A microfluidic platform integrating functional vascularized organoids-on-chip. Nat Commun. 2024;15:1452.
- Sun L, Wang P, Lin X, Qiu Y. Microfluidic vascular organoids-on-chips: a promising platform for advancing plastic and reconstructive surgery. Chinese Journal of Plastic and Reconstructive Surgery. 2025.