Dieses Protokoll beschreibt den Aufbau und die molekulare Bewertung eines markergenfreien, multigenen rekombinanten Escherichia coli -Stamms, der für die chromosomale Integration von Genen konzipiert ist, die mit Schwermetallresistenz und -sequestrierung assoziiert sind.
Methodenartikel
Markerfreie chromosomale Integration einer Multigenkassette in Escherichia coli zur Entwicklung der Schwermetall-Bioremediation
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Kontamination durch Schwermetalle bleibt eine bedeutende Umweltbelastung aufgrund der Persistenz, Toxizität und Bioakkumulation von Metallschadstoffen. Genetisch veränderte Bakterien bieten einen möglichen Ansatz für die Sanierung von Schwermetallen; jedoch können auf Plasmiden basierende Expressionssysteme Einschränkungen hinsichtlich der Plasmidstabilität und der Antibiotikaselektion aufweisen. Diese Studie beschreibt ein Protokoll zur Konstruktion einer markergenenfreien, multigenen rekombinanten E. coli -Stamm, der für die chromosomale Integration von Genen konzipiert ist, die mit Schwermetallresistenz und -sequestrierung assoziiert sind. Ein 4.741 bp langes Multigen-Kassettenkonstrukt, bestehend aus cadD, cadA und Metallothionein (mt), zusammen mit einem Lipoprotein-Oberflächenpräsentationssystem aus äußerem Membranprotein A (Lpp-OmpA) und einem grün fluoreszierenden Protein (gfp) Reporter-Gen unter Kontrolle des konstitutiven Pyruvat-Dehydrogenase-(Ppdh)-Promotors, wurde entworfen und synthetisiert. Das Konstrukt wurde in den pKIKOArsBKm-Integrationsvektor kloniert und mittels Lambda-(λ)-Red-vermittelter Rekombination in E. coli MG1655 eingeführt. Die Kanamycin-Resistenzkassette wurde anschließend mittels des Flippase–Flippase-Erkennungsstelle-(FLP-FRT)-Rekombinationssystems entfernt. Die Konstruktionszusammenstellung und chromosomale Integration wurden durch Restriktionsenzymanalyse, Plasmidisolation und Polymerase-Kettenreaktion (PCR)-Amplifikation überprüft, während der Verlust der Antibiotikaresistenz durch Antibiotika-Empfindlichkeitstests bewertet wurde. Die Amplifikation der erwarteten cadD, cadA- und mt -Fragmente aus genomischer DNA, zusammen mit dem Fehlen nachweisbaren Plasmid-DNAs, lieferte Hinweise, die mit der chromosomalen Integration der Multigenkassette vereinbar sind. Obwohl dieses Protokoll einen Rahmen zur Konstruktion und molekularen Bewertung des rekombinanten Stammes bereitstellt, erfordert die endgültige Bestätigung der Integrationsstelle, der funktionellen Genexpression, der langfristigen genetischen Stabilität und der Biosorptionsleistung gegenüber Schwermetallen weitere experimentelle Validierung.
Einleitung
Die Kontamination durch Schwermetalle ist aufgrund der Persistenz, Nicht-Biodegradierbarkeit und Toxizität von Metallverunreinigungen zu einem gravierenden Umweltproblem geworden. Im Gegensatz zu organischen Schadstoffen reichern sich Schwermetalle in Ökosystemen an und gelangen durch Bioakkumulation und Biomagnifikation in die Nahrungskette, was erhebliche Risiken für die Umwelt und die menschliche Gesundheit darstellt. Herkömmliche Sanierungstechnologien wie chemische Fällung, Ionenaustausch und Membranfiltration sind häufig mit hohen Betriebskosten, begrenzter Effizienz bei niedrigen Metallkonzentrationen und der Entstehung sekundärer Schadstoffe verbunden. Daher haben biologische Sanierungsstrategien zunehmend an Aufmerksamkeit gewonnen, da sie umweltverträgliche und kostengünstige Alternativen zur Entfernung von Schwermetallen darstellen1.
Unter diesen biologischen Ansätzen hat sich die bakterielle Biosorption als vielversprechende Technologie zur Sanierung von Schwermetallen herausgebildet. Bei der Biosorption handelt es sich um die passive Aufnahme von Metallionen durch biologische Materialien, die über physikochemische Wechselwirkungen zwischen Metallionen und funktionellen Gruppen wie Carboxyl-, Hydroxyl-, Amino- und Phosphatgruppen an der mikrobiellen Zelloberfläche erfolgt2. Diese Wechselwirkungen ermöglichen die Entfernung von Metallen durch Mechanismen wie Ionenaustausch, Komplexierung, Koordination und Fällung. Aufgrund ihres hohen Verhältnisses von Oberfläche zu Volumen, ihres schnellen Wachstums und ihrer vielfältigen Zelloberflächenchemie sind Bakterien besonders effektive Biosorbentien. Die Effizienz der bakteriellen Biosorption hängt von mehreren Faktoren ab, darunter die Bakterienart, die Eigenschaften der Metallionen, der pH-Wert, die Temperatur sowie das Vorhandensein konkurrierender Ionen3. Neben der passiven Adsorption können Bakterien Schwermetalle auch aktiv durch intrazelluläre Sequestrierung, Bioakkumulation, Biomineralisation und andere Entgiftungsmechanismen entfernen, wodurch ihre Fähigkeit zur Metallentfernung weiter gesteigert wird4.
Die Anpassung von Bakterien an umweltbedingt Schwermetall-belastete Lebensräume erfolgt über vielfältige Resistenzmechanismen, darunter membranassoziierte Effluxpumpen, metallbindende Proteine, enzymatische Entgiftungssysteme und Oxidations-Reduktionswege, die gemeinsam die intrazelluläre Metallhomöostase aufrechterhalten. Mehrere Schwermetall-Resistenz-Operons, darunter die mer, chr, ars und cad Systeme, wurden umfassend charakterisiert und stellen wertvolle genetische Ressourcen für die Entwicklung bakterieller Biosorbentien dar. Das mer Operon vermittelt die Quecksilberentgiftung, indem es toxisches Hg2⁺ zu flüchtigem elementarem Quecksilber (Hg°) reduziert5, während das chr Operon Chromatresistenz vermittelt, indem es Cr6⁺ zu dem weniger toxischen Cr3⁺ reduziert6. Ähnlich detoxifiziert das ars Operon Arsenat durch Reduktion zu Arsenit, gefolgt von aktivem Efflux7. Das cadA Gen, identifiziert in Staphylococcus aureus RN4220 und Bacillus megaterium TWSL_4, kodiert eine P-Typ-ATPase, die Cadmiumionen aktiv aus dem Cytoplasma exportiert, wodurch die intrazelluläre Toxizität verringert und zur bakteriellen Metallresistenz beigetragen wird8,9. Metallbindende Proteine wie Metallothioneine und Phytochelatine erhöhen die Schwermetalltoleranz zusätzlich, indem sie Metallionen binden und deren Wechselwirkung mit essentiellen zellulären Komponenten verhindern10.
Neuere Fortschritte in der synthetischen Biologie haben die rationale Konstruktion bakterieller Biosorbentien mit verbesserten Metallbindungs-eigenschaften ermöglicht. Frühere Studien haben eine verbesserte Entfernung von Schwermetallen durch Überexpression metallbindender Proteine in Bacillus subtilis und Pseudomonas putida11, die Immobilisierung bakterieller Zellen in Alginate-Matrizes oder Biofilmen zur Verbesserung der Stabilität und Wiederverwendbarkeit12 sowie die Einführung synthetischer metallbindender Peptide in E. coli zur Steigerung der Biosorption von Quecksilber und Arsen13 gezeigt. Trotz dieser Fortschritte basieren die meisten konstruierten Biosorbentien auf Plasmid-basierten Expressionssystemen, die eine kontinuierliche antibiotische Selektion erfordern und anfällig für Plasmidinstabilität, segregative Verluste, variable Genkopienzahlen und eine erhöhte metabolische Belastung sind. Diese Einschränkungen verringern ihre Eignung für umwelt- und industrielle Anwendungen, bei denen langfristige genetische Stabilität und Biosicherheit entscheidend sind.
Die strategische Entwicklung bakterieller Biosorbentien erfordert daher die Integration von Mikrobiologie, Molekularbiologie, synthetischer Biologie und Umwelttechnik. Fortschritte in der Genomik, Proteomik und Metabolomik haben unser Verständnis bakterieller Reaktionen auf Schwermetallstress weiter verbessert und die Identifizierung neuartiger Gene sowie regulatorischer Signalwege zur Entwicklung verbesserter Biosorbentien erleichtert.
Im Gegensatz zu herkömmlichen, plasmidbasierten Ansätzen etabliert diese Studie eine Engineering-Plattform zur Konstruktion eines chromosomal integrierten, markergenenfreien, multigenen rekombinanten E. coli Stamm, der Gene für Schwermetallresistenz und -sequestrierung enthält. Die Konstruktionsstrategie kombiniert λ Rote Rekombinierung, FLP-FRT-vermittelte Markerentfernung, ein konstitutives Multigenkassette und ein auf Lpp-OmpA basierendes Oberflächenpräsentationsdesign. Die Multigenkassette enthielt cadD (619 bp), cadA (2.564 bp) und Metallothionein (mt) (154 bp), ausgewählt basierend auf ihren zuvor beschriebenen Funktionen in der Schwermetallresistenz und Metallsequestrierung. Die Gene waren unter dem konstitutiven Ppdh Promotor mit individuellen Ribosomen-Bindungsstellen und mt wurde an Lpp-OmpA für die beabsichtigte Oberflächenlokalisation fusioniert. Ein downstream gfp Das Reportergen wurde in den Konstrukt eingefügt.
Die Kassette wurde für die chromosomale Integration in E. coli MG1655 und nicht für die dauerhafte Aufrechterhaltung auf einem Multicopy-Plasmid konzipiert. Diese Strategie wurde gewählt, um einen ingenieurtechnischen Rahmen zu schaffen, der die Abhängigkeit von der Plasmidpflege und der kontinuierlichen antibiotischen Selektion verringern könnte. Die FLP-FRT-vermittelte Entfernung des selektierbaren Antibiotikaresistenzmarkers wurde in den Arbeitsablauf integriert, und die Antibiotikasensitivitätstestung wurde zur Beurteilung des resultierenden Phänotyps herangezogen. Die vorliegende Studie konzentriert sich auf die Zusammenstellung der Konstrukte und die molekulare Bewertung des rekombinanten Stammes. Langfristige genetische Stabilität, funktionelle Expression der integrierten Gene, Proteinlokalisation, Schwermetallentfernung und Umweltleistung wurden nicht untersucht und erfordern weitere experimentelle Validierung.
Dieses Protokoll richtet sich an Forscher in der Molekularbiologie, mikrobiellen Biotechnologie und synthetischen Biologie, die markierungsfreie, chromosomal integrierte multigenetische Bakterienstämme konstruieren möchten. Die Methode eignet sich besonders für genetische Arbeiten im Laboratoriumsmaßstab und die molekulare Charakterisierung rekombinanter E. coli Stämme, die für zukünftige Forschungsvorhaben zur Bioremediation von Schwermetallen konzipiert sind, nicht jedoch für eine direkte Anwendung in der Umwelt.
Protokoll
Alle Experimente wurden gemäß den institutionellen Richtlinien für Laborsicherheit und den geltenden Vorschriften für den Umgang mit genetisch veränderten Mikroorganismen durchgeführt. Alle in der vorliegenden Studie verwendeten Materialien und Software sind in der Tabelle der Materialien aufgeführt.
1. Design und in silico-Analyse des multigenen Konstrukts.
- Wählen Sie die Schwermetallresistenzgene aus.
- Wählen Sie die Schwermetallresistenzgene cadD (619 bp), cadA (2.564 bp) und Metallothionein (mt; 154 bp), die zuvor aus Staphylococcus epidermidis TWSL_17, Bacillus megaterium TWSL_4 bzw. Staphylococcus warneri TWSL_6 identifiziert wurden.
- Rufen Sie die Nukleotidsequenzen von cadD, cadA und mt aus der NCBI GenBank-Datenbank unter Verwendung der Zugangsnummern MK900473.1, MK327282.1 bzw. MK900456.1 ab.
HINWEIS: Diese Gene wurden basierend auf früheren Charakterisierungen der Ausgangs-Bakterienstämme hinsichtlich Schwermetalltoleranz und -entfernung ausgewählt. Die Quellen der Nukleotidsequenzen der einzelnen in das Biosorptionskonstrukt eingebauten genetischen Elemente sind in Tabelle 1 aufgeführt.
- Führen Sie eine in silico-Analyse der ausgewählten Gene und der kodierten Proteine durch.
- Importieren Sie die Nukleotidsequenzen von cadD, cadA und mt in eine Software (z. B. SnapGene) und analysieren Sie die kodierenden Sequenzen.
- Übersetzen Sie die Nukleotidsequenzen mithilfe des ExPASy-Übersetzungsservers in die entsprechenden Aminosäuresequenzen.
- Reichen Sie die vorhergesagten Aminosäuresequenzen von CadD, CadA und Mt beim I-TASSER-Server ein und prognostizieren Sie die dreidimensionalen Proteinstrukturen sowie potenzielle Ligandenbindungsstellen.
- Analysieren Sie die Proteinsequenzen CadD, CadA und Mt mit dem TMHMM-Server, um transmembrane Domänen vorherzusagen.
- Analysieren Sie die Proteinsequenzen mit dem ExPASy-TMPRED-Server, um Hydrophobitätsprofile und membranassoziierte Bereiche vorherzusagen.
HINWEIS: Notieren Sie die vorhergesagten Ligandenbindungsreste, strukturellen Parameter, transmembranen Domänen und Hydrophobitätsprofile zur späteren Interpretation der vorhergesagten Funktionen und Lokalisation der kodierten Proteine.
- Entwerfen Sie das Multigenkassette.
- Entwerfen Sie eine 4.741-bp-lange Multigenkassette, die den konstitutiven Promotor des Pyruvat-Dehydrogenase-Operons (Ppdh), cadD, cadA, Lpp-OmpA, mt und das gfp-Reportergen enthält.
- Platzieren Sie die ausgewählten Gene stromabwärts des konstitutiven Ppdh-Promotors und integrieren Sie eine Ribosomen-Bindungsstelle (RBS; 5′-AGGAGG-3′) stromaufwärts jeder kodierenden Sequenz.
- Fusionieren Sie die Metallothioneinsequenz mit der Lpp-OmpA-Sequenz, um die Komponente Lpp-OmpA-Mt zu erzeugen, die für die Lokalisation von Metallothionein an der äußeren Bakterienmembran konzipiert ist.
- Integrieren Sie gfp stromabwärts der schwermetallassoziierten Gene als Reportergen zur anschließenden Bewertung der Konstruktexpression.
- Überprüfen Sie die Orientierung, Nukleotidpositionen und die Gesamtorganisation der genetischen Elemente im endgültigen 4.741-bp-Konstrukt mithilfe von SnapGene.
- Synthetisieren und klonen Sie das Multigenkonstrukt.
- Reichen Sie das finalisierte 4.741-bp-lange Multigenkonstrukt zur kommerziellen Synthese ein und klonen Sie es in den pET-21a-Vektor zwischen die Restriktionsstellen BamHI und XhoI.
- Nach Erhalt des rekombinanten pET-21a-Konstrukts rekonstituieren Sie das Plasmid gemäß den Anweisungen des Herstellers und führen die Transformation in E. coli BL21(DE3) durch.
HINWEIS: E. coli BL21(DE3) wurde für die anfängliche Vermehrung des kommerziell synthetisierten Multigenkonstrukts verwendet, das im pET-21a-Expressionsvektor geliefert wurde. Obwohl BL21(DE3) hauptsächlich für die Expression rekombinanter Proteine eingesetzt wird, ist es genotypisch kompatibel mit pET-21a und wurde in dieser Studie erfolgreich verwendet. Alternativ können spezialisierte Klonierungsstämme wie E. coli DH5α oder TOP10 für die anfängliche Plasmidvermehrung verwendet werden, da an diesem Punkt keine Expression der T7-RNA-Polymerase erforderlich ist.
2. Konstruieren Sie die multigenen Biosorptionskassette.
- Transformieren Sie den synthetisierten Konstrukt in E. coli BL21(DE3)
- Auftauen E. coli BL21(DE3) kompetent Zellen auf Eis
- Fügen Sie 10–100 ng des synthetisierten rekombinanten pET-21a-Plasmids, das das Biosorptionskonstrukt enthält, hinzu 50 µL von E. coli BL21(DE3) kompetente Zellen. Den Inhalt vorsichtig mischen, ohne mehrfaches Pipettieren.
- Inkubieren Sie die Zellsuspension 30 min auf Eis.
- Hitzeschock der Zellen bei 42 °C für 45 s.
- Überführen Sie die Röhrchen unverzüglich auf Eis und inkubieren Sie sie 2 min lang.
- Hinzufügen 500 µL vorgewärmten (37 °C), sterile SOC-Medium (Super Optimal Medium mit katabolischer Repressor) ohne Antibiotika. Inkubieren Sie die Kultur bei 37 °C unter Schütteln (180 U/min) für 1 h zur Erholung.
- Verteilen 100 µL der transformierten Kultur auf LB-Agarplatten (Luria-Bertani) mit Ampicillin100 µg/mL). Die Platten 16–18 h bei 37 °C.
- Bestätigen Sie positive Transformanten, die das rekombinante Plasmid enthalten.
- Wählen Sie eine gut isolierte Einzelkolonie von der selektiven Agarplatte aus und impfen Sie diese in 5 mL LB-Brühe, die Ampicillin enthält (100 µg/mL).
- Inkubieren Sie die Kultur 16–18 h bei 37 °C unter Schütteln (180 U/min).
- Plasmid-DNA aus der 16–18 h alten bakteriellen Kultur isolieren.
- Übertragen Sie 5 mL einer 16–18 h alten bakteriellen Kultur in ein Zentrifugenröhrchen und pelletieren Sie die Zellen durch Zentrifugation bei 11.000 × g 1 min lang. Den Überstand vollständig verwerfen.
- Resuspendieren Sie das Zellpellet gründlich in 250 µL von eiskaltem ET-Puffer
- Hinzufügen 250 µL von frisch zubereiteter Lysepuffer und mischen Sie vorsichtig durch mehrmaliges Umstülpen des Röhrchens (nicht wirbeln). Inkubieren Sie die Mischung 5 min auf Eis.
- Hinzufügen 300 µL der Neutralisationslösung hinzu und mischen Sie vorsichtig durch mehrmaliges Umstülpen des Reaktionsgefäßes (nicht wirbeln).
- Zentrifugieren Sie die Mischung bei 11.000 × g 10 min lang, dann das Überstand vorsichtig in ein neues Mikrozentrifugenröhrchen überführen, ohne den Pellet zu stören.
- Geben Sie TE-gepuffeltes Phenol im Volumenverhältnis 1:1 zum gesammelten Überstand hinzu und mischen Sie gründlich. Zentrifugieren Sie bei 11.000 × g 10 min lang, dann vorsichtig die obere wässrige Phase in ein frisches Mikrozentrifugenröhrchen überführen, ohne die Grenzfläche zu stören.
ACHTUNG: Phenol ist stark ätzend und toxisch und kann schwere chemische Verbrennungen verursachen. Alle Lösungen, die Phenol enthalten, müssen in einer zertifizierten chemischen Abzugshaube unter Verwendung geeigneter persönlicher Schutzausrüstung gehandhabt werden. - Geben Sie absoluten Ethanol in der doppelten Menge der gewonnenen wässrigen Phase hinzu, gefolgt von 0,1 Volumenanteilen 0,1 N Natriumacetat. Gründlich mischen und bei −20 °C für 15 min, um die DNA-Präzipitation zu ermöglichen.
- Zentrifugieren Sie die Probe bei 11.000 × g 20 min lang. Entfernen Sie das Überstandsvolumen vorsichtig, ohne den DNA-Pellet zu lösen.
- Waschen Sie das DNA-Pellet mit 70 % (v/v) Ethanol und zentrifugieren Sie, um die DNA erneut zu pelletieren. Entfernen Sie den Ethanol vorsichtig und lassen Sie das Pellet an der Luft trocknen.
- Lösen Sie das getrocknete DNA-Pellet in 20 µL von TE-Puffer oder nukleasefreiem Wasser.
PAUSE-PUNKT: Lagern Sie die isolierte Plasmid-DNA bei −20 °C bis zur Verwendung für die Restriktionsenzymverdauung und die Verifizierung des rekombinanten Plasmids
- Bestätigen Sie das isolierte Plasmid durch Restriktionsenzymverdauung.
- Bereiten Sie eine vor 50 µL Restriktionsverdauungsreaktion in einem sterilen Mikrozentrifugenröhrchen mit 500 ng Plasmid-DNA, 5 µL von 10× Restriktionspuffer, 10 U jedes der Enzyme BamHI und XhoI sowie nukleasefreies Wasser auf ein Endvolumen von 50 µL.
HINWEIS: BamHI und XhoI wurden ausgewählt, da diese Restriktionsstellen verwendet wurden, um die synthetisierte Biosorptions-Genkassette in den pET-21a-Vektor zu klonen.
- Bereiten Sie eine vor 50 µL Restriktionsverdauungsreaktion in einem sterilen Mikrozentrifugenröhrchen mit 500 ng Plasmid-DNA, 5 µL von 10× Restriktionspuffer, 10 U jedes der Enzyme BamHI und XhoI sowie nukleasefreies Wasser auf ein Endvolumen von 50 µL.
- Inkubieren Sie das Reaktionsgemisch bei 37 °C für 1 h.
- Trennen und analysieren Sie die verdauten DNA-Fragmente mittels Agarose-Gelelektrophorese, um das Vorhandensein und die erwartete Größe der Biosorptions-Genkassette zu überprüfen.
- Stellen Sie eine 1 %ige (w/v) Agaroselösung unter Verwendung von 100 mL 1× TAE-Puffer
- Erhitzen Sie die Agarose-Suspension in einer Mikrowelle, bis die Agarose vollständig gelöst ist und die Lösung klar erscheint. Kühlen Sie die geschmolzene Agarose auf etwa 60 °C.
- Geben Sie 10 hinzu× DNA Safe Stain zur abgekühlten, geschmolzenen Agarose hinzufügen, um eine Endkonzentration von 1 zu erreichen×Vorsichtig mischen, um Luftblasen zu vermeiden.
- Gießen Sie die Agarose-Mischung in eine Gießform mit einem geeigneten Kammeinsatz. Entfernen Sie sichtbare Luftblasen und lassen Sie das Gel vollständig bei Raumtemperatur aushärten.
- Überführen Sie das geronnene Gel in die Elektrophoresekammer und geben Sie ausreichend 1× TAE-Laufpuffer, um das Gel zu bedecken. Entfernen Sie vorsichtig den Kamm.
- Mischen 5 µL jeder DNA-Probe mit 1 µL von 6× DNA-Ladepuffer hinzufügen und die Mischung in einzelne Mulden laden.
- Führen Sie die Elektrophorese bei 100 V für 40 Minuten durch, oder bis eine ausreichende Trennung der DNA-Fragmente erreicht ist.
- Visualisieren Sie die DNA-Banden mit einem UV-Durchlichttisch und dokumentieren Sie das Gelelektrophoresebild mit einem geeigneten Gelaufnahmesystem.
ACHTUNG: Ultraviolette Strahlung kann Augen- und Hautverletzungen verursachen. Verwenden Sie beim Betrieb des UV-Transilluminators den Schutzschild und geeignete UV-Schutzausrüstung.
HINWEIS: Als Kontrolle eine undigestierte Plasmidprobe mitführen, um die vollständige Restriktionsverdauung im Agarosegel zu überprüfen.
- Bewahren Sie den bestätigten rekombinanten Stamm auf.
- Inokulieren Sie eine bestätigte rekombinante Kolonie in 5 mL LB-Brühe, die Ampicillin enthält (100 µg/mL) und inkubieren Sie 16–18 h bei 37 °C mit Schütteln (180 U/min).
- Mischen Sie die 16–18 h gezüchtete Kultur mit sterilem Glycerin, um eine endgültige Glycerolkonzentration von 15 % (V/V) zu erhalten.
- Portionieren Sie den Glycerinansatz in sterile Cryoröhrchen und lagern Sie bei −80 °C.
PAUSE-PUNKT: Glycerin-Stammlösungen bei −80 °C zur Langzeitkonservierung, bevor mit der chromosomalen Integration fortgefahren wird.
3. Klonierung der Biosorptionskassette in den chromosomalen Integrationsvektor (pKIKOArsBKm) und Integration in das Wirts-Genom (E. coli MG1655)
- Klonen Sie die Biosorptions-Genkassette in den pKIKOArsBKm-Integrationsvektor.
- Digest das rekombinante pET-21a-Plasmid, das die Biosorptions-Genkassette trägt, sowie den pKIKOArsBKm-Integrationsvektor jeweils getrennt mit SacI und BamHI.
- Bereiten Sie eine vor 50 µL Reaktionsansatz für die Restriktionsverdauung mit 500 ng Plasmid-DNA, 1× Restriktionspuffer, jeweils 1 U SacI und BamHI sowie nukleasefreies Wasser auf ein Endvolumen von 50 µL. Inkubieren Sie das Reaktionsgemisch bei 37 °C für 1 h.
- Trennen Sie die mit Restriktionsenzymen geschnittenen DNA-Fragmente durch Agarose-Gelelektrophorese, wie in Schritt 2.2.6 beschrieben.
- Entfernen Sie die Banden, die der 4.741 bp großen Biosorptions-Genkassette und dem linearisierten pKIKOArsBKm-Vektor entsprechen. Überführen Sie jeden ausgeschnittenen Gelabschnitt in eine vorab gewogene Mikrozentrifugenrobe.
HINWEIS: Minimieren Sie die Belichtung der Ziel-DNA-Fragmente mit UV-Licht während der Visualisierung und Ausschneidung. - Reinigen Sie das ausgeschnittene Biosorbent-Genkassette und den linearisierten pKIKOArsBKm-Vektor aus dem Agarosegel.
- Wägen Sie das Röhrchen mit dem Gelstück und berechnen Sie die Masse des ausgeschnittenen Agarosegels, indem Sie das Gewicht des leeren Röhrchens subtrahieren.
- Geben Sie 1 hinzu× TE-Puffer in einem Volumen, das dem Fünffachen der Masse des Gelstücks entspricht, unter Verwendung eines Verhältnisses von 5 µL pro 1 mg Agarose Puffer (z. B. hinzufügen) 500 µL von TE-Puffer zu einem 100 mg schweren Gelstück)
- Inkubieren Sie das Reagenzglas in einem Wasserbad bei 65 °C bis die Agarose vollständig geschmolzen ist. Lassen Sie die Probe auf Raumtemperatur abkühlen, bevor Sie mit der Phenolextraktion fortfahren.
- Führen Sie die Schritte 2.2.3.6–2.2.3.10 aus, um die Phenolextraktion und DNA-Fällung der Ziel-DNA-Fragmente durchzuführen.
PAUSE-PUNKT: Lagern Sie die gereinigte DNA bei −20 °C bis zur anschließenden Klonierung oder Ligation benötigt werden.
- Ligieren Sie die gereinigte Biosorptions-Genkassette mit dem linearisierten pKIKOArsBKm-Vektor unter Verwendung von T4-DNA-Ligase im Insert-zu-Vektor-Massenverhältnis von etwa 3:1.
- Bereiten Sie eine vor 10 µL Ligationsreaktion mit 150 ng des gereinigten Biosorbent-Genkassetten, 49,2 ng des linearisierten pKIKOArsBKm-Vektors, 1 µL von 10X T4-DNA-Ligase-Puffer und 3 U T4-DNA-Ligase. Nukleasefreies Wasser bis zu einem Endvolumen von 10 µLunter Aufrechterhaltung eines Insert-zu-Vektor-Massenverhältnisses von etwa 3:1
- Mischen Sie die Reaktion vorsichtig durch Pipettieren und inkubieren Sie 16–18 h bei 4 °C.
- Transformieren 5 µL der Ligationsansatzmischung in E. coli Pir1 Zellen
- Auftauen E. coli Pir1-kompetente Zellen auf Eis.
- Hinzufügen 5 µL der Ligationsansatzmischung zu 50 µL von E. coli Pir1-kompetente Zellen. Den Inhalt vorsichtig mischen, ohne mehrfaches Pipettieren.
- Lassen Sie die Zellsuspension 30 min auf Eis.
- Den Zellen eine Hitzeschockbehandlung unterziehen bei 42 °C für 45 s.
- Stellen Sie die Röhrchen sofort auf Eis und belassen Sie sie dort für 2 min.
- Hinzufügen 500 µL steriler, vorgewärmter (37 °CSOC-Medium ohne Antibiotika. Die Zellen 1 h bei 37 °C unter Schütteln bei 180 U/min.
- Platte 100 µL der Transformationsmischung auf LB-Agar mit Kanamycin (50 µg/mL) mit einem sterilen Verteiler. Inkubieren Sie die Platten bei 37 °C für 16–18 h.
- Wählen Sie gut isolierte, Kanamycin-resistente rekombinante Kolonien von den LB-Agarplatten aus.
- Bestätigen Sie das Vorhandensein des rekombinanten Integrationsplasmids durch Plasmidisolierung gemäß Schritt 2.2.3, gefolgt von Agarose-Gelelektrophorese gemäß Schritt 2.2.6.
PAUSE-PUNKT: Die vollständige Ligationsreaktion bei −20 °C lagern20 °C bis zur anschließenden Transformation und Verifizierung des rekombinanten pKIKOArsBKm-Konstrukts benötigt werden.
- Digest das rekombinante pET-21a-Plasmid, das die Biosorptions-Genkassette trägt, sowie den pKIKOArsBKm-Integrationsvektor jeweils getrennt mit SacI und BamHI.
- Transformieren Sie das Ligationsprodukt, das den rekombinanten pKIKO-ArsB-Km-Konstrukt enthält, in E. coli MG1655
- Vorbereiten λ Rote Rekombinationswirtszellen.
- Chemisch kompetente Zellen herstellen E. coli MG1655-Zellen
- Wählen Sie eine gut isolierte einzelne Kolonie aus E. coli MG1655 von einer LB-Agarplatte entnehmen und in 5 mL LB-Brühe impfen. Die Kultur bei 37 °C für 16–18 h unter Schütteln.
- Übertragen Sie 0,5 mL der Übernachtkultur in 50 mL sterile Super Optimal Broth (SOB)-Nährlösung. Inkubieren Sie die Kultur bei 37 °C unter Schütteln bei 180 U/min, bis die OD₆₀₀ erreicht 0,35–0,45.
- Überführen Sie die Kultur sofort in ein Eisbad und kühlen Sie sie gründlich ab.
- Überführen Sie die gekühlte Kultur in ein steriles, vorgekühltes 50-mL-Zentrifugenröhrchen und zentrifugieren Sie bei 10,000 × g 10 min bei 4 °C.
- Entfernen Sie vorsichtig den Überstand und resuspendieren Sie das Zellpellet sanft in 20 mL eiskaltem, deionisiertem Wasser.
- Zentrifugieren Sie die Zellsuspension bei 10.000 × g 10 min bei 4 °C. Entsorgen Sie das Überstand sorgfältig.
- Suspensionieren Sie das Zellpellet vorsichtig in 2 mL eiskaltem 0,1 M Calciumchlorid und lagern Sie die Suspension 30 min auf Eis.
- Zentrifugieren Sie die Suspension bei 10.000 × g 5 min bei 4 °C, dann vorsichtig den Überstand entfernen.
- Resuspendieren Sie das endgültige Zellpellet vorsichtig in 1 mL eiskaltem 0,1 M CaCl₂.₂. Abgeben 80 µL Aliquots der chemisch kompetenten E. coli MG1655-Zellen in sterile, vorab gekühlte Mikrozentrifugenröhrchen überführen. Verwenden Sie chemisch kompetente E. coli MG1655-Zellen sofort für die Transformation verwenden oder die Aliquots bei −80 °C bis zur Verwendung
- Chemisch kompetente Zellen transformieren E. coli MG1655-Zellen mit dem λ Rote Rekombinationsplasmid pKD46 unter Verwendung des Hitzeschock-Transformationsverfahrens.
- Fügen Sie 100 ng des pKD46-Plasmids hinzu 80 µL eines gekühlten Mikrozentrifugenröhrchens mit chemisch kompetenten E. coli MG1655-Zellen. Den Inhalt vorsichtig mischen, ohne mehrfaches Auf- und Abpipettieren.
- Inkubieren Sie die Zellsuspension 30 min auf Eis.
- Setzen Sie die Zellen einer Hitzeschockbehandlung aus bei 42 °C für 45 s.
- Überführen Sie die Röhrchen sofort auf Eis und belassen Sie sie dort für 2 min.
- Hinzufügen 500 µL steriler SOC-Medien ohne Antibiotika. Inkubieren Sie die Kultur bei 30 °C unter Schütteln (180 U/min) für 1 h zur Regeneration.
- Verteilen 100 µL der transformierten Kultur auf LB-Agarplatten mit Ampicillin (100 µg/mL). Die Platten 16–18 h bei 30 °C.
HINWEIS: Beibehalten E. coli MG1655(pKD46) bei 30 °C bis zur Verwendung in Schritt 3.2.2, um das temperatursensitive pKD46-Plasmid zu erhalten.
- Chemisch kompetente Zellen herstellen E. coli MG1655-Zellen
- Elektrokompetente Zellen herstellen E. coli MG1655(pKD46)-Zellen
- Inokulieren Sie 1 mL einer 16–18 h alten Kultur E. coli MG1655(pKD46)-Kultur in einen Erlenmeyerkolben mit 250 mL LB-Brühe, ergänzt mit Ampicillin (100 µg/mL) und inkubieren Sie die Kultur bei 30 °C unter Schütteln bei 180 U/min, bis die OD₆₀₀ erreicht 0,35–0,40.
- Filtersterilisiertes 10%iges (w/v) L-Arabinose bis zu einer Endkonzentration von 0,1% (w/v) hinzufügen, um die Expression zu induzieren λ Rote Rekombinationsproteine
HINWEIS: Für eine 250 mL-Kultur 2,5 mL einer 10%igen (w/v) L-Arabinoselösung hinzufügen, um eine Endkonzentration von etwa 0,1% (w/v) zu erreichen. - Inkubieren Sie die induzierte Kultur weitere 15 min bei 30 °C unter Schütteln bei 180 U/min.
- Überführen Sie den Erlenmeyerkolben mit der Kultur in ein Eisbad und inkubieren Sie 40 min.
- Überführen Sie die gekühlte Kultur in vorgekühlte Zentrifugenröhrchen und sammeln Sie die Zellen durch Zentrifugation bei 1.800 × g 15 min bei 4 °C. Vorsichtig den Überstand entfernen.
- Resuspendieren Sie das Zellpellet vorsichtig in 30 mL eiskaltem 10 % (V/V) Glycerin und zentrifugieren Sie anschließend bei 3.000 × g 5 min bei 4 °C.
- Entfernen Sie den Überstand und wiederholen Sie die in Schritt 3.2.2.6 beschriebene Waschung zwei weitere Male, sodass insgesamt drei Waschungen mit eiskaltem 10 %igem (v/v) Glycerin durchgeführt werden. Nach der letzten Waschung entsorgen Sie vorsichtig den Überstand und resuspendieren das Pellet in 200 µL von eiskaltem 10 % (V/V) Glycerin
- Geben Sie die elektrokompetenten Zellen aus E. coli MG1655(pKD46)-Zellen in 50 µL Aliquotieren Sie die Zellen und bewahren Sie sie bis zur Elektroporation auf Eis auf.
HINWEIS: Verwenden Sie die frisch hergestellten elektrokompententen Zellen unmittelbar für die Elektroporation. Alternativ portionieren Sie die Zellen in sterile Mikrozentrifugenröhrchen, gefrieren Sie bei −80 °Cund vor der weiteren Verwendung auf Eis auftauen.
- Linearisieren Sie den rekombinanten Integrationskonstrukt, das aus Schritt 3.1.5 erhalten wurde.
- Verdauen Sie das rekombinante Plasmid pKIKOArsBKm, das die Biosorptions-Genkassette trägt, mit dem Restriktionsenzym NotI, um den Integrationskonstrukt zu linearisieren.
- Bestätigen Sie die vollständige Verdauung des rekombinanten Plasmids durch Agarose-Gelelektrophorese, wie in Schritt 2.2.6 beschrieben.
- Reinigen Sie das linearisierte DNA-Fragment aus der Verdauungsreaktionsmischung durch Phenolextraktion und DNA-Fällung, wie in den Schritten 2.2.3.6–2.2.3.10 beschrieben.
- Elektroporieren Sie den linearisierten Integrationskonstrukt in elektrokompetente E. coli MG1655(pKD46)
- Fügen Sie etwa 250 ng der gereinigten, linearisierten DNA aus Schritt 3.2.3.3 hinzu 50 µL frisch hergestellter elektrokompetenter E. coli MG1655(pKD46)-Zellen. Vorsichtig mischen und die Zell-DNA-Mischung in eine vorab gekühlte Elektroporationsküvette überführen.
- Elektroporieren Sie die Zellen bei 1,8 kV, 600 Ωund 25 µF mithilfe eines Elektroporators
- Unmittelbar hinzufügen 500 µL SOC-Medium zur Elektroporationsküvette hinzufügen und die Zellen vorsichtig resuspendieren.
- Überführen Sie die gewonnene Zellsuspension in ein steriles Mikrozentrifugenröhrchen und lassen Sie die Zellen 1 h bei 37 °C unter Schütteln bei 180 U/min.
- Verteilen 100 µL der gewonnenen Zellsuspension auf LB-Agarplatten, ergänzt mit Kanamycin (50 µg/mL) und inkubieren Sie 16–18 h bei 37 °C.
- Rekombinante Kolonien auf chromosomale Integration untersuchen.
- Wählen Sie einzelne Kanamycin-resistente Kolonien aus und impfen Sie jede in ein separates Reagenzglas mit 10 mL LB-Brühe, die Kanamycin in einer Endkonzentration von enthält 50 µg/mL.
- Kultivieren Sie die Kulturen für 16–18 h bei 37 °C unter Schütteln bei 180 U/min.
- Überführen Sie 5 mL jeder Kultur in ein separates steriles Röhrchen und isolieren Sie die Plasmid-DNA, wie in Schritt 2.2.3 beschrieben.
- Analysieren Sie die isolierte DNA mittels Agarose-Gelelektrophorese, wie in Schritt 2.2.6 beschrieben.
- Identifizieren Sie Proben, in denen keine Plasmid-DNA mittels Agarose-Gelelektrophorese nachweisbar ist, und bewahren Sie diese Proben zur anschließenden Untersuchung der chromosomalen Integration auf.
- Isolieren Sie genomische DNA aus den verbleibenden 5 mL jeder Kultur, die im Schritt 3.2.5.3 aufbewahrt wurden, und verwenden Sie die isolierte genomische DNA als Vorlage für die PCR-Amplifikation der cadD, cadAund mt Gene, wie in Schritt 3.2.7 beschrieben.
- Übertragen Sie 5 mL der 16–18 h alten bakteriellen Kultur in ein steriles Zentrifugenröhrchen und pelletieren Sie die Zellen durch Zentrifugation bei 11.000 × g 10 min bei 4 °CVerwerfen Sie den Überstand.
- Das Zellpellet vorsichtig in 5 mL steriler phosphatgepufferter Salzlösung (PBS) resuspendieren. Zentrifugieren bei 11.000 × g 10 min bei 4 °C, anschließend den Überstand vollständig entfernen.
- Resuspendieren Sie das gewaschene Zellpellet in 100 µL von Lysozym-Lösung (50 mg/mL) und inkubieren Sie die Suspension bei 37 °C für 1 h.
- Hinzufügen 500 µL von 5 M Guanidiniumthiocyanatlösung zu den mit Lysozym behandelten Zellen. Vorsichtig mischen und 10 min bei Raumtemperatur inkubieren.
ACHTUNG: Guanidiniumthiocyanat ist schädlich und kann bei Mischung mit Säuren oder Bleichmitteln giftige Gase freisetzen. Tragen Sie geeignete persönliche Schutzausrüstung und handhaben Sie Lösungen, die Guanidinium enthalten, gemäß den chemischen Sicherheitsvorschriften der Institution. - Legen Sie die Probe 10 min auf Eis, dann fügen Sie hinzu 250 µL von eiskaltem 7,5 M Ammoniumacetat unter vorsichtigem Mischen. Belassen Sie die Mischung weitere 10 min auf Eis.
- Geben Sie TE-gepuffeltes Phenol zum Lysat im Verhältnis 1:1 (V/V) hinzu. Vortexen Sie gründlich und zentrifugieren Sie bei 10.000 × g für 15 min.
ACHTUNG: Phenol und Chloroform sind toxisch und ätzend. Phenol muss unter einer zertifizierten chemischen Abzugshaube und unter Verwendung der geeigneten persönlichen Schutzausrüstung gehandhabt werden. - Überführen Sie die obere wässrige Phase vorsichtig in ein neues steriles Mikrozentrifugenröhrchen, ohne die Interphase zu stören.
- Geben Sie 0,1 Volumenanteil Natriumacetatlösung und 2 Volumenanteile absoluten Ethanols zur gewonnenen wässrigen Phase hinzu. Vorsichtig durch Umstülpen mischen und anschließend bei −20 °C für 20 min.
- Zentrifugieren Sie die Probe bei 10.000 × g 15 min. Vorsichtig den Überstand entfernen, ohne den DNA-Pellet zu lösen.
- Waschen Sie das DNA-Pellet mit 100 µL 70 % (V/V) Ethanol
- Zentrifugieren bei 10.000 × g 10 min lang, entfernen Sie den restlichen Ethanol und lassen Sie das DNA-Pellet 10 min lang bei Raumtemperatur trocknen.
- Resuspendieren Sie das getrocknete DNA-Pellet in 20–50 µL von TE-Puffer oder nukleasefreiem Wasser.
PAUSE-PUNKT: Lagern Sie die isolierte genomische DNA bei −20 °C bis zur weiteren molekularbiologischen Analyse benötigt werden.
- Bewerten Sie die chromosomale Integration durch gen-spezifische PCR und Plasmid-DNA-Analyse.
- Bereiten Sie separat vor 25 µL PCR-Reaktionsgemische zur Amplifikation des cadD, cadAund mt Gene
- Für jede Reaktion die entsprechenden Vorwärts- und Rückwärtsprimer auf eine Endkonzentration von hinzufügen 0.4 µM jeweils zusammen mit 1× PCR-Puffer, 200 µM jeweils 200 µM dNTP, 1,5 mM MgCl₂₂, 100 ng genomische DNA, isoliert in Schritt 3.2.6, und Taq-DNA-Polymerase mit 0,2 U/µL. Nukleasefreies Wasser bis zu einem endgültigen Reaktionsvolumen hinzufügen 25 µL.
- Amplifizieren Sie die Zielgene mittels PCR unter Verwendung des folgenden Zyklenprogramms: zunächst Denaturierung bei 95 °C 5 min; 35 Zyklen der Denaturierung bei 94 °C für 30 s, Annealing für 30 s bei der gen-spezifischen Temperatur, die in der Liste angegeben ist in Tabelle 2und Verlängerung bei 72 °C 1 min; anschließend eine abschließende Verlängerung bei 72 °C für 5 min.
- Analysieren Sie die PCR-Produkte mittels Agarose-Gelelektrophorese wie in Schritt 2.2.6 beschrieben, zusammen mit einem 1-kB-DNA-Ladder als Molekülgrößenmarker.
- Bewerten Sie die PCR-Produkte, indem Sie ihre Wanderung mit der 1-kb-DNA-Leiter vergleichen, und identifizieren Sie Banden, die den erwarteten Amplikonlängen von 619 bp entsprechen für cadD, 2.564 bp für cadAund 154 bp für mt.
HINWEIS: Das Fehlen nachweisbaren Plasmid-DNAs in Kombination mit der Amplifikation des erwarteten cadD, cadAund mt Fragmente aus genomischer DNA liefern Hinweise auf die chromosomale Integration der Biosorptions-Genkassette.
- Bereiten Sie separat vor 25 µL PCR-Reaktionsgemische zur Amplifikation des cadD, cadAund mt Gene
- Vorbereiten λ Rote Rekombinationswirtszellen.
4. Entfernen des Kanamycin-Resistenzmarkers.
- Bereiten Sie elektrokompente rekombinante E. coli MG1655-Zellen mit Biosorptions-Genkassette vor.
- Inokulieren Sie eine rekombinante E. coli MG1655-Kolonie, die die chromosomal integrierte Biosorptionskassette trägt und in Schritt 3.2.7 bestätigt wurde, in 5 mL LB-Brühe, ergänzt mit Kanamycin (50 µg/mL).
- Inkubieren Sie die Kultur bei 37 °C unter Schütteln bei 180 rpm, bis der OD₆₀₀ einen Wert zwischen 0,4 und 0,6 erreicht.
- Stellen Sie die Kultur unmittelbar nach Erreichen eines OD₆₀₀ von 0,4–0,6 auf Eis und inkubieren Sie sie 15 min auf Eis.
- Sammlen Sie die Zellen durch Zentrifugation bei 4.000 × g für 10 min bei 4 °C und entfernen Sie den Überstand.
- Waschen Sie das Zellpellet zweimal mit eiskaltem deionisiertem Wasser, gefolgt von einer Wäsche mit eiskaltem 10 % (v/v) Glycerin.
- Lösen Sie das endgültige Zellpellet in 50 µL eiskaltem 10 % (v/v) Glycerin wieder auf.
HINWEIS: Halten Sie die Zellen und alle Lösungen während des gesamten Waschvorgangs eiskalt, um die Elektrokompetenzerhaltung sicherzustellen.
- Elektroporation des Hilfsplasmids pCP20
- Geben Sie 50 ng des Hilfsplasmids pCP20 zu 50 µL elektrokompenten Zellen hinzu. Mischen Sie vorsichtig und überführen Sie die Mischung in eine vorab gekühlte Elektroporationsküvette.
- Führen Sie die Elektroporation mit folgenden Einstellungen durch: 2,5 kV, 600 Ω und 25 µF.
- Geben Sie unmittelbar 1 mL SOC-Medium zur Küvette hinzu und lösen Sie die Zellen vorsichtig wieder auf.
- Überführen Sie die regenerierten Zellen in ein steriles Kulturgefäß und inkubieren Sie sie 1 h bei 30 °C unter Schütteln bei 180 rpm.
- Streichen Sie 100 µL der regenerierten Kultur auf LB-Agarplatten, ergänzt mit Ampicillin (100 µg/mL). Inkubieren Sie die Platten 16–18 h bei 30 °C.
- Wählen Sie gut isolierte Einzelkolonien aus, um die positiven Rekombinanten zu bestätigen.
- Bestätigen Sie das Vorhandensein des pCP20-Plasmids durch Plasmidisolation gemäß Schritt 2.2.3, gefolgt von Agarose-Gelelektrophorese gemäß Schritt 2.2.6.
HINWEIS: Halten Sie die transformierten Zellen bei 30 °C, um das temperatursensitive pCP20-Plasmid zu erhalten.
- Ausschneiden der Kanamycin-Resistenzkassette.
- Inokulieren Sie eine bestätigte ampicillinresistente Kolonie aus Schritt 4.2 in antibiotikafreie LB-Brühe und inkubieren Sie sie 16–18 h bei 42 °C unter Schütteln bei 180 rpm, um die Expression der FLP-Rekombinase zu induzieren und das temperatursensitive pCP20-Plasmid zu eliminieren.
- Streichen Sie die nach 16–18 h gewachsene Kultur getrennt auf LB-Agarplatten ohne Antibiotikum, mit Kanamycin (50 µg/mL) und mit Ampicillin (100 µg/mL). Inkubieren Sie jede Platte 16–18 h bei 37 °C.
- Identifizieren Sie Kolonien, die nur auf antibiotikafreiem LB-Agar wachsen, jedoch nicht auf Platten mit Kanamycin oder Ampicillin. Wählen Sie diese Kolonien als putative markierungsfreie Rekombinanten aus.
- Reinigen Sie die markierungsfreien Rekombinanten durch erneutes Ausstreichen einer Einzelkolonie auf frische, antibiotikafreie LB-Agarplatten.
PAUSEPUNKT: Lagern Sie die gereinigten markierungsfreien Rekombinantenstämme als Glycerinbestände bei −80 °C, bis sie für die nachgeschaltete molekulare Bestätigung oder funktionelle Charakterisierung benötigt werden.
5. Analyse der GFP-Expression des konstruierten Ganzzell-Biosorbens mittels Fluoreszenzmikroskopie.
- Bereiten Sie Bakterienkulturen für die Belastung mit Schwermetallen vor.
- Inokulieren 5 µL einer 16–18 h alten Kultur einer rekombinanten, markergenfreien E. coli MG1655, das den chromosomal integrierten Biosorptionskonstrukt aus Schritt 4.3.4 in LB-Brühe mit Cd trägt2⁺, Zn2⁺oder Pb2⁺ bei Endkonzentrationen von 1, 5, 10, 50, 100, 500 oder 1000 ppm.
- Zur Herstellung von Schwermetalllösungen zunächst sterile Stammlösungen mit 2.000 ppm Cd2⁺, Zn2⁺und Pb2⁺ durch Auflösen von analysenreinem Cadmiumchlorid (CdCl₂), Zinkchlorid (ZnCl₂) und Bleinitrat [Pb(NO₃)₂]₃)₂], jeweils in steriler LB-Brühe.
- Sterilisieren Sie jede Stammlösung durch Filtration über eine 0.22 µm Membranfilter. Lagern Sie die sterilen Stammlösungen bei 4 °C bis zur Verwendung
- Bereiten Sie frische Arbeitslösungen vor, indem Sie jede Stammlösung mit steriler LB-Brühe verdünnen, um endgültige Metallionenkonzentrationen von 1, 5, 10, 50, 100, 500 und 1.000 ppm zu erreichen.
HINWEIS: Bereiten Sie jede Metalllösung separat vor, um Ausfällungen oder Wechselwirkungen zwischen verschiedenen Metallionen zu vermeiden.
- Vorbereitung von vier Kontrollbedingungen: Wildtyp E. coli MG1655, das unter den gleichen Bedingungen wie der rekombinante Stamm kultiviert wurde, markierungsfreier rekombinanter Stamm E. coli MG1655 mit einem chromosomal integrierten Multigenkassetten, kultiviert in LB-Brühe ohne Zusatz von Schwermetallen als rekombinante Kontrolle ohne Metall, ein GFP-exprimierendes E. coli JM109-Stamm mit dem pQBIT-GFP-T7-Plasmid als biologische Kontrolle mit GFP-Expression sowie unbeimpfte LB-Brühe mit den entsprechenden Schwermetallkonzentrationen als abiotische Kontrolle.
- Inkubieren Sie alle Kulturen 16–18 h bei 37 °C unter Schütteln bei 180 U/min.
- Inokulieren 5 µL einer 16–18 h alten Kultur einer rekombinanten, markergenfreien E. coli MG1655, das den chromosomal integrierten Biosorptionskonstrukt aus Schritt 4.3.4 in LB-Brühe mit Cd trägt2⁺, Zn2⁺oder Pb2⁺ bei Endkonzentrationen von 1, 5, 10, 50, 100, 500 oder 1000 ppm.
- Bereiten Sie Objektträger vor.
- Pipettieren 1 µL jeder Bakterienkultur auf eine separate, saubere Glasobjektträger. Verteilen Sie die Kultur, um eine dünne, gleichmäßige Zellschicht zu bilden, und lassen Sie den Abstrich vollständig an der Luft trocknen.
- Fluoreszenzbilder aufnehmen.
- Beobachten Sie die vorbereiteten Proben mit einem Fluoreszenzmikroskop bei 600-facher Vergrößerung× Vergrößerung ausgestattet mit einem FITC-Filterset (Anregungswellenlänge: 460–490 nm).
- Fluoreszenz- und entsprechende Hellfeldbilder unter Verwendung identischer Mikroskop-Einstellungen für alle rekombinanten und Kontrollproben aufnehmen.
HINWEIS: Um einen direkten Vergleich der GFP-Fluoreszenzintensität zwischen den Behandlungen zu ermöglichen, müssen für alle Proben identische Belichtungszeit, Verstärkung, Beleuchtungsintensität und Vergrößerung eingehalten werden.
ACHTUNG: Vermeiden Sie eine längere Belichtung der Proben mit Anregungslicht, um eine Photobleiche von GFP zu minimieren.
Ergebnisse
In-silico-Design des multigenen Biosorptionskonstrukts
Die konstruierte multigenetische Biosorptionskassette hatte eine Gesamtlänge von 4.741 bp und bestand aus dem konstitutiven Ppdh-Promotor, gefolgt von den Schwermetallresistenzgenen cadD, cadA und mt, die als polyzystronischer Operon angeordnet waren. Individuelle Ribosomen-Bindungsstellen (RBS) wurden jeweils upstream der kodierenden Sequenzen eingefügt, um eine effiziente Translation zu ermöglichen, während ein gfp-Reportergen downstream der Biosorptionsgene hinzugefügt wurde, um die Expression des Konstrukts überwachen zu können (Abbildung 1).
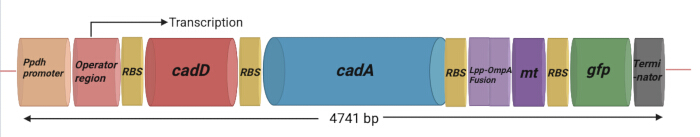
Abbildung 1: Gestaltung und Organisation des Multigen-Konstrukts. Die 4.741 bp lange Multigen-Kassette wurde mit dem konstitutiven Pyruvat-Dehydrogenase- (Ppdh)-Promotor entworfen, dem ein Operatorbereich folgt, um die Expression von Genen zu steuern, die mit Schwermetallresistenz und -sequestrierung assoziiert sind. Das Konstrukt enthält die Schwermetallresistenzgene cadD und cadA, das Metallothionein-(mt)-Gen, eine lipoproteingebundene äußere Membranprotein A (Lpp-OmpA)-Komponente zur Oberflächenpräsentation, die an mt fusioniert ist, um eine Lokalisierung an der Zelloberfläche zu ermöglichen, sowie das gfp-Reportergen. Vor jedem kodierenden Bereich wurden individuelle Ribosomen-Bindungsstellen (RBS; 5′-AGGAGG-3′) eingefügt, um die Translation innerhalb der Multigen-Kassette zu unterstützen. Eine Terminierungssequenz befindet sich downstream von gfp. Die gesamte Kassette wurde als 4.741 bp langes Konstrukt für die anschließende Klonierung und chromosomale Integration in E. coli entworfen. Abkürzungen: Ppdh = Pyruvat-Dehydrogenase-Promotor; RBS = Ribosomen-Bindungsstelle; Lpp-OmpA = Lipoprotein–äußeres Membranprotein A; mt = Metallothionein; gfp = grünes Fluoreszenzprotein-Gen; bp = Basenpaare; E. coli = Escherichia coli. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Um die extrazelluläre Metallbindung zu erleichtern, wurde das mt-Gen mit dem Lpp-OmpA-Außenmembrananker fusioniert, um die Oberflächenlokalisation des Metallothionein-Proteins zu ermöglichen. Basierend auf dem Konstrukt-Design wurden CadD und CadA als transmembranäre Metalltransportproteine in die innere Membran geleitet, während das Lpp-OmpA-Mt-Fusionsprotein in die Außenmembran geleitet wurde. Das GFP-Berichter-Protein wurde für die zytoplasmatische Expression konzipiert, um die Überwachung der Biosorptions-Genexpression zu erleichtern (Abbildung 2).
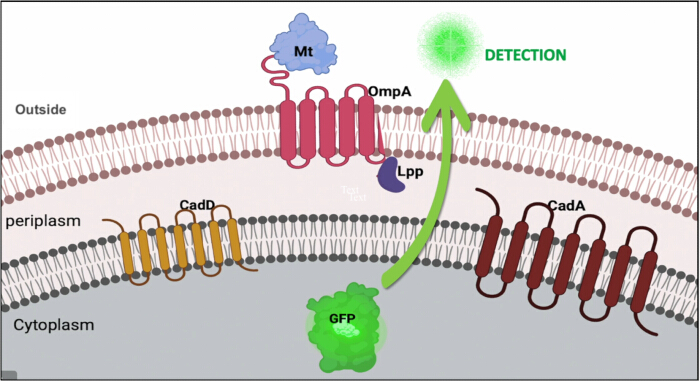
Abbildung 2: Vorhergesagte Lokalisation von Proteinen, die aus dem multigenen Biosorptionskonstrukt exprimiert werden. CadD und CadA wurden für die Lokalisation in der inneren Membran konzipiert, die Lipoprotein-Außenmembranprotein A (Lpp-OmpA)-Metallotionein-Fusion wurde gezielt in die äußere Membran geleitet, und das grün fluoreszierende Protein wurde als zytoplasmatischer Reportergen verwendet. Abkürzungen: Lpp-OmpA = Lipoprotein–Außenmembranprotein A; Mt = Metallotionein; GFP = grün fluoreszierendes Protein. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Die Herkunft der Nukleotidsequenzen jedes genetischen Elements, das in den Biosorptionskonstrukt eingebaut wurde, ist in Tabelle 1 aufgeführt.
| Genetisches Element im Biosorptionskonstrukt | Lage im Konstrukt (bp) | Quelle/Referenz |
| Ppdh | 7-74 | Gao et al. 2002.14 |
| Operator | 75-92 | Operatorregion von cad D von Staphylococcus epidermidis Stamm TWSL_22: NCBI Gene Bank Zugangsnummer: MK900473.1 |
| cadD | 97-716 | NCBI Gene Bank Zugangsnummer: MK900473.1 |
| cadA | 770-3334 | NCBI Gene Bank Zugangsnummer: MK327282.1 |
| Lpp-OmpA | 3385-3754 | Stathopoulo et al. 1995. 15 |
| mt | 3755-3909 | NCBI Gene Bank Zugangsnummer: MK900456.1 |
| gfp | 3960-4679 | TPMV_P-EGFP_H-His6 Vektor, NCBI Gene Bank Zugangsnummer: MF379627.1 |
| Terminator | 4684-4741 | Terminatorregion des cadAC-Operons von Bacillus megaterium Stamm TWSL-4: NCBI Gene Bank Zugangsnummer: MK327282.1 |
Tabelle 1: Quellen der Nukleotidsequenzen für die genetischen Elemente im Biosorptionskonstrukt. Die Tabelle fasst die in das 4.741 bp lange Multigenkonstrukt eingebauten genetischen Elemente zusammen, einschließlich ihrer Sequenzquellen, Zugangsnummern oder Referenzen sowie der Nukleotidpositionen innerhalb des Genkonstrukts. Abkürzungen: Ppdh = Pyruvat-Dehydrogenase-Promotor; Lpp-OmpA = Lipoprotein–äußeres Membranprotein A; mt = Metallotionein; gfp = grünes Fluoreszenzprotein-Gen; NCBI = Nationales Zentrum für Biotechnologieinformation; bp = Basenpaare.
Transformation und Verifikation des synthetisierten Konstrukts in E. coli BL21(DE3)
Das rekombinante pET-21a-Plasmid, das die Biosorptions-Genkassette enthält, wurde erfolgreich durch Restriktionsenzymverdauung verifiziert (Abbildung 3A). Der Doppelverdau mit BamHI und XhoI erzeugte zwei DNA-Fragmente, die dem pET-21a-Vektor-Backbone (5.331 bp) und der Biosorptions-Genkassette (4.741 bp) entsprechen und mit der erwarteten Konstruktgröße übereinstimmen. Obwohl die beiden DNA-Fragmente aufgrund ihrer ähnlichen Größen eine begrenzte Trennung im 1 %igen Agarosegel zeigten, waren beide Fragmente deutlich unterscheidbar und bestätigten somit die Integrität des rekombinanten Konstrukts.
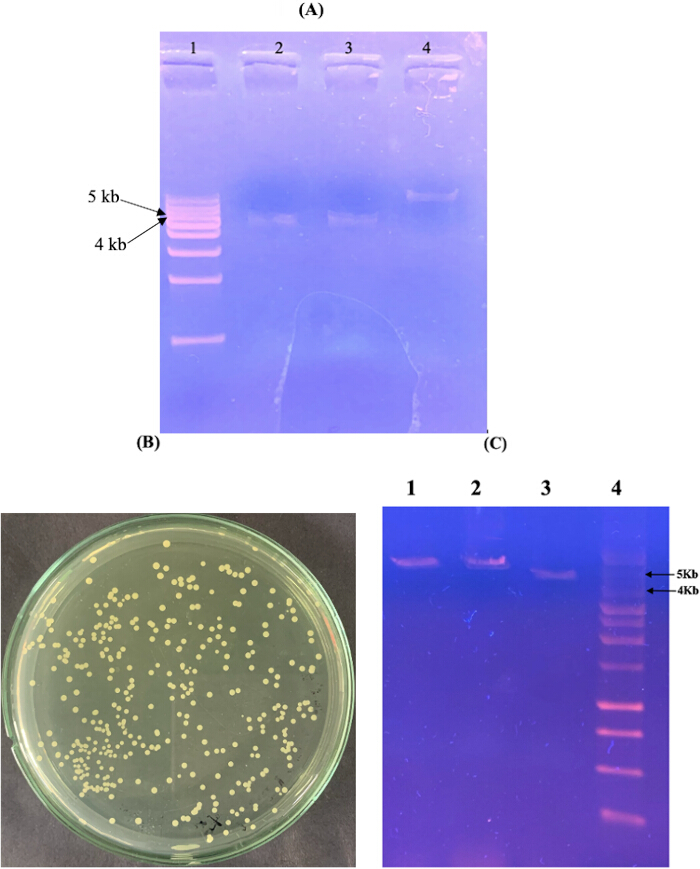
Abbildung 3: Konstruktion und Verifizierung des rekombinanten Biosorptionsplasmids. (A) Restriktionsenzym-Analyse des synthetisierten Biosorptionskonstrukts, das in den Expressionsvektor pET-21a kloniert wurde. Spur 1, 1 kb DNA-Leiter; Spuren 2–3, doppelt geschnittenes rekombinantes Plasmid, das das Vektorskelett von pET-21a (5.331 bp) und die Biosorptions-Genkassette (4.741 bp) zeigt; Spur 4, ungeschnittenes rekombinantes Plasmid. (B) Ampicillin-resistente E. coli BL21(DE3)-Transformanten, die das rekombinante Biosorptionsplasmid tragen. (C) Restriktionsenzym-Analyse von Plasmiden, die aus repräsentativen Transformanten isoliert wurden. Spur 1, mit BamHI geschnittenes Plasmid; Spur 2, mit XhoI geschnittenes Plasmid; Spur 3, mit BamHI/XhoI doppelt geschnittenes Plasmid; Spur 4, 1 kb DNA-Leiter. Abkürzungen: DNA = Desoxyribonukleinsäure; bp = Basenpaare; kb = Kilobasen; E. coli = Escherichia coli. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Nach der Transformation des rekombinanten Plasmids in E. coli BL21(DE3) wurden erfolgreich ampicillinresistente Kolonien gewonnen (Abbildung 3B). Die aus repräsentativen Transformanten isolierte Plasmid-DNA wurde anschließend durch Restriktionsenzymverdauung analysiert. Der Verdau mit BamHI, XhoI und die kombinierte Doppelverdauung ergaben die erwarteten Restriktionsmuster und bestätigten die erfolgreiche Vermehrung des rekombinanten Biosorptionsplasmids in E. coli BL21(DE3) (Abbildung 3C).
Beurteilung der chromosomalen Integration der Biosorptions-Genkassette in E. coli MG1655
Die Biosorptions-Genkassette wurde erfolgreich in den chromosomalen Integrationsvektor pKIKOArsBKm geklont. Rekombinante Klone wurden zunächst auf LB-Agar mit Zusatz von Kanamycin (50 µg/mL) ausgewählt (Abbildung 4A). Die Restriktionsenzym-Analyse bestätigte den erfolgreichen Klonvorgang der Biosorptionskassette in den Integrationsvektor (Abbildung 4B). Die Linearisierung des rekombinanten Plasmids mit NotI ergab das erwartete DNA-Fragment von etwa 8,9 kb, während eine Doppelverdauung mit BamHI und SacI die 4,7-kb-Biosorptionskassette vom 4,2-kb-Vektorrückgrat freisetzte und somit die korrekte Insertion des Konstrukts in pKIKOArsBKm bestätigte. Das undigestierte Plasmid zeigte die erwarteten nicked- und supercoiled-Konformationen.
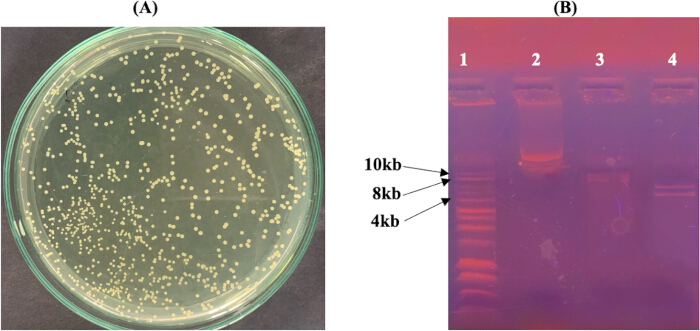
Abbildung 4: Konstruktion des rekombinanten Vektors für die chromosomale Integration, der das Biosorptionsgen-Kassetten trägt. (A) Kanamycinresistente E. coli Pir1-Kolonien, die das rekombinante Plasmid pKIKOArsBKm tragen. (B) Restriktionsenzym-Analyse des rekombinanten Plasmids pKIKOArsBKm. Spur 1, 1 kb-DNA-Leiter; Spur 2, undigestiertes rekombinantes Plasmid; Spur 3, durch NotI linearisiertes Plasmid (~8,9 kb); Spur 4, doppelt mit BamHI/SacI digeriertes Plasmid mit dem 4,2 kb großen Vektor-Grundgerüst und der 4,7 kb großen Biosorptionskassette. Abkürzungen: DNA = Desoxyribonukleinsäure; kb = Kilobasen; E. coli = Escherichia coli. Bitte klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung anzuzeigen.
Der linearisierte rekombinante pKIKOArsBKm-Konstrukt wurde anschließend in elektrokompetente E. coli MG1655(pKD46)-Zellen eingeführt, um die λ-Red-vermittelte chromosomale Integration zu ermöglichen. Nach der Selektion auf Kanamycin-haltigem Medium wurden genomische DNA und Plasmid-DNA aus repräsentativen rekombinanten Kolonien isoliert, um die erfolgreiche Integration zu überprüfen.
Wie in Abbildung 5 gezeigt, wurde genomische DNA aus repräsentativen rekombinanten Kolonien isoliert (Spur 1), wohingegen nach der Plasmidisolation keine nachweisbare Plasmid-DNA beobachtet wurde (Spur 2). Die PCR-Amplifikation unter Verwendung der in Tabelle 2 beschriebenen genspezifischen Primer erzeugte Amplikone der erwarteten Größen für cadD (619 bp), cadA (2.564 bp) und mt (154 bp) aus der genomischen DNA-Präparation (Spuren 4–6). Insgesamt lieferten das Fehlen nachweisbarer Plasmid-DNA sowie der Nachweis der drei Zielgene in der genomischen DNA-Präparation Hinweise, die mit einer chromosomalen Integration der multigenen Biosorptionskassette in E. coli MG1655 vereinbar sind.
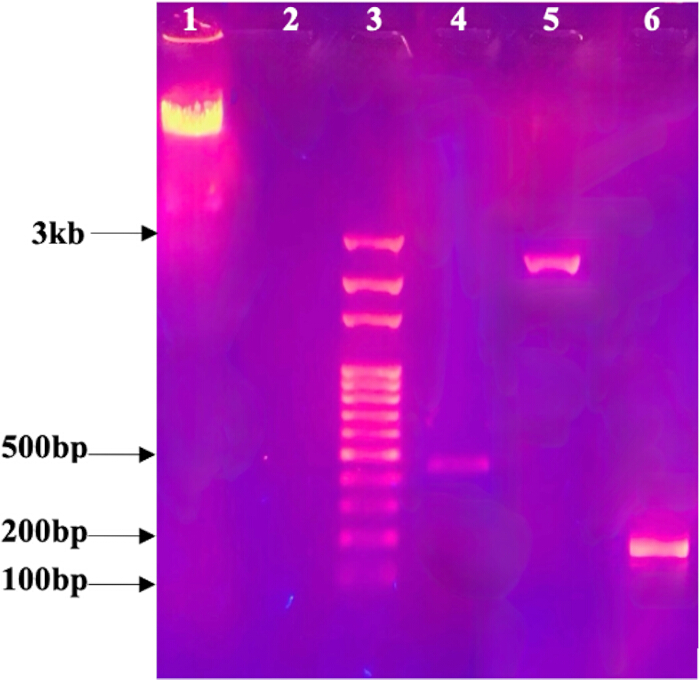
Abbildung 5: Molekulare Charakterisierung des rekombinanten E. coli-Stamms, der das Biosorptions-Genkassetten trägt. Spur 1, aus dem rekombinanten E. coli MG1655 isolierte genomische DNA; Spur 2, aus der entsprechenden rekombinanten Kolonie isoliertes Plasmid, wobei keine nachweisbare Plasmid-DNA vorhanden ist; Spur 3, 100 bp DNA-Ladder; Spur 4, PCR-Amplifikation von cadD (619 bp); Spur 5, PCR-Amplifikation von cadA (2.564 bp); Spur 6, PCR-Amplifikation von mt (154 bp). Abkürzungen: DNA = Desoxyribonukleinsäure; PCR = Polymerase-Kettenreaktion; bp = Basenpaare; mt = Metallotionein; E. coli = Escherichia coli. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Ziel-DNA-Sequenz | Primer-Name | Oligonukleotidsequenz (5’→3’) | *Tan (℃) | Erwartete Größe des PCR-Produkts (bp) |
| cadD | SD-EF | GAATTCATGATTCA GACTATTGTAACTG | 50 | 619 |
| SE-XHR | CTCGAGAAATATAA ATCCTAAAATTGTTTG | |||
| cadA | PD-BF | GGATCCGACACAAT GAAACACGAAGA | 56 | 2564 |
| PF-XHR | CCGCTCGAGCGGCAT GTAATTTTTCATTTTGA GTAAGCGAAG | |||
| mt | SEmtF | GGAATTCATGGAAAAAT GTGCGAGACCGAAC | 48 | 154 |
| SEmtR | CCGCTCGAGTGCAGTT GCACAGCTACAATC |
Tabelle 2: Primerdetails zur Amplifikation von cadD, cadA und mt. Die Tabelle enthält die Vorwärts- und Rückwärts-Primersequenzen, die für die PCR-Amplifikation von cadD, cadA und mt verwendet wurden, zusammen mit den entsprechenden Annealing-Temperaturen und den erwarteten Amplikonlängen. *Tein- Annealingtemperatur für jedes Primerpaar, das in der PCR verwendet wurde.
Beurteilung der Entfernung des Kanamycinresistenzmarkers aus rekombinantem E. coli MG1655
Nach der Transformation mit dem Helferplasmid pCP20 wurden ampicillinresistente Kolonien auf LB-Agar, der mit Ampicillin (100 µg/mL) ergänzt war, isoliert. Die Plasmid-DNA, die dem pCP20 entspricht, wurde nach der Plasmidisolation aus repräsentativen Transformanten nachgewiesen (Abbildung 6).
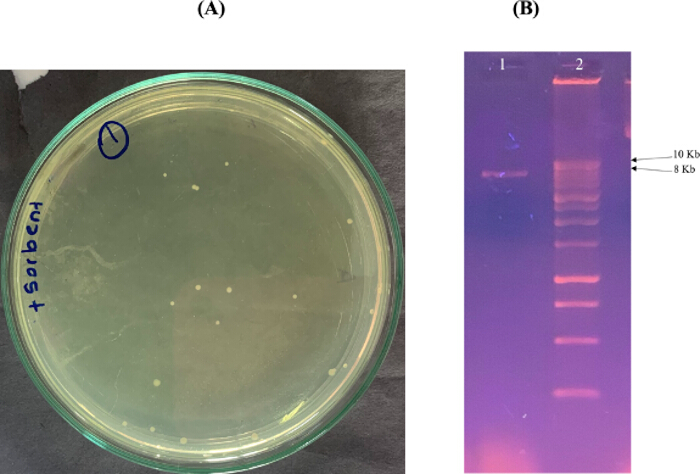
Abbildung 6: Bestätigung der pCP20-Transformation in rekombinantes E. coli MG1655 mit dem chromosom-integrierten Biosorptionskassett. (A) Ampicillin-resistente Transformanten nach Einführung des pCP20-Hilfsplasmids. (B) Agarosegelelektrophorese zur Bestätigung der Anwesenheit des pCP20-Plasmids. Spur 1, isoliertes pCP20-Plasmid (~9,3 kb); Spur 2, 10-kb-DNA-Längenstandard. Abkürzungen: DNA = Desoxyribonukleinsäure; kb = Kilobasen; E. coli = Escherichia coli. Klicken Sie bitte hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Nach der FLP-Rekombinase-vermittelten Markerentfernung und der Temperaturbehandlung zur Eliminierung von pCP20 wurden rekombinante Kolonien mittels Antibiotikasensibilitätstestung analysiert. Wie in Abbildung 7 gezeigt, wuchsen die getesteten Kolonien auf LB-Agar ohne Antibiotikum, jedoch nicht auf LB-Agar, der entweder mit Kanamycin (50 µg/mL) oder mit Ampicillin (100 µg/mL) ergänzt war. Dieses Antibiotikasensibilitätsphänotyp war vereinbar mit dem Verlust der Resistenz gegen Kanamycin und des Verlusts der Resistenz gegen Ampicillin nach der Markerentfernung und der Plasmideliminierung.
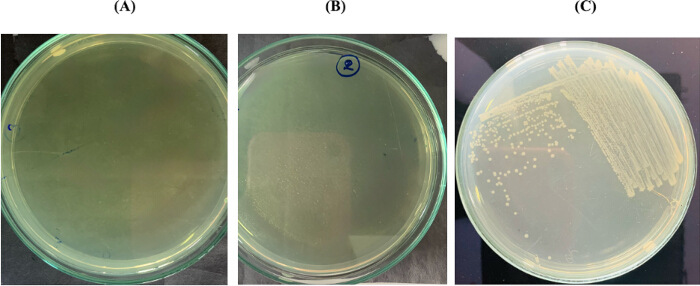
Abbildung 7: Bestätigung der Flippase-vermittelten Auslösung des Kanamycin-Resistenzmarkers und Eliminierung des Hilfsplasmids pCP20. (A) Kein bakterielles Wachstum auf Luria-Bertani-Agar, ergänzt mit Kanamycin (50 µg/mL). (B) Kein bakterielles Wachstum auf LB-Agar, ergänzt mit Ampicillin (100 µg/mL). (C) Normales bakterielles Wachstum auf antibiotikafreiem LB-Agar, was die Zellviabilität nach der Markerentfernung bestätigt. Abkürzungen: LB = Luria-Bertani; E. coli = Escherichia coli. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Fluoreszenzmikroskopische Analyse rekombinanter E. coli MG1655, die den Biosorptionskonstrukt tragen
Rekombinantes E. coli MG1655, das durch das chromosomale Integrationsverfahren erzeugt wurde, wurde auf nachweisbare grüne Fluoreszenz nach Exposition gegenüber Cd2⁺, Zn2⁺ und Pb2⁺ in Konzentrationen von 1 bis 1.000 ppm untersucht. In rekombinanten Zellen wurde bei keiner der getesteten Metallkonzentrationen eine nachweisbare grüne Fluoreszenz beobachtet. In allen vier Kontrollproben wurde kein Fluoreszenzsignal nachgewiesen.
Diskussion
Das hier vorgestellte Protokoll beschreibt einen Arbeitsablauf zur Konstruktion eines chromosomal integrierten, markergenenfreien, multigenen rekombinanten E. coli Stamm, der Gene für Schwermetallresistenz und -sequestrierung enthält. Die Methode kombiniert die Zusammenstellung einer Multigen-Kassette mit dem Klonen in den pKIKOArsBKm-Integrationsvektor, λ Rote-vermittelte chromosomale Integration, FLP-FRT-vermittelte Entfernung des selektierbaren Markers, molekulare Charakterisierung rekombinanter Kolonien und Fluoreszenzmikroskopie. Der Ansatz wurde entwickelt, um die Aufrechterhaltung des endgültigen Konstrukts auf einem Multicopy-Plasmid zu vermeiden und einen rekombinanten Stamm ohne den Kanamycinresistenzmarker zu erzeugen.
Mehrere Schritte sind entscheidend für die erfolgreiche Durchführung dieses Protokolls. Während der λ-Red-vermittelten Integration ist die Aufrechterhaltung der temperatursensitiven Plasmid pKD46 bei 30 °C vor der Rekombination und die Induktion der λ-Red-Rekombinationsproteine mittels L-Arabinose wichtig für eine effiziente Rekombineering16,17. Die Herstellung elektrokompententer E. coli MG1655(pKD46)-Zellen erfordert ebenfalls, dass die Zellen und die Waschlösungen während des gesamten Vorgangs kalt gehalten werden und Restsalze vor der Elektroporation minimal sind. Der rekombinante pKIKOArsBKm-Konstrukt sollte vor der Elektroporation vollständig linearisiert und gereinigt werden, da lineare DNA als Substrat für die λ-Red-vermittelte Rekombination dient. Das pKIKO-Integrationssystem wurde bereits früher beschrieben und kann relativ große DNA-Inserts aufnehmen sowie eine effiziente chromosomale Integration ermöglichen18,19. Nach der Selektion sollten die Kandidatenkolonien sowohl mittels Plasmid- als auch genomischer DNA-Analysen überprüft werden. In der vorliegenden Studie lieferten das Fehlen nachweisbarer Plasmid-DNA sowie die Amplifikation von cadD, cadA und mt aus der genomischen DNA-Präparation Hinweise, die mit einer chromosomalen Integration vereinbar sind. Diese Analysen allein belegen jedoch nicht eindeutig das genaue genomische Integrationsereignis. Eine PCR mit gelenkspezifischen Primern, Sequenzierung über die Integrationsgrenzen hinweg oder eine Ganzgenom-Sequenzierung könnten in zukünftigen Anwendungen des Protokolls eine direktere Bestätigung der Integrationsstelle liefern.
Die Markerexzision ist ein weiterer entscheidender Bestandteil der Methode. Das FLP-FRT-Rekombinationssystem ermöglicht die Entfernung auswählbarer antibiotischer Resistenzmarker nach der Genom-Editierung16,20. Nach der Einführung des temperatursensitiven Helferplasmids pCP20 werden die Transformanten bei 30 °C kultiviert und anschließend bei 42 °C inkubiert, um die FLP-vermittelte Markerexzision und den Verlust von pCP20 zu fördern. Die Kolonien sollten danach auf antibiotikafreiem Medium sowie auf Medien mit Kanamycin und Ampicillin ausgewertet werden. Wachstum auf antibiotikafreiem Medium, verbunden mit dem Ausbleiben des Wachstums auf Medien mit Kanamycin und Ampicillin, stellt eine praktikable Screening-Methode zur Identifizierung von Kandidaten für markerfreie Kolonien nach der Exzisions- und Ausheilungsprozedur dar. Falls weiterhin antibiotikaresistente Kolonien vorhanden sind, kann eine zusätzliche Reinstämmung einzelner Kolonien sowie eine temperaturabhängige Ausheilung erforderlich sein, bevor eine weitere Charakterisierung erfolgt. Die hier verwendete Strategie zur chromosomalen Integration unterscheidet sich von herkömmlichen, plasmidbasierten Expressionsmethoden.
Plasmidsysteme können höhere Genkopienzahlen bereitstellen und sind daher vorteilhaft, wenn eine starke rekombinante Proteinausprägung erforderlich ist. Plasmidbasierte Systeme können jedoch durch Plasmidsegregation, variable Kopienzahl, metabolische Belastung und Abhängigkeit von selektivem Druck zur Plasmiderhaltung beeinträchtigt werden. Die chromosomale Integration macht es überflüssig, die endgültige Biosorptionskassette als extrachromosomales Plasmid aufrechtzuerhalten, und wurde in diesem Protokoll gewählt, um eine stabilere genetische Konfiguration zu ermöglichen. Frühere Studien haben die chromosomale Integration als Ansatz zur Verbesserung der genetischen Stabilität während der Zellteilung beschrieben21,22. Die langfristige genetische Stabilität des in der vorliegenden Studie erzeugten rekombinanten Stammes wurde jedoch nicht direkt untersucht. Verbesserte genetische Stabilität sollte daher nicht als experimentell nachgewiesenes Ergebnis dieses Protokolls angesehen werden. Das mehrere Gene umfassende Design ist ein weiteres Merkmal der Methode. Anstatt ein einzelnes metallassoziiertes Gen einzuführen, kombiniert die Kassette cadA, cadD und Metallothionein (mt) mit einem Lpp-OmpA-Oberflächendarstellungsdesign und einem gfp Reporter. Bisherige Strategien für rekombinante bakterielle Biosorbentien konzentrierten sich häufig auf einzelne metallbindende Proteine oder Resistenzdeterminanten11,13,23,24. Die hier verwendete modulare Konfiguration ermöglicht es, mehrere genetische Komponenten in einen einzigen chromosomalen Integrationsprozess einzubauen. Das Protokoll könnte daher für andere Multigenkonstrukte angepasst werden, indem die Gene, Promotoren, Reporter oder Oberflächendarstellungskomponenten je nach beabsichtigter Anwendung modifiziert werden. Dennoch könnte die Vergrößerung der Kassettenlänge und die Erhöhung der Anzahl exprimierter Gene die Rekombinationseffizienz, Transkription, Translation und die metabolische Belastung der Zelle beeinflussen und sollten bei der Anpassung der Methode berücksichtigt werden.
Eine wichtige Einschränkung der vorliegenden Studie besteht darin, dass die funktionelle Expression des konstruierten Kassettenabschnitts unter den getesteten Versuchsbedingungen nicht nachgewiesen werden konnte. Nach der Exposition der rekombinanten Zellen gegenüber Cd2⁺, Zn2⁺ oder Pb2⁺ wurde keine nachweisbare GFP-Fluoreszenz beobachtet. Folglich belegen die vorliegenden Daten weder die funktionelle Expression der vollständigen multigenen Kassette noch den Schwermetall-Biosorptionsvorgang durch den rekombinanten Stamm. Die chromosomale Integration führt in der Regel zu geringeren Genkopienzahlen im Vergleich zu multikopienhaltigen Plasmidsystemen, und die rekombinante Expression kann außerdem durch die genomische Insertionsstelle sowie durch die Promotoraktivität beeinflusst werden22,25. Zelluläre Reaktionen auf Schwermetallstress können zudem die heterologe Genexpression beeinflussen26,27. Diese Faktoren stellen mögliche Erwägungen dar, jedoch keine experimentell belegten Erklärungen für das Fehlen nachweisbarer Fluoreszenz in der vorliegenden Studie. Bei Anwendung dieses Protokolls sollte das Ausbleiben einer nachweisbaren Fluoreszenz eine Überprüfung der Kulturbedingungen, der Metall-Expositionsbedingungen, der Promotoraktivität und der Reportergenexpression veranlassen. Unabhängige Messungen von Transkription und Proteinsynthese würden helfen, unzureichende Expression von Einschränkungen bei der Fluoreszenznachweisempfindlichkeit zu unterscheiden. Die gleichzeitige Expression mehrerer rekombinanter Proteine kann dem Wirt zusätzliche metabolische Belastungen auferlegen, insbesondere unter belastenden Kulturbedingungen28.
Diese Möglichkeiten erfordern eine direkte experimentelle Überprüfung, bevor die Ursache für das Fehlen nachweisbarer GFP-Fluoreszenz geklärt werden kann. Das Protokoll weist zudem Einschränkungen bei der Charakterisierung des endgültigen rekombinanten Stammes auf. Genspezifische PCR und das Fehlen nachweisbarer Plasmid-DNA liefern Hinweise, die mit einer chromosomalen Integration vereinbar sind, belegen jedoch weder die genaue Sequenz der Integrationsstelle noch die langfristige genetische Stabilität. Die Antibiotikasensitivität ermöglicht eine praktische Prüfung nach der Markerentfernung, kann aber durch eine molekulare Analyse des FRT-haltigen Bereichs ergänzt werden, wenn eine direktere Bestätigung erforderlich ist. Außerdem liefert die Fluoreszenzmikroskopie eine qualitative Beurteilung der nachweisbaren GFP-Fluoreszenz, ersetzt jedoch keine quantitativen Messungen der Transkription oder des Proteingehalts. Quantitative reversetranskriptive PCR, Proteinanalyse, quantitative Fluoreszenzmessungen und sequenzbasierte Bestätigungen könnten daher die Charakterisierung von mit diesem Protokoll erzeugten Stämmen verbessern.
Weitere Optimierungen und funktionale Charakterisierungen sind erforderlich, bevor der konstruierte Stamm als funktioneller Biosorbens für Schwermetalle bewertet werden kann. Direkte Messungen der Metallaufnahme oder -entfernung sind notwendig, um die Biosorptionsleistung zu belegen. Die Proteinausprägung und -lokalisation sollten ebenfalls experimentell überprüft werden, insbesondere für die Lpp-OmpA-Metallothionein-Fusion. Langzeit-Passagierungsversuche wären erforderlich, um festzustellen, ob die chromosomale Integration die erwartete genetische Stabilität unter relevanten Kulturbedingungen bietet. Eine markergene Freie Genom-Editierung könnte außerdem nachfolgende Runden chromosomaler Modifikationen ermöglichen, ohne dass sich mehrere selektierbare Marker ansammeln, und damit die Weiterentwicklung multigener Konstrukte erleichtern15,27.
Insgesamt bietet dieses Protokoll einen methodischen Rahmen zur Konstruktion und Bewertung eines chromosomal integrierten, markierungsfreien, multigenen rekombinanten Bakterienstamms. Durch sein modulares Design kann es für andere Kombinationen metallassoziiierter Gene, Reportersysteme oder Anwendungen der synthetischen Biologie angepasst werden. Die vorliegende Arbeit legt den ingenieurtechnischen Ablauf und den Screening-Workflow fest; die funktionelle Expression, langfristige genetische Stabilität, Proteinlokalisation sowie die Leistungsfähigkeit der Schwermetall-Biosorption müssen noch experimentell validiert werden, bevor Schlussfolgerungen hinsichtlich Umwelt- oder Bioremediationsanwendungen gezogen werden können.
Offenlegungen
Die Autoren erklären, dass keine Interessenkonflikte bestehen.
Danksagungen
Diese Arbeit wurde durch eine Forschungsbeihilfe, AP/3/2/2018/CG/33, der Universität Colombo unterstützt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0,22 μm Membranfilter | ThermoFisher Scientific | 596-3320 | Keine Angabe |
| 1 kb DNA-Marker | Promega Corporation | G5711 | Keine Angabe |
| 10 kb DNA-Ladder | N/V | N/V | Molekularer Größenmarker für Abbildung 6 |
| 100 bp DNA-Ladder | N/V | N/V | Molekularer Größenmarker für Abbildung 5 |
| 10× T4 DNA-Ligase-Puffer | Promega Corporation | C1263 | Keine Angabe |
| 6× DNA-Ladepuffer | N/V | N/V | Verwendet für die Agarose-Gelelektrophorese |
| Agarose | Molecular Designs | A113-3 | Keine Angabe |
| Ammoniumacetat | N/V | N/V | Als 7,5 M Lösung für die genomische DNA-Extraktion hergestellt |
| Ampicillin | ThermoFisher Scientific | J60977.14 | Keine Angabe |
| BamHI Restriktionsenzym | New England BioLabs | R0136S | Keine Angabe |
| Cadmiumchlorid | ThermoFisher Scientific | 219141000 | Keine Angabe |
| Calciumchlorid | ThermoFisher Scientific | 012316.A7 | Keine Angabe |
| Zentrifuge | ThermoFisher Scientific | Heraeus Fresco 21 / 75002478 | Keine Angabe |
| Deionisiertes Wasser | ThermoFisher Scientific | 751-610 | Keine Angabe |
| DNA Safe Stain | Molecular Designs | C138 | Keine Angabe |
| dNTP-Mix | Promega Corporation | U1511 | Keine Angabe |
| Elektrophoresegerät | BioRad | 1704405 | Keine Angabe |
| Elektroporationsküvette | BioRad | 1652086 | Keine Angabe |
| Elektroporator | BioRad | 1652100 | Keine Angabe |
| Escherichia coli BL21(DE3) | Universität Colombo, Abteilung für Chemie | N/V | Keine Angabe |
| Escherichia coli MG1655 | Abteilung für Lebenswissenschaft und Technologie, Institut für Wissenschaft Tokio, Yokohama, Japan | N/V | Keine Angabe |
| Escherichia coli Pir1 kompetente Zellen | ThermoFisher Scientific | C101010 | Keine Angabe |
| Escherichia coli BL21(DE3) kompetente Zellen | ThermoFisher Scientific | C600003 | Keine Angabe |
| Escherichia coli JM109-Stamm mit pQBIT-GFP-T7-Plasmid | Abteilung für Lebenswissenschaft und Technologie, Institut für Wissenschaft Tokio, Yokohama, Japan | N/V | Keine Angabe |
| ET-Puffer | N/V | N/V | Zur Herstellung von 1 L ET-Puffer 6,06 g Tris-Basis und 3,72 g EDTA in etwa 800 mL destilliertem Wasser lösen. Den pH-Wert mit HCl auf den gewünschten Wert einstellen, gründlich mischen und mit destilliertem Wasser auf 1 L auffüllen |
| Ethanol | ThermoFisher Scientific | T038181000CS | Keine Angabe |
| Ethylenediamintetraessigsäure (EDTA) | ThermoFisher Scientific | 17892 | Keine Angabe |
| Fluoreszenzmikroskop | Coastal Microscopes | Olympus BX53/ 11679 | Keine Angabe |
| Gelelektrophoreseapparatur | Bio Rad | 1704405 | Keine Angabe |
| Eisessigsäure | MilliporeSigma | PHR1748 | Keine Angabe |
| Glycerin | MilliporeSigma | G5516 | Keine Angabe |
| Thiocyanatguanidin | ThermoFisher Scientific | 433941000 | Keine Angabe |
| Salzsäure (HCl) | MilliporeSigma | 1.00317 | Keine Angabe |
| Kanamycin | ThermoFisher Scientific | 15160054 | Keine Angabe |
| L-Arabinose | ThermoFisher Scientific | 365185000 | Keine Angabe |
| Bleinitrat | ThermoFisher Scientific | 211565000 | Keine Angabe |
| Luria–Bertani (LB)-Agar | Molecular Designs | C120 | Keine Angabe |
| Luria–Bertani (LB)-Brühe | Molecular Designs | C121 | Keine Angabe |
| Lysispuffer | N/V | N/V | Zur Herstellung des Lysispuffers geeignete Volumina der 5 M NaOH- und 20 % (w/v) SDS-Stammlösungen mischen, um Endkonzentrationen von 0,2 N NaOH und 1 % (w/v) SDS zu erhalten. Mit destilliertem Wasser auf das gewünschte Endvolumen auffüllen und gründlich mischen. |
| Lysozym | ThermoFisher Scientific | 89833 | Keine Angabe |
| Magnesiumchlorid (MgCl2) | N/V | N/V | Wird in PCR-Reaktionen mit einer Endkonzentration von 1,5 mM verwendet |
| Neutralisationslösung | N/V | N/V | Den Neutralisationspuffer mit 3 M Kaliumacetat und Eisessigsäure herstellen. Mit destilliertem Wasser auf das gewünschte Endvolumen auffüllen und gründlich mischen. |
| NotI Restriktionsenzym | New England BioLabs | R0189S | Keine Angabe |
| pCP20 | Abteilung für Lebenswissenschaft und Technologie, Institut für Wissenschaft Tokio, Yokohama, Japan | N/V | Keine Angabe |
| PCR-Maschine | ThermoFisher Scientific | Applied Biosystems MiniAmp / A37834 | Keine Angabe |
| pET-21a-Plasmid in E. coli BL21(DE3) | Universität Colombo, Abteilung für Chemie | N/V | Keine Angabe |
| Phosphatgepufferter Salzlösung | MilliporeSigma | P4474 | Keine Angabe |
| pKD46 | Creative Biogene | OVT2612 | Keine Angabe |
| pKIKOArsBKm | Addgene | 46766 | Keine Angabe |
| Kaliumacetat | MilliporeSigma | 236497 | Keine Angabe |
| Restriktionsenzym-Puffer | N/V | N/V | Wird für Restriktionsenzymverdauungsreaktionen verwendet |
| SacI Restriktionsenzym | New England BioLabs | R0156 | Keine Angabe |
| Schüttelinkubator | Crystal technology and industries | IS-A6 | Keine Angabe |
| Natriumacetat | ThermoFisher Scientific | A13184.30 | Keine Angabe |
| Natriumlaurylsulfat (SDS) | ThermoFisher Scientific | 15525017 | Keine Angabe |
| Natriumhydroxid (NaOH) | MilliporeSigma | 567530 | Keine Angabe |
| Super optimale Brühe (SOB)-Medium | MilliporeSigma | H8032 | Keine Angabe |
| Super optimales Medium mit katabolischem Repressor (SOC)-Medium | ThermoFisher Scientific | J60255.AK | Keine Angabe |
| T4 DNA-Ligase | Promega Corporation | M1801 | Keine Angabe |
| TAE-Puffer | ThermoFisher Scientific | B49 | Keine Angabe |
| Taq DNA-Polymerase | Promega Corporation | M3001 | Keine Angabe |
| TE-Puffer | MilliporeSigma | 93283 | Keine Angabe |
| TE-gepufferter Phenol | ThermoFisher Scientific | 15513039 | Keine Angabe |
| Tris-Basis | N/V | N/V | Wird zur Herstellung des ET-Puffers verwendet |
| Universal-PCR-Puffer | Promega Corporation | M7911 | Keine Angabe |
| UV-Durchlichtbeleuchtung | Labexchange | TFX-35M, 021425 | Keine Angabe |
| UV/Sicht-Spektrophotometer | Microbiotests | Jenway 6300, TE15 | Keine Angabe |
| Wasserbad | ThermoFisher Scientific | TSGP05 | Keine Angabe |
| XhoI Restriktionsenzym | New England BioLabs | R0146S | Keine Angabe |
| Zinkchlorid | ThermoFisher Scientific | A16281.36 | Keine Angabe |
| Primer | |||
| cadD Vorwärtsprimer (SD-EF) | N/V | N/V | 5′-GAATTCATGATTC AGACTATTGTAACTG-3′ |
| cadD Rückwärtsprimer (SE-XHR) | N/V | N/V | 5′-CTCGAGAAATATAA ATCCTAAAATTGTTTG-3′ |
| cadA Vorwärtsprimer (PD-BF) | N/V | N/V | 5′-GGATCCGACACAAT GAAACACGAAGA-3′ |
| cadA Rückwärtsprimer (PF-XHR) | N/V | N/V | 5′-CCGCTCGAGCGGCA TGTAATTTTTCATTTTGA GTAAGCGAAG-3′ |
| mt Vorwärtsprimer (SEmtF) | N/V | N/V | 5′-GGAATTCATGGAAAAAT GTGCGAGACCGAAC-3′ |
| mt Rückwärtsprimer (SEmtR) | N/V | N/V | 5′-CCGCTCGAGTGCAGTTG CACAGCTACAATC-3′ |
| Software/Werkzeugname | Version/Server | URL | Zugriffsdatum |
| ExPASy-Tools | TMPRED-Server | https://embnet.vital-it.ch/cgi-bin/TMPRED_form_parser | 30-01-2023 |
| ExPASy Translate | ExPASy-Übersetzungswerkzeug | https://web.expasy.org/translate/ | N/V |
| I-TASSER | N/V | https://zhanggroup.org/I-TASSER/ | 24-02-2023 |
| NCBI GenBank | GenBank-Datenbank | https://www.ncbi.nlm.nih.gov/genbank/ | N/V |
| SnapGene | v.7.1.2 | N/V | N/V |
| TMHMM | v. 2.0 | https://services.healthtech.dtu.dk/services/TMHMM-2.0/ | 16-01-2023 |
Referenzen
- Volesky B. Detoxification of metal-bearing effluents: biosorption for the next century. Hydrometallurgy. 2001;59(2-3):203-16.
- Ayangbenro AS, Babalola OO. A new strategy for heavy metal polluted environments: a review of microbial biosorbents. Int J Environ Res Public Health. 2017;14(1):94.
- Das S, Dash HR, Chakraborty J. Genetic basis and importance of metal resistant genes in bacteria for bioremediation of contaminated environments with toxic metal pollutants. Appl Microbiol Biotechnol. 2016;100(7):2967-84.
- Volesky B. Biosorption of heavy metals. Biotechnol Prog. 1995;11(3):235-50.
- Barkay T, Miller SM, Summers AO. Bacterial mercury resistance from atoms to ecosystems. FEMS Microbiol Rev. 2003;27(2-3):355-84.
- Cervantes C, et al. Interactions of chromium with microorganisms and plants. FEMS Microbiol Rev. 2001;25(3):335-47.
- Cai L, Liu G, Rensing C, Wang G. Genes involved in arsenic transformation and resistance associated with different levels of arsenic-contaminated soils. BMC Microbiol. 2009;9:4.
- Silver S, Phung LT. Genes and enzymes involved in bacterial oxidation and reduction of inorganic arsenic. Appl Environ Microbiol. 2005;71(2):599-608.
- Kumari WMNH, et al. Characterization of a Bacillus megaterium strain with metal bioremediation potential and in silico discovery of novel cadmium binding motifs in the regulator, CadC. Appl Microbiol Biotechnol. 2021;105(6):2573-86.
- Hamer DH. Metallothionein. Annu Rev Biochem. 1986;55:913-51.
- Kazy SK, D’Souza SF, Sar P. Uranium and thorium sequestration by a Pseudomonas sp.: mechanism and chemical characterization. J Hazard Mater. 2009;163(1):65-72.
- Yan G, Viraraghavan T. Heavy-metal removal from aqueous solution by fungus Mucor rouxii. Water Res. 2003;37(18):4486-96.
- Pazirandeh M, Wells B, Ryan RL. Development of bacterium-based heavy metal biosorbents: enhanced uptake of cadmium and mercury by Escherichia coli expressing a metal binding motif. Appl Environ Microbiol. 1998;64(10):4068-72.
- Gao H, Jiang X, Pogliano K, Aronson AI. The E1β and E2 subunits of the Bacillus subtilis pyruvate dehydrogenase complex are involved in regulation of sporulation. J Bacteriol. 2002;184(10):2780-8.
- Stathopoulos C, Georgiou G, Earhart CF. Characterization of Escherichia coli expressing an Lpp′OmpA(46-159)-PhoA fusion protein localized in the outer membrane. Appl Microbiol Biotechnol. 1996;45(1-2):112-9.
- Datsenko KA, Wanner BL. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proc Natl Acad Sci U S A. 2000;97(12):6640-5.
- Yu D, et al. An efficient recombination system for chromosome engineering in Escherichia coli. Proc Natl Acad Sci U S A. 2000;97(11):5978-83.
- Sabri S, et al. Knock-in/Knock-out (KIKO) vectors for rapid integration of large DNA sequences, including whole metabolic pathways, onto the Escherichia coli chromosome at well-characterised loci. Microb Cell Fact. 2013;12:60.
- Wang J, et al. Converting Escherichia coli MG1655 into a chemical overproducer through inactivating defense system against exogenous DNA. Synth Syst Biotechnol. 2020;5(4):333-42.
- Cherepanov PP, Wackernagel W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 1995;158(1):9-14.
- Liu M, et al. Metabolic engineering of Escherichia coli to improve recombinant protein production. Appl Microbiol Biotechnol. 2015;99(24):10367-77.
- Persad AK, Williams ML, LeJeune JT. Rapid loss of a green fluorescent plasmid in Escherichia coli O157. AIMS Microbiol. 2017;3(4):872-84.
- Jeiranikhameneh M, et al. Designing novel construction for cell surface display of protein E on Escherichia coli using non-classical pathway based on Lpp-OmpA. AMB Express. 2017;7(1):53.
- Dissanayake DMDC, Kumari WMNH, Chandrasekharan NV, Wijayarathna CD. Isolation of heavy metal-resistant Staphylococcus epidermidis strain TWSL_22 and evaluation of heavy metal bioremediation potential of recombinant E. coli cloned with isolated cadD. FEMS Microbiol Lett. 2023;370:fnad092.
- Bryant JA, Sellars LE, Busby SJW, Lee DJ. Chromosome position effects on gene expression in Escherichia coli K-12. Nucleic Acids Res. 2014;42(18):11383-92.
- Busuioc M, Ciofu O, Høiby N. Cellular responses to environmental stress in bacteria. FEMS Microbiol Rev. 2010;34(6):1042-64.
- Outten FW, Outten CE, Hale J, O'Halloran TV. Transcriptional activation of an Escherichia coli copper efflux regulon by the chromosomal MerR homologue, CueR. J Biol Chem. 2001;276(9):6346-54.
- Zaslaver A, et al. Just-in-time transcription program in metabolic pathways. Nat Genet. 2004;36(5):486-91.
- Thomason LC, Costantino N, Shaw DV, Court DL. Multicopy plasmid modification with phage lambda Red recombineering. Plasmid. 2007;58(2):148-58.