Wir stellen einen dreidimensionalen Workflow zur stimulierte Emissionsstreuung (3D STED) vor, der Aufnahmetests und pharmakologische Störungen kombiniert, um den Membranproteintansport in intakten Drosophila-Flügel-Imaginaldiscs mit nahezu isotroper Superauflösung sichtbar zu machen.
Methodenartikel
Visualisierung des Proteintransports im gesamten Gewebekontext unter Verwendung der Super-Auflösungs-Nanoskopie in Drosophila
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Fruchtfliege Drosophila melanogaster wird häufig verwendet, um konservierte Entwicklungs- und zelluläre Signalwege in vivo zu untersuchen. Viele Signalwege, einschließlich der Wnt-Signalübertragung, hängen von streng regulierten Sekretions-, Endozytose- und intrazellulären Transportvorgängen ab. Die Visualisierung der Dynamik membranassoziiierter Proteine in intakten epithelialen Geweben wie den Flügel-Imaginalanlagen bleibt jedoch aufgrund der geringen Zellgröße und der dicht gepackten zylindrischen Zellorganisation herausfordernd. Hier stellen wir ein Protokoll vor, das dreidimensionale stimulierte Emissionsdepletion (3D STED) Nanoskopie mit Aufnahmetests und pharmakologischen Störungen in Drosophila-Flügel-Imaginalanlagen kombiniert. Dieser Arbeitsablauf ermöglicht die Super-Auflösungs-Bildgebung der Dynamik membranassoziiierter Proteine innerhalb der intakten Gewebearchitektur bei nahezu isotroper Auflösung. Am Beispiel von Wingless-sekretierenden Zellen visualisieren wir die Lokalisation und den Transport von Wingless (Wg) an der apikalen Membran. Zur Analyse dynamischer Transportprozesse wird der bildgebende Arbeitsablauf mit einem Aufnahmetest kombiniert, der selektiv Proteine markiert, die innerhalb eines definierten Zeitfensters einer Sekretion und erneuten Internalisierung unterzogen werden. In Kombination mit chemischen Inhibitoren und der Visualisierung mittels 3D STED Nanoskopie ermöglicht dieser Ansatz die funktionelle Analyse der Dynamik des Membrantransports. Insgesamt bietet dieser Arbeitsablauf einen vielseitigen Rahmen, um die Organisation von Membranen und den Proteintransport in Ganzgewebeproben von Drosophila auf subzellulärer Ebene zu untersuchen.
Einleitung
Die Fruchtfliege Drosophila melanogaster ist ein weit verbreitetes Modellorganismus in der Entwicklungsbiologie, Evolutionsforschung, Verhaltensforschung und biomedizinischen Forschung, einschließlich der Untersuchung von Krebs und anderen menschlichen Krankheiten1,2. Viele grundlegende zelluläre Signalwege sind zwischen Drosophila und Wirbeltieren stark konserviert, was dieses Modellsystem besonders wertvoll für die Untersuchung konservierter biologischer Mechanismen in vivo macht.
In diesem Protokoll wird die Drosophila-Flügel-Imaginalanlage als Modellsystem verwendet, um membranassoziierte Dynamiken innerhalb des Wingless (Wg)/Wnt-Signalwegs zu untersuchen. Viele entwicklungsbedingte Signalwege hängen von einer streng regulierten Sekretion, Membranlokalisation, Endozytose und intrazellulären Verteilung von Signalmolekülen ab3. Dies gilt auch für die dorsoventrale (DV) Grenze der Flügel-Imaginalanlage, wo Wg von produzierenden Zellen an der apikalen Membran freigesetzt und durch Wechselwirkungen mit Glypicanen zu benachbarten empfangenden Zellen transportiert wird4,5,6,7. In den Zielzellen bindet Wg an Frizzled-Rezeptoren und aktiviert die nachgeschaltete Wnt-Signalübertragung. Neben dem Pool von Wg, der von der DV-Grenze weg transportiert wird, wird ein Teil von Wg von den produzierenden Zellen erneut aufgenommen und über das endosomale System zu unterschiedlichen intrazellulären Zielorten transportiert8,9,10. Die Wg-produzierenden Zellen an der DV-Grenze stellen daher ein hervorragendes Modell dar, um Membrantransport, Sekretionsdynamik und die zellulären Mechanismen, die die Signalaktivität in vivo regulieren, zu untersuchen.
Die stark säulenförmige Architektur der epithelialen Zellen der Imaginalanlagen erschwert jedoch die Visualisierung, da eine höhere, gleichmäßiger verteilte Auflösung erforderlich ist, als konventionelle konfokale Mikroskopie zur Verfügung stellen kann, um einzelne Vesikel aufzulösen. Um diese Einschränkungen zu überwinden, optimierten wir die Gewebepräparation, Färbung und Bildgebung für die Super-Auflösungs-Nanoskopie in intakten Drosophila-Geweben. Insbesondere etablierten wir einen Arbeitsablauf für die dreidimensionale stimulierten Emissionsdepletion (3D STED) Nanoskopie, der eine orthogonale Visualisierung der Lokalisation membranassoziiierter Proteine entlang der apikal-basalen Achse des Epithels ermöglicht11,12. Die 3D STED eignet sich besonders gut für diese Anwendung, da sie im Vergleich zur konventionellen konfokalen Mikroskopie eine verbesserte axiale Auflösung bietet und somit die Visualisierung feiner subzellulärer Strukturen in dicht gepackten Geweben ermöglicht13,14. Mithilfe dieses Ansatzes analysierten wir den apikalen Membranbereich von Wg-exprimierenden Zellen an der DV-Grenze der Flügel-Imaginalanlage und detektierten Wg an der apikalen Membran zusammen mit anderen membranassoziierten Proteinen wie Discs large 1 (Dlg1) oder Evenness interrupted/Wntless (Evi/Wls).
Um die Dynamik des Proteintransports weiter zu untersuchen, wurde dieser bildgebende Workflow mit einem zuvor etablierten Aufnahmetest kombiniert15. Dieser Test ermöglicht den gezielten Nachweis von Proteinen, die innerhalb eines definierten Zeitfensters sekretiert und anschließend wieder aufgenommen wurden, wodurch ein dynamischer Pool von Proteinen sichtbar gemacht wird, der über die Plasmamembran transportiert wird. Um die Anwendbarkeit zu erweitern, wurde der Aufnahmetest mit pharmakologischen Störungen kombiniert, sodass analysiert werden kann, wie spezifische zelluläre Prozesse die Dynamik des Membrantransports beeinflussen. Zusammen bieten diese Ansätze ein leistungsfähiges Framework, um Proteintransport-, Sekretions- und Signalübertragungsmechanismen im nativen Gewebekontext mit hoher räumlicher Auflösung zu untersuchen.
Darüber hinaus ist das Protokoll mit einer Vielzahl von Färbemethoden kompatibel, einschließlich Standard-Immunfluoreszenzprotokollen. Die Einbindung fluoreszierender Farbstoffe ist ebenfalls möglich und erweitert somit den Bereich sichtbarer zellulärer Strukturen und molekularer Zielstrukturen. In allen Fällen sollten Fluorophore hinsichtlich ihrer Verträglichkeit mit der STED-Nanoskopie ausgewählt werden. Obwohl das vorliegende Protokoll auf die zweifarbige (rot und fernrot) 3D-STED-Bildgebung ausgerichtet ist, kann der Arbeitsablauf leicht an zusätzliche Fluorophore und alternative Bildgebungsanordnungen angepasst werden, wodurch seine Flexibilität für unterschiedliche experimentelle Anwendungen erhöht wird.
Insgesamt schafft dieses Protokoll einen vielseitigen Rahmen, um die STED-Super-Auflösungs-Nanoskopie mit funktionellen Störungsansätzen in intakten Drosophila-Geweben zu kombinieren. Der Arbeitsablauf bietet eine Grundlage für zukünftige Untersuchungen zur Membranorganisation, zum Proteintransport und zu Signalverarbeitungsdynamiken mit subzellulärer Auflösung in komplexen Gewebeumgebungen.
Protokoll
1. Kombinierter ex vivo-Hemmstoffbehandlungs- und Aufnahmetest
HINWEIS: Siehe Tabelle der Materialien für detaillierte Informationen zu den verwendeten Chemikalien und Materialien.
- Zubereitung von Medien und Lösungen
- Bereiten Sie das SchM+-Medium vor.
- 4 % fetalen Kälberserum (FBS) zu Schneiders Insektenmedium hinzufügen und gut mischen.
HINWEIS: Das SchM+-Medium sollte am Tag des Experiments frisch zubereitet werden.
- 4 % fetalen Kälberserum (FBS) zu Schneiders Insektenmedium hinzufügen und gut mischen.
- Bereiten Sie 1 vor× PBS-T
- Fügen Sie 0,1 % Triton X-100 zu 1 hinzu× phosphatgepufferte Kochsalzlösung (PBS) und gut mischen.
- Chemische Verbindungen als Lösungen herstellen.
ACHTUNG: Viele der folgenden chemischen Verbindungen gelten als zytotoxisch, daher ist ein sorgfältiges Arbeiten unter dem Abzug mit geeigneter Ausrüstung sowie eine sachgemäße Entsorgung des Abfalls unerlässlich.- Dynasor2-24: Löst man Dynasor2-24 (auch bekannt als Dyngo-4a) gemäß den Herstelleranweisungen in Dimethylsulfoxid (DMSO) auf, um eine Stammlösung mit einer Konzentration von 10 mM herzustellen. Zum Ansatz der Behandlungslösung verdünnt man die Stammlösung im Verhältnis 1:1000 oder 1:2000 in SchM+ , um Endkonzentrationen von 10 µM oder 5 µMbzw.
- DMSO-Kontrolle: DMSO 1:1000 in SchM+ verdünnen und verwenden 200 µL als negative Kontrolle in jedem Experiment.
- Säurepuffer für Aufnahmetest herstellen.
- Bereiten Sie eine Lösung von 0,1 M Glycin in dH₂O vor.2O.
- Stellen Sie den pH-Wert mit 37 %iger HCl (Salzsäure) auf 3,5 ein.
- Bereiten Sie das SchM+-Medium vor.
- Probenentnahme
- Fliegen halten bei 25 °C mit einem 12/12-Stunden-Licht/Dunkel-Zyklus.
- Sammeln Sie L3-Larven (Larvenstadium 3) mit einer Pinzette aus den Röhrchen und geben Sie sie in eine 12-Loch-Glasküvettenplatte, wobei jedes Loch mit SchM+ gefüllt ist.
HINWEIS: Bereiten Sie stets ausreichend Gewebe vor, um Kontrollproben in jede experimentelle Wiederholung einzuschließen. - Öffnen Sie die Larven am hinteren Ende und stülpen Sie sie um.
- Entfernen Sie den Darm und den Fettkörper aus dem invertierten Larvengewebe so gründlich wie möglich, wobei das Gewebe in SchM+ untergetaucht bleiben muss.
- Anschließend wird das Gewebe in ein 0,2-mL-PCR-Röhrchen mit SchM+ überführt.
HINWEIS: Wir geben nur 6–7 invertierte Larven pro Polymerase-Kettenreaktions-(PCR-)Röhrchen, um eine vollständige Eintauchung und freie Bewegung des Gewebes zu gewährleisten.
HINWEIS: Eine Überfüllung des Röhrchens mit Gewebe sollte vermieden werden, um Artefakte während der Färbung zu verhindern. Siehe die Materialienübersicht für detaillierte Informationen zu den in dieser Studie verwendeten Chemikalien und Materialien.
- Ex vivo Hemmstoffbehandlung und Aufnahmetest
- Entfernen Sie das SchM+ Medium von der Probe.
- Geben Sie je nach Bedarf zuvor hergestellte chemische Verbindungs-Lösungen zu, z. B. 200 µL von 5 µM Dynasor2-24-Lösung.
ACHTUNG: Diese chemischen Verbindungen gelten als zytotoxisch, und eine sorgfältige Handhabung unter dem Abzug mit geeigneter Ausrüstung sowie ordnungsgemäße Entsorgung des Abfalls sind unerlässlich. - Hinzufügen 200 µL von DMSO (1:1000) Lösung zur Kontrollprobe, die als negative Kontrolle dient.
- Für den Aufnahmetest (Witte et al., 202115), primären Antikörper zur Medikamentenlösung hinzufügen: für anti-Wg zur Detektion von Wg im Verdünnungsverhältnis 1:20 und für anti-GFP zur Detektion von grün fluoreszierendem Protein (GFP) markierten Proteinen im Verdünnungsverhältnis 1:40.
- Inkubieren Sie die Proben 90 Minuten bei Raumtemperatur (RT) im Dunkeln.
HINWEIS: Der Aufnahmetest ist optional und kann problemlos aus dem Protokoll weggelassen werden, falls nicht benötigt. Ebenso können je nach experimenteller Fragestellung andere chemische Verbindungen verwendet werden. Es wird empfohlen, die Verbindung zu titrieren und die optimale Konzentration für jede spezifische Anwendung zu ermitteln. Siehe die Materialienübersicht für detaillierte Informationen zu den in dieser Studie verwendeten Chemikalien und Materialien.
- Probeneinbettung
- Entfernen Sie die Färbungslösung aus Schritt 1,3 unmittelbar nach der Inkubationszeit.
- (Optional) Die Proben zweimal mit 200 µL von SchM+
- Zum ordnungsgemäßen Entfernen des primären Antikörpers des Aufnahmetests spülen Sie das Gewebe 5 min bei Raumtemperatur (RT) mit dem sauren Puffer.
- Schnell waschen× 3 min mit SchM+
- Fixieren Sie die Proben 30 min bei Raumtemperatur in 4 % Formaldehyd in SchM+.
- Inkubation mit dem primären Antikörper
HINWEIS: Falls ein zusätzliches primäres Antikörper neben dem im Aufnahmetest verwendeten Antikörper erforderlich ist, sollte dieser in diesem Schritt hinzugefügt und gemäß den Standardverfahren der Immunhistochemie gefärbt werden.- Blockieren Sie das Gewebe mit 4 % normalem Ziegenserum in 1× PBS-T mindestens 30 min bei RT unter leichtem Rühren.
- Blockierungslösung entfernen.
- Primärantikörperlösung in 1 hinzufügen× PBS in gewünschter Konzentration (Beispiele: anti-wg 1:200, anti-dlg1 1:50 oder anti-GFP 1:200 oder ein beliebiger anderer benötigter Antikörper)
- Inkubieren Sie die Proben bei 4 °C über Nacht unter sanfter Agitation.
- (Optional) Inkubation mit dem primären Antikörper für mindestens 1,5 h bei Raumtemperatur unter leichtem Schütteln durchführen.
- HINWEIS: Siehe die Materialienübersicht für detaillierte Informationen zu den in dieser Studie verwendeten Chemikalien und Materialien.
- Inkubation mit sekundärem Antikörper
- Primärantikörperlösung entfernen.
HINWEIS: Verwendete Primärantikörperlösung in 1× PBS kann mehrmals verwendet werden, wenn es in einem frischen 1,5-mL-Reaktionsröhrchen aufbewahrt wird bei 4 °C. - Gewebe 3-mal waschen× 10 min in 1× PBS-T unter leichtem Schütteln.
Geben Sie die gewünschten sekundären Antikörper in einer Verdünnung von 1:200 in 1× PBS-T mit 1:2000 Hoechst33342 zur nuklearen Gegenfärbung. Sekundäre Antikörper für STED umfassen Huhn-anti-Maus-Alexa Fluor 594, Ziege-anti-Kaninchen-Alexa Fluor 594, Ziege-anti-Kaninchen-STAR635P und Ziege-anti-Maus-STAR635P. Siehe die Materialienübersicht für detaillierte Informationen zu den in dieser Studie verwendeten Chemikalien und Materialien. - Inkubieren Sie mit sekundärem Antikörper über Nacht bei 4 °C (Optional: Inkubation von mindestens 1,5 h bei sanftem Schütteln bei Raumtemperatur).
- Gewebe am nächsten Tag 3-mal waschen× 10 min in 1× PBS-T unter leichtem Rühren. Die Proben sind nun bereit, für die STED-Bildgebung montiert zu werden. Den gesamten Arbeitsablauf sehen Abbildung 1.
HINWEIS: Mikroskopoptiken sind in der Regel ausgelegt für 23 °C Betrieb, sofern keine anderen Bedingungen erforderlich sind. Die Temperaturstabilität ist entscheidend, da Schwankungen zu thermischem Drift führen und die Laser-Timing beeinflussen können. Eine stabile Raumtemperatur von 20–23 °C (≤ ±±1 °C wird empfohlen16., mit 21,5–22 °C kompensieren oft die vom Mikroskop erzeugte Wärme. Alle Mikroskopkomponenten sollten vor der Bildaufnahme das thermische Gleichgewicht erreichen. Inkubatoren auf der Objektbühne ermöglichen eine präzise Temperaturregelung der Probe, doch Gehäuse können Wärme speichern und die Drift erhöhen. Aktive Kühlung verbessert die Stabilität. In dieser Studie wurde mit einem eigens angefertigten Inkubator (EMBL Heidelberg) eine Temperatur von 21,5 ±± 0.05 °C, wodurch Drift durch thermische Einflüsse minimiert und eine stabile 3D-STED-Leistung gewährleistet wird.
- Primärantikörperlösung entfernen.
2. Probenvorbereitung für die 3D-STED-Super-Auflösungs-Nanoskopie und Bildgebung
- Vorbereitung von Geräten und Materialien:
- Stellen Sie das Mikroskop ein.
- Stellen Sie sicher, dass ein geeignetes Mikroskop für das Experiment verwendet wird. Hier kam das Leica Stellaris 8 STED Falcon Mikroskop zum Einsatz.
- Verwenden Sie ein geeignetes Objektiv. Hier wurde das HC PL APO 86x/1,20 W motCORR STED white Objektiv verwendet.
- Schalten Sie den gesamten Mikroskop-Setup mindestens 2 Stunden vor der Bildaufnahme ein, um eine korrekte Abbildung zu gewährleisten (siehe HINWEIS nach Schritt 1.6.4).
- Bereiten Sie poly-L-Lysin-beschichtete Schalen vor.
- Stellen Sie eine poly-L-Lysin-Lösung mit 0,6 % poly-L-Lysin und 0,002 % Photo Flo in dH2O her. Aliquotieren Sie die Lösung und lagern Sie sie langfristig bei -20 °C. Nach dem Auftauen bei 4 °C aufbewahren und bis zu 10-mal wiederverwenden.
- Geben Sie 200 µL der poly-L-Lysin-Lösung auf den Glas-Deckglaskopf (1,5H) des µ-Dishes (∅35 mm).
- Stellen Sie die Schalen zum Trocknen schräg auf.
- Wiederholen Sie die Beschichtung erneut, sobald die poly-L-Lysin-Lösung vollständig getrocknet ist.
- Tragen Sie vorsichtig Abstandshalter aus Nagellack an zwei Seiten des Glas-Deckglaskopfes auf.
- Decken Sie die Proben nach dem Montieren mit runden Deckgläsern (1,5H, ∅12 mm) ab (siehe Abbildung 2).
- Stellen Sie das Mikroskop ein.
- Montageaufbau für 3D-STED
- HINWEIS: Für die 3D-STED-Nanoskopie (siehe HINWEIS nach Schritt 2.2.12) ist es entscheidend, die Brechungsindizes zwischen dem STED-Objektiv und dem Einbettmedium anzupassen (Beispiel hier: Wasserobjektiv und 1× PBS als Einbettmedium).
- Platzieren Sie die Proben in einer kleinen Petrischale, die mit 1× PBS gefüllt ist.
- Geben Sie 15 µL 1× PBS als Tropfen auf die zuvor vorbereitete, mit poly-L-Lysin beschichtete Schale.
- Dissektieren Sie die Imaginaldiscs der Flügel aus dem restlichen Larvengewebe und legen Sie sie in einen Tropfen mit 15 µL 1× PBS.
- Stellen Sie sicher, dass die Flügeldiscs am beschichteten Deckglas haften und nicht schwimmen.
- Drücken Sie die Discs nicht mit Gewalt nach unten; lassen Sie sie so sanft wie möglich auf das Deckglas sinken. Für die korrekte Orientierung stellen Sie sicher, dass die Flügeldiscs mit der peripodalen Membran nach unten zum Deckglas hin montiert werden.
- Decken Sie die Proben nach der Montage mit runden Deckgläsern (1,5H, ∅12 mm) ab.
- Stellen Sie sicher, dass die Kanten des Deckglases auf den zuvor aufgetragenen Nagellack-Abstandshaltern aufliegen, um das Zerquetschen der Probe zu vermeiden.
- Versiegeln Sie das Deckglas an allen Seiten mit Nagellack, um eine Verdunstung des Einbettmediums zu verhindern.
- Bewahren Sie die Schalen bis zur endgültigen Bildaufnahme im Dunkeln auf.
- Passen Sie die Probentemperatur an die Temperatur der Inkubationskammer des Mikroskops an, indem Sie die Probe mindestens 30 Minuten vor der Bildaufnahme in die Inkubationskammer des Mikroskops stellen.
- Stabilisieren Sie die Schale im Mikroskop-Halter mit einem druckempfindlichen Klebstoff (z. B. Blu Tack), um jegliche Probendrift zu verhindern.
HINWEIS: Die Begriffe 2D-STED und 3D-STED beschreiben die Art der Auflösungsverbesserung, nicht ob ein Einzelbild oder ein Z-Stack aufgenommen wird12,17. 2D-STED verbessert lediglich die laterale (x,y)-Auflösung, typischerweise auf <50 nm, während die axiale (z)-Auflösung der konfokalen Mikroskopie ähnlich bleibt (~600 nm). Es ist vergleichsweise robust und verträgt im Allgemeinen eine unvollkommene Anpassung der Brechungsindizes zwischen Probe und Immersionsmedium des Objektivs12. 3D-STED verbessert sowohl die laterale als auch die axiale Auflösung, wobei die Verbesserung entlang der z-Achse besonders ausgeprägt ist. Durch Optimierung des Fluorophors und der STED-Ausschöpfungsbedingungen kann in biologischen Proben eine nahezu isotrope Auflösung von ~100–120 nm erreicht werden17,18. Allerdings ist das 3D-STED-Ausschöpfungsmuster sehr empfindlich gegenüber sphärischen Aberrationen. Eine erfolgreiche Bildaufnahme erfordert daher eine sorgfältige Anpassung der Brechungsindizes und eine präzise Einstellung des Korrekturkragens des Objektivs an die tatsächliche Deckglasdicke.
- Anforderungen und Einrichtung der Nanoskopie
- Schalten Sie alle benötigten Mikroskopgeräte gemäß den Herstelleranweisungen ein.
- Schalten Sie die Laserschlüssel noch nicht ein.
- Stellen Sie die Temperatur der Inkubationskammer des Mikroskops mindestens 1,5 Stunden vor der Bildaufnahme auf 22–23 °C ein.
- Platzieren Sie die Probe ebenfalls in der Mikroskopkammer und lassen Sie sie sich mindestens 30 Minuten lang an die Temperatur anpassen.
- Schalten Sie den Computer ein und öffnen Sie die Software LAS X (Version 4.9.0).
- Wählen Sie im Startfenster STED-Bildgebung aus und starten Sie die Software.
- Wenn die Software geladen ist, schalten Sie die Sicherheitsschlüssel beider Laser ein, sobald deren Licht grün leuchtet.
- Wechseln Sie zum Aufnahme-Tab und wählen Sie das geeignete STED-Objektiv (HC PL APO 86x/1,20 W motCORR STED).
- Wechseln Sie zum Konfiguration-Tab und klicken Sie auf die Schaltfläche für Laserkonfiguration.
- Klicken Sie auf alle Laserschieberegler, um sie EIN zu schalten.
- Wechseln Sie zum Konfiguration-Tab und klicken Sie auf die Schaltfläche für STED.
- Klicken Sie auf Strahlen ausrichten.
- Wiederholen Sie die Ausrichtung der Strahlen nach 30 Minuten und 2 Stunden Bildaufnahme, um eine optimale Justierung sicherzustellen – wiederholen Sie dies danach bei Bedarf, z. B. wenn ein Verlust an Auflösung oder ein erhöhter Hintergrund festgestellt wird.
- Richten Sie den Korrekturkragen (motorisiert) des Objektivs an der Deckglasdicke aus, indem Sie das Reflexionssignal der Deckglasoberfläche verwenden:
- Wechseln Sie zum Aufnahme-Tab und beginnen Sie mit der Einstellung des motCORR-Werts.
- Erstellen Sie einen neuen Kanal für GFP-Fluoreszenz im konfokalen Modus und fokussieren Sie auf die Zellen der Probe.
- Klicken Sie auf die Live-Schaltfläche und bewegen Sie die Probe an eine Position, an der sich keine Probe befindet.
- Beenden Sie die Live-Bildgebung.
- Stellen Sie sicher, dass für diesen Kanal nur der HyDS-Detektor verwendet wird.
- Stellen Sie die Notch-Filter-Konfiguration auf Reflexion.
- Klicken Sie auf die Orientierung-Schaltfläche und wählen Sie xzy-Orientierung.
- Reduzieren Sie die Geschwindigkeit der schnellen Live-Bildgebung auf 100 Hz, falls die Probe instabil erscheint oder Bewegungen entlang der z-Achse zeigt.
- Starten Sie die Live-Bildgebung durch Klicken auf die Schnelle Live-Schaltfläche.
- Suchen Sie das Deckglas der Probe, das als Linie erscheint.
- Passen Sie den motCORR-Wert so an, dass das Signal dieser Linie so scharf und schmal wie möglich ist.
HINWEIS: Bei einem 1,5H-Deckglas liegt der Wert typischerweise im Bereich von 48–56 %. - Wählen Sie nun die Kanäle für die Bildaufnahme im Aufnahme-Tab aus.
- Siehe Tabelle 1 für die Einstellungen zur Detektion von Alexa Fluor 594 und STAR635P im STED-Modus.
- Bildaufnahme
- Wählen Sie den Bildgebungsbereich über die Okulare am Mikroskop aus.
- Drehen Sie die Probe vorsichtig, um die DV-Grenze vertikal auszurichten (Abbildung 2).
- Schließen Sie den Verschluss am Mikroskop und wechseln Sie zur konfokalen Bildgebung, wobei Sie das Mikroskop über den Computer bedienen.
- Klicken Sie auf die Schnelle Live-Schaltfläche, passen Sie den Fokus an und überprüfen Sie die Orientierung der DV-Grenze.
- Beenden Sie die Live-Bildgebung.
- (Optional) Nehmen Sie zu Referenzzwecken zu diesem Zeitpunkt ein Übersichtsbild in xyz-Orientierung im konfokalen Modus auf (STED-Laser in beiden Kanälen auf 0 % stellen). Schalten Sie den STED-Laser nach der Aufnahme des Übersichtsbildes wieder EIN.
- Wählen Sie die xzy-Orientierung und passen Sie die erscheinende Linie auf den exakten Bereich für die orthogonale Bildgebung an.
- Klicken Sie auf die Schnelle Live -Schaltfläche und passen Sie gegebenenfalls den Fokus an.
- Passen Sie die x-Position der Probe mithilfe des z-Rades am Mikroskop an.
- Stellen Sie sicher, dass die STED-Laser für beide Kanäle eingeschaltet sind und alle Einstellungen korrekt sind.
- Klicken Sie auf Experiment starten.
- Die Intensität pro Pixel (Detektor im Photonenzählmodus) liegt zwischen 50 und 300 detektierten Photonen; dies hängt auch von der Laserleistung, der Verweilzeit pro Pixel und der Anzahl der Linienakkumulationen ab. Falls das Modul für Fluoreszenzlebensdauermessungen (FLIM, Falcon) verfügbar ist, stellen Sie sicher, dass weniger als ein Photon pro Laserimpuls detektiert wird.
- Passen Sie die Werte je nach Probe entsprechend an.
- Herausforderungen der STED-Nanoskopie
- Um einen spezifischen morphologischen Bereich in der 3D-STED darzustellen, drehen und orientieren Sie die Probe am Mikroskop, um das Gewebe präzise mit der gewünschten Achse auszurichten, bevor Sie von der XY- zur XZ-Ansicht wechseln. Erreichen Sie diese Freiheit durch die Montage auf runden Schalen, die gemäß den experimentellen Anforderungen bewegt werden können (Abbildung 2).
- Während des XZ-Scannens wird die Probe physisch entlang der z-Achse bewegt, was ursprünglich dazu führte, dass die Schale aufgrund der Oszillationen entlang der vertikalen Achse leicht in xy-Richtung verrutschte. Um jegliche Bewegung der Schalen zu verhindern, befestigen Sie die Schale am Mikroskop-Probenhalter mit Montagekitt (Blu Tack). Dies ermöglicht eine freie Rotation, verhindert aber gleichzeitig vertikale (z-Achsen-)Bewegungen.
- Um eine Verdunstung des Einbettmediums und das Austrocknen des Gewebes zu vermeiden, wurden die Deckgläser mit Nagellack versiegelt.
- Um Probendrift aufgrund von Temperaturunterschieden zwischen Probe und Mikroskop zu vermeiden, bringen Sie die Proben mindestens 30 Minuten vor der Bildaufnahme in die Inkubationskammer des Mikroskops und lassen Sie sie sich an die Mikroskoptemperatur anpassen16.
- Bei der Auswahl des sekundären Antikörpers folgen Sie den folgenden Schritten:
- Ein breites Spektrum an Fluorophoren eignet sich für die STED-Bildgebung, aber nur eine Untergruppe kombiniert günstige photophysikalische und spektrale Eigenschaften für die zweifarbige STED mit einem einzigen Ausschöpfungslaser (hier: 775 nm). Verwenden Sie eine einzige STED-Ausschöpfungswellenlänge für beide Fluorophore, um eine intrinsische chromatische Ausrichtung sicherzustellen und die Notwendigkeit einer chromatischen Verschiebungskorrektur zu vermeiden, indem beide Kanäle mit demselben STED-Ausschöpfungsmuster definiert werden.
- Gängige Fluorophor-Paare sind STAR RED/STAR635P, ATTO 647N/ATTO 643, kombiniert mit Alexa Fluor 594, STAR 580 oder STAR ORANGE18,19. Hier wurde die weit verbreitete Kombination aus Alexa Fluor 594 und STAR635P verwendet. Obwohl ihre Emissionsspektren teilweise überlappen, sollten die Fluorophore im zeilenweisen Modus mit einem engen Detektionsfenster für Alexa Fluor 594 erfasst werden, um Übersprechen zu minimieren (siehe Tabelle 1). Da dies die Detektionseffizienz von Alexa Fluor 594 verringert, sollte die intensivere Immunfärbung diesem Kanal zugewiesen werden.
Ergebnisse
Um geeignete Bildgebungsbedingungen für die 3D-STED-Nanoskopie in Flügel-Imaginalanlagen zu etablieren, führten wir zunächst eine Standard-Immunfluoreszenz-Färbung von Wg und dem apikal mit der Membran assoziierten Protein Dlp durch. Wg wurde mit Alexa Fluor 594 nachgewiesen, während Dlp mit STAR635P markiert wurde, zwei Fluorophoren, die mit der STED-Nanoskopie kompatibel sind (Abbildung 3). Die Bilder wurden sowohl ohne STED-Ausschöpfung zur Erzeugung von konfokalen Bildern als auch mit STED-Ausschöpfung zur Super-Auflösungs-Bildgebung unter Verwendung der in Schritt 2.3 beschriebenen Einstellungen aufgenommen (Abbildung 3).
Der direkte Vergleich derselben Geweberegion, die unter konfokalen und STED-Bedingungen als XZ-Schnitte abgebildet wurde, zeigte die erhebliche Steigerung der räumlichen Auflösung durch die 3D-STED-Nanoskopie (Abbildung 3A–D′). Strukturen, die in konfokalen Aufnahmen als längliche Signale erschienen (Abbildung 3A,A′ und Abbildung C,C′), wurden im STED-Modus in mehrere deutlich getrennte Pünktchen aufgelöst (Abbildung 3B,B′ und Abbildung D,D′). Diese Verbesserung war sowohl in den Alexa Fluor 594- als auch in den STAR635P-Kanälen zu beobachten und wurde genutzt, um die Färbungs- und Aufnahmeparameter zu optimieren, um die bestmögliche Signalqualität und eine isotrope Auflösung im intakten Flügeldisk-Gewebe zu erreichen.
Als Nächstes kombinierten wir den Wg-Aufnahmetest15 mit pharmakologischer Hemmung, um den Wg-Transport an der apikalen Membran und dessen Wiederverwertung über clathrinabhängige Endozytose zu untersuchen. Wir verwendeten eine endogen markierte Wg::GFP-Fliegenlinie20, die die Detektion von extrazellulärem Wg::GFP mit einem Anti-GFP-Antikörper ermöglicht, während die Verträglichkeit mit zusätzlichen, aus Mäusen stammenden Antikörpern erhalten bleibt.
Flügel-Imaginalanlagen wurden mit Dynasore 2-24, einem Dynamin-Inhibitor, der die clathrin- und dynaminabhängige Endozytose hemmt, behandelt21,22 und anschließend dem Wg-Aufnahmetest unterzogen. Extrazelluläres Wg::GFP wurde mit einem Anti-GFP-Antikörper markiert, um die Internalisierung zu verfolgen, während die Färbung mit Anti-Dlg1 zur Visualisierung der Gewebemorphologie diente. Wg wurde mit Alexa Fluor 594 detektiert und im STED-Modus abgebildet, während Dlg1 mit STAR635P markiert wurde (Abbildung 4). Bei DMSO-behandelten Kontrollpräparaten zeigte sich im Verlauf des Aufnahmetests eine fortschreitende Internalisierung von Wg::GFP, wobei das endozytierte Signal bis zu einer Tiefe von etwa 14 µm nachgewiesen werden konnte (Abbildung 4A,A′). Das Experiment wurde unabhängig zweimal gemäß den in den Abschnitten 1 und 2 beschriebenen Protokollen wiederholt (Abbildung 4B,C). In der ersten Wiederholung wurde die Wg-Aufnahme durch die Behandlung mit 5 µM Dynasore2-24 vollständig unterbunden (n = 4; Abbildung 4B,B′). In der zweiten Wiederholung war die Internalisierung von Wg vermindert, jedoch nicht vollständig ausgeschlossen (n = 4; Abbildung 4C,C′), wobei die maximale Eindringtiefe auf etwa 5 µm reduziert war.
Eine solche Variabilität wird häufig in pharmakologischen Hemmexperimenten beobachtet und spiegelt wahrscheinlich Unterschiede in der Hemmwirkung oder der zeitlichen Abfolge wider. Unvollständige Hemmung, begrenzte Gewebedurchdringung des Inhibitors, Wiederherstellung der Endozytose während des Assays oder Verzögerungen, die durch die Säurewäsche und die Fixierungsschritte verursacht werden, können alle zu einer verbleibenden Wg-Internalisierung beitragen. Dennoch zeigten beide Experimente im Vergleich zu den DMSO-Kontrollen durchgängig eine deutliche Verringerung der Wg-Aufnahme und Eindringtiefe, was auf eine erfolgreiche Hemmung der Endozytose hinweist. Diese Ergebnisse unterstreichen zudem, dass eine präzise zeitliche Abstimmung während des gesamten Protokolls für reproduzierbare Ergebnisse entscheidend ist.
Ein restlicher membranassoziierten Signal nach der Säurebehandlung wurde gelegentlich beobachtet und stellt vermutlich Wg::GFP-Moleküle dar, die bereits in frühe endozytotische Vertiefungen eingetreten waren und daher für die Antikörperentfernung unzugänglich waren23,24,25.
Zusammen zeigen diese Experimente, dass die Kombination des Wg-Aufnahmetests mit pharmakologischer Störung und 3D-STED-Nanoskopie die Visualisierung der Dynamik des Membrantransports in intakten Flügel-Imaginalanlagen ermöglicht. Sie identifizieren außerdem wichtige Parameter für die erfolgreiche Durchführung des Protokolls, darunter geeignete Kombinationen von Fluoreszenzfarbstoffen und Antikörpern, optimierte Inhibitorenbehandlung, strikte Einhaltung der Zeitabläufe im Aufnahmetest sowie unmittelbares Eindecken der Proben vor der Bildgebung.
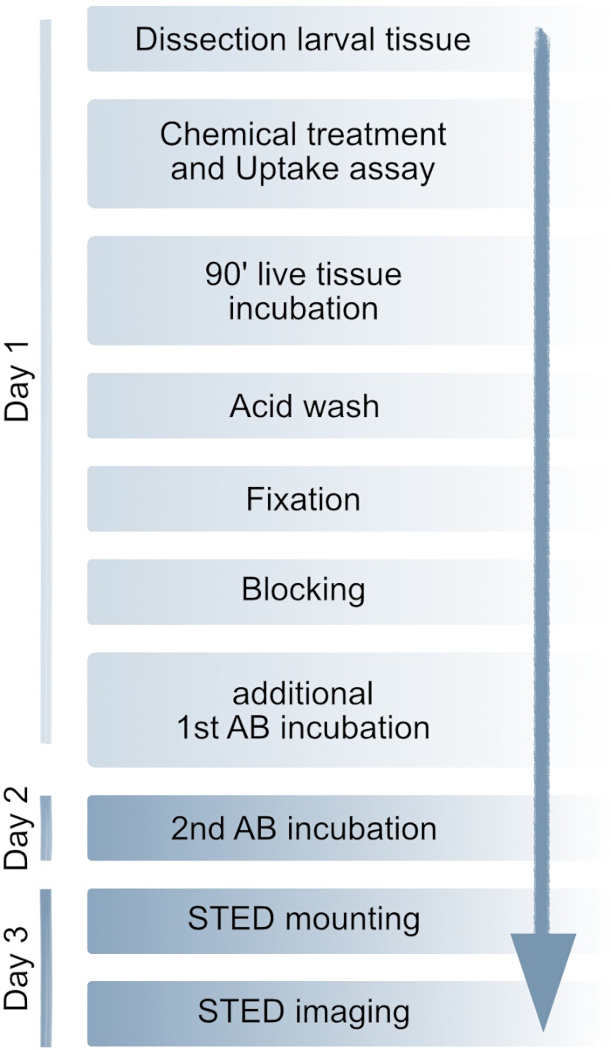
Abbildung 1: Ablaufschema der Methode. Das vollständige Protokoll kann innerhalb von 3 Tagen abgeschlossen werden. Optional kann die Inkubation mit dem sekundären Antikörper am selben Tag durchgeführt werden. Detaillierte Verfahren sind im Abschnitt Protokoll beschrieben. AB: Antikörper. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
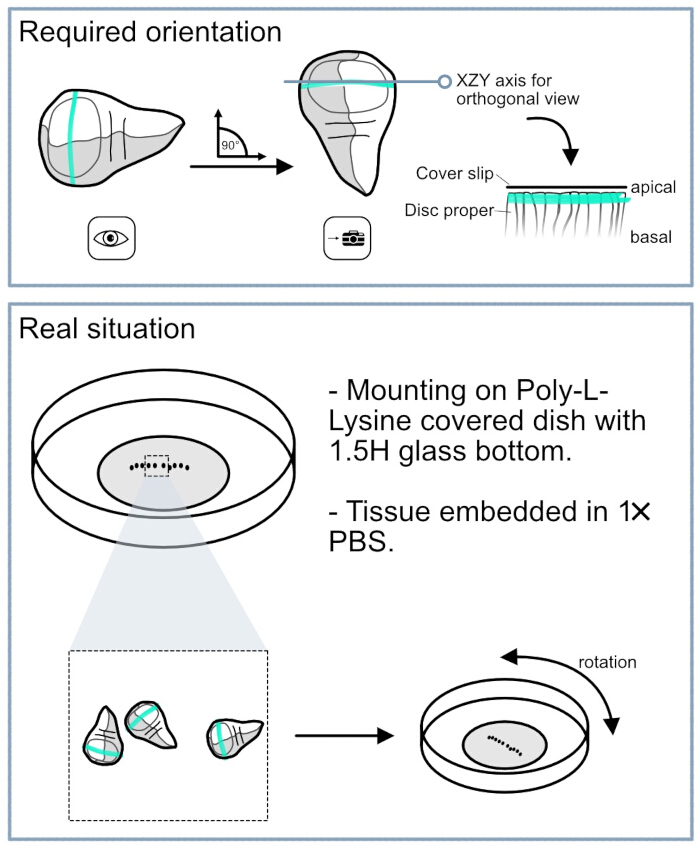
Abbildung 2: Herausforderungen beim Montieren von Drosophila-Flügeldisken für die 3D-STED-Bildgebung. Im oberen Panel ist die erforderliche Ausrichtung der Flügeldisken veranschaulicht. Für die Analyse von Wg-exprimierenden Zellen ist es entscheidend, dass die dorsoventrale (DV) Grenze im Okularblickfeld exakt vertikal ausgerichtet ist. Diese Ausrichtung ermöglicht es, die Kameraperspektive in die orthogonale Ebene zu drehen, wodurch eine präzise Ansteuerung der gewünschten Zellpopulation möglich wird. Im unteren Panel ist der praktische Aufbau zur Handhabung der Flügeldisken während der Bildaufnahme dargestellt. Die Flügeldisken wurden in runden Petrischalen mit einem Boden aus 1,5H-Glasdeckgläsern montiert. Die Deckglasoberfläche war mit Poly-L-Lysin beschichtet, um die Anheftung des Gewebes zu erleichtern. Die runde Schalengeometrie ermöglicht eine Drehung innerhalb des Mikroskophalters und damit die präzise vertikale Ausrichtung der DV-Grenze, wie sie für die Bildgebung erforderlich ist. Bitte klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung anzusehen.
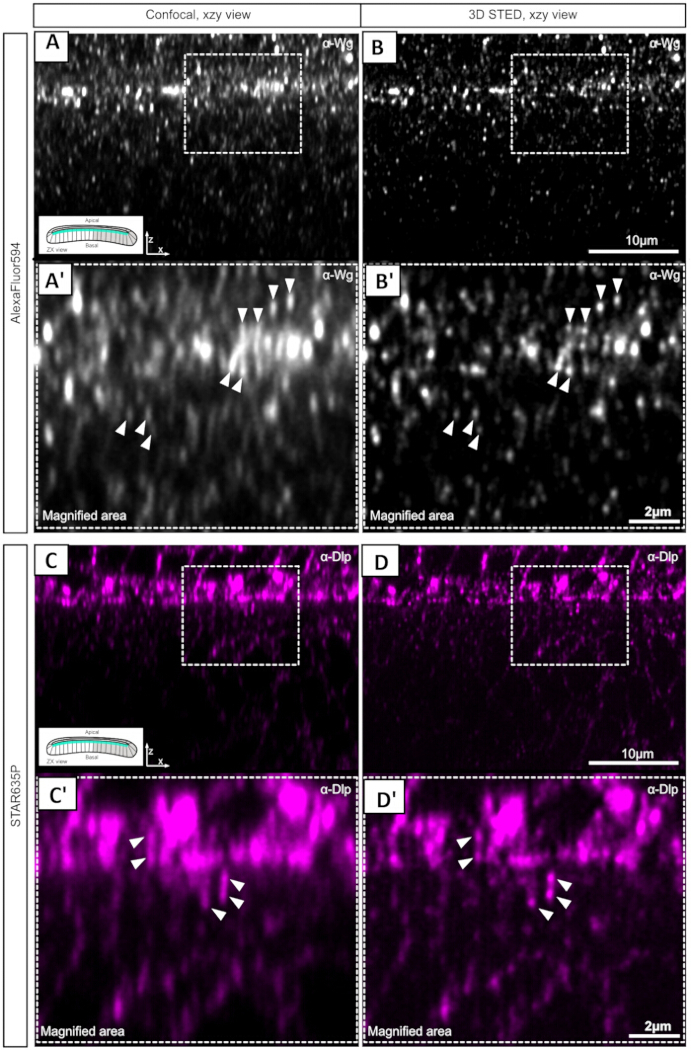
Abbildung 3: Vergleich von konfokaler und 3D-STED-Aufnahme am DV-Grenzabschnitt von Drosophila-Flügeldisken. (A) Konfokale Aufnahme von Wg-exprimierenden Zellen an der DV-Grenze, dargestellt in der XZ-Ebene. Die Anti-Wg-Färbung wurde mit Alexa Fluor 594 nachgewiesen. (A’) Vergrößerter Ausschnitt des markierten Bereichs, der längliche Signale (Pfeilspitzen) im apikalen Membranbereich zeigt. (B,B’) Derselbe Bereich, aufgenommen mittels 3D-STED-Nanoskopie. Das Signal von Alexa Fluor 594 ist dargestellt. Im Vergleich zur konfokalen Aufnahme werden die länglichen Signale durch die 3D-STED-Technik in einzelne, deutlich abgegrenzte Punktsignale aufgelöst und zeigen mehrere diskrete Strukturen (Pfeilspitzen). (C) Konfokale Aufnahme des STAR635P-Kanals derselben Probe, wie in A und B gezeigt. Exemplarisch wurde Dlp mit einem mit STAR635P konjugierten sekundären Antikörper nachgewiesen, der die apikale Membran hervorhebt. (C’) Vergrößerter Ausschnitt, der längliche Signale in der konfokalen Aufnahme zeigt. (D) 3D-STED-Aufnahme desselben Bereichs, der in C dargestellt ist. (D’) Vergrößerter Ausschnitt, der zeigt, dass die breiten, länglichen Signale, die mittels konfokaler Mikroskopie beobachtet wurden, durch die 3D-STED-Aufnahme in klar abgegrenzte Punktsignale aufgelöst werden. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
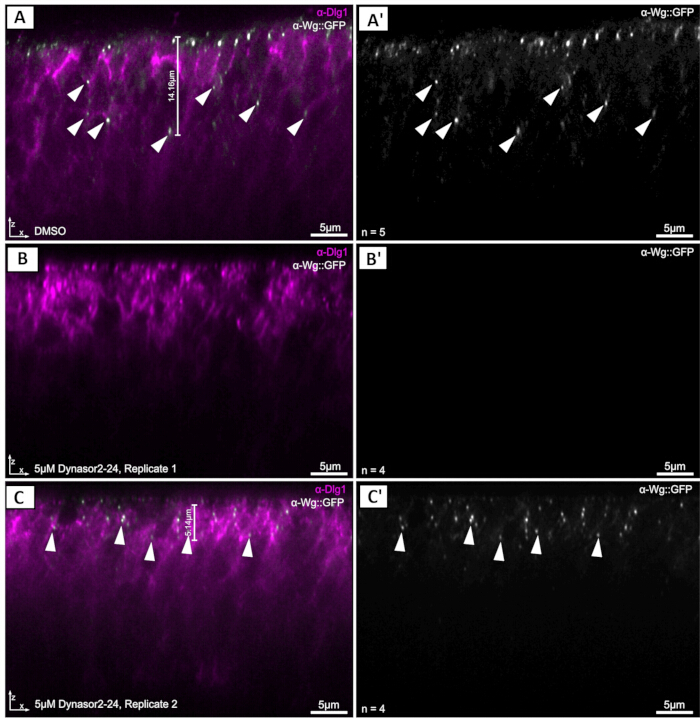
Abbildung 4: Kombination der chemischen Hemmung mit dem Wg-Aufnahmetest in Drosophila Flügel-Imaginalanlagen, visualisiert durch 3D-STED. (A,A’) Repräsentativer DMSO-behandelter Kontroll-Diskus (n = 5). Extrazelluläres Wg::GFP (grau) ist effizient markiert, und internalisiertes Wg::GFP wird intrazellulär nachgewiesen (Pfeilspitzen). Dlg1 (magenta) markiert die Gewebemorphologie und den apikalen Bereich des Diskus proprius. (B,B’) Repräsentative Probe aus der Wiederholung 1, behandelt mit 5 µM Dynasore2-24 zur Hemmung der clathrin- und dynaminabhängigen Endozytose (n = 4). Das Wg::GFP-Signal wird nach dem Aufnahmetest abgeschwächt. (C,C’) Repräsentative Probe aus der Wiederholung 2, behandelt mit 5 µM Dynasore2-24 (n = 4). Das restliche Wg::GFP-Signal ist weiterhin in der Nähe der apikalen Oberfläche nachweisbar (Pfeilspitzen), aber das intrazelluläre Signal beschränkt sich auf die ersten etwa 5 µm des Gewebes im Vergleich zu etwa 14 µm in DMSO-behandelten Kontrollen (Messbalken in A und C). Dlg1 (magenta) dient als morphologische Referenz. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
| Einstellungen | Alexa Fluor 594-Kanal | STAR635P-Kanal |
| Zielsetzung | 86x/1,2 HC PL APO CS2 (Wasser) | 86x/1,2 HC PL APO CS2 (Wasser) |
| Pixelgröße | 37 nm × 37 nm | 37 nm × 37 nm |
| Vergrößern | 1.2 | 1.2 |
| Nachweisspanne | 3072 × 1536 Pixel | 3072 × 1536 Pixel |
| Linienmittelwert | 1 | 1 |
| Linienakkumulation | 16 | 16 |
| Scan-Geschwindigkeit | 100–200 | 100–200 |
| Lochblendenöffnung | 70 μm | 70 μm |
| Anregungslaserlinie | 580 nm | 638 nm |
| Intensität der Anregungslaserlinie | 4 %–10 % (abhängig von der Probe) | 8 %–10 % (abhängig von der Probe) |
| Detektor | HyD X2, 595–625 nm | HyD X4, 650–740 nm |
| Tau-Gating-Anregungslaser | 0,5–8 ns | 0,5–8 ns |
| Depletionslaserlinie | 775 nm | 775 nm |
| Leistung des Ausschöpfungslasers | 65–75 % (abhängig von der Probe) | 65–75 % (abhängig von der Probe) |
| Bildnachbearbeitung basierend auf der Lebensdauerτ-STED | τ– Stärke: 10 | τ– Stärke: 10 |
| τ-Unterdrückung von Hintergrundsignalen: aktiv | τ- Unterdrückung von Hintergrundsignalen: aktiv | |
| Glättung: 0 | Glättung: 0 |
Tabelle 1: Detaillierte Mikroskopeinstellungen für Fluorophore am STELLARIS SP8-Mikroskop. Wir haben unsere verwendeten Einstellungen für die Fluorophore Alexa Fluor 594 und Star635P bereitgestellt.
Diskussion
Die Visualisierung von Membrantransport- und Signalisierungsdynamik in intakten Geweben ist nach wie vor technisch herausfordernd, insbesondere in stark polarisierten epithelialen Zellen wie jenen im Drosophila-Flügel-Imaginaldisk. Die schmale, säulenförmige Morphologie dieser Zellen begrenzt die Informationen, die mit herkömmlicher konfokaler Mikroskopie gewonnen werden können, besonders bei der Analyse der Proteinlokalisierung entlang der apikal-basalen Achse. In diesem Protokoll begegnen wir diesen Einschränkungen, indem wir 3D-STED11,12-Nanoskopie mit antikörperbasierten Aufnahmetests und pharmakologischen Störungen kombinieren. Zusammen ermöglichen diese Ansätze die Visualisierung dynamischer Proteintransportvorgänge in ihrem nativen Gewebeumfeld mit einer räumlichen Auflösung, die mit Standard-konfokaler Bildgebung nicht erreichbar ist.
Ein wesentlicher Vorteil des Arbeitsablaufs ist die Nutzung der 3D-STED-Nanoskopie zur Untersuchung membranassoziiierter Prozesse in gesamten Geweben. Der direkte Vergleich von konfokaler und STED-Bildgebung zeigte, dass durch die konfokale Mikroskopie beobachtete längliche Signale mittels 3D-STED-Bildgebung in deutlich abgegrenzte Punktsignale aufgelöst werden konnten (Abbildung 3), wodurch die Visualisierung von Proteinen an der apikalen Membran erheblich verbessert wurde. Diese erhöhte Auflösung ist besonders wertvoll für die Analyse von Sekretion, Endozytose und intrazellulären Transportwegen, bei denen die genaue Lokalisation einzelner Vesikel und membranassoziiierter Protein-Komplexe entscheidend ist. Darüber hinaus ermöglicht die Fähigkeit, orthogonale Ansichten aufzunehmen, die Untersuchung der Proteinorganisation und des Transports entlang der apikal-basalen Achse epithelialer Zellen.
Die Kombination pharmakologischer Störungen mit dem Aufnahmetest erweitert die experimentellen Möglichkeiten der Methode weiter. Während der Aufnahmetest selektiv Proteine markiert, die innerhalb eines definierten Zeitfensters eine Sekretion und anschließende Re-Internalisierung durchlaufen haben, ermöglichen pharmakologische Behandlungen die gezielte Störung spezifischer Transportwege. Die Kombination dieser Ansätze liefert daher direkte Einblicke in die Weise, wie zelluläre Prozesse die Dynamik des Proteintransports in vivo beeinflussen. Wie gezeigt wurde, führte die Visualisierung des aufgenommenen Wg::GFP unter Hemmung der clathrinabhängigen Endozytose zum Verlust des internalisierten Signals des markierten Proteins an der apikalen Membran und/oder zu einer Verringerung des intrazellulären Aufnahmesignals, was verdeutlicht, wie der Arbeitsablauf genutzt werden kann, um Transportmechanismen im physiologischen Gewebekontext zu untersuchen. Allgemeiner ergänzt dieser Ansatz klassische genetische Strategien und unterstreicht weiter die Eignung von Drosophila als Modellsystem für mechanistische Studien von Signalwegen.
Mehrere Faktoren sind entscheidend für die erfolgreiche Durchführung des Protokolls. Zunächst ist die Wahl der primären Antikörper von großer Bedeutung, da eine starke und spezifische Markierung für eine zuverlässige Signalerkennung erforderlich ist. Die begrenzte Verfügbarkeit validierter Antikörper gegen endogene Drosophila-Proteine stellt jedoch weiterhin eine wesentliche Einschränkung dar. In diesem Protokoll war daher die Verwendung einer endogen markierten Wg::GFP-Linie notwendig, da viele gängige Drosophila-Antikörper in Maus hergestellt wurden, was die multiplexe Immunmarkierung einschränkt. Obwohl fluoreszierende Farbstoffe eine Alternative zur Markierung zellulärer Strukturen wie Membranen, Mitochondrien oder anderer Organellen bieten können, wurden die meisten kommerziell verfügbaren Farbstoffe für Kulturen von Zellen optimiert und lassen sich nur schwer effizient auf intakte Drosophila-Gewebe anwenden.
Darüber hinaus müssen sekundäre Antikörper und Fluorophore sorgfältig auf ihre Verträglichkeit mit der STED-Nanoskopie überprüft werden, da nicht alle Fluorophore unter STED-Bildgebungsbedingungen ausreichende Signalintensität, Photostabilität oder Ausschöpfungseffizienz bieten19,26. Die hier vorgestellten Ergebnisse unterstreichen weiterhin die Bedeutung der Probenvorbereitung und des Gewebemanagements. Ebenso müssen pharmakologische Behandlungen sorgfältig optimiert werden, da übermäßige Wirkstoffkonzentrationen die Gewebestruktur beeinträchtigen und Bildartefakte erzeugen können, die biologische Signale überlagern. Eine genaue Gewebeorientierung ist ebenso wichtig, da eine präzise Ausrichtung der dorsoventralen Grenze erforderlich ist, um orthogonale Ansichten zu erhalten und gewünschte Zellpopulationen reproduzierbar abzubilden (Abbildung 2).
Es können verschiedene Modifikationen vorgenommen werden, um den Arbeitsablauf an unterschiedliche experimentelle Anforderungen anzupassen: Die Dauer des Uptake-Assays kann angepasst werden, um eine ausreichende Proteinkennzeichnung mit der Erhaltung der Gewebestruktur in Einklang zu bringen. Ebenso können Inhibitorkonzentrationen je nach Gewebetyp, Entwicklungsstadium oder untersuchtem Signalweg eine Titration erfordern. Das Protokoll ist außerdem mit einer Vielzahl von Färbemethoden kompatibel, einschließlich Standard-Immunfluoreszenz, extrazellulärer Immunfluoreszenz und fluorophorbasierter Markierungsstrategien, sofern die gewählten Fluorophore für die STED-Nanoskopie geeignet sind. Obwohl der vorliegende Arbeitsablauf auf die Zweifarben-Bildgebung fokussiert ist, könnten zusätzliche Fluorophore und Bildgebungskonfigurationen seine Anwendbarkeit weiter erweitern.
Obwohl dieses Protokoll unter Verwendung von Drosophila-Imaginaldiscs der Flügel und des Wg/Wnt-Signalwegs als Modellsystem entwickelt wurde, beschränkt es sich nicht auf diese Anwendungen. Der Arbeitsablauf kann leicht an andere Drosophila-Gewebe angepasst werden und ist vermutlich auf andere Insektenmodelle mit vergleichbaren Gewebeabmessungen und optischen Eigenschaften übertragbar. Allgemeiner gesagt, bietet die Kombination von Aufnahmetests, pharmakologischen Störungen und 3D-STED-Nanoskopie ein vielseitiges Rahmenwerk zur Untersuchung der Membranorganisation, des Proteintransports, der Sekretion und der Signalübertragungsdynamik in vivo. Diese Fähigkeit dürfte nicht nur für grundlegende Studien von Entwicklungssignalwegen, sondern auch für die biomedizinische Forschung, die darauf abzielt, Transportdefekte im Zusammenhang mit Krankheiten zu verstehen, von großem Wert sein. Indem die Methode eine direkte Visualisierung dynamischer Proteine auf subzellulärer Ebene innerhalb intakter Gewebe ermöglicht, stellt sie eine leistungsstarke Plattform zur Erforschung der zellulären Mechanismen bereit, die die Signalübertragung in komplexen biologischen Systemen regulieren.
Offenlegungen
Die Autoren geben keine Wettbewerbsinteressen an.
Danksagungen
M.B. und M.H. werden durch den Sonderforschungsbereich CRC/SFB1324 (Projektnummer 331351713) der Deutschen Forschungsgemeinschaft über Mechanismen und Funktionen der Wnt-Signalübertragung gefördert. Wir danken der zentralen Einrichtung für Lichtmikroskopie (LMCF) des DKFZ für ihre Expertise und Unterstützung.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| PCR-Reaktionsröhrchen, 0,2 mL | Biozym | 711068 | |
| Reaktionsröhrchen, 1,5 mL | Sarstedt | 72.706.700 | |
| Glas-Deckglasboden 1,5H des μ-Dish, 35 mm | Ibidi | #81158 | |
| Runde Deckgläser 1,5H (12 mm) | Marienfeld | none | |
| 12-Loch-Glasfärbplatte | Marienfeld | CET6.20 | |
| 37 % Formaldehyd | Merck | F8775 | |
| anti-dlg1 | DSHB | 4F3 | |
| anti-dlp | DSHB | 13G8 | |
| anti-GFP | Invitrogen | A11122 | |
| anti-maus Alexa Fluor 594 | Invitrogen | A21201 | |
| anti-maus STAR635P | Abberior | ST635P-1001 | |
| anti-kaninchen Alexa Fluor 594 | Invitrogen | A11012 | |
| anti-kaninchen STAR635P | Abberior | ST635P-1002 | |
| anti-Wg | DSHB | 4D4 | |
| Blu Tack | Bostik | 30811745 | druckempfindlicher Klebstoff |
| DMSO | VWR | SIAL472301 | |
| Dumont 5 Pinzette | Dumaont | No. 5 | |
| Dynasor2-24 | MCE | HY-13863 | |
| FBS | Sigma-Aldrich | F7524 | |
| Glycin | Gerbu | 10.231.000 | |
| Leica Stellaris 8 STED Falcon Mikroskop | Leica Microsystems | N/A | |
| Nagellack | essence | N/A | |
| normales Ziegen-Serum | Cell Signalling | 5425S | |
| Objektiv: HC PL APO 86x/1,20 W motCORR STED white Objektiv | Leica Microsystems | N/A | |
| PBS-Tabletten | Life technologies | 18912014 | |
| Photo Flo | Kodak | N/A | |
| Poly-L-Lysin | Sigma-Aldrich | P1524 | |
| Schneiders Insektenmedium | Sigma | S0146 | |
| Triton-X100 | Sigma-Aldrich | T9284 |
Referenzen
- Giansanti MG, Frappaolo A, Piergentili R. Drosophila melanogaster: How and why it became a model organism. Int J Mol Sci. 2025;26(15):7485.
- Tolwinski NS. Introduction: Drosophila—A model system for developmental biology. J Dev Biol. 2017;5(3):9.
- Perrimon N, Pitsouli C, Shilo BZ. Signaling mechanisms controlling cell fate and embryonic patterning. Cold Spring Harb Perspect Biol. 2012;4(8):a005975.
- Grobe K, Guerrero I. Dally-like is unlike Dally in assisting Wingless spread. Dev Cell. 2020;54(5):572-573.
- Han C, Yan D, Belenkaya TY, Lin X. Drosophila glypicans Dally and Dally-like shape the extracellular Wingless morphogen gradient in the wing disc. Development. 2005;132(4):667-679.
- Khare N, Baumgartner S. Dally-like protein, a new Drosophila glypican with expression overlapping with wingless. Mech Dev. 2000;99(1):199-202.
- McGough IJ, et al. Glypicans shield the Wnt lipid moiety to enable signalling at a distance. Nature. 2020;585(7823):85-90.
- Beckett K, et al. Drosophila S2 cells secrete wingless on exosome-like vesicles but the wingless gradient forms independently of exosomes. Traffic. 2013;14(1):82-96.
- Gross JC. Extracellular WNTs: Trafficking, exosomes, and ligand–receptor interaction. Handb Exp Pharmacol. 2021;269:29-43.
- Gross JC, Chaudhary V, Bartscherer K, Boutros M. Active Wnt proteins are secreted on exosomes. Nat Cell Biol. 2012;14(10):1036-1045.
- Eggeling C, Willig KI, Sahl SJ, Hell SW. Lens-based fluorescence nanoscopy. Q Rev Biophys. 2015;48(2):178-243.
- Sahl SJ, Hell SW, Jakobs S. Fluorescence nanoscopy in cell biology. Nat Rev Mol Cell Biol. 2017;18(11):685-701.
- Wu Z, Xu X, Xi P. Stimulated emission depletion microscopy for biological imaging in four dimensions: A review. Microsc Res Tech. 2021;84(9):1947-1958.
- Jiang N, et al. Superresolution imaging of Drosophila tissues using expansion microscopy. Mol Biol Cell. 2018;29(12):1413-1421.
- Witte L, Linnemannstöns K, Honemann-Capito M, Gross JC. Visualization and quantitation of Wg trafficking in the Drosophila wing imaginal epithelium. Bio Protoc. 2021;11(11):e4040.
- Zimmermann T. Setting up a light microscopy core facility: Facility design. J Microsc. 2024;294(3):255-267.
- Hell SW. Microscopy and its focal switch. Nat Methods. 2009;6(1):24-32.
- Bückers J, et al. Simultaneous multi-lifetime multi-color STED imaging for colocalization analyses. Opt Express. 2011;19(4):3130-3143.
- Jeong S, Widengren J, Lee JC. Fluorescent probes for STED optical nanoscopy. Nanomaterials (Basel). 2022;12(1):21.
- Port F, Chen HM, Lee T, Bullock SL. Optimized CRISPR/Cas tools for efficient germline and somatic genome engineering in Drosophila. Proc Natl Acad Sci U S A. 2014;111(29):E2967-E2976.
- Preta G, Cronin JG, Sheldon IM. Dynasore - not just a dynamin inhibitor. Cell Commun Signal. 2015;13(1):24.
- Yamada H, et al. Dynasore, a dynamin inhibitor, suppresses lamellipodia formation and cancer cell invasion by destabilizing actin filaments. Biochem Biophys Res Commun. 2009;390(4):1142-1148.
- Brunt L, Scholpp S. The function of endocytosis in Wnt signaling. Cell Mol Life Sci. 2018;75(5):785-795.
- Fabrowski P, et al. Tubular endocytosis drives remodelling of the apical surface during epithelial morphogenesis in Drosophila. Nat Commun. 2013;4(1):2244.
- Fischer JA, Eun SH, Doolan BT. Endocytosis, endosome trafficking, and the regulation of Drosophila development. Annu Rev Cell Dev Biol. 2006;22:181-206.
- Klar TA, et al. Fluorescence microscopy with diffraction resolution barrier broken by stimulated emission. Proc Natl Acad Sci U S A. 2000;97(15):8206-8210.