Diese Studie etabliert ein vereinfachtes multizelluläres in vitro-Blut-Tumor-Barrieremodell, das Transwell-Kokultur und 3D-Tumorsphäroide kombiniert, und bietet eine physiologisch relevante Plattform zur Untersuchung der Hirnmetastasierung von Brustkrebs sowie zur Untersuchung zielgerichteter Therapien.
Methodenartikel
Ein Protokoll basierend auf Zellkultur-Inserts zur Erstellung eines vereinfachten multizellulären in vitro-Blut-Tumor-Schrankenmodells für das zerebrale Metastasieren von Brustkrebs
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Effektive Behandlungen für Brustkrebs-Hirnmetastasen (BCBM) sind nach wie vor begrenzt, hauptsächlich weil die Blut-Tumor-Schranke (BTB) den Eintritt vieler chemotherapeutischer und gezielter Wirkstoffe in die metastatischen Läsionen innerhalb des zentralen Nervensystems einschränkt. Um ausgewählte Merkmale dieses komplexen Mikromilieus in vitro abzubilden, stellt diese Studie ein standardisiertes Protokoll zur Konstruktion eines vereinfachten, multizellulären, dreidimensionalen BTB-Modells vor. Die Methode umfasst drei zentrale Schritte. Zunächst wird ein Kompartiment der Blut-Hirn-Schranke (BBB) unter Verwendung von Zellkultur-Inseraten mit einer 0.4 μm Porengröße Humanen mikrovaskulären endothelialen Zellen des Gehirns (HBMECs) werden auf der basalen Seite der porösen Membran ausgesät und einen Tag später menschliche Astrozyten (HA) und menschliche Mikrogliazellen HMC3 (HMC3) werden auf der apikalen Seite ausgesät. Am Beispiel von SK-BR-3-Zellen werden Brustkrebszellen mittels der Hängetropfen-Methode kultiviert, um nach drei Tagen Kultivierung gleichmäßige, regelmäßig geformte 3D-Tumorsphäroide zu bilden. Die Sphäroide werden anschließend auf die apikale Seite einer porösen Membran übertragen, die mit einer Basalmembran-Matrix beschichtet ist und eine physikalische Trennung ermöglicht, gleichzeitig aber chemische Kommunikation zwischen den Barrierzellen und den Tumorsphäroiden während der Kokultivierung zulässt. Diese Plattform ermöglicht eine präzise Kontrolle des experimentellen Zeitverlaufs und erzeugt astrozytäre morphologische Veränderungen sowie Markeränderungen, die mit einer peritumoralen reaktiven Antwort übereinstimmen, und erlaubt gleichzeitig die Beurteilung der Integrität der endothelialen Barriere und der parazellulären Permeabilität.
Einleitung
Die Hirnmetastasierung ist eine häufige Komplikation im fortgeschrittenen Stadium verschiedener maligner solider Tumore, darunter Brustkrebs und Lungenkrebs1,2. Die Prognose ist äußerst ungünstig, und die Behandlungsmöglichkeiten sind begrenzt1,2. Im gesunden zentralen Nervensystem bildet die Blut-Hirn-Schranke (BHS) eine hochspezialisierte und dynamische Grenzfläche, die hauptsächlich aus eng verbundenen endothelialen Zellen der mikrovaskulären Hirngefäße besteht, wobei ihre Integrität und Funktion durch die vaskuläre Basalmembran sowie koordinierte Wechselwirkungen mit Perizyten, Astrozyten, Neuronen, Mikroglia, Oligodendrozytenlinienzellen und anderen Bestandteilen der neurovaskulären Einheit unterstützt wird3. Durch Tight Junctions zwischen den Endothelzellen und die Unterstützung peripherer glialer Zellen verhindert sie streng den Eintritt exogener Substanzen in das zentrale Nervensystem4. Sobald sich Brustkrebszellen im Gehirn ausgebreitet und angesiedelt haben, vergrößern sich die Hirnmetastasen, die lokale Hypoxie nimmt zu, entzündliche Signale verstärken sich, und die neurovaskuläre Einheit (NVE) verändert sich, wodurch schrittweise die Blut-Tumor-Schranke (BTS) neu aufgebaut wird5. Obwohl die lokale Permeabilität der BTS höher ist als die der BHS, führen Unterschiede in der Permeabilität für Moleküle unterschiedlicher Größe sowie eine ungleichmäßige Durchblutung dazu, dass Arzneistoffe in Hirntumoren schlecht anreichern6. Daher ist das Verständnis der Biologie der BTS sowie die Entwicklung von Abgabestrategien, die diese Schranke überwinden können, zu einer wichtigen Priorität in der Neuro-Onkologie geworden.
Bislang wurden die Eigenschaften und Transformationsmechanismen der BTB nur teilweise beschrieben, und in der klinischen Praxis stehen weiterhin nur begrenzte Arzneimitteloptionen für Brustkrebs-Hirnmetastasen (BCBM) zur Verfügung. Eine Herausforderung besteht in der begrenzten Verfügbarkeit klinischer Proben aus Hirnmetastasen sowie in der eingeschränkten Verfügbarkeit und unvollständigen funktionellen Charakterisierung bestehender BTB-Modelle. In-vivo-Tiermodelle, insbesondere Mausmodelle7,8, werden in der BTB-Forschung weiterhin häufig verwendet. Diese Modelle weisen jedoch Einschränkungen auf, wie beispielsweise artspezifische Unterschiede, geringe Durchsatzkapazität sowie Schwierigkeiten bei der Standardisierung und Reproduzierbarkeit, die mechanistische Studien und die Arzneimittelentwicklung behindern können9,10. Darüber hinaus verwenden aktuelle in-vitro-BTB-Modelle üblicherweise Kokulturen von Tumorzellen und barrierspezifischen Zellen in Zellkulturinsert-Systemen oder mikrofluidischen Chips.
Diese bestehenden Modelle weisen häufig keine dreidimensionale Tumormorphologie auf und sind daher in ihrer Fähigkeit eingeschränkt, räumliche Merkmale von Hirnmetastasen realistisch abzubilden, wie beispielsweise Gradienten der Zelldichte, hypoxische oder nekrotische Bereiche, eingeschränkte molekulare Diffusion sowie eine heterogene zelluläre Verteilung11,12. Um eine definierte dreidimensionale Tumorkomponente einzuführen, verwendeten wir ein Sphäroidmodell, das einfach, reproduzierbar und kompatibel mit Screening-Anwendungen ist. Aufbauend darauf entwickelten wir ein vereinfachtes, multizelluläres humanes in vitro-BBB-System und koppelten es mit Tumorsphäroiden, um ein vereinfachtes BTB-Modell zu konstruieren (Abbildung 1A), das ausgewählte strukturelle und zelluläre Merkmale des mikroumgebenden Milieus von Hirnmetastasen widerspiegelt. Das Modell ist einfach zu handhaben, ermöglicht quantitative Barrieremessungen und erlaubt die Visualisierung räumlicher Veränderungen in tumorassoziierten astrozytären und mikroglialen Zellpopulationen.
Dieses Protokoll beschreibt die entscheidenden Schritte von der Zellpräparation und -aussaat bis zur Tumorsphäroid-Generierung, der Überlagerung mit einer Basalmembran-Matrix, der Herstellung von passenden Kontrollen und dem Sphäroid-Transfer und stellt somit einen standardisierten Arbeitsablauf zur Konstruktion dieses vereinfachten BTB-Modells bereit.
Protokoll
Die Studie wurde gemäß den Grundsätzen der Deklaration von Helsinki durchgeführt und von dem Ethikkomitee des Zweiten Krankenhauses der Medizinischen Universität Dalian genehmigt (Genehmigungsnummer: JW2026-019-01). Alle patientenbezogenen Daten wurden vor der Analyse anonymisiert. Die in diesem Protokoll verwendeten Forschungsinstrumente sind in der Tabelle der Materialien aufgeführt.
1. Herstellung des Blut-Hirn-Schranke-(BHS-)Modells
- Allgemeine Anforderungen
- Führen Sie alle Arbeiten in einem sterilen Fließschranksystem durch und beachten Sie strikt die aseptischen Techniken.
- Verwenden Sie 12-Loch-Zellkultur-Einsätze mit PET-Membranen, deren Porengröße 0,4 µm und deren effektive Membranfläche 1,12 cm2 beträgt.
- Beschichtung mit Kollagen Typ I
- Geben Sie 1–2 mL Kollagen-Typ-I-Beschichtungslösung in jeden Zellkulturkolben oder jede Zellkulturschale und verteilen Sie diese gleichmäßig auf der Bodenfläche.
- Geben Sie 200 µL bzw. 800 µL der Beschichtungslösung auf die apikale und basale Seite jedes Zellkultur-Einsatzes. Schwenken Sie die Platte vorsichtig, um einen vollständigen Membrankontakt sicherzustellen, und vermeiden Sie Blasen unter der Membran.
- Incubieren Sie die beschichteten Gefäße und Einsätze bei 37 °C mit 5 % CO₂ für 1 h. Entfernen Sie die Beschichtungslösung und waschen Sie zweimal mit PBS.
- Bewahren Sie die beschichteten Flaschen, Schalen und Zellkultur-Einsätze bei 37 °C mit 5 % CO₂ auf und verwenden Sie sie innerhalb von 3 Tagen. Spülen Sie sie unmittelbar vor der Verwendung einmal mit PBS ab.
- Coaten Sie HBMEC- und HA-Kulturgefäße vor der Zellkultur mit Kollagen Typ I. HMC3-RFP-Zellen benötigen keine Kollagen-Typ-I-Beschichtung.
- Herstellung der Kollagen-Typ-I-Beschichtungslösung
- Lösen Sie 60 µL Eissäure in 50 mL ultrareinem Wasser und kühlen Sie die Lösung auf 4 °C.
ACHTUNG: Eissäure ist ätzend. Handhaben Sie sie in einer chemischen Abzugshaube unter Verwendung geeigneter persönlicher Schutzausrüstung, einschließlich Handschuhe, Laborkittel und Augenschutz. Entsorgen Sie Abfälle mit Eissäure gemäß den institutionellen Vorschriften für chemische Abfälle. - Filtrieren Sie die Lösung durch einen 0,22 µm-Spritzenfilter, geben Sie 500 µL Kollagen Typ I (9,45 mg/mL) hinzu, mischen Sie gründlich und lagern Sie bis zur Verwendung bei 4 °C.
- Lösen Sie 60 µL Eissäure in 50 mL ultrareinem Wasser und kühlen Sie die Lösung auf 4 °C.
- Zellvorbereitung
- Kultivieren Sie HBMEC-, HA- und HMC3-RFP-Zellen, bis sie vor der Verwendung eine Konfluenz von 80 %–90 % erreichen.
ACHTUNG: Zelllinien und materialien aus menschlichem Gewebe sollten als potenziell biohazardös behandelt werden. Befolgen Sie die institutionellen Biosicherheitsvorschriften und tragen Sie geeignete persönliche Schutzausrüstung. Entsorgen Sie kontaminierte Kulturmateriale als biohazardösen Abfall.
- Kultivieren Sie HBMEC-, HA- und HMC3-RFP-Zellen, bis sie vor der Verwendung eine Konfluenz von 80 %–90 % erreichen.
- Aussaat der HBMECs am Tag 0
- Lösen Sie die HBMECs mit einem rekombinanten Trypsin-ähnlichen Protease (1×), zentrifugieren Sie die Zellen und resuspendieren Sie das Pellet, um eine Einzelzell-Suspension zu erhalten.
- Bestimmen Sie die Zelldichte und stellen Sie die Suspension so ein, dass 120 µL 1,5 × 10⁵ HBMECs für jeden Zellkultur-Einsatz enthalten.
- Drehen Sie die Platte um und geben Sie 120 µL der HBMEC-Suspension auf die basale Seite der porösen Membran. Vermeiden Sie die Bildung von Luftblasen während der Aussaat (Abbildung 1B).
- Decken Sie die Vertiefungen ab, belassen Sie die 12-Loch-Platte in umgekehrter Position und inkubieren Sie für 6 h.
- Stellen Sie die Platte wieder aufrecht, geben Sie 200 µL bzw. 800 µL vollständiges ECM-Kulturmedium in die obere und untere Kammer und setzen Sie die Inkubation fort.
- Aussaat der HA- und HMC3-RFP-Zellen am Tag 1
- Lösen Sie die HA-Zellen mit einem rekombinanten Trypsin-ähnlichen Protease (1×) und die HMC3-RFP-Zellen mit 0,25 % Trypsin-EDTA. Zentrifugieren und resuspendieren Sie die beiden Zelltypen separat.
- Bestimmen Sie die Zelldichten und kombinieren Sie für jeden Zellkultur-Einsatz 2,0 × 10⁵ HA-Zellen mit 4,0 × 10³ HMC3-RFP-Zellen.
- Zentrifugieren Sie die gemischten Zellen, entfernen Sie den Überstand und resuspendieren Sie das Pellet in 200 µL gemischt vollständigem Medium (AM vollständiges Medium : MEM vollständiges Medium = 5:1). Geben Sie die 200 µL Suspension gleichmäßig in die obere Kammer, wobei Luftblasen vermieden werden sollen (Abbildung 1B).
- Geben Sie 800 µL vollständiges ECM-Kulturmedium in die untere Kammer, belassen Sie die Platte aufrecht im Inkubator und wechseln Sie das Medium täglich.
2. Herstellung dreidimensionaler Tumorsphäroide
- Vorbereitung der SK-BR-3-Zellen
- Kultivieren Sie die SK-BR-3-Zellen, bis sie eine Konfluenz von 80–90 % erreichen, bevor Sie mit der Sphäroidbildung fortfahren.
- Lösen Sie die SK-BR-3-Zellen mit 0,25 % Trypsin-EDTA ab, zentrifugieren Sie die Zellen und resuspendieren Sie das Pellet, um eine Einzelzell-Suspension zu erhalten.
- Bestimmen Sie die Zelldichte und stellen Sie die Suspension so ein, dass jeder 30-µL-Tropfen 2 × 10⁴ Zellen enthält.
- Bildung hängender Tropfen
- Drehen Sie eine 10-cm-Zellkulturschale um und geben Sie 30-µL-Tropfen der Zellsuspension auf den Deckel der Schale. Platzieren Sie etwa 20 Tropfen pro Deckel.
- Setzen Sie den Boden der Schale wieder ein und drehen Sie die zusammengesetzte Schale schnell um (Abbildung 1B). Bereiten Sie die Tropfen erneut vor, falls sie vom Deckel tropfen oder ihre Form verlieren.
- Sphäroidkultur
- Geben Sie 5 mL PBS in die Schale und stellen Sie sie in den Inkubator. Stören Sie die Schale während der ersten 2 Tage der Kultur nicht.
- Fügen Sie für die Langzeitkultur alle 2 Tage 10 µL komplettes Kulturmedium zu jedem Tropfen hinzu.
- Fügen Sie das Medium mit der Pipettenspitze am Rand jedes Tropfens hinzu und vermeiden Sie es, die Tumorsphäroide zu berühren.
3. Herstellung des vereinfachten Blut-Tumor-Schranken-(BTB-)Modells
- Vorbereitung der Materialien
- Beschichten Sie die erforderlichen Zellkulturgefäße und Zellkultur-Inserts (PET-Membran, 0,4 µm Porengröße) mit Kollagen Typ I und lagern Sie sie bis zur Verwendung im Inkubator.
- Schneiden Sie die Enden von 200-µL-Pipettenspitzen mit einer Schere ab und sterilisieren Sie die modifizierten Spitzen durch Autoklavieren.
- Modellerstellung
- Tag 0–1: Erstellen Sie das BBB-Modell und bereiten Sie Tumorsphäroide wie oben beschrieben vor.
- Tag 2: Tauen Sie die Basalmembranmatrix auf Eis auf. Entfernen Sie das Kulturmedium aus beiden Kammern und waschen Sie beide Kammern mit PBS.
- Geben Sie 800 µL vollständiges ECM-Medium in die untere Kammer und 30 µL aufgetaute Basalmembranmatrix in die obere Kammer. Verteilen Sie die Basalmembranmatrix gleichmäßig auf der porösen Membran.
- Inkubieren Sie die Platte 20 Minuten bei 37 °C, anschließend geben Sie langsam 200 µL gemischtes vollständiges Medium (AM:MEM = 5:1) entlang der Wand der oberen Kammer hinzu. Stellen Sie die Platte zurück in den Inkubator (Abbildung 1B).
- Halten Sie die Basalmembranmatrix auf Eis und arbeiten Sie schnell. Verwenden Sie beim Ansaugen der Basalmembranmatrix eine vorgekühlte Pipettenspitze.
- Passende spheroidfreie Kontrolle mit Basalmembranmatrix
- Bereiten Sie Kontroll-Inserts unter Verwendung desselben Volumens an Basalmembranmatrix (30 µL), derselben Mediumzusammensetzung, Waschschritte, Inkubationszeiten und des täglichen Mediumwechsels wie unter BTB-Bedingungen vor, lassen Sie jedoch die Übertragung der Tumorsphäroide am Tag 3 aus. Somit unterscheidet sich die passende Kontrolle von der BTB-Bedingung lediglich durch das Vorhandensein oder Fehlen der Tumorsphäroide, nicht jedoch durch die Exposition gegenüber oder die Handhabung der Basalmembranmatrix.
- Übertragung der Tumorsphäroide am Tag 3
- Überprüfen Sie die Tumorsphäroide unter einem aufrechten Mikroskop und stellen Sie sicher, dass sie regelmäßig geformt und kompakte Sphäroide gebildet haben.
- Aspirieren Sie die Tumorsphäroide mit einer abgeschnittenen Pipettenspitze in 1,5-mL-Mikrozentrifugenröhrchen und waschen Sie sie zweimal mit PBS. Handhaben Sie die Sphäroide vorsichtig, um eine Beschädigung zu vermeiden.
- Ersetzen Sie das Medium in der unteren Kammer und entfernen Sie das Kulturmedium aus der oberen Kammer.
- Übertragen Sie fünf Tumorsphäroide mit einer abgeschnittenen Pipettenspitze in jede obere Kammer.
- Geben Sie 200 µL gemischtes vollständiges Kulturmedium (AM:MEM = 5:1) in die obere Kammer und schütteln Sie die Platte vorsichtig, um ein Kontaktieren oder Verschmelzen der Sphäroide zu verhindern (Abbildung 1B).
- Stellen Sie die Platte in den Inkubator und wechseln Sie das Medium täglich.
- Probenentnahme
- Nehmen Sie die Proben am Tag 7 für nachfolgende Experimente entweder zu diesem Zeitpunkt oder passen Sie den Zeitpunkt der Probenentnahme entsprechend den experimentellen Anforderungen an.
4. Messung des transendothelialen elektrischen Widerstands (TEER)
- Vorbereitung der Elektroden
- Den TEER-Messgerät vollständig aufladen und die Stab-Elektroden 15 min lang in 75 %igem Ethanol eintauchen.
ACHTUNG: Ethanol ist entzündlich. 75 %igen Ethanol von offenen Flammen, Funken und anderen Zündquellen fernhalten und gemäß den chemischen Sicherheitsvorschriften der Institution handhaben. - Den Biosicherheitswerkbank 30 min lang UV-Licht aussetzen, um sie zu sterilisieren. Die Elektroden dürfen dabei nicht direkt UV-Strahlung ausgesetzt werden.
- Die Elektroden aus dem Ethanol entnehmen, 15 min lang in PBS äquilibrieren und unter sterilen Bedingungen trocknen.
- Den TEER-Messgerät vollständig aufladen und die Stab-Elektroden 15 min lang in 75 %igem Ethanol eintauchen.
- Äquilibrierung der Zellkultur-Einsätze
- Die 12-Loch-Platte mit den Zellkultur-Einsätzen aus dem Inkubator nehmen und vor der Messung 15 min lang bei Raumtemperatur stehen lassen.
- Widerstandsmessung
- Einen zellfreien Blindansatz mit 200 µL bzw. 800 µL des gleichen vollständigen Kulturmediums in der oberen und unteren Kammer vorbereiten.
- Die Stab-Elektroden vorsichtig entlang des Randes des Zellkultur-Einsatzes einführen, ohne die poröse Membran oder den Boden des Wells zu berühren.
- Die Elektroden mit PBS spülen und trocknen. Jeden Zell-enthaltenden Einsatz nach dem gleichen Verfahren messen und den Widerstand als R₍gemessen₎ aufzeichnen.
- TEER-Berechnung
- Den transendothelialen elektrischen Widerstand (TEER) mit folgender Formel berechnen13:
TEER (Ω·cm²) = (R(gemessen) − R(blank) × S (1.1) - R(gemessen) ist der Widerstand über die poröse Membran mit der Zellschicht (Ω); R(blank) ist der Widerstand über eine zellfreie poröse Membran (Ω); und S ist die effektive Membranfläche (cm2). Die in dieser Studie verwendete effektive Membranfläche beträgt 1,12 cm2.
- Den transendothelialen elektrischen Widerstand (TEER) mit folgender Formel berechnen13:
5. FITC-Dextran-Parazellularpermeabilitäts-Assay (apikal-zu-basal)
- Vorbereitung von FITC-Dextran
- Stellen Sie vor dem Experiment eine 2 mg/mL FITC-Dextran (4 kDa) Arbeitslösung her und schützen Sie diese vor Licht.
- Interpretation der Assi
- Interpretieren Sie das vorliegende Assay als Messung der parazellulären Barrierefunktion von der apikalen zur basalen Seite, da HBMECs an der basalen Membranseite haften, während Astrozyten, Mikrogliazellen und Tumorsphäroide den apikalen Kompartiment besetzen.
HINWEIS: Um systemische Exposition nachzuahmen, geben Sie FITC-Dextran oder eine Testsubstanz in den unteren/basalen, endothelzellenzugewandten Kompartiment und entnehmen Sie Proben aus dem oberen/apikalen Kompartiment unter Verwendung eines separat validierten Probenahmeschemas und der entsprechenden Papp-Berechnung.
- Interpretieren Sie das vorliegende Assay als Messung der parazellulären Barrierefunktion von der apikalen zur basalen Seite, da HBMECs an der basalen Membranseite haften, während Astrozyten, Mikrogliazellen und Tumorsphäroide den apikalen Kompartiment besetzen.
- Waschen und Equilibrierung
- Entfernen Sie das gesamte Kulturmedium aus beiden Kammern. Geben Sie 400 µL bzw. 1 mL vorgewärmtes, glucosefreies DMEM-Basalmedium in die obere bzw. untere Kammer, waschen Sie vorsichtig einmal und entsorgen Sie anschließend das Medium.
- Geben Sie 400 µL bzw. 1 mL frisches, vorgewärmtes, glucosefreies DMEM-Basalmedium in die obere bzw. untere Kammer. Equilibrieren Sie 15 min bei 37 °C mit 5 % CO₂ und aspirieren Sie danach die gesamte Flüssigkeit.
- Permeabilitätsmessung
- Geben Sie 200 µL der 2 mg/mL FITC-Dextran-Arbeitslösung auf die apikale Seite und 800 µL glucosefreies DMEM-Basalmedium in die untere Kammer. Inkubieren Sie 30 min bei 37 °C mit 5 % CO₂ im Dunkeln.
- Entnehmen Sie nach 30 min je 100 µL Medium aus der unteren Kammer jedes experimentellen Inserts. Überführen Sie drei Aliquots von jedem Insert in eine schwarze 96-Well-Platte und schützen Sie diese vor Licht.
- Vorbereitung der FITC-Dextran-Standardkurve
- Stellen Sie FITC-Dextran-Standards mit Konzentrationen von 0, 0,5, 1,0 und 1,5 mg/mL her. Geben Sie 100 µL jedes Standards in dreifacher Ausführung auf eine schwarze 96-Well-Platte und schützen Sie die Platte vor Licht.
- Fluoreszenzmessung und Papp-Berechnung
- Messen Sie die Fluoreszenzintensität mit einem multifunktionalen Mikroplattenreader bei einer Anregungswellenlänge von 492 nm und einer Emissionswellenlänge von 520 nm. Notieren Sie die Daten und berechnen Sie den apparenten Permeabilitätskoeffizienten (Papp) mithilfe der folgenden Gleichungen14.
- Erstellen Sie zunächst durch lineare Regression eine Kalibrierkurve, indem Sie die Konzentrationen der FITC-Dextran-Standardlösungen (C) gegen die entsprechenden Fluoreszenzintensitäten (A) auftragen:
A = kC + b (1.2) - Dabei steht k für die Steigung der Standardkurve und b für den Achsenabschnitt.
- Setzen Sie anschließend die gemessene Fluoreszenzintensität der Probe (At) zum Zeitpunkt t in die Gleichung der Standardkurve ein, um die FITC-Dextran-Konzentration (Ca) auf der basolateralen Seite zum Zeitpunkt t zu erhalten. Setzen Sie Ca dann in die folgende Formel ein, um Papp (cm/s) zu berechnen:
- Papp = (Ca × Va)/(t × S × C0) (1.3)
- Dabei ist Va das gesamte basolaterale Volumen (mL); t die Permeationszeit (s); S die effektive Fläche der porösen Membran (cm2); und C₀ die anfängliche Konzentration auf der apikalen Seite.
6. Immunfluoreszenzfärbung
- Fixierung, Waschen und Permeabilisierung
- Entfernen Sie das gesamte Kulturmedium von den Zellkultur-Inserts, waschen Sie zweimal mit PBS und aspirieren Sie die restliche Flüssigkeit vollständig.
- Geben Sie 200 µL bzw. 800 µL von 4 % Paraformaldehyd in die oberen und unteren Kammern und fixieren Sie die Zellen über Nacht bei 4 °C.
ACHTUNG: Paraformaldehyd ist gefährlich und muss in einer zertifizierten Abzugshaube unter Verwendung von Handschuhen, Laborkittel und Augenschutz gehandhabt werden. Sammeln Sie den Paraformaldehyd-Abfall getrennt und entsorgen Sie ihn gemäß den institutionellen Vorschriften für gefährliche Abfälle. - Entfernen Sie das Paraformaldehyd und geben Sie jeweils 200 µL bzw. 800 µL PBS in die oberen und unteren Kammern. Waschen Sie dreimal für jeweils 5 min auf einem Schüttler.
- Geben Sie jeweils 200 µL bzw. 800 µL von 0,5 % nichtionischem Tensid in die oberen und unteren Kammern und permeabilisieren Sie 10 min bei Raumtemperatur.
- Entfernen Sie die Lösung mit dem nichtionischen Tensid und waschen Sie dreimal für jeweils 5 min mit PBS.
- Ausschneiden der Membran und Blockierung
- Stellen Sie die Zellkultur-Inserts auf den Deckel einer Zellkulturschale umgekehrt ab, schneiden Sie die porösen Membranen vorsichtig mit einem Skalpell entlang der Kante aus und überführen Sie sie in eine 24-Loch-Platte.
- Geben Sie 200 µL von 3 % BSA in PBS, um jede Membran zu bedecken, und blockieren Sie 90 min bei Raumtemperatur. Falls erforderlich, schneiden Sie die Membranen in kleinere Stücke, um sie separat zu färben.
- Primärantikörper-Inkubation
- Verdünnen Sie die Primärantikörper mit Standard-Antikörperverdünnungsmittel und geben Sie ausreichend Lösung hinzu, um jede Membran vollständig zu bedecken.
- Geben Sie ultrareines Wasser in die umliegenden leeren Löcher, um Verdunstung zu reduzieren, und inkubieren Sie die Proben über Nacht bei 4 °C. Verwenden Sie Proben ohne spezifischen Primärantikörper als negative Kontrollen.
- Entfernen Sie am folgenden Tag die Primärantikörper-Lösung und waschen Sie die Membranen dreimal für jeweils 10 min mit 1 mL PBS auf einem Schüttler.
- Sekundärantikörper- und DAPI-Färbung
- Verdünnen Sie die Sekundärantikörper unter lichtgeschützten Bedingungen mit Fluoreszenz-Antikörperverdünnungsmittel, bedecken Sie die Membranen vollständig und inkubieren Sie 90 min bei Raumtemperatur. Waschen Sie dreimal für jeweils 10 min mit PBS, dabei vor Licht geschützt.
- Geben Sie gebrauchsfertige DAPI-Färbelösung zur Abdeckung der Membranen hinzu und inkubieren Sie 15 min bei Raumtemperatur. Waschen Sie dreimal für jeweils 10 min mit PBS, dabei vor Licht geschützt.
- Clearing, Eindecken und Bildgebung
- Geben Sie ein geeignetes Volumen an 3D-Zellkultur-Clearing-Reagenz hinzu, um die Membranen zu bedecken, und inkubieren Sie 15 min bei Raumtemperatur unter lichtgeschützten Bedingungen.
- Überführen Sie die Membranen mit Augenzangen auf Objektträger, fügen Sie Antifade-Einbettmedium hinzu und decken Sie die Proben unter lichtgeschützten Bedingungen ein. Untersuchen und dokumentieren Sie die Proben mit einem konfokalen Laser-Scanning-Mikroskop.
7. Statistische Berichterstattung
- Für die funktionalen Vergleiche steht n = 3 für drei unabhängige biologische Wiederholungen pro Bedingung, wobei jede biologische Wiederholung als experimentelle Einheit betrachtet wurde. Einzelne Datenpunkte für alle drei biologischen Wiederholungen. Die Daten werden als Mittelwert ± SD dargestellt. Durchführung der Vergleiche mittels zweiseitiger ungepaarter Student-t-Tests mit exakten t- und p-Werten.
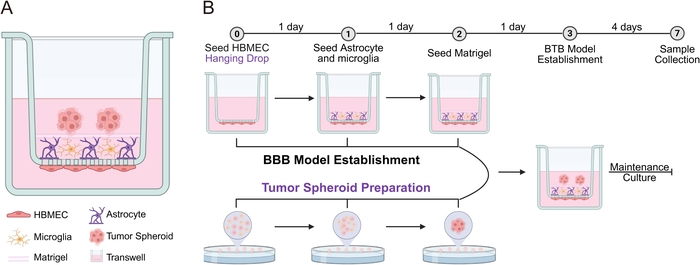
Abbildung 1: Schematische Darstellung und Konstruktionsablauf des BTB-Modells. (A) HBMECs wurden auf der basalen Seite der porösen Membran des Zellkultur-Inserts ausgesät, während HA-Zellen und HMC3-RFP-Zellen auf der apikalen Seite verteilt wurden. Eine Schicht aus Basalmembran-Matrix diente dazu, die Tumorsphäroide vom Barrieren-Zellkompartiment zu trennen. Für die entsprechende Kontrolle ohne Sphäroide wurde dieselbe Überlagerung mit Basalmembran-Matrix und die gleiche Handhabung verwendet, jedoch wurden die Tumorsphäroide weggelassen. (B) Die nummerierten Kreise an der Oberseite geben die entsprechenden Kulturtage an. Die BBB-Konstruktion und die Vorbereitung der Tumorsphäroide erfolgten gleichzeitig. Nachdem eine Schicht Basalmembran-Matrix auf die obere Oberfläche des Zellkultur-Inserts aufgebracht worden war, wurden die Tumorsphäroide mithilfe einer abgeschnittenen Pipettenspitze in die obere Kammer überführt. Anschließend wurde das BTB-Modell bis zu einer Woche kultiviert, bevor die Probenentnahme erfolgte. Normalerweise können die Proben am Tag 7 für nachfolgende Experimente entnommen werden. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Ergebnisse
In the matched spheroid-free BBB control overlaid with the same amount of basement membrane matrix, HMC3-RFP signals were distributed relatively broadly across the apical cell layer (Figure 2). In the BTB condition, endpoint images showed HMC3-RFP signals mainly in regions not covered by tumor spheroids, with reduced signal beneath the spheroids and in immediately adjacent regions (Figure 2). These data demonstrate a spatial association between the presence of tumor spheroids and the endpoint distribution of HMC3-RFP cells. Because baseline HMC3-RFP distribution before spheroid introduction and longitudinal cell tracking were not assessed, the present data do not establish active microglial migration, repulsion, or tumor-driven exclusion.
Astrocytes also showed differences in marker signal and morphology in the BTB condition (Figure 2). Compared with the matched spheroid-free/basement membrane matrix control, representative images suggested stronger GFAP fluorescence in both peri-spheroid and distal regions. Astrocytes at the spheroid margin displayed enlarged cell bodies, thicker and elongated processes, and processes oriented toward the spheroid edge (Figure 2). These endpoint features are consistent with a reactive astrocyte-like phenotype, but they do not by themselves establish a specific reactive-astrogliosis program or its underlying mechanism. Morphologically similar peritumoral astrocytic structures were observed in human breast cancer brain-metastasis tissue sections, where immunofluorescence staining showed features consistent with peritumoral reactive astrogliosis (Figure 3A). To further characterize AQP4-associated astrocytic features, AQP4 immunofluorescence staining was performed in the matched spheroid-free BBB model and in the distal and peri-spheroid regions of the BTB model (Figure 3B). Representative images of the BBB model, the distal region of the BTB model, and the peri-spheroid region adjacent to the tumor spheroids are shown in the first, second, and third rows, respectively (Figure 3B). Within the BTB model, peri-spheroid astrocytes showed morphological differences compared with distal astrocytes. Taken together, the GFAP/AQP4 and morphological observations support tumor-spheroid-associated astrocytic remodeling within this model; the resemblance to patient tissue should be interpreted as phenotypic similarity rather than evidence that the model fully reproduces human peritumoral astrogliosis.
To evaluate tumor-spheroid-associated changes in endothelial junctional organization, we performed immunofluorescence staining of the tight-junction protein ZO-1 in the basal HBMEC layer of the simplified BBB and BTB models, using matched spheroid-free and spheroid-containing conditions overlaid with equal amounts of basement membrane matrix. Confocal imaging was focused on the region corresponding to the tumor spheroids (Figure 4A). In the matched spheroid-free control, ZO-1 signals between HBMECs showed a relatively continuous, linear distribution with clearly defined intercellular borders. In the BTB condition, ZO-1 fluorescence in regions corresponding to tumor spheroids appeared sparser, with focal disruption and discontinuity (Figure 4A). These endpoint images are consistent with local loss of tight-junction organization. However, without additional BTB-specific molecular markers or mechanistic perturbation experiments, the present data cannot distinguish specific BTB remodeling from nonspecific tumor-associated endothelial injury or barrier disruption.
At the functional level, TEER measurement and FITC-dextran permeability assays were performed simultaneously on Day 7 in the matched spheroid-free/basement membrane matrix control and the spheroid-containing BTB condition (Figure 4B). Individual values from all three independent biological replicates are displayed as scatter points in Figure 4B, with summary data presented as mean ± SD. The TEER value of the BTB condition (106.0 ± 9.5255 Ω·cm2, n = 3 independent biological replicates) was lower than that of the matched control (168.0 ± 5.1325 Ω·cm2, n = 3 independent biological replicates). Consistently, the apparent permeability coefficient (Papp) measured in the apical-to-basal FITC-dextran assay was higher in the BTB condition (5.851 ± 1.2080 × 10⁻3 cm/s, n = 3 independent biological replicates) than in the matched control (2.656 ± 1.0937 × 10⁻3 cm/s, n = 3 independent biological replicates). Two-tailed unpaired Student’s t-tests showed statistically significant differences [TEER: t(4) = 9.920, p = 0.0006; Papp: t(4) = 3.395, p = 0.0274] (Figure 4B). Within this experimental configuration, the concordant reduction in electrical resistance and increase in FITC-dextran permeability demonstrate reduced barrier integrity in the presence of tumor spheroids. These measurements alone do not establish a specific BBB-to-BTB remodeling mechanism, and the apical-to-basal FITC-dextran assay should not be interpreted as a physiological blood-to-tumor drug-delivery experiment.
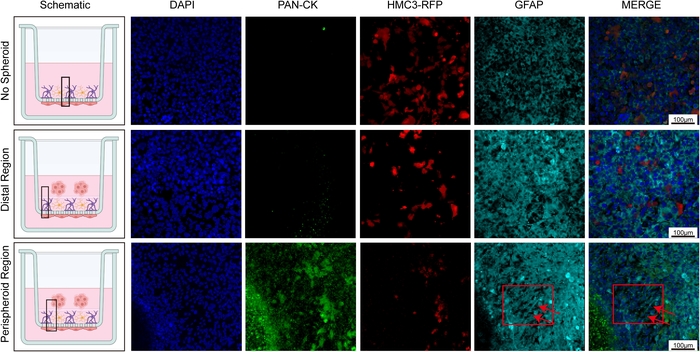
Figure 2: Immunofluorescence staining in the BTB model. Representative immunofluorescence images of Pan-CK and GFAP staining in the apical cell layers of the matched spheroid-free BBB control and BTB model, both overlaid with equal amounts of basement membrane matrix, with the HMC3-RFP signal also shown. The first column presents schematic illustrations, and the black square indicates the viewing area for confocal imaging. The first row shows the matched control without a spheroid (No Spheroid); the second row shows regions distal to the tumor spheroids in the BTB model (Distal Region); and the third row shows regions adjacent to the tumor spheroids in the BTB model (Peri-spheroid Region). Arrows indicate regions showing astrocytic morphological features consistent with a reactive phenotype. Cell nuclei were counterstained with DAPI (blue), tumor cells were labeled with pan-cytokeratin (Pan-CK; green), RFP-expressing microglia are shown in red, and GFAP staining is shown in cyan. Scale bar = 100 µm. Please click here to view a larger version of this figure.
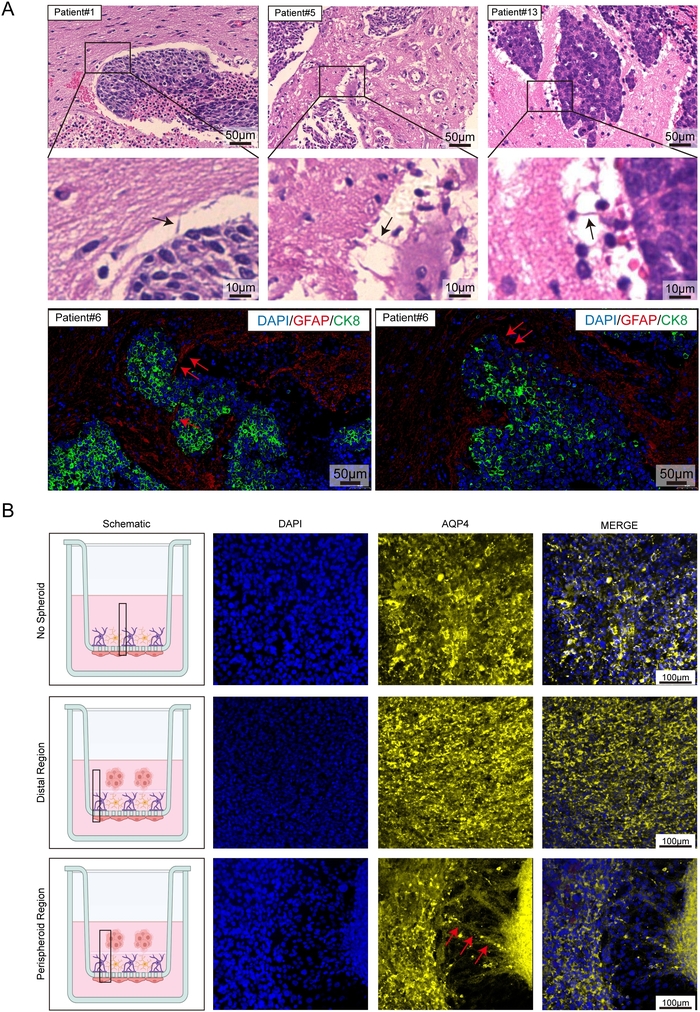
Figure 3: Immunofluorescence staining reveals morphological features consistent with peritumoral reactive astrogliosis in the BTB model. (A) Brain tissue sections from patients with breast cancer brain metastases were subjected to H&E staining. Astrocytic structures at the interface between tumor tissue and brain parenchyma or blood vessels showed morphological features consistent with peritumoral reactive astrogliosis. Black arrows indicate representative regions. Immunofluorescence staining further showed astrocytic morphological features consistent with a reactive phenotype; the red arrow highlights a representative region. Scale bars: 50 µm for the H&E-stained images in the first row, 10 µm for the H&E-stained images in the second row, and 50 µm for the immunofluorescence images in the third row. (B) AQP4 immunofluorescence staining was performed in the matched spheroid-free BBB model and in the distal and peri-spheroid regions of the BTB model. The first row shows representative images of the BBB model, the second row shows representative images of the distal region of the BTB model, and the third row shows representative images of the peri-spheroid region adjacent to the tumor spheroids. Arrows indicate astrocytic morphological changes in the peri-spheroid region. Nuclei were stained with DAPI and are shown in blue, while AQP4 is shown in yellow. Scale bar = 100 µm. Please click here to view a larger version of this figure.
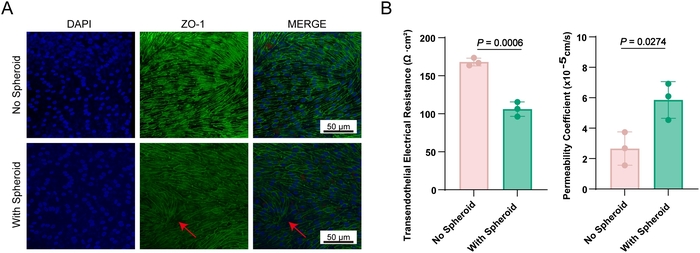
Figure 4: Functional characterization of the BTB model. (A) Immunofluorescence staining of ZO-1 in the basal endothelial cell layer of the BBB and BTB models overlaid with an equal amount of basement membrane matrix. The first column shows schematic diagrams, with black boxes indicating the regions selected for confocal imaging. The first row shows representative images of the basal cell layer in the BBB model without tumor spheroids (No Spheroid), and the second row shows representative images of the basal cell layer in the BTB model with tumor spheroids (With Spheroid). The red arrow highlights a region with sparse ZO-1 fluorescence and focal discontinuities. Nuclei were stained with DAPI and are shown in blue, while ZO-1 is shown in green. Scale bar = 50 µm. (B) TEER values and FITC-dextran (4 kDa) apparent permeability coefficients (Papp) of the matched spheroid-free BBB control (No Spheroid) and the BTB condition (With Spheroid), both overlaid with an equal amount of basement membrane matrix. n = 3 independent biological replicates per condition. Individual data points for all three biological replicates are shown, and summary data are presented as mean ± SD. FITC-dextran Papp values were obtained in the apical-to-basal direction. Please click here to view a larger version of this figure.
Diskussion
Ein Sphäroidmodell wurde verwendet, um eine dreidimensionale Tumorkomponente einzuführen, die eine räumliche Organisation und Diffusionsbeschränkungen bietet, die mit herkömmlichen zweidimensionalen Tumorzellkulturen nicht erfasst werden. Die Einfachheit und Reproduzierbarkeit machen es zudem mit arbeitsablauforientierten Screening-Methoden kompatibel. Die Sphäroide wurden mit einem dreizelligen menschlichen Barrierekompartment kombiniert, das aus Gehirnmikrovaskularendothelzellen, Astrozyten und Mikrogliazellen besteht, um ein vereinfachtes multizelluläres menschliches in vitro-BTB-Modell aufzubauen. Das System ist einfach zu handhaben, kompatibel mit Mehrfachkulturplatten und quantitativen Barrieremessungen (Abbildung 1) und ermöglicht die Visualisierung der Zellmorphologie und räumlichen Verteilung mittels Immunfluoreszenzfärbung. Die beobachteten GFAP/AQP4-assoziierten astrozytären Veränderungen sowie ihre morphologische Ähnlichkeit mit peritumoralen Astrozyten im Hirnmetastasengewebe von Brustkrebs unterstützen die Relevanz des Modells für die Untersuchung ausgewählter Tumor-Glia-Endothel-Interaktionen5, obwohl diese Befunde keine Gleichwertigkeit mit der vollständigen menschlichen BTB belegen.
Die hängende Tropfen-Methode wurde verwendet, um Tumorsphäroide zu erzeugen, die mit humanen mikrovaskulären Hirnendothelzellen, humanen Astrozyten und humanen Mikrogliazellen kultiviert wurden, um eine vereinfachte multizelluläre humane in vitro-BTB-Plattform zu etablieren. Unter den getesteten Bedingungen waren die Tumorsphäroide mit einer verminderten TEER, einer erhöhten apikal-zu-basal gerichteten FITC-Dextran-Permeabilität, einer veränderten Organisation von ZO-1 sowie morphologischen Veränderungen und Markern der Astrozyten assoziiert. TEER- und Permeabilitätsmessungen sind etablierte Methoden zur Beurteilung der Barriereintegrität in in vitro-Barriersystemen13,14. Diese Ergebnisse zeigen eine tumorbedingte Barrierestörung und eine gliale Umstrukturierung innerhalb dieses definierten Systems auf. Allerdings etabliert diese BTB-Plattform keine vollständige Transformation von BBB zu BTB, keine aktive Migration der Mikroglia und keinen spezifischen molekularen Mechanismus der BTB-Umgestaltung. Die Plattform sollte daher am besten als handhabbares experimentelles Modell für die Hypothesengenerierung und kontrollierte Untersuchungen von Tumor-Glia-Endothel-Interaktionen betrachtet werden, wobei gerichtete Transporttests erforderlich sind, wenn die systemische Arzneimittelaufgabe modelliert wird.
Dieses vereinfachte Modell weist mehrere wichtige Einschränkungen auf. Erstens enthält es die vollständige neurovaskuläre Einheit oder die Mikroumgebung von Gehirn-Tumor nicht. Perizyten, Neuronen, eine physiologisch vollständige Basalmembran/extrazelluläre Matrix sowie zirkulierende Immunzellen fehlen. Perizyten sind wichtige Regulatoren der neurovaskulären und Barrierenfunktion15,16,17, ihre Einbindung in ein standardisiertes menschliches in vitro-Modell bleibt jedoch aufgrund der begrenzten Verfügbarkeit und der Variabilität zwischen Chargen primärer menschlicher Perizyten herausfordernd. Daher sollte dieses Modell nicht als vollständige menschliche BTB beschrieben werden, sondern vielmehr als vereinfachte experimentelle Plattform. Zweitens verwendet die vorliegende Studie SK-BR-3 als einzige Brustkrebszelllinie. Die beobachteten Phänotypen können daher nicht auf die gesamte Biologie der BCBM verallgemeinert werden. Die Validierung mit zusätzlichen Subtypen des Mammakarzinoms, gehirntropen Modellen sowie patientenabgeleiteten BCBM-Sphäroiden oder Organoiden wird wichtig sein, um Verallgemeinerbarkeit und patientennahe Relevanz zu etablieren. Drittens basieren die aktuellen HMC3-RFP-Daten auf Endpunktbeobachtungen und klären nicht, ob das räumliche Muster auf aktive Migration, differenzielles Überleben oder eine vorgegebene Verteilung zurückzuführen ist. Langzeit-Belebtszellbildgebung wäre erforderlich, um diese Möglichkeiten zu unterscheiden. Viertens belegen die ZO-1-, TEER- und FITC-Dextran-Daten eine Beeinträchtigung der Barriere, lassen jedoch nicht erkennen, ob es sich um eine BTB-spezifische Remodellierung oder um eine unspezifische endotheliale Schädigung handelt; zusätzliche molekulare Charakterisierungen und mechanistische Kontrollen sind erforderlich. Fünftens werden HBMECs bei dieser Konfiguration auf der basalen Seite der Membran ausgesät, weshalb der berichtete apikal-zu-basal FITC-Dextran-Test eine Messung der Barrieraintegrität und kein physiologischer Blut-zu-Tumor-Transporttest ist. Studien zur systemischen Applikation sollten Tracer oder Wirkstoffe in den unteren/basalen, endothelseitigen Kompartiment einführen und den Transport in Richtung des oberen/apikalen Tumorkompartiments validieren. Schließlich basierten die aktuellen funktionellen Messungen auf drei unabhängigen biologischen Wiederholungen pro Bedingung. Obwohl dieses Design zwischen biologischer und technischer Wiederholung unterscheidet, würde eine Erhöhung der Anzahl unabhängiger biologischer Wiederholungen die Beurteilung der Reproduzierbarkeit weiter stärken. Die Einbeziehung dieser Verbesserungen, einschließlich Perizyten und patientenabgeleiteten Materialien, könnte die physiologische und translationale Relevanz der Plattform schrittweise erhöhen.
Offenlegungen
Die Autoren haben keine Interessenkonflikte offenzulegen.
Danksagungen
This work was supported by the Educational Reform Project of Liaoning Province (JG24DB110), the Life and Health Guidance Plan Project of Dalian (2025ZDJH01PT101), the 1+X Program of the Second Hospital of Dalian Medical University (2024LCJSYL07), and the United Foundation of the Dalian Institute of Chemical Physics, Chinese Academy of Sciences, and Dalian Medical University (DMU-2&DICP UN202509).
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0,25 % Trypsin-EDTA (1×) (zum Lösen der HMC3-RFP-Zellen) | NCM Biotech | C100C1 | Wird zum Lösen der HMC3-RFP-Zellen während der Zellpräparation verwendet. |
| 1,5-mL-Zentrifugenröhrchen | Jet Biofil | CFT001015 | Wird zum Sammeln, Waschen und Handhaben von Tumorsphäroiden verwendet. |
| 12-Loch-Zellkulturplatte | Jet Biofil | TCP011012 | Wird zum Halten von 12-Loch-Zellkulturinserts während des BBB/BTB-Modellaufbaus verwendet. |
| 3D-Zellkultur-Durchsichtigkeitsreagenz | Thermo Fisher | V11326 | Wird verwendet, um gefärbte Zellkulturmembren vor der Montage und konfokalen Bildgebung durchsichtig zu machen. |
| Alexa Fluor 488-markiertes sekundäres Antikörper gegen Kaninchen | Proteintech | RGAR002 | Fluoreszierender sekundärer Antikörper zur Immunfluoreszenznachweisung von primären Antikörpern aus Kaninchen. |
| Alexa Fluor 647-markiertes sekundäres Antikörper gegen Maus | Proteintech | RGAM005 | Fluoreszierender sekundärer Antikörper zur Immunfluoreszenznachweisung von primären Antikörpern aus Maus. |
| Antikörperverdünnungspuffer | Solarbio | A1800 | Wird zum Verdünnen von primären Antikörpern für die Immunfluoreszenzfärbung verwendet. |
| Antifade-Montagemedium | Solarbio | S2100 | Wird zum Montieren gefärbter Membranen und zur Verringerung des Fluoreszenzverlöschens während der Bildgebung verwendet. |
| Astrozyten-Wachstumszusatz (AGS) | ScienCell | 1852 | Zusatz, der für die Kultivierung menschlicher Astrozyten verwendet wird. |
| Astrozyten-Medium (AM) | ScienCell | 1801 | Kulturmedium für menschliche Astrozyten und als Bestandteil des gemischten Oberkammermediums. |
| Zellkulturschale | Servicebio | CCD-100 | Wird für die routinemäßige Zellkultur und die Herstellung von hängenden Tropfen-Tumorsphäroiden verwendet. |
| Kollagen Typ I | Corning | 354249 | Wird zum Beschichten von Kulturgefäßen und Zellkulturinserts vor der Zellseeding verwendet. |
| Deckgläser | Citotest | 10212450C | Wird für die Montage und mikroskopische Präparation verwendet. |
| DAPI-Färbelösung | Servicebio | G1012-10ML | Wird zur nukleären Gegenfärbung während der Immunfluoreszenzfärbung verwendet. |
| DMEM basic (1×) | Gibco | C11995500BT | Wird als Basalmedium im FITC-Dextran-Permeabilitätstest verwendet. |
| Endothelzellen-Wachstumszusatz (ECGS) | ScienCell | 1052 | Zusatz, der für die Kultivierung menschlicher zerebraler mikrovaskulärer Endothelzellen verwendet wird. |
| Endothelzellen-Medium (ECM) | ScienCell | 1001 | Kulturmedium für HBMECs und die untere Kammer des BBB/BTB-Modells. |
| Fötales Kälberserum (FBS) | Gibco | A5669701 | Serumzusatz, der in vollständigen Zellkulturmedien verwendet wird. |
| FITC-markiertes Dextran (MW 4.000) | Beyotime | ST2930-50mg | Fluoreszierender Tracer zur Beurteilung der parazellulären Permeabilität und zur Berechnung von Papp. |
| Fluoreszenzantikörperverdünnungspuffer | Solarbio | A1840 | Wird zum Verdünnen fluoreszierender sekundärer Antikörper für die Immunfluoreszenzfärbung verwendet. |
| Eisessig | Sigma | 27225 | Wird zur Herstellung der Kollagen-Typ-I-Beschichtungslösung verwendet. |
| HA | Menschliche Astrozyten | NA | Astrozytärer Bestandteil zur Beurteilung tumorassoziiierter morphologischer und Markerantworten |
| HBMEC | Menschliche zerebrale mikrovaskuläre Endothelzellen | NA | Endotheliale Barrierekomponente des BBB/BTB |
| HMC3-RFP | RFP-markierte humane Mikrogliazelllinie HMC3 | NA | Mikrogliale Komponente zur Fluoreszenzverfolgung |
| Matrigel | Corning | 354230 | Basalmembranmatrix, die als Überzug verwendet wird, um Tumorsphäroide vom Kompartiment der Barrierezellen zu trennen. |
| MEM (mit NEAA) Komplettmedium (10) | Procell System | PM150410B | Medium, das als Bestandteil des gemischten Oberkammerkulturmediums verwendet wird. |
| Mikroskopobjektträger | Citotest | 188105 | Wird zum Montieren ausgeschnittener gefärbter Membranen für die konfokale Bildgebung verwendet. |
| Maus-Anti-Human-GFAP-Antikörper | EMD Millipore | MAB360-25μL | Primärer Antikörper zur Detektion von GFAP in Astrozyten mittels Immunfluoreszenz. |
| Paraformaldehyd | Servicebio | G1101-500ML | Wird zum Fixieren der Zellen vor der Immunfluoreszenzfärbung verwendet. |
| PBS-Puffer (phosphatgepufferte Kochsalzlösung), Pulver | Servicebio | G0002-2L | Wird zum Waschen, Ausgleichen und für Vorbereitungsschritte im gesamten Protokoll verwendet. |
| Penicillin-Streptomycin-Lösung (P/S) | Servicebio | G4003-100ML | Antibiotischer Zusatz, der in vollständigen Zellkulturmedien verwendet wird. |
| Pipette | Eppendorf | 3123000250 | Wird für die Flüssigkeitshandhabung während der Zellkultur und der Assayverfahren verwendet. |
| Pipettenspitzen | MWM Bio | 800201 | Wird für die routinemäßige Flüssigkeitshandhabung verwendet; modifizierte abgeschnittene Spitzen werden für die Übertragung von Tumorsphäroiden verwendet. |
| Kaninchen-Anti-Human-PAN-CK-polyklonaler Antikörper | MedChemExpress | HY-P81164 | Primärer Antikörper zur Identifizierung von Tumorzellen mittels Immunfluoreszenz. |
| Kaninchen-Anti-Human-ZO-1-Antikörper | Proteintech | 21773-1-AP | Primärer Antikörper zur Beurteilung der Organisation endothelialer Tight Junctions mittels Immunfluoreszenz. |
| SK-BR-3 | Menschliche Brustkrebszelllinie | NA | Tumorsphäroidbestandteil für den BTB-Aufbau |
| Zellkulturplatten-Insert (0,4 μm, PET-Membran), 12-Loch-Platten | Jet Biofil | TCS016012 | Poröses Zellkulturinsert zur Konstruktion des BBB/BTB-Kokulturmodells. |
| Transepitheliales elektrisches Widerstandsmessgerät (TEER-Meter) | Millicell | ERS-2 | Wird verwendet, um den elektrischen Widerstand über das Zellkulturinsert als Indikator für die Barriereintegrität zu messen. |
| TrypLE Express (1×) (zum Lösen von HBMECs und HA-Zellen) | Gibco | 12605-010 | Wird zum Lösen von HBMECs und HA-Zellen während der Zellpräparation verwendet. |
Referenzen
- Park M, et al. Breast cancer metastasis: mechanisms and therapeutic implications. Int J Mol Sci. 2022;23(12):6806. doi:10.3390/ijms23126806.
- Wang R, et al. The clinicopathological features and survival outcomes of patients with different metastatic sites in stage IV breast cancer. BMC Cancer. 2019;19(1):1091. doi:10.1186/s12885-019-6311-z.
- McConnell HL, Mishra A. Cells of the blood-brain barrier: an overview of the neurovascular unit in health and disease. Methods Mol Biol. 2022;2492:3–24.
- Dong X. Current strategies for brain drug delivery. Theranostics. 2018;8(6):1481–1493.
- Gril B, et al. Reactive astrocytic S1P3 signaling modulates the blood-tumor barrier in brain metastases. Nat Commun. 2018;9(1):2705. doi:10.1038/s41467-018-05030-w.
- Pitz MW, Desai A, Grossman SA, Blakeley JO. Tissue concentration of systemically administered antineoplastic agents in human brain tumors. J Neurooncol. 2011;104(3):629–638.
- Adkins CE, et al. Characterization of passive permeability at the blood-tumor barrier in five preclinical models of brain metastases of breast cancer. Clin Exp Metastasis. 2016;33(4):373–383.
- Lockman PR, et al. Heterogeneous blood-tumor barrier permeability determines drug efficacy in experimental brain metastases of breast cancer. Clin Cancer Res. 2010;16(23):5664–5678.
- Song H-T, et al. Rat model of metastatic breast cancer monitored by MRI at 3 tesla and bioluminescence imaging with histological correlation. J Transl Med. 2009;7:88. doi:10.1186/1479-5876-7-88.
- Miarka L, Valiente M. Animal models of brain metastasis. Neurooncol Adv. 2021;3(Suppl 5):v144–v156.
- Kim J-H, et al. Inflammatory mammary carcinoma with metastasis to the brain and distant organs in a spayed Shih Tzu dog. J Vet Diagn Invest. 2011;23(5):1079–1082.
- Wiese DA, Thaiwong T, Yuzbasiyan-Gurkan V, Kiupel M. Feline mammary basal-like adenocarcinomas: a potential model for human triple-negative breast cancer (TNBC) with basal-like subtype. BMC Cancer. 2013;13:403. doi:10.1186/1471-2407-13-403.
- Srinivasan B, et al. TEER measurement techniques for in vitro barrier model systems. J Lab Autom. 2015;20(2):107–126.
- Harding IC, et al. Developing a transwell millifluidic device for studying blood-brain barrier endothelium. Lab Chip. 2022;22(23):4603–4620.
- Liu X, et al. The role of neurovascular unit damage in the occurrence and development of Alzheimer’s disease. Rev Neurosci. 2019;30(5):477–484.
- Nikolakopoulou AM, et al. Pericyte loss leads to circulatory failure and pleiotrophin depletion causing neuron loss. Nat Neurosci. 2019;22(7):1089–1098.
- Bell RD, et al. Pericytes control key neurovascular functions and neuronal phenotype in the adult brain and during brain aging. Neuron. 2010;68(3):409–427.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar