Dieser Übersichtsartikel stellt die Fibrose als gesicherte Grundlage des Risikos für hepatozelluläres Karzinom bei metabolischer dysfunktionsassoziiierter fettiger Lebererkrankung (MASLD) dar und bewertet nach Evidenzgrad eingestufte metabolische, mikrobielle und immunologische Modulatoren zur Risikostratifizierung, Früherkennung und Prävention.
Übersichtsartikel
Hepatozelluläres Karzinom bei metabolisch dysfunktionsassoziierter steatotischer Lebererkrankung jenseits der Fibrose: Metabolische, mikrobielle und immunologische Determinanten
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die metabolische dysfunktionsassoziierte fettleberbedingte Lebererkrankung (MASLD) ist eine zunehmend wichtige Ursache für das hepatozelluläre Karzinom (HCC). Fibrose und Zirrhose bleiben die am besten validierten Prädiktoren für HCC, doch ein erheblicher Anteil der MASLD-assoziierten Tumoren wird ohne Zirrhose diagnostiziert. Diese narrative Übersichtsarbeit bewertet, was „über die Fibrose hinaus“ in der Risikobewertung bedeuten sollte, anstatt die Fibrose als entbehrlich zu betrachten. Zunächst unterscheiden wir den Anteil der HCC-Fälle, die nicht zirrhotisch sind, von der deutlich geringeren absoluten Inzidenz von HCC in der nicht zirrhotischen MASLD-Bevölkerung. Anschließend fassen wir menschliche, tierexperimentelle und in vitro-Befunde zu lipotoxischen und oxidativen Schäden, zur Insulin- und insulinähnlichen Wachstumsfaktor-Signalübertragung, zur Darm-Leber-Kommunikation sowie zu immunologischen Umbauprozessen zusammen. Wir trennen plausible mechanistische Treiber von klinischen Risikomodulatoren, Biomarkern für zukünftiges Risiko, Tests zur Früherkennung und krankheitsmodifizierenden Interventionen. Aktuelle Befunde stützen eine auf Fibrose basierende, gestufte Risikostratifizierung unter Verwendung klinischer Faktoren und nichtinvasiver Fibrose-Messverfahren, während genetische, proteomische, mikrobielle und immunologische Marker weiterhin experimentell sind. Resmetirom und Semaglutid verbessern die MASH-Histologie bei ausgewählten nicht zirrhotischen Patienten mit F2–F3-Fibrose; Hinweise auf eine direkte HCC-Prävention durch metabolische Medikamente oder bariatrische Chirurgie bleiben beobachtend oder fehlen gänzlich. Eine routinemäßige Überwachung ist bei MASLD ohne fortgeschrittene Fibrose nicht gerechtfertigt, doch individuelle Bewertung bei F3-Erkrankung sowie die prospektive Validierung multivariabler Risikomodelle sind Prioritäten.
Einleitung
Die metabolische Dysfunktion assoziierte fettige Lebererkrankung (MASLD), früher als nichtalkoholische Fettlebererkrankung klassifiziert, ist durch eine hepatische Steatose bei Vorliegen von kardiometabolischen Risikofaktoren gekennzeichnet und hat im Zusammenhang mit Adipositas und Typ-2-Diabetes zugenommen1,2. Das Erkrankungsspektrum umfasst Steatose, metabolische Dysfunktion assoziiierte Steatohepatitis (MASH), Fibrose, Zirrhose und hepatozelluläres Karzinom (HCC). Die Fibrose bleibt der stärkste histologische Prädiktor für leberbezogene Krankheitsverläufe und die praktikabelste Grundlage für die Einschätzung des HCC-Risikos3.
Zwei verschiedene epidemiologische Größen werden oft verwechselt. Eine beträchtliche Minderheit der HCC-Fälle im Zusammenhang mit MASLD tritt ohne Zirrhose auf, aber die absolute jährliche Inzidenz von HCC bei allen Personen mit nicht-zirrhotischer MASLD ist gering. In einer schwedischen Biopsie-Kohorte stieg die HCC-Inzidenz von 0,8 pro 1.000 Personenjahren bei einfacher Steatose auf 1,2 bei nicht-fibrotischer Steatohepatitis, 2,3 bei nicht-zirrhotischer Fibrose und 6,2 bei Zirrhose4. In einer großen Kohorte von Veteranen der Vereinigten Staaten erhöhte sich die HCC-Inzidenz bei Zirrhose auf 10,6 pro 1.000 Personenjahren, verglichen mit einer deutlich niedrigeren populationsbezogenen Rate bei MASLD insgesamt5.
Diese Unterscheidung ist klinisch bedeutsam. Aktuelle Leitlinien unterstützen die routinemäßige Überwachung von hepatozellulärem Karzinom (HCC) nicht für alle Patienten mit nicht-zirrhotischem MASLD. Die American Association for the Study of Liver Diseases spricht sich gegen eine routinemäßige Überwachung beim nicht-zirrhotischen MASLD aus, während die europäischen Leitlinien keine Überwachung unter Stadium F3 empfehlen und bei F3-Erkrankung eine individuelle Abwägung zulassen2,6. Daher sollte die mechanistische Plausibilität eine verbesserte Risikostratifizierung und deren prospektive Validierung motivieren, anstatt eine unbegründete Ausweitung der Überwachung auf die sehr große, aber niedrige Inzidenz aufweisende MASLD-Bevölkerung.
Mehrere Verletzungen können das Risiko innerhalb eines bestimmten Fibrosestadiums verändern. Überschuss an Lipiden, oxidativer Schaden, Insulinresistenz, Hyperglykämie, aus dem Darm stammende Signale und Immunfunktionsstörungen können DNA-Schäden, proliferative Signalgebung und beeinträchtigte Tumorkontrolle fördern7,8. Die Evidenz hierfür ist heterogen: Für Fibrose und metabolische Komorbiditäten gibt es langzeitliche Unterstützung durch humanmedizinische Studien, während viele molekulare Wege auf querschnittlichen Analysen menschlichen Gewebes, Tiermodellen oder in vitro-Systemen basieren. Wir identifizieren daher die Evidenzstufe für jeden vorgeschlagenen Signalweg und vermeiden es, Assoziationen als Beweis für Kausalität zu betrachten.
Dieser Überblicksartikel ergänzt aktuelle deskriptive Darstellungen durch einen evidenzbasierten Rahmen. Er betrachtet Fibrose als validierten integrativen Marker der kumulativen Schädigung und ordnet zusätzliche Informationen in vier Kategorien ein: plausible kausale Treiber, klinische Risikomodifizierer, Biomarker zur Abschätzung des zukünftigen Risikos im Vergleich zur frühen Tumordetektion sowie handhabbare, krankheitsmodifizierende oder präventive Ansatzpunkte.
Überprüfung und Perspektive
Die Fibrose ist zentral, aber nicht ausreichend
Die Fibrose umfasst eine chronische Hepatozytenverletzung, Entzündung, Aktivierung von Sternzellen, Umbau des Gefäßsystems und Reparaturversuche. Fortgeschrittene Fibrose und Zirrhose führen zu Hypoxie, abnormer Steifheit, entzündlichen Signalen sowie wiederholtem Zellverlust und -regeneration; sie stellen daher die klarsten klinischen Zustände für das HCC-Screening dar2,6. „Jenseits der Fibrose“ in dieser Übersicht bedeutet nicht „ohne Fibrose“. Es bedeutet, der Fibrosestufe evidenzbasierte Modifikatoren hinzuzufügen.
MASLD-assoziiertes Leberzellkarzinom ohne Zirrhose zeigt, dass eine maligne Transformation nicht zwangsläufig eine Zirrhose erfordert. Fallanteile sollten jedoch nicht als Nachweiserfolg bei Screeningmaßnahmen interpretiert werden. Systematische Übersichtsarbeiten berichten, dass nichtzirrhotische Erkrankungen einen erheblichen Anteil an MASLD-assoziierten Leberzellkarzinomen ausmachen, während die Inzidenz bei ungezielt ausgewählten Patienten mit nichtzirrhotischer MASLD im Allgemeinen unterhalb der akzeptierten Kosteneffektivitätsschwellen für Überwachungsmaßnahmen bleibt3,9,10.
Fibrose ist daher ein starker Risikoverstärker, jedoch kein vollständig kausales Modell. Stoffwechselstress kann die DNA schädigen, Insulinresistenz kann das Wachstumssignal aufrechterhalten, Dysbiose kann eine portale entzündliche Einwirkung hinzufügen, und fettreiches Gewebe kann die Immunüberwachung schwächen. Diese Prozesse können sich mit der frühen Fibrogenese überschneiden, doch ihr zusätzlicher klinischer Nutzen muss nachgewiesen werden, nachdem Fibrose und etablierte demografische Risiken berücksichtigt wurden.
Epidemiologische Größenordnung und die Überwachungsgrenze
Veröffentlichte Schätzungen variieren je nach Bezugsgröße, Fallbestimmung, Überweisungskontext und geografischem Gebiet. Metaanalytische Schätzungen deuten darauf hin, dass grob ein Viertel bis ein Drittel der HCC-Fälle im Zusammenhang mit MASLD keine Zirrhose aufweisen, wobei einige Kohorten höhere Anteile berichten3,9. Dieser Anteil beschreibt die Zusammensetzung der HCC-Fälle; er beschreibt nicht die Wahrscheinlichkeit, dass eine einzelne Person mit nicht-zirrhotischem MASLD ein HCC entwickelt.
Die besten histologiebasierten Daten zeigen einen monotonen Gradienten über einfache Steatose, nicht fibrotische MASH, nicht zirrhotische Fibrose und Zirrhose hinweg, aber robuste gepoolte Inzidenzschätzungen für die einzelnen Stadien F0, F1, F2 und F3 liegen bisher nicht vor4. Aktuelle Kohorten zeigen zudem, dass longitudinal erhöhte Werte des Fibrose-4-Index (FIB-4) Gruppen mit höherem Risiko ohne Zirrhose identifizieren, obwohl die absoluten Raten weiterhin niedrig bleiben11. Wir berichten daher über die verfügbaren Stratifikationen, anstatt nicht belegte, stadienspezifische Raten abzuleiten.
Hohes Alter, männliches Geschlecht, Typ-2-Diabetes, Adipositas und anhaltende biochemische Schädigung erhöhen das HCC-Risiko, und Diabetes kann den fibroseassoziierten Gradienten verstärken4,5. Familiäre Häufung und genetische Prädisposition tragen zu weiterer Heterogenität bei12. Diese Modifikatoren sind klinisch relevant, aber ihr absoluter Beitrag hängt von der Ausgangsfibrose, der Abstammung, der geografischen Lage, konkurrierender Mortalität und der Erfassung von MASLD ab.
Die Leitlinien unterscheiden sich folglich am Rand und nicht in der Grundlage. Bei Zirrhose ist eine halbjährliche Überwachung angezeigt; die American Association for the Study of Liver Diseases (AASLD) spricht sich gegen eine routinemäßige Überwachung bei nicht-zirrhotischem MASLD aus, die European Association for the Study of the Liver (EASL) erlaubt eine individuelle Abwägung im Stadium F3, und eine frühere Expertenübersicht der American Gastroenterological Association sah eine Abwägung als zulässig an, wenn zwei nichtinvasive Tests übereinstimmend auf fortgeschrittene Fibrose hindeuten2,6,13. Diese Positionen unterstützen eine Einzelfallbeurteilung bei fortgeschrittener Fibrose, nicht jedoch eine pauschale Screening-Untersuchung bei Erkrankungen im Stadium F0–F2.
Evidenzhierarchie und organisatorischer Rahmen
Wir verwenden den Begriff „menschlich longitudinal“ für Belege, die der HCC-Entwicklung vorausgehen, „menschlich querschnittlich“ für Blut- oder Gewebeproben, die zum Zeitpunkt der Diagnose oder danach erhoben wurden, „tierisch“ für in vivo-mechanistische Modelle und „in vitro“ für isolierte Zellen oder Organoiden. Eine Assoziation beim Menschen ist nicht automatisch kausal, und ein experimentell nachgewiesener kausaler Weg ist nicht automatisch ein klinisch nützlicher Biomarker oder Arzneimittelziel.
Der Rahmen trennt vier Fragen. Erstens, führt ein Signalweg plausiblerweise zur Karzinogenese? Zweitens, verändert er das zukünftige Risiko über die Fibrose und routinemäßige klinische Variablen hinaus? Drittens, sagt ein Test das zukünftige Auftreten von HCC voraus oder erfasst er bereits vorhandene Frühkarzinome? Viertens, verbessert eine Intervention die MASH-Histologie, verringert die beobachtete Inzidenz von HCC oder verhindert HCC direkt in einer randomisierten Studie? Die klare Trennung dieser Fragen reduziert die Überinterpretation, die die frühere Version beeinträchtigt hat. Ein bewerteter Evidenzrahmen, der diese mechanistischen Signalwege, Risikomaße und klinischen Anwendungen integriert, ist in Abbildung 1 zusammengefasst.
Lipidüberschuss und metabolische Schädigung
ER-Stress nach Hepatozytenschädigung
Wenn die Nährstoffzufuhr hoch bleibt, reichern Hepatozyten freie Fettsäuren, Cholesterin, Ceramide, Diacylglycerine und Produkte der Lipidperoxidation an. Gesättigte Fettsäuren und reaktive Lipidarten aktivieren die Komponenten PERK, IRE1 und ATF6 der unfolded protein response. Eine anhaltende Signalübertragung stört die Proteostase, den Kalziumhaushalt und die mitochondriale Funktion und kann Entzündungen, Apoptose oder stressresistente Überlebensprogramme begünstigen. Dieser Weg wird hauptsächlich durch Zell- und Tiermodelle gestützt; direkte longitudinale Belege, die ER-Stress-Marker mit menschlichem MASLD-HCC verknüpfen, sind begrenzt7,14.
ER-Stress kann entzündliche Transkription aktivieren, oxidativen Druck erhöhen und Zyklen von Hepatozytenverlust und -ersatz verstärken. In einer vom Zytokinen, lipidvermittelten Substanzen und insulinbezogenen Wachstumssignalen durchzogenen Leber kann wiederholte Regeneration Selektionsmöglichkeiten für veränderte Klone bieten. Menschliche Studien zeigen überwiegend verträgliche Gewebesignaturen statt kausaler zeitlicher Nachweise.
Oxidativer DNS-Schaden und genomische Instabilität
Die mitochondriale Fettsäureoxidation ist anfangs adaptiv, aber anhaltender Substratüberschuss kann zu vermehrtem Elektronenleckage und erhöhter Produktion reaktiver Sauerstoffspezies führen. Zusammen mit Produkten der Lipidperoxidation schädigt oxidativer Stress DNS, Proteine und Membranen und kann Mutagenese sowie genomische Instabilität begünstigen. Experimentelle Modelle stützen diese Kette; menschliche Daten sind hauptsächlich assoziativ und könnten den Schweregrad der Erkrankung widerspiegeln statt einer unabhängigen Ursache14,15.
Verletzte Hepatozyten setzen außerdem gefahrassoziierte molekulare Muster frei, die Kupffer-Zellen und Sternzellen aktivieren und Immunzellen rekrutieren. Die daraus resultierende Rückkopplungsschleife führt zu einer Zunahme von Zytokinen und oxidativem Stress und fördert gleichzeitig eine kompensatorische Proliferation. Dies stellt einen biologisch plausiblen Weg zur Karzinogenese vor der Zirrhose dar, belegt jedoch nicht, dass das fibroseunabhängige menschliche Risiko ausreichend groß ist, um eine Überwachung zu rechtfertigen.
Inflammasomen und chronische, niederschwellige Entzündungen
Lipotoxische Schäden, mitochondriale Schädigungen und darmstammige Produkte aktivieren angeborene Immunwege, darunter den Signalweg des NOD-ähnlichen Rezeptorfamilien-Pyrin-Domänen-haltigen 3 (NLRP3)-Inflammasoms. Die Aktivierung von Caspase-1 und die Freisetzung von Interleukin-1β können die Hepatozytenschädigung, die Entzündungszellrekrutierung und die Gewebeumgestaltung verstärken. Diese downstream ablaufenden Ereignisse werden durch experimentelle Befunde gut belegt, während humanen MASLD-HCC-Studien überwiegend querschnittlich sind16,17.
Eine frühe Entzündung kann geschädigte Zellen entfernen, aber anhaltende Entzündungen reichern die Leber mit Zytokinen, Chemokinen, reaktiven Sauerstoffspezies, Wachstumsfaktoren und Signalen zur Matrixumgestaltung an. Unter diesen Bedingungen können Klone, die oxidativen Stress vertragen und der Apoptose widerstehen, einen selektiven Vorteil erlangen.
Lipotoxisches Signalisieren mit hepatischen Sternzellen
Lipotoxische Hepatozyten kommunizieren mit hepatischen Sternzellen über lösliche Mediatoren, extrazelluläre Vesikel, Lipidmetaboliten und Gefahrensignale. Sternzellen lagern extrazelluläre Matrix ab, wodurch sich die Steifheit, die sinusoidale Architektur sowie Sauerstoff- und Nährstoffgradienten verändern. Dieser Weg verbindet direkt metabolische Schädigungen mit Fibrose und erklärt, warum Fibrose ein integrierender Marker kumulativen karzinogener Stresss ist8.
Dieser Austausch setzt ein, bevor fortgeschrittene Fibrose sichtbar ist. Eine frühe Matrixumgestaltung kann bereits beeinflussen, an welchen Stellen verletzte Hepatozyten überleben, sodass Fibrogenese und nichtfibrotische metabolische Schädigung sich überlappen, anstatt sich gegenseitig auszuschließen.
Insulinresistenz und Wachstumssignale
Hyperinsulinämie mit IGF-Signalübertragung
Insulinresistenz und Typ-2-Diabetes sind konsistente menschliche Risikomodifikatoren für MASLD-HCC18. Eine kompensatorische Hyperinsulinämie kann die biologische Aktivität des insulinähnlichen Wachstumsfaktors (IGF) erhöhen und entweder Insulin- oder IGF-Rezeptoren aktivieren, wodurch die Phosphoinositid-3-Kinase–Proteinkinase-B (PI3K-AKT)- und die Rat-sarkom–extrazelluläre signalregulierte Kinase (RAS-ERK)-Signalwege angeregt werden, die das Zellüberleben, die Proliferation, die Angiogenese und die Resistenz gegen Apoptose fördern. Der epidemiologische Zusammenhang bezieht sich auf den Menschen; die spezifische downstream gerichtete kausale Kette basiert jedoch weitgehend auf Tumorgewebe und experimentellen Modellen19.
Die hepatische Insulinresistenz ist selektiv: Insulin kann versagen, die Gluconeogenese zu unterdrücken, während lipogene und mitogene Reaktionen bestehen bleiben. Die Leber kann daher gleichzeitig sowohl einer Fettakkumulation als auch Wachstumssignalen ausgesetzt sein. Hyperinsulinämie sollte daher nicht als validierter alleiniger Biomarker für HCC, sondern als Marker einer systemischen metabolischen Dysfunktion und als plausible onkogene Einflussgröße betrachtet werden.
Einfluss von IRS-1, PI3K, AKT und mTOR
Eine abnormale Phosphorylierung der Insulinrezeptor-Substrate kann die metabolische Insulinwirkung abschwächen, während gleichzeitig die mitogene Signalübertragung über PI3K, AKT und ERK erhalten bleibt. Diese Signalwege regulieren die Glukoseverwertung, die Lipidsynthese sowie Überleben und Proliferation20,21. Menschliche Tumore zeigen häufig eine Aktivierung dieser Signalwege, doch die Belege dafür, dass diese Aktivierung unabhängig das hepatozelluläre Karzinom (HCC) bei nicht-zirrhotischem MASLD vorhersagt, sind begrenzt.
mTOR integriert Wachstumsfaktor-Signale, die Verfügbarkeit von Aminosäuren und den zellulären Energiezustand. Eine übermäßige mTORC1-Aktivität erhöht die Proteinsynthese, die Lipogenese und die Zellüberlebensfähigkeit. Lysosom-lokalisierte IRTKS-Kondensate wurden experimentell mit der Aktivierung von mTORC1, MASLD und HCC verknüpft, wodurch die Nährstoffwahrnehmung in diesen Signalweg eingebunden ist; die therapeutische Anwendbarkeit befindet sich noch im präklinischen Stadium22.
AKR1B1 bei der umprogrammierten, glucosebezogenen Stoffwechselumstellung
Hoher Glucosespiegel, Lipidüberschuss und Insulinresistenz begünstigen glykolytische und lipogene Programme, die das Zellwachstum und das Redoxgleichgewicht aufrechterhalten. AKR1B1 wurde in Analysen von menschlichem Material, Zellsystemen und Mausmodellen mit der hyperglykämieinduzierten Stoffwechselumprogrammierung bei MASLD-assoziiertem HCC in Verbindung gebracht23. Diese mehrstufigen Belege machen AKR1B1 zu einem plausiblen Ziel, jedoch liegen bisher keine klinischen Daten zur chemopräventiven Anwendung vor.
Der Signalweg ist klinisch relevant, da Typ-2-Diabetes das Risiko für HCC erhöht, dennoch sollte das Enzym nicht als validierter Prädiktor betrachtet werden. Eine Übertragung erfordert pharmakologische Spezifität, Sicherheitsdaten und prospektive Belege dafür, dass die Hemmung des Signalwegs die Krebsinzidenz verändert.
AGE-RAGE-Signalübertragung bei diabetischen Leberschäden
Hyperglykämie fördert die nicht-enzymatische Glykation von Proteinen und Lipiden. Fortgeschrittene Endprodukte der Glykation und ihr Rezeptor (AGE-RAGE) können NF-κB-vermittelte entzündliche und oxidative Signalwege aktivieren. Der Mechanismus ist plausibel, aber konkrete Hinweise beim Menschen bezüglich MASLD-HCC sind rar; daher sollte dieser Signalweg als möglicher Treiber und nicht als gesicherter therapeutischer Ansatzpunkt eingestuft werden.
In der hyperglykämischen Leber konvergieren Insulin- und IGF-Signalwege mit oxidativem Stress, Entzündungen und metabolischer Umprogrammierung. Diese Konvergenz könnte teilweise erklären, warum sich das Risiko für HCC bei Diabetes verändert, sobald Fibrose berücksichtigt wird, und verdeutlicht gleichzeitig, warum ein einzelner Biomarker aus einem einzigen Signalweg wahrscheinlich nicht ausreicht.
Darmstammende portale Signale
Schrankenleckage mit hepatischer Immunaktivierung
Die Leber nimmt kontinuierlich Blut aus der Pfortader auf. Bei MASLD können Defekte in der Schranke dazu führen, dass bakterielle Produkte und mikrobielle Metaboliten Kupffer-Zellen, Sternzellen, Endothelzellen und Hepatozyten erreichen. Studien zum menschlichen Mikrobiom und zu Metaboliten zeigen Assoziationen, während tierexperimentelle Transfers- und Störungsstudien stärkere kausale Hinweise liefern; Medikamente, Ernährung, geografische Faktoren und Sequenziermethoden bleiben bedeutende Störfaktoren16,17.
Eine Barrierestörung kann auf eine Unterbrechung der engen Zellkontakte, Veränderungen des Schleims, Ernährungsbedingten Stress, ein Ungleichgewicht der Gallensäuren und eine Dysbiose folgen. Wenn mikrobielle Produkte eine durch Lipide geschädigte Leber erreichen, können sie die angeborene Immunaktivierung aufrechterhalten und MASH, Fibrogenese sowie eine tumorfördernde Umgestaltung begünstigen.
Endotoxin-Erkennung durch TLR4
Lipopolysaccharid (LPS), ein Bestandteil der Membran gramnegativer Bakterien, aktiviert das Toll-ähnliche Rezeptor 4 (TLR4) auf Kupffer-Zellen und anderen Leberzellen. Eine anhaltende LPS-TLR4-Signalübertragung induziert Zytokine und Chemokine, rekrutiert entzündliche Zellen, schädigt Hepatozyten und aktiviert Sternzellen. Die downstream gerichtete Signalkette ist in experimentellen Systemen belegt; Messungen zirkulierenden LPS beim Menschen weisen jedoch Variabilität auf16.
Eine anhaltende LPS-TLR4-Signalübertragung könnte das HCC fördern, indem sie Entzündungen, Überlebenssignale und regenerative Proliferation aufrechterhält. Da dieser Signalweg bereits vor einer Zirrhose wirken kann, ist er mechanistisch mit einem nichtzirrhotischen HCC vereinbar, doch bislang hat keine mikrobiotagerichtete Intervention in einer randomisierten Studie eine Prävention des HCC gezeigt.
FXR und TGR5 in der Gallensäuresignalübertragung
Darmmikroben wandeln primäre in sekundäre Gallensäuren um, und eine Dysbiose kann die Signalübertragung über den farnesoiden X-Rezeptor (FXR) und den Takeda G-Protein-gekoppelten Rezeptor 5 (TGR5) verändern. Diese Rezeptoren regulieren den Lipid- und Glukosestoffwechsel, Entzündungen und Immunantworten. Menschliche Studien zeigen veränderte Gallensäureprofile, während mechanistische Effekte auf die Karzinogenese hauptsächlich durch tierische und zelluläre Modelle gestützt werden17.
Sekundäre Gallensäuren können Seneszenz, DNA-Schadensantworten und Entzündungen beeinflussen. Die Wiederherstellung des Gallensäuregleichgewichts ist biologisch ansprechend, aber die klinischen Belege stützen bisher keine Therapie, die auf einen Gallensäuremarker oder Rezeptor abzielt, zur Prävention von HCC bei MASLD.
Mikrobielle Fasermetaboliten und Immunbalance
Darmbakterien wandeln Ballaststoffe in Acetat, Propionat und Butyrat um. Diese kurzkettigen Fettsäuren unterstützen die Integrität der epithelialen Barriere und regulieren den Immuntonus. Veränderte Häufigkeit oder Verteilung wird bei MASLD berichtet, doch Richtung und kausale Relevanz für menschliches HCC bleiben ungewiss17.
Ernährungsbedingte, präbiotische, probiotische und andere mikrobiotaorientierte Ansätze könnten hinsichtlich ihrer Wirkung auf die Barrierefunktion, die Endotoxinexposition und Entzündungen untersucht werden. Sie gelten weiterhin als experimentell im Hinblick auf die Prävention von HCC und sollten nicht als etablierte präventive Therapie dargestellt werden.
Immunologische Umgestaltung bei Fettleber
Kupffer-Zellen: von Verletzung zu Suppression
Kupffer-Zellen erkennen Hepatozytenverletzungen, mikrobielle Produkte, Lipidmetaboliten und Zytokine. Frühes MASLD kann entzündliche Programme induzieren, während das Fortschreiten Makrophagen rekrutiert und zu heterogenen suppressiven oder tumorfördernden Zuständen führt. Menschliches Gewebe unterstützt diese Heterogenität, aber die ursächlichen, linienassoziierten Rollen sind hauptsächlich in experimentellen Modellen definiert24.
Entzündliche Makrophagen verursachen oxidativen und regenerativen Stress; spätere suppressive Zustände können antitumorale T-Zellen hemmen. Die Plastizität von Makrophagen stellt daher eine plausible Verbindung zwischen metabolischer Schädigung und immunologischem Escape dar, obwohl eine breite gezielte Beeinflussung von Makrophagen auch die Abwehr- und Reparaturmechanismen des Wirts beeinträchtigen könnte.
Verlust von MAIT-Zellen in fettreicher Leber
Mukosa-assoziierte invariante T-(MAIT-)Zellen tragen zur mikrobiellen Abwehr und Tumoraufsicht in der Leber bei. Translationale Arbeiten verknüpfen die durch mehrfach ungesättigte Fettsäuren verursachte Lipidperoxidation mit metabolischer Erschöpfung und Ferroptose von MAIT-Zellen, was durch humanes Gewebe und mechanistische Experimente gestützt wird15. Ob der Erhalt von MAIT-Zellen das Auftreten von hepatozellulärem Karzinom (HCC) beim Menschen verhindern kann, ist bisher unbekannt.
Dieser Weg verbindet die Lipidzusammensetzung mit einem Versagen der Immunabwehr und liefert eine überprüfbare Erklärung für die Tumorpermissivität vor fortgeschrittener Fibrose. Er bleibt ein potenzielles immunpräventives Ziel, jedoch kein klinisch einsatzbereiter Eingriff.
Dendritische Zellferroptose in Verbindung mit Tim-3
Dendritische Zellen präsentieren Tumorantigene und aktivieren zytotoxische T-Zellantworten. Menschliches HCC-Gewebe, Zellsysteme und auf Steatohepatitis basierende Mausmodelle verbinden das T-Zell-Immunglobulin und Mucin-Domäne enthaltendes-3 (Tim-3) mit dendritischer Zellferroptose, verminderter Antigenpräsentation und beeinträchtigter CD8+ T-Zell-Immunität25. Eine Blockade von Tim-3 wird daher präklinisch unterstützt, jedoch nicht als etablierte Präventionsmaßnahme.
Dieser Signalweg könnte auch die Immuntherapie-Reaktion beeinflussen, da die Fettleber spezifische immunologische Defekte aufweist. Für die Übertragung in die klinische Praxis ist Nachweismaterial erforderlich, dass die Wiederherstellung der Dendritischen-Zell-Vitalität die klinischen Ergebnisse verbessert, ohne die hepatische Entzündung zu verschlimmern.
Regulatorische T-Zellen und Hemmung von CD8+ T-Zellen
Regulatorische T-Zellen erhalten die Toleranz aufrecht, können jedoch die antitumorale Immunität unterdrücken. Untersuchungen an menschlichem Gewebe und experimentelle Studien deuten darauf hin, dass das Wachstum von MASH- und MASLD-assoziiertem HCC die CD8+ zytotoxischen T-Zellen durch zytokinvermittelte und kontaktabhängige Mechanismen einschränken kann26. Die Befunde stützen die biologische Plausibilität, nicht jedoch einen validierten zirkulierenden Risikomarker.
Das therapeutische Gleichgewicht ist schwierig: Eine unspezifische Ausschaltung könnte die Leberschädigung verschärfen, während eine übermäßige Unterdrückung die Tumorkontrolle schwächen kann. Jede Intervention würde eine biomarkergeführte Patientenauswahl erfordern.
Supprimierende myeloide Zellen und Reaktion auf die Immuntherapie
Von myeloiden Zellen abstammende suppressive Zellen hemmen die T-Zell-Aktivierung, erzeugen reaktive Sauerstoffspezies, verändern den Aminosäurestoffwechsel und fördern das Tumorwachstum. Sie reichern sich in der fettigen, entzündeten Leber an und interagieren mit Makrophagen, regulatorischen T-Zellen und Tumorzellen. Hinweise für MASLD-assoziiertes HCC stammen hauptsächlich aus Gewebeproben und experimentellen Studien27.
Eine suppressive myeloide Nische könnte zu ungleichmäßigen Immuntherapie-Reaktionen beitragen. Die Blockade von Rekrutierung oder Funktion ist experimentell ansprechend, doch das Risiko einer Verschlechterung der Leberentzündung und das Fehlen von Präventionsstudien halten die therapeutische Anwendbarkeit gering. Die in Frage kommenden Mechanismen, die unterstützenden Belege, der Umfang der Validierung am Menschen sowie die therapeutische Anwendbarkeit sind in Tabelle 1 zusammengefasst.
| Kandidatmechanismus | Primäre Beweise | Validierung am Menschen | Interpretation | Therapeutische Reife |
| Lipotoxizität, ER-Stress, oxidative DNA-Schäden | Zell- und Tiermodelle; Signaturmuster in menschlichem Gewebe | Querschnittsstudien; begrenzte longitudinale Validierung | Plausibler Treiber, der mit der Fibrogenese überlappt | Präklinisch |
| Insulin/IGF-PI3K-AKT-mTOR-Signalweg | Menschliche metabolische Epidemiologie sowie Tumor- und experimentelle Biologie | Diabetes ist als Risikomodifikator validiert; Aktivität des Signalwegs ist kein eigenständiger Prädiktor | Risikomodifikator und plausibler Treiber | Kardiometabolische Therapie etabliert; HCC-Prävention unerwiesen |
| AKR1B1 und hyperglykämische Umprogrammierung | Menschliche Proben, Zellsysteme und Mausmodelle | Erste translationsmedizinische Hinweise | Plausibler, diabetesassoziiierter Treiber | Präklinisch |
| Durchlässigkeit der Darmbarriere und LPS-TLR4 | Assoziationen im menschlichen Mikrobiom und bei Metaboliten; Störungsstudien an Tieren | Durch Ernährung, Medikamente, geografische Lage und Methoden verfälscht | Plausibler inflammatorischer Eintrag über die Pfortader | Keine validierte HCC-präventive Intervention |
| Speichelsäuren, FXR/TGR5 und mikrobielle Metaboliten | Profiling am Menschen sowie Tier- und Zellmodelle | Assoziativ und heterogen | Kandidatenmodifikator; Kausalität ungewiss | Experimentell |
| Umbau von Makrophagen | Menschliches Gewebe und Tiermodelle | Phänotypische Heterogenität bestätigt; Vorhersagewert unklar | Inflammatorische und suppressive Funktionen variieren je nach Stadium | Präklinisch; Sicherheitsbedenken |
| Ferroptose von MAIT- und dendritischen Zellen | Menschliche Proben mit mechanistischen Zell- und Mausstudien | Translationsmedizinisch, aber nicht prospektiv | Verbindet Lipidstress mit Immunflucht | Präklinisch |
| Regulatorische T-Zellen und suppressive myeloide Zellen | Menschliches Gewebe und experimentelle Modelle | Kein validierter zirkulierender Entscheidungsschwellenwert | Tumorpermissive Immunumbauung | Präklinisch; kontextabhängige Toxizität |
Tabelle 1: Kandidatenmechanismen, Evidenzniveau, menschliche Validierung und therapeutische Einsatzbereitschaft. Abkürzungen: AKR1B1, Aldo-Keto-Reduktase-Familie 1, Mitglied B1; AKT, Proteinkinase B; ER, endoplasmatisches Retikulum; FXR, Farnesoid-X-Rezeptor; HCC, hepatozelluläres Karzinom; IGF, insulinähnlicher Wachstumsfaktor; LPS, Lipopolysaccharid; MAIT, mit der Schleimhaut assoziierte invariante T-Zelle; mTOR, mechanistisches Ziel von Rapamycin; PI3K, Phosphoinositid-3-Kinase; TGR5, Takeda G-Protein-gekoppelter Rezeptor 5; TLR4, Toll-ähnlicher Rezeptor 4.
Risikovorhersage, Früherkennung und Prävention
Etablierte klinische und fibrosezentrierte Risikomaße
Die Risikobewertung sollte mit dem Fibrosestadium und routinemäßig verfügbaren klinischen Faktoren beginnen. FIB-4 ist kostengünstig und weit verbreitet, um das Fibroserisiko einzustufen; wiederholt hohe Werte können zudem eine Gruppe mit einer höheren zukünftigen Inzidenz von hepatozellulärem Karzinom identifizieren11. Der Enhanced-Liver-Fibrosis-(ELF)-Test, die vibrationsgesteuerte transiente Elastographie und die MRT-Elastographie verbessern die Beurteilung fortgeschrittener Fibrose, messen jedoch hauptsächlich die akkumulierte Leberschädigung statt eines tumorspezifischen Signalwegs2.
Alter, Geschlecht, Typ-2-Diabetes, Adipositas, Leberenzyme, Thrombozytenzahl und familiäre Vorgeschichte können der Fibrose hinzugefügt werden. Der Alter-Mann-ALBI-Thrombozyten-(aMAP)-Score weist eine breite Validierung bezüglich des HCC-Risikos über verschiedene chronische Lebererkrankungen hinweg auf, umfasste jedoch vergleichsweise wenige Patienten mit nichtviraler Erkrankung28. Ein koreanisches Modell für nichtzirrhotische NAFLD, das Alter, Geschlecht, Diabetes, Adipositas, Alaninaminotransferase und γ-Glutamyltransferase verwendet, zeigte eine angemessene interne und externe Leistungsfähigkeit, doch die geografische Übertragbarkeit und kosteneffektive Überwachungsschwellen erfordern weitere Validierung29.
Genetische und multiomische Ansätze für das zukünftige Risiko
Varianten im Patatin-ähnlichen Phospholipase-Domänen-enthaltenden 3 (PNPLA3), im Transmembran-6-Superfamilienmitglied 2 (TM6SF2), im Glucokinase-Regulator (GCKR) und im membranständigen O-Acyltransferase-Domänen-enthaltenden 7 (MBOAT7) erhöhen das Risiko für Leberfett oder Lebererkrankungen, während Varianten von HSD17B13 schützend wirken können. Ein polygener Risikoscore, der diese Loci kombiniert, war in Kohorten mit Fettleber in Verbindung mit hepatozellulärem Karzinom (HCC) assoziiert, einschließlich einiger Patienten ohne schwere Fibrose, doch die Sensitivität war begrenzt, und eine an Herkunft angepasste Kalibrierung ist weiterhin erforderlich30. Genetische Faktoren können die lebenslange Anfälligkeit präzisieren; sie ermöglichen jedoch nicht den Nachweis eines bereits bestehenden Tumors.
Proteom-, Transkriptom-, Metabolom-, Lipidom- und Mikrobiom-Signaturen sind aktive Forschungsbereiche. Ein prognostisches Panel des Lebersekretoms hat eine langfristige Risikostratifizierung bei fortgeschrittener Fibrose gezeigt, jedoch beschränken die etiologische Heterogenität und die begrenzte, spezifische Validierung bei MASLD die unmittelbare Anwendbarkeit31. Wachstums-Differenzierungs-Faktor 15, angiopoietinähnliches Protein 8, Apolipoprotein-Verhältnisse, Profil der Gallensäuren und mikrobielle Signaturen sollten als explorativ betrachtet werden, da ihr zusätzlicher Nutzen gegenüber Fibrose und klinischen Variablen bisher nicht belegt ist32,33,34.
Die Früherkennung von HCC ist eine andere Aufgabe
Biomarker für das zukünftige Risiko schätzen ab, bei wem ein HCC über einen Zeitraum von Jahren entstehen könnte; Tests zur Früherkennung zielen darauf ab, einen bereits vorhandenen, in der Regel asymptomatischen Tumor zu finden. Bei Patienten, die bereits die Kriterien für ein Überwachungsprogramm erfüllen, bleibt die Kombination aus Ultraschall und α-Fetoprotein die Standardmethode6. Bei Adipositas kann die Ultraschall-Darstellung eingeschränkt sein, und alternative bildgebende Verfahren können notwendig werden, wenn die Darstellung unzureichend ist.
GALAD kombiniert Geschlecht, Alter, α-Fetoprotein, α-Fetoprotein-L3 und des-γ-Carboxy-Prothrombin und hat in Kohorten mit NASH eine gute Leistung bei der Früherkennung gezeigt35. GALAD, Algorithmen zur Früherkennung von HCC und zirkulierende cell-freie DNA-Panels sind weiterhin Früherkennungswerkzeuge, die noch validiert werden müssen; sie sollten nicht mit Langzeit-Risikoscores verwechselt oder dazu verwendet werden, Überwachungsmaßnahmen in einer Population mit einer zu niedrigen Basisinzidenz zu rechtfertigen.
Validierungsanforderungen für geschichtete Modelle
Ein nützliches Modell sollte Kalibrierung und Diskriminierung bezüglich Geschlecht, Alter, Diabetes, Adipositas, Herkunft und Geographie nachweisen, einen Mehrwert gegenüber der Fibrose aufweisen, eine Entscheidungsschwelle definieren, die mit einem Nutzen der Überwachung verknüpft ist, und einer prospektiven externen Validierung unterzogen werden. Modelle, die an Fall-Kontroll-Stichproben entwickelt wurden, sind anfällig für Spektrumverzerrung, während Mikrobiom- und Multiomik-Signale standardisierte Präanalytik und Analyseplattformen erfordern.
Die unmittelbare klinische Anwendungsmöglichkeit ist daher eine konservative Schichtung: Verwenden Sie zunächst Fibrose und etablierte klinische Variablen, behalten Sie experimentelle Marker für die Forschung vor und unterscheiden Sie in jeder Phase zwischen einer Risikoskala für die Zukunft und einem Assay zur Früherkennung. Die wichtigsten Risikomarker und Modelle, ihre beabsichtigten Anwendungen, der Validierungsstatus und wesentliche Einschränkungen sind in Tabelle 2 zusammengefasst.
| Marker oder Modell | Beabsichtigte Anwendung | Validierungsstatus | Wesentliche Einschränkung |
| Histologisches Fibrosestadium | Zukünftiges HCC-Risiko | Bester validierte Grundlage | Erfordert Biopsie; Probennahmestreuung |
| FIB-4 und longitudinales FIB-4 | Fibrose-Triage und Anreicherung des zukünftigen Risikos | Weitgehend für Fibrose validiert; HCC-Risikogradient berichtet | Altersabhängigkeit; geringer positiver Vorhersagewert |
| ELF, VCTE, MRE | Beurteilung fortgeschrittener Fibrose und Anreicherung des zukünftigen Risikos | Für Fibrosestadieneinteilung und -verläufe validiert | Nicht tumorspezifisch; Zugang und Schwellenwerte variieren |
| Alter, Geschlecht, T2D, Adipositas, Leberfunktionstests | Klinische Modifikatoren des zukünftigen Risikos | Konsistente Kohortenbeweise | Absolutes Risiko bleibt fibroseabhängig |
| aMAP | Zukünftiges HCC-Risiko | Umfangreiche multietiologische Validierung | Begrenzte Repräsentation spezifisch für MASLD |
| Klinisches Modell für nichtzirrhotisches NAFLD-HCC | Zukünftiges HCC-Risiko | Entwicklung und Krankenhausvalidierung in einer koreanischen bevölkerungsweiten Studie | Erfordert internationale prospektive Validierung |
| PNPLA3/TM6SF2/GCKR/MBOAT7/HSD17B13 PRS | Vererbte zukünftige Anfälligkeit | Retrospektive Kohorten | Anpassung an Herkunft und begrenzte Sensitivität |
| PLSec und andere proteomische/multiomische Panels | Zukünftiges HCC-Risiko | Erste Kohortenvalidierung | Standardisierung der Assays; begrenzte MASLD-spezifische Daten |
| GDF15, ANGPTL8, ApoB/A1, Lipid-/Gallensäure-/Mikrobiomprofile | Explorative Anreicherung des zukünftigen Risikos | Überwiegend querschnittliche oder kleine Kohorten | Zusätzlicher Nutzen und Schwellenwerte nicht belegt |
| Sonographie plus AFP | Früherkennung von HCC | Leitlinienstandard bei patienten, die für Surveillance infrage kommen | Eingeschränkte Sichtbarkeit bei Adipositas |
| GALAD und andere Blutpanels | Früherkennung von HCC | Vielsagende Fall-Kontroll- und Kohortendaten | Kein Ersatz für validierte Surveillance-Strategie |
Tabelle 2: Risikomarker und Modelle nach beabsichtigter Verwendung, Validierungsstatus und Einschränkungen. Abkürzungen: AFP, Alpha-Fetoprotein; ANGPTL8, angiopoietinähnliches Protein 8; ApoB/A1, Apolipoprotein B/Apolipoprotein A1-Verhältnis; aMAP, Alter-Mann-ALBI-Blutplättchen; ELF, verbesserte Leberfibrose; FIB-4, Fibrose-4-Index; GALAD, Geschlecht, Alter, AFP-L3, AFP und des-gamma-carboxyprothrombin; GDF15, Wachstumsdifferenzierungs-Faktor 15; HCC, hepatozelluläres Karzinom; MASLD, metabolische Dysfunktion assoziierte steatotische Lebererkrankung; MRE, Magnetresonanzelastographie; NAFLD, nichtalkoholische Fettlebererkrankung; PLSec, prognostische Lebersekretom-Signatur; PRS, polygener Risikoscore; T2D, Typ-2-Diabetes; VCTE, vibrationskontrollierte transiente Elastographie; GCKR, Glucokinase-Regulator; HSD17B13, Hydroxysteroid-17-beta-Dehydrogenase 13; MBOAT7, membrangebundenes O-Acyltransferase-Domänen-enthaltendes Protein 7; PNPLA3, patatinähnliche Phospholipase-Domänen-enthaltendes Protein 3; TM6SF2, Transmembran-6-Superfamilienmitglied 2.
Prävention bei MASLD mit erhöhtem Krebsrisiko
Lebensstil und Gewichtsreduktion
Die Verbesserung der Ernährungsqualität, körperliche Aktivität, dauerhafte Gewichtsreduktion, mäßiger Alkoholkonsum sowie eine optimale Behandlung von Diabetes, Dyslipidämie und Hypertonie bleiben die primäre Versorgung bei MASLD2. Diese Maßnahmen verbessern das Körpergewicht, die Insulinempfindlichkeit, die Fettleber (Steatose) und die kardiometabolischen Ergebnisse und können die Fibroseentwicklung verlangsamen. Direkte randomisierte Evidenz zur Prävention von hepatozellulärem Karzinom (HCC) liegt nicht vor.
Die metabolische bariatrische Chirurgie kann eine erhebliche Gewichtsreduktion und Verbesserungen bei MASH bewirken. In Beobachtungsstudien an Patienten mit fibrotischem MASH war die Operation mit weniger schwerwiegenden Leberereignissen assoziiert, doch HCC-Ereignisse sind selten, und eine krebshemmende Wirkung lässt sich nicht von anderen Komponenten des zusammengesetzten Endpunkts abgrenzen36.
Auf MASH abzielende und inkretinbasierte Therapien
MASH ist ein klinisch beeinflussbarer entzündlicher Stadiumsabschnitt innerhalb der MASLD, insbesondere bei Vorliegen einer Fibrose im Stadium F2–F3. Randomisierte Studien der Phase 3 zeigten, dass Resmetirom, ein Agonist des Schilddrüsenhormonrezeptors β, und Semaglutid, ein Agonist des glucagonähnlichen Peptids 1 (GLP-1), vordefinierte histologische Endpunkte bei nicht zirrhotischem MASH mit F2–F3-Fibrose verbessern37,38. Diese Ergebnisse stützen eine krankheitsmodifizierende Behandlung bei patienten, die den Zulassungskriterien entsprechen; jedoch zeigte keine der Studien einen Schutz vor hepatozellulärem Karzinom (HCC).
Tirzepatid verbesserte die Auflösung der MASH und sekundäre Endpunkte im Zusammenhang mit Fibrose in einer randomisierten Phase-2-Studie39. Die Anwendung von Hemmstoffen des Natrium-Glukose-Cotransporters-2 ist mit einer niedrigeren Inzidenz von HCC in einer großen retrospektiven Kohorte von Patienten mit MASLD und Typ-2-Diabetes assoziiert, wobei jedoch eine verbleibende Störgrößenvermischung möglich bleibt40. Histologische Wirksamkeit, metabolischer Nutzen und die beobachtete Assoziation mit HCC sollten daher als separate Evidenzniveaus berichtet werden.
Experimentelle chemopräventive Zielstrukturen
Die Verringerung der Lipidperoxidation, die Erhaltung der Funktion von MAIT-Zellen oder dendritischen Zellen, die Hemmung von AKR1B1 oder die Modulation von mTORC1 sind Ansatzpunkte, die sich aus mechanistischen Studien ergeben15,22,23,25. Keiner dieser Ansätze ist derzeit für die routinemäßige Chemoprävention von HCC geeignet. Eine breite Beeinträchtigung metabolischer oder immunologischer Signalwege könnte die Abwehrkräfte des Wirts oder die Leberregeneration beeinträchtigen, und präventive Studien würden eine Selektion von Hochrisikopatienten und eine lange Nachbeobachtungszeit erfordern.
Derzeit sollte kein pharmakologischer Wirkstoff allein zur Prävention von MASLD-assoziiertem HCC außerhalb einer evidenzbasierten Indikation oder einer klinischen Studie verschrieben werden. Die Forschung zur Chemoprävention sollte die Zielgruppe, konkurrierende Risiken, die Toxizitätstoleranz und den krebs-spezifischen Endpunkt definieren41.
Überwachung entsprechend dem Risiko
Zirrhose bleibt der Standard-Surveillance-Schwellenwert. Bei F3-Erkrankung kann eine individuelle Bewertung Alter, Geschlecht, Diabetes, Adipositas, familiäre Vorgeschichte, Übereinstimmung nichtinvasiver Tests sowie den Verdacht auf untergraduierte Fibrose berücksichtigen. Bei MASLD im Stadium F0–F2 unterstützt die derzeitige Evidenz keine routinemäßige Überwachung, selbst wenn mechanistische Risikofaktoren vorliegen2,6.
Prospektive Studien sollten überprüfen, ob Schichtenmodelle eine Untergruppe identifizieren, deren jährliche HCC-Inzidenz und Nutzen der Überwachung akzeptierte Schwellenwerte überschreiten. Sie sollten die Kalibrierung, Kosten-Nutzen-Verhältnis, Schäden durch falsch-positive Testergebnisse sowie die Leistungsfähigkeit über verschiedene geografische und demografische Gruppen hinweg berichten.
Schlussfolgerungen
Fibrose bleibt die validierte Grundlage des MASLD-assoziierten HCC-Risikos. Tumoren bei Nichtzirrhose zeigen, dass Fibrose nicht in jedem Fall ein notwendiger Endpunkt ist, doch die geringe absolute Inzidenz bei ungezielt ausgewählten nichtzirrhotischen MASLD-Patienten schränkt die mechanistische Plausibilität einer generellen Überwachungsempfehlung ein.
Lipotoxische und oxidative Schäden, Insulin- und IGF-Signalübertragung, entzündliche Prozesse aus dem Darm und immunologische Umgestaltungen sind plausible Beiträge, die jeweils über unterschiedliche Evidenzniveaus verfügen. Bei Menschen ist die longitudinale Evidenz am stärksten für Fibrose und klinische metabolische Modulatoren; viele molekulare Signalwege stützen sich weiterhin auf Gewebestudien, Tiermodelle oder in vitro-Experimente. Biomarker für zukünftige Risiken müssen klar von Tests zur Früherkennung von Tumoren unterschieden werden.
Die derzeitige Praxis sollte eine fokussierte, schichtenbasierte Beurteilung der Fibrose und eine evidenzbasierte MASH-Behandlung anwenden und dabei unbewiesene Ansprüche hinsichtlich der HCC-Prävention vermeiden. Zu den Prioritäten gehören die prospektive Validierung multivariabler Risikomodelle, standardisierte Multiomik-Assays sowie Präventionsstudien mit krebsbezogenen Endpunkten in klar definierten, hochgradig risikobehafteten Populationen.
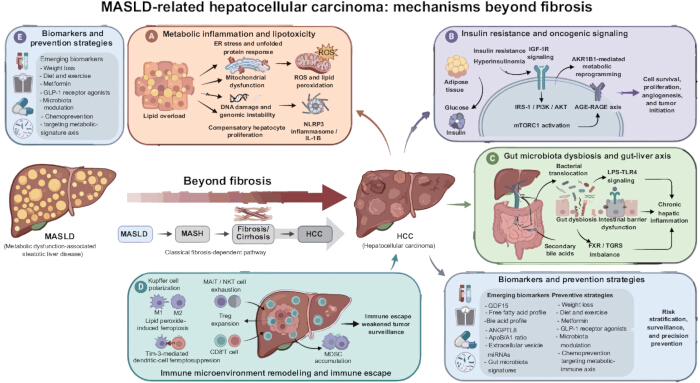
Abbildung 1: Evidenzbasiertes Modell für MASLD-assoziiertes HCC jenseits der Fibrose. Der zentrale Weg zeigt den Verlauf von der metabolischen Dysfunktion-assoziierten fettigen Lebererkrankung (MASLD) über die metabolische Dysfunktion-assoziierte Steatohepatitis (MASH), Fibrose/Zirrhose bis hin zum hepatozellulären Karzinom (HCC), wobei anerkannt wird, dass HCC auch ohne Zirrhose auftreten kann. (A) Metabolische Entzündung und Lipotoxizität umfassen endoplasmatischen Retikulum-(ER-)Stress, reaktive Sauerstoffspezies (ROS), DNA-Schäden und NLRP3-Inflammasom-Signalgebung. (B) Insulinresistenz und onkogene Signalwege beinhalten den insulinähnlichen Wachstumsfaktor-1-Rezeptor (IGF-1R), das Insulinrezeptor-Substrat-1 (IRS-1), Phosphoinositid-3-Kinase (PI3K), Proteinkinase B (AKT), den mechanistischen Zielkomplex von Rapamycin 1 (mTORC1), das Aldo-Keto-Reduktase-Familienmitglied B1 (AKR1B1), das fortgeschrittene glykierte Endprodukt–Rezeptor für fortgeschrittene glykierte Endprodukte (AGE-RAGE) sowie metabolische Umprogrammierung. (C) Darmdysbiose und die Darm-Leber-Achse umfassen Lipopolysaccharid-(LPS-)Toll-ähnlichen Rezeptor 4 (TLR4), Farnesoid-X-Rezeptor (FXR) und Takeda-G-Protein-gekoppelten Rezeptor 5 (TGR5)-Signalgebung. (D) Immunologische Umgestaltung beinhaltet Kupffer-Zellzustände, mit der Schleimhaut assoziierte invariante T-(MAIT-) und natürliche Killer-T-(NKT-)Zellen, regulatorische T-(Treg-)Zellen, CD8+-T-Zellen, dendritische Zellferroptose und myeloide suppressorische Zellen (MDSCs). (E) Klinische Übertragung unterscheidet Maßnahmen zur Risikovorhersage von Früherkennungstests und interventionsbasierten Therapien zur Krankheitsmodifikation; eine direkte HCC-Prävention durch aktuelle metabolische Therapien ist bisher nicht belegt. Abkürzungen: AGE, fortgeschrittene glykierte Endprodukte; AKR1B1, Aldo-Keto-Reduktase-Familienmitglied B1; AKT, Proteinkinase B; AFP, Alpha-Fetoprotein; CD8+, Cluster der Differenzierung 8-positiv; ELF, verbesserte Leberfibrose; ER, endoplasmatisches Retikulum; FIB-4, Fibrose-4-Index; FXR, Farnesoid-X-Rezeptor; GALAD, Geschlecht, Alter, AFP-L3, AFP und des-gamma-carboxy Prothrombin; HCC, hepatozelluläres Karzinom; IGF-1R, insulinähnlicher Wachstumsfaktor-1-Rezeptor; IRS-1, Insulinrezeptor-Substrat 1; LPS, Lipopolysaccharid; MAIT, mit der Schleimhaut assoziierte invariante T-Zelle; MASLD, metabolische Dysfunktion-assoziierte fettige Lebererkrankung; MASH, metabolische Dysfunktion-assoziierte Steatohepatitis; MDSCs, myeloide suppressorische Zellen; MRE, Magnetresonanzelastographie; mTORC1, mechanistischer Zielkomplex von Rapamycin 1; NKT, natürliche Killer-T-Zelle; NLRP3, NOD-ähnlicher Rezeptor mit Pyrin-Domäne 3; PI3K, Phosphoinositid-3-Kinase; PRS, polygener Risikoscore; RAGE, Rezeptor für fortgeschrittene glykierte Endprodukte; ROS, reaktive Sauerstoffspezies; TGR5, Takeda-G-Protein-gekoppelter Rezeptor 5; TLR4, Toll-ähnlicher Rezeptor 4; Treg, regulatorische T-Zelle; VCTE, vibrationskontrollierte transiente Elastographie. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Offenlegungen
Die Autoren geben keine Interessenkonflikte an. Während der Überarbeitung nutzten die Autoren Figurelabs (https://chat.figurelabs.ai/), um bei der Erstellung von Abbildung 1 zu unterstützen. Die Autoren überprüften die wissenschaftlichen Aussagen und Referenzen unabhängig und übernehmen die volle Verantwortung für den endgültigen Inhalt.
Danksagungen
Für diese Arbeit wurden keine Mittel bereitgestellt.
Referenzen
- Rinella ME, et al. A multisociety Delphi consensus statement on new fatty liver disease nomenclature. Hepatology. 2023;78(6):1966-1986.
- European Association for the Study of the Liver (EASL), European Association for the Study of Diabetes (EASD), European Association for the Study of Obesity (EASO). EASL-EASD-EASO Clinical Practice Guidelines on the management of metabolic dysfunction-associated steatotic liver disease. J Hepatol. 2024;81(3):492-542.
- Huang DQ, El-Serag HB, Loomba R. Global epidemiology of NAFLD-related hepatocellular carcinoma: trends, predictions, risk factors and prevention. Nat Rev Gastroenterol Hepatol. 2021;18(4):223-238.
- Simon TG, et al. Cancer risk in patients with biopsy-confirmed nonalcoholic fatty liver disease: a population-based cohort study. Hepatology. 2021;74(5):2410-2423.
- Kanwal F, et al. Risk of hepatocellular cancer in patients with non-alcoholic fatty liver disease. Gastroenterology. 2018;155(6):1828-1837.e2.
- Singal AG, et al. AASLD Practice Guidance on prevention, diagnosis, and treatment of hepatocellular carcinoma. Hepatology. 2023;78(6):1922-1965.
- Li D, Zhang X. From mechanisms to management: early detection and improved treatment of MASLD and its related hepatocellular carcinoma. Hepatol Commun. 2025;9(12):e0846.
- Lekakis V, Papatheodoridis GV. Natural history of metabolic dysfunction-associated steatotic liver disease. Eur J Intern Med. 2024;122:3-10.
- Orci LA, et al. Incidence of hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: a systematic review, meta-analysis, and meta-regression. Clin Gastroenterol Hepatol. 2022;20(2):283-292.e10.
- Behari J, et al. Incidence of hepatocellular carcinoma in nonalcoholic fatty liver disease without cirrhosis or advanced liver fibrosis. Hepatol Commun. 2023;7(7):e00183.
- Cholankeril G, et al. Longitudinal changes in fibrosis markers and the risk of hepatocellular carcinoma in non-alcoholic fatty liver disease. J Hepatol. 2023;78(3):493-500.
- Ebrahimi F, et al. Familial coaggregation of MASLD with hepatocellular carcinoma and adverse liver outcomes: nationwide multigenerational cohort study. J Hepatol. 2023;79(6):1374-1384.
- Loomba R, et al. AGA Clinical Practice Update on screening and surveillance for hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: expert review. Gastroenterology. 2020;158(6):1822-1830.
- Saha S, et al. Proteomic analysis reveals USP7 as a novel regulator of palmitic acid-induced hepatocellular carcinoma cell death. Cell Death Dis. 2022;13(6):563.
- Deschler S, et al. Polyunsaturated fatty acid-induced metabolic exhaustion and ferroptosis impair the antitumour function of MAIT cells in MASLD. J Hepatol. 2025;83(6):1364-1378.
- Benedé-Ubieto R, Cubero FJ, Nevzorova YA. Breaking the barriers: the role of gut homeostasis in metabolic dysfunction-associated steatotic liver disease. Gut Microbes. 2024;16(1):2331460.
- Che Z, et al. Regulatory role and biomarker potential of gut microbiota metabolites in the progression of metabolic dysfunction-associated steatotic liver disease to hepatocellular carcinoma. Clin Transl Gastroenterol. 2025;16(12):e00914.
- Caturano A, et al. Metabolic dysfunction-associated steatotic liver disease, insulin resistance and hepatocellular carcinoma: a deadly triad. Eur J Clin Invest. 2026;56(1):e70132.
- Bisht S, Sharma U, Gupta S. Role of insulin-like growth factor/receptor signaling in hepatocellular carcinoma. Hepatol Forum. 2026;7(1):59-68.
- Pei J, Wang B, Wang D. Current studies on molecular mechanisms of insulin resistance. J Diabetes Res. 2022;2022:1863429.
- Jørgensen SH, et al. Multi-layered proteomics identifies insulin-induced upregulation of the EphA2 receptor via the ERK pathway which is dependent on low IGF1R level. Sci Rep. 2024;14(1):28856.
- Xie C, et al. Lysosome-localized IRTKS condensates promote mTORC1 activity leading to MASLD and HCC. Cell Rep. 2026;45(2):116893.
- Syamprasad NP, et al. AKR1B1 drives hyperglycemia-induced metabolic reprogramming in MASLD-associated hepatocellular carcinoma. JHEP Rep. 2024;6(2):100974.
- Huang G, Li D. The macrophage opera: from metabolic prolog to oncogenic crescendo in metabolic dysfunction-associated steatotic liver disease. Front Med (Lausanne). 2026;13:1751290.
- Li N, et al. Tim-3 facilitates dendritic cell ferroptosis and impairs antitumor immunity in steatohepatitis-related hepatocellular carcinoma. J Hepatol. 2026;85(2):331-344.
- Wang H, Tsung A, Mishra L, Huang H. Regulatory T cell: a double-edged sword from metabolic-dysfunction-associated steatohepatitis to hepatocellular carcinoma. EBioMedicine. 2024;101:105031.
- Jin J, et al. Immunotherapy resistance in MASLD-related hepatocellular carcinoma: special immune microenvironment and gut microbiota. Int J Biol Sci. 2025;21(13):5666-5690.
- Fan R, et al. aMAP risk score predicts hepatocellular carcinoma development in patients with chronic hepatitis. J Hepatol. 2020;73(6):1368-1378.
- Kim GA, et al. A risk prediction model for hepatocellular carcinoma in non-alcoholic fatty liver disease without cirrhosis. Liver Int. 2024;44(3):738-748.
- Bianco C, et al. Non-invasive stratification of hepatocellular carcinoma risk in non-alcoholic fatty liver using polygenic risk scores. J Hepatol. 2021;74(4):775-782.
- Fujiwara N, et al. A blood-based prognostic liver secretome signature and long-term hepatocellular carcinoma risk in advanced liver fibrosis. Med. 2021;2(7):836-850.e10.
- Myojin Y, Hikita H. Growth differentiation factor 15: from stress response to clinical utility in chronic liver diseases. J Gastroenterol. 2026;61(2):117-130.
- Abdelhameed F, et al. Circulating angiopoietin-like protein 8 and steatotic liver disease related to metabolic dysfunction: an updated systematic review and meta-analysis. Front Endocrinol (Lausanne). 2025;16:1574842.
- Park KJ. Associations between apolipoprotein B/A1 ratio, lipoprotein(a), and the risk of metabolic-associated fatty liver diseases in a Korean population. Lab Med. 2023;54(6):633-637.
- Best J, et al. GALAD score detects early hepatocellular carcinoma in an international cohort of patients with nonalcoholic steatohepatitis. Clin Gastroenterol Hepatol. 2020;18(3):728-735.e4.
- Aminian A, et al. Association of bariatric surgery with major adverse liver and cardiovascular outcomes in patients with biopsy-proven nonalcoholic steatohepatitis. JAMA. 2021;326(20):2031-2042.
- Harrison SA, et al. A phase 3, randomized, controlled trial of resmetirom in NASH with liver fibrosis. N Engl J Med. 2024;390(6):497-509.
- Sanyal AJ, et al. Phase 3 trial of semaglutide in metabolic dysfunction-associated steatohepatitis. N Engl J Med. 2025;392(21):2089-2099.
- Loomba R, et al. Tirzepatide for metabolic dysfunction-associated steatohepatitis with liver fibrosis. N Engl J Med. 2024;391(4):299-310.
- Soong RS, et al. SGLT2 inhibitors and the risk of hepatocellular carcinoma in patients with MASLD and type 2 diabetes. Diabetes Metab. 2025;51(6):101698.
- Schwenk S, Kaplan DE. Chemoprevention of hepatocellular carcinoma. Hepatol Commun. 2025;9(11):e0836.