Diese Übersichtsarbeit untersucht die diabetesassoziierte enterische Neuropathie als segmentale, multizelluläre Schädigung, die metabolischen Stress, Redoxungleichgewicht, Immun- und Gliazell-Umstrukturierungen, trophische Defizite und gestörte neuromuskuläre Koordination mit gastrointestinalen Funktionsstörungen verbindet.
Übersichtsartikel
Diabetes-assoziierte enterische Neuropathie: Ein übersehener Treiber gastrointestinaler Dysfunktion
In diesem Artikel
Zusammenfassung
Zusammenfassung
Diabetes mellitus wird häufig von gastrointestinalen Symptomen begleitet, diese sind jedoch nicht vollständig durch eine extrinsische autonome Neuropathie erklärbar und dürfen nicht mit einer einzelnen enterischen Läsion gleichgesetzt werden. Menschliche Biopsie- und Motilitätsstudien, ergänzt durch experimentelle Modelle, deuten darauf hin, dass das enterische Nervensystem (ENS) und seine neuromuskuläre Nische segment- und zellspezifisch geschädigt werden können. Menschliche Befunde stützen Veränderungen im Magenbereich bei Interstitiellen Zellen von Cajal (ICC) und Makrophagen sowie einen Verlust enterischer Neuronen im Kolon, assoziiert mit oxidativem Stress; plexus-spezifische und Reparaturmechanismen stammen hauptsächlich aus tierexperimentellen oder In-vitro-Studien. Wiederholt in Betracht gezogene Signalwege umfassen Redox-Imbalance, immunologische Umgestaltung, beeinträchtigte Gliazelllinie-abgeleitete neurotrope Faktor (GDNF)-Phosphoinositid-3-Kinase (PI3K)/Akt-Signalübertragung, enterische Gliazellstress und Mikrobiota-Metabolit-Signalgebung. Myenterische Schädigungen sind am direktesten mit Dysmotilität verknüpft, während submuköse Läsionen Sekretion, Barrierefunktion und lokale neuroimmune Kontrolle verändern können. Die derzeitige Therapie bleibt symptomorientiert. Häm-Oxygenase-1, Interleukin-10, neurotrope Rettungsstrategien, Nicotinamid-Ribosid, 5-Hydroxytryptamin-4-Rezeptoragonismus, mikrobiotabedingtes Butyrat und extrazelluläre Vesikel gelten als experimentelle, jedoch nicht als etablierte krankheitsmodifizierende Therapien. Segment-spezifische Biomarker und humantranslative Modelle sind erforderlich, um zelluläre Schädigungen mit Symptomen und Behandlungsansprechen zu verknüpfen.
Einleitung
Gastrointestinale Symptome bei Diabetes sind häufig, lang anhaltend und oft schlecht mit routinemäßigen klinischen Tests abgleichbar. Sie werden häufig als diabetische autonome Neuropathie oder diabetische Gastroenteropathie beschrieben, Begriffe, die klinisch praktisch, aber biologisch unvollständig sind. Neuere Übersichtsarbeiten stellen die enterische Neuropathie in den Kontext des Spektrums diabetischer gastrointestinaller Erkrankungen und argumentieren, dass Schäden an den enterischen Schaltkreisen ebenso wie Verletzungen des Vagus und des Sympathikus berücksichtigt werden sollten1,2,3,4,5.
Gastrointestinale Symptome treten bei Erwachsenen mit Diabetes häufiger auf als bei Bevölkerungskontrollen, insbesondere wenn die glykämische Kontrolle schlecht ist; die Häufigkeit von Symptomen entspricht jedoch nicht der bestätigten Gastroparese oder einer histologisch nachgewiesenen enterischen Neuropathie6. In einer Bevölkerungsstudie betrug das kumulative 10-Jahres-Risiko für streng definierte Gastroparese bei Typ-1-Diabetes 5,2 % und bei Typ-2-Diabetes 1,0 %, verglichen mit 0,2 % bei Kontrollen7. Diese epidemiologische Unterscheidung verhindert, dass häufige obere oder untere gastrointestinale Symptome als Hinweis auf eine einzelne neuropathische Läsion interpretiert werden.
Gastroparese veranschaulicht das Problem. Sie wird durch Beschwerden im oberen Gastrointestinaltrakt, verzögerte Magenentleerung und das Fehlen einer mechanischen Obstruktion definiert8. Doch Beschwerden, Entleerungsgeschwindigkeit und Histologie korrelieren nicht immer miteinander. Patienten mit Typ-1- und Typ-2-Diabetes können sich hinsichtlich Schwere der Symptome und langfristiger Verläufe unterscheiden9. Untersuchungen mit drahtlosen Motilitätskapseln zeigen zudem, dass die Motilitätsstörung über den Magen hinausgehen und den Transitt im Dünndarm und Dickdarm sowie die Kontraktilität betreffen kann10,11. Auch Durchfall hat vielfältige Ursachen: Bei einigen Patienten beruht er auf neuropathischer Sekretion oder Motilität, bei anderen auf Arzneimittelwirkungen, Infektionen, Malabsorption von Gallensäuren, bakteriellem Überwucherungssyndrom des Dünndarms, Pankreasinsuffizienz oder gemischten Ursachen12.
Dieser Überblick konzentriert sich auf die diabetesassoziierte enterische Neuropathie als Phänomen auf zellulärer und Schaltungsebene, anstatt auf einen vollständigen Katalog diabetischer Magen-Darm-Erkrankungen. Metabolische Schädigungen können enterische Neuronen, enterische Gliazellen, Immunzellen, Interstitialzellen des Cajal (ICC) und glatte Muskulatur in regionspezifischer Weise verändern. Die diabetesassoziierte enterische Neuropathie sollte daher als multizelluläre neuromuskuläre Erkrankung betrachtet werden und nicht lediglich als späte Manifestation einer autonomen Neuropathie. Abbildung 1 fasst diesen evidenzbasierten Rahmen zusammen und unterscheidet etablierte Beobachtungen am Menschen von Mechanismen und Reparaturstrategien, die hauptsächlich durch experimentelle Modelle gestützt werden.
Überprüfung und Perspektive
Klinisches Phänotyp: mehr als verzögerte Magenentleerung
Diabetische Gastroparese ist oft der Ausgangspunkt für Diskussionen über gastrointestinale Erkrankungen bei Diabetes. Übelkeit, Erbrechen, vorzeitige Sättigung, postprandiale Völlegefühl, Blähungen, Schmerzen und instabile glykämische Schwankungen werden häufig einer Magenfunktionsstörung zugeschrieben. Die Leitlinie des American College of Gastroenterology definiert die Gastroparese durch Symptome sowie objektiv nachgewiesene verzögerte Magenentleerung bei Abwesenheit einer mechanischen Obstruktion8. Für eine auf das enterische Nervensystem (ENS) ausgerichtete Übersicht ist diese Diagnose beschreibend, nicht erklärend. Ein Test mit verzögerter Entleerung zeigt eine abnorme motorische Magenfunktion, identifiziert jedoch nicht, ob der Defekt primär in den enterischen Neuronen, ICC, Makrophagen, glatten Muskulatur, extrinsischen Nerven, der Pylorusfunktion, glykämischen Schwankungen oder einer Kombination dieser Faktoren liegt.
Auch die Darmpartien weisen eine ähnliche Vielfalt auf. Verstopfung bei Diabetes ist häufig mit einer verlangsamten kolonischen Passage verbunden, doch kapselbasierte Motilitätsstudien zeigen, dass Kontraktilität und Transithäufigkeit je nach Darmabschnitt variieren können, weshalb kein einheitliches Muster angenommen werden sollte11. Diabetischer Durchfall ist ebenfalls mechanistisch heterogen. Die Bezeichnung kann neuropathische Sekretion oder Motilität, Behandlungsfolgen sowie andere diabetesassoziierte Störungen umfassen12. Daher ist eine segmentale Betrachtung erforderlich. Das enterische Nervensystem (ENS) erstreckt sich kontinuierlich entlang des Darms, doch die enterischen Neuronen befinden sich in unterschiedlichen lokalen Umgebungen im Magen, Dünndarm, Kolon und Rektum.
Symptome sollten nicht als direkter Indikator für den Verlust enterischer Neuronen verwendet werden. Ein Patient mit starker Übelkeit kann eine verzögerte, normale oder beschleunigte Magenentleerung aufweisen. Ein Patient mit Verstopfung kann eine langsame Transitzeit, schwache Kontraktionskraft, gestörte Entleerung, Arzneimittelwirkungen oder mehrere gleichzeitige Ursachen haben. Die diabetesassoziierte enterische Neuropathie sollte am besten als eine Pathologie innerhalb des breiteren Spektrums der diabetischen gastrointestinale Erkrankung betrachtet werden, nicht als Diagnose, die jedes Symptom erklärt.
Regionale und plexus-spezifische Heterogenität
Das ENS ist hauptsächlich in Myenteron- und Submukosaplexus organisiert. Der Myenteronplexus liegt zwischen den kreisförmigen und longitudinalen Muskelschichten und koordiniert vorwiegend propulsive und Schließmuskel-Motorikmuster. Der Submukosaplexus reguliert direkter die Mukosekretion, Absorption, lokale Durchblutung sowie Barriere-Neuroimmun-Signalgebung. Diabetes kann beide Plexus beeinträchtigen, doch die Befunde sind uneinheitlich: Menschliche Studien haben hauptsächlich Magenmuskulatur und kolonales Vollwandgewebe untersucht, während die meisten plexus-spezifischen Vergleiche aus experimentellen Modellen stammen13,14,15.
Die neuronale Anfälligkeit beschränkt sich nicht auf eine einzige chemische Klasse. Im menschlichen diabetischen Kolon gingen der Verlust von Peripherin-, neuronaler Stickstoffmonoxid-Synthase (nNOS)-, Neuropeptid Y (NPY)- und Cholinacetyltransferase (ChAT)-positiven Neuronen mit oxidativem Stress sowie gestörter Kontraktion und Relaxation einher, während die Färbung für vasoaktives intestinales Peptid relativ erhalten blieb13. Bei diabetischen Nagetieren ist oxidativer und nitrosativer Stress mit Veränderungen in den HuC/D-, nNOS- und Calretinin-positiven myenterischen Populationen entlang der Duodenum-Jejunum-Ileum-Achse assoziiert14, und submuköse, vasoaktives intestinales Peptid-positive Neurone sowie Calcitonin-Gen-verwandte Peptidfasern können sich ebenfalls umgestalten15. Nitrerge Neurone sind wiederholt betroffen, doch die Anfälligkeit variiert je nach Region, Krankheitsdauer, Modell und Marker; aktuelle Befunde stützen nicht die Bezeichnung einer einzigen „am stärksten betroffenen“ neuronalen Population.
Diese Unterschiede haben funktionelle Auswirkungen. Eine Schädigung der myenterischen ICC-Makrophagen im Magen kann die Antrum-Pylorus-Koordination und die Accommodation beeinträchtigen; eine Schädigung der myenterischen Neuronen im Dünndarm kann die Peristaltik verändern, während eine Schädigung des submukösen Plexus Sekretion und Barrierefunktion modifizieren kann; und ein Verlust myenterischer Neuronen im Kolon kann Kontraktion und Relaxation beeinträchtigen und zu Obstipation oder abnormalem Transitt verursachen. Experimentelle Daten zeigen segment-spezifische Induktion von Interleukin-1-beta in nNOS-positiven kolonischen gegenüber calcitonin-gene-related peptide-positiven ilealen myenterischen Neuronen16, was die Vorstellung unterstützt, dass die diabetesassoziierte enterische Neuropathie eine Gruppe regionaler Läsionen und kein einheitlicher, den gesamten Darm betreffender Prozess ist. Direkte menschliche Vergleiche über Plexus und Darmsegmente hinweg stellen weiterhin eine große Wissenslücke dar.
Menschliches Gewebe als Nachweis: eine gemischte zelluläre Läsion
Studien an menschlichem Gewebe haben die diabetische Gastroparese von einer rein funktionellen Diagnose hin zu einer zellulären Erkrankung verschoben. Vollwandige Magenbiopsien von Patienten mit diabetischer und idiopathischer Gastroparese zeigten eine verminderte Anzahl interstitieller Zellen von Cajal (ICC), Veränderungen der enterischen Nerven und des Immunzellinfiltrats17. Eine anschließende klinisch-histologische Analyse des Gastroparesis Clinical Research Consortium stellte einen Zusammenhang zwischen zellulären Befunden, Symptomen und Magenentleerung her, doch die Assoziationen waren nicht spezifisch genug, um einen einzelnen histologischen Marker für das Schweregrad der Erkrankung zu begründen18.
Makrophagen sind wahrscheinlich keine unbeteiligten Zuschauer. Geringe Zahlen von CD206-positiven Zellen im Magenkörper waren mit dem Verlust von ICC bei diabetischer Gastroparese assoziiert19. Ein ähnlicher Verlust von CD206-positiven Makrophagen wurde später im Magenanhals von Patienten mit diabetischer und idiopathischer Gastroparese berichtet20. Diese Befunde stimmen mit tierexperimentellen Daten überein, die den Makrophagenphänotyp mit der Integrität der ICC und der Magenentleerung verbinden, und deuten auf eine neuromuskuläre Nische hin, in der die Immunregulation das Überleben von Neuronen beeinflussen könnte.
Auch glatte Muskel- und stromale Komponenten können beteiligt sein. Bei Operationsproben von Patienten mit Diabetes berichteten Forscher über Veränderungen in der glatten Muskulatur, den enterischen Nerven, den ICC sowie den Plättchen-abhängigen Wachstumsfaktor-Rezeptor-Alpha-positiven, fibroblastenähnlichen Zellen21. Diese Beobachtungen bedeuten nicht, dass alle Patienten dieselbe Läsion aufweisen. Vielmehr zeigen sie, dass der diabetische Magen über mehrere miteinander interagierende Zelltypen geschädigt werden kann. Enterische Neuronen sind Teil dieses vielzelligen Netzwerks und werden durch benachbarte ICC, Gliazellen, Makrophagen und Muskelzellen geprägt.
Metabolische Verletzung und Redox-Stress
Die Hyperglykämie schädigt das enterische Nervensystem (ENS) nicht über einen einzigen Weg. Oxidativer Stress ist ein gemeinsames Merkmal in verschiedenen Modellen und menschlichem Gewebe. Der Verlust von Häm-Oxygenase-1 (HO-1) bei diabetischen Mäusen wurde mit oxidativem Stress, einem Rückgang der Interstitialzellen des Cajal (ICC) und einer verzögerten Magenentleerung assoziiert, während die Induktion von HO-1 die ICC schützte und die verzögerte Entleerung umkehrte22. Kohlenmonoxid, ein Produkt der HO-1-Aktivität, zeigte schützende Wirkungen bei nicht fettleibigen diabetischen Mäusen23. Interleukin-10 (IL-10) fördert ein zytoprotektives Makrophagenprogramm und die Expression von HO-1; bei diabetischen Mäusen stellte dieser Signalweg die Magenentleerung, die elektrische Aktivität und die ICC-Netzwerke wieder her24. Spätere Daten aus Mausmodellen stützten weiterhin die Vorstellung, dass Veränderungen in der Makrophagenpopulation eine verzögerte Magenentleerung begünstigen können25.
Menschliche kolonale Daten erweitern die Redox-Geschichte über den Magen hinaus. Kolonale Proben von Personen mit Diabetes zeigten eine motorische Dysfunktion, die mit einem Verlust enterischer Neuronen, Apoptose und erhöhten Markern für oxidativen Stress assoziiert war13. Diese Studie bewies nicht, dass oxidativer Stress die einzige Ursache für den Neuronenverlust ist. Sie zeigte jedoch, dass neuronale Schädigungen, oxidativer Stress und motorische Kolondefekte bei Menschen mit Diabetes gemeinsam auftreten können.
Redox-Schäden könnten ebenfalls erklären, warum eine ENS-Funktionsstörung anhalten kann. Sobald die neuronale Signalübertragung, die ICC-Netzwerke, das Makrophagen-Phänotyp und die Muskelkontraktilität aus dem Gleichgewicht geraten sind, kann ein vorübergehender metabolischer Insult eine längere funktionelle Veränderung hinterlassen. Dies bedeutet nicht, dass die Erkrankung unumkehrbar ist, legt aber nahe, dass alleinige glykämische Kontrolle unzureichend sein könnte, nachdem die neuromuskuläre Nische umgestaltet wurde.
Neurotrophenmangel und neuronale Plastizität
Der aus glialen Zelllinien stammende neurotrope Faktor (GDNF) wirkt schützend auf metabolisch belastete enterische Neuronen. In primären Kulturen enterischer Neuronen hemmte GDNF den durch Hyperglykämie verursachten Neuronenverlust durch Aktivierung des Phosphoinositid-3-Kinase-(PI3K)/Akt-Signalwegs26. Diabetische Ratten weisen ebenfalls einen Verlust enterischer Neuronen, eine verminderte GDNF-Expression und eine reduzierte Aktivität des PI3K/Akt-Signalwegs auf27. Diese experimentellen Studien stützen eine überprüfbare Kette von Ereignissen, bei der hoher Glukosespiegel die Überlebenssignale verringert und die Anfälligkeit der Neuronen erhöht, belegen jedoch nicht die Wirksamkeit einer auf GDNF basierenden Therapie beim Menschen.
Hinweise auf einen enterischen Nervenschutz und eine Reparatur bleiben vorwiegend präklinisch. Elektroakupunktur mit hoher Frequenz an ST36 induzierte die Regeneration verlorener enterischer Neuronen bei diabetischen Ratten über die GDNF-PI3K/Akt-Signalübertragung28. Nicotinamid-Ribosid verringerte die enterische Neuropathie bei durch Streptozotocin induzierten diabetischen Ratten, indem es den Plexus myentericus schützte29, und ein 5-Hydroxytryptamin-4-(5-HT4-)Rezeptoragonist milderte die diabetische enterische Neuropathie bei Mäusen, indem er den durch Rezeptor-Interaktions-Proteinkinase-3 vermittelten Zelltod unterdrückte30. Mikrovesikel aus mesenchymalen Stammzellen des Knochenmarks verbesserten das Überleben enterischer Vorläuferzellen, die Struktur des enterischen Nervensystems (ENS) und die Motilität bei diabetischen Mäusen; dieselbe Studie dokumentierte verzögerten Transit und veränderte ENS-Struktur bei Patienten, testete die Mikrovesikelbehandlung jedoch nicht am Menschen31.
Diese Studien haben keine routinemäßigen klinischen Behandlungen für die diabetische enterische Neuropathie etabliert. Sie stellen jedoch die Ansicht in Frage, dass das adulte ENS nach einer Verletzung ausschließlich degenerativ sei. Enterische Neuronen und ihre Vorläuferzellen können auf trophische, metabolische, entzündliche und vesikelvermittelte Signale reagieren. Der nächste Schritt besteht darin, humane Biomarker zu entwickeln, die anzeigen können, ob ein Reparatur-Signal das ENS erreicht und ob es Symptome oder die Motilität verändert.
Glia, Mikrobiota und regionale Anfälligkeit
Enterische Neuronen versagen nicht unabhängig voneinander. Enterische Gliazellen regulieren die epitheliale Barrierefunktion, die Neurotransmission, die Immunsignalisierung und die neuronale Unterstützung. Diabetesbedingte Veränderungen im Mikroumfeld des enterischen Nervensystems umfassen veränderte trophische Unterstützung, eine erhöhte Anfälligkeit nitrerger Neuronen, regionsabhängigen Neuronenverlust und Veränderungen in der lokalen zellulären Nische32. Ein Blickwinkel, der das Mikroumfeld berücksichtigt, hilft zu erklären, warum unterschiedliche Darmabschnitte unterschiedlich auf dieselbe systemische Stoffwechselerkrankung reagieren können.
Neuere Arbeiten an Modellen der Typ-1-Diabetes deuten darauf hin, dass die Darmlänge und die segmentspezifische Struktur beeinflussen, wie sich Hyperglykämie auf die enterischen Neuronen auswirkt33. Dies erklärt, warum die Magenentleerung, der Transitt im Dünndarm, der Transitt im Kolon sowie die anorektale Funktion bei ein und demselben Patienten in unterschiedlichen Kombinationen gestört sein können. Ein einzelner Biopsieort, eine einzige Motilitätsuntersuchung oder ein einzelnes Darmsegment eines Versuchstiers sollten daher nicht als repräsentativ für den gesamten Gastrointestinaltrakt angesehen werden.
Glia- und Immunveränderungen sind weniger klar definiert als neuronale und ICC-Anomalien. Einige Studien betonen die Differenzierung von Makrophagen; andere untersuchen die Anzahl der Gliazellen, trophische Faktoren und oxidativen Stress. Dies sind keine konkurrierenden Erklärungen, sondern unterschiedliche Einblicke in dieselbe neuromuskuläre Nische. Aktuelle Befunde deuten darauf hin, dass Diabetes das Milieu verändert, das die enterischen Neuronen erhält und koordiniert, und dass sich dieses Milieu entlang des Darms unterscheidet.
Die Darmmikrobiota ist ein möglicher Modulator, jedoch keine etablierte Ursache der diabetesassoziierten enterischen Neuropathie. Bei nicht-diabetischen, antibiotikabehandelten Mäusen führte die mikrobielle Depletion zu einem Verlust von Neuronen in den Myenterikus- und Submukosaplexus des Ileums und des proximalen Kolons; die Rekonstitution der Mikrobiota oder die Gabe von kurzkettigen Fettsäuren normalisierte die Neuronenzahlen und bestimmte Aspekte der Darmfunktion34. Direkter belegt eine integrierte Studie aus dem Jahr 2026 an Mensch und Maus eine Assoziation zwischen Dysbiose und der Schwere gastrointestinaler autonome Neuropathie; die Übertragung der fäkalen Mikrobiota von betroffenen Patienten verschlimmerte die Darmmotilitätsstörungen und die Apoptose von ChAT-positiven und nNOS-positiven Myenterikusneuronen bei db/db-Mäusen, während Butyrat, abgeleitet von Faecalibacterium prausnitzii, in experimentellen Systemen neuroprotektiv wirkte35. Diese Befunde stützen die Existenz einer Mikrobiota-ENS-Achse, doch eine kausale Rolle im Menschen und ein therapeutischer Nutzen sind bisher nicht bewiesen, und Ernährung, Medikamente, das Diabetesphänotyp und die Transitzustände selbst stellen wichtige Störfaktoren dar.
Auswirkungen für die Behandlung
Die derzeitige Behandlung beginnt weiterhin mit der Symptomkontrolle. Diätetische Anpassung, glykämische Regulation, Antiemetika, Prokinetika, Behandlung der Obstipation, Beurteilung von Diarrhöe sowie Ernährungsunterstützung bleiben unerlässlich8,36,37,38. Therapien, die auf den Pylorus abzielen, Gerätetherapien und pharmakologische Optionen können ausgewählten Patienten mit einer Gastroparese helfen, obwohl die Qualität der Evidenz und die Ansprechraten variabel sind8,39. Diese Ansätze können die Versorgung verbessern, erfassen jedoch nicht direkt und beheben auch keine Schädigungen des enterischen Nervensystems (ENS).
Ein auf dem ENS basierender Plan würde der routinemäßigen Beurteilung drei Fragen hinzufügen. Erstens, welches Darmsegment ist für die primäre Behinderung des Patienten verantwortlich? Zweitens, ist der vorherrschende Mechanismus eine motorische Funktionsstörung, eine sensorische Dysfunktion, Sekretion, Immunaktivierung, Medikamentenwirkung oder eine Kombination daraus? Drittens, lindert eine vorgeschlagene Intervention lediglich die Symptome, oder unterstützt sie zudem die Wiederherstellung des betroffenen neuromuskulären Systems? Diese Fragen sind weniger einfach als die allgemeine Bezeichnung diabetische Gastroenteropathie, liegen aber näher am biologischen Problem.
Mehrere experimentelle Ansätze zur Reparatur haben sich herausgebildet. Die Häm-Oxygenase-1 (HO-1)- und Interleukin-10 (IL-10)-Signalwege unterstützen die Redoxkontrolle und die Umprogrammierung von Makrophagen bei diabetischen Mäusen22,23,24,25. GDNF-PI3K/Akt-Daten stützen die neurotrope Rettung in Zell- und Nagetiermodellen26,27,28. Nicotinamid-Ribosid, 5-HT4-Rezeptorsignalgebung, extrazelluläre Vesikel und mikrobiotabedingtes Butyrat deuten auf metabolische Unterstützung, Regulierung des Zelltods, Schutz von Vorläuferzellen und neuroimmunmodulatorische Effekte hin29,30,31,35. Keiner dieser Ansätze ist bisher eine etablierte krankheitsmodifizierende Therapie für die diabetesassoziierte enterische Neuropathie beim Menschen. Künftige Studien sollten Symptome und regionale Motilitätsausgänge mit Biomarkern für neuronale, gliale, ICC-, Immun- und mikrobiell-metabolitische Schäden kombinieren.
Offene Fragen
Mehrere Lücken beschränken das Forschungsfeld. Menschliches Gewebe ist schwer zu beschaffen und stammt meist aus dem Magen. Motilitätstests weisen regionale Funktionsstörungen nach, zeigen jedoch nicht die zelluläre Läsion auf. Symptome sind für die klinische Versorgung unerlässlich, aber schwache Indikatoren für die Struktur des enterischen Nervensystems (ENS). Tiermodelle reproduzieren ausgewählte Merkmale der diabetischen Enteropathie, unterscheiden sich aber hinsichtlich Diabetesart, Krankheitsdauer, Mikrobiota, Ernährung und Geschlecht. Diese Unterschiede könnten erklären, warum ein Mechanismus in einem Modell stark ausgeprägt erscheint, in einem anderen jedoch weniger konsistent ist.
Der wichtigste translative Bedarf besteht in der Entwicklung von Biomarkern. Blutmarker für oxidativen Stress und Entzündungen sind allein wahrscheinlich nicht spezifisch genug. Es könnten bildgebende Verfahren, Schleimhaut- oder transmurale Gewebeproben, Signaturen zirkulierender extrazellulärer Vesikel, Transit-Phänotypisierung sowie neurophysiologische Untersuchungen erforderlich sein. Das Ziel ist kein perfekter diagnostischer Index, sondern ein praktikables Verfahren, um Patienten anhand behandlungsrelevanter biologischer Kriterien zu klassifizieren: vorherrschende gastroösophageale neuromuskuläre Schädigung, pankomplexe Dysmotilität, kolonische neuropathische Dysfunktion oder eine gemischte Erkrankung, die nicht primär durch eine Nervenschädigung verursacht wird.
Schlussfolgerungen
Die diabetesassoziierte enterische Neuropathie bietet eine gezielte Möglichkeit, einen Teil der diabetischen Magen-Darm-Erkrankung zu verstehen. Untersuchungen an menschlichem Gewebe, segmentale Motilitätsdaten und experimentelle Modelle verbinden Hyperglykämie mit oxidativem Stress, Makrophagenverschiebungen, Störungen der Interstitialzellen des Cajal (ICC), beeinträchtigter neurotropher Signalübertragung, Veränderungen in glialen und mikrobiellen Metaboliten sowie dem Verlust enterischer Neuronen. Die verfügbaren Befunde stützen eine Gruppe regionaler Läsionen, die die Myenterikus-Plexus und, weniger gut charakterisiert, die Submukosa-Plexus betreffen, anstatt eine einheitliche pan-enterische Neuropathie. Nicht jedes gastrointestinale Symptom beim Diabetes wird durch Schädigungen des enterischen Nervensystems (ENS) verursacht, und Symptome allein können die Läsion nicht definieren. Ein auf das ENS ausgerichtetes Konzept fördert dennoch eine präzise regionale Phänotypisierung und die direkte Messung neuromuskulärer Schäden. Die Forschung benötigt nun klinisch verwendbare Biomarker, gepaarte Probenentnahmen aus verschiedenen Darmregionen und Plexussen, bessere humanähnliche Modelle sowie klinische Studien, die klären, ob der Schutz oder die Wiederherstellung enterischer neuronaler Schaltkreise patientenrelevante Ergebnisse verbessert.
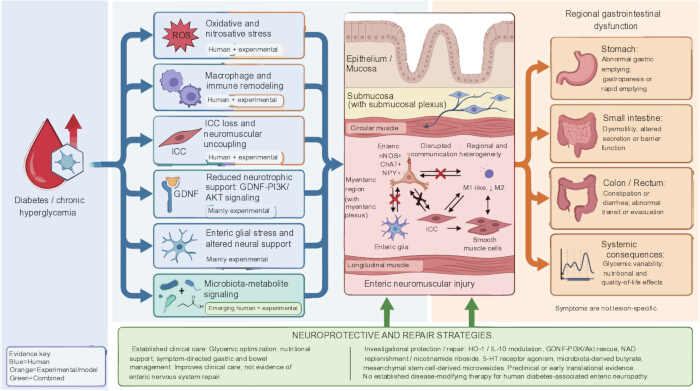
Abbildung 1: Segment- und beweisspezifisches Modell der diabetesassoziierten enterischen Neuropathie. Chronische Hyperglykämie und diabetesassoziierte metabolische Belastung gehen einher mit oxidativem und nitrosativem Stress, Immun- und Makrophagen-Umstrukturierung, Verlust von Interstitialzellen des Cajal (ICC), beeinträchtigter GDNF-PI3K/Akt-Signalübertragung, enterischem Gliazellstress sowie Mikrobiota-Metabolit-Signalgebung. Die stärksten Hinweise beim Menschen betreffen Anomalien der gastrischen ICC/Makrophagen und neuronale Verluste im Kolon, assoziiert mit oxidativem Stress; die meisten pfadwegeinspezifischen und Reparaturhinweise stammen aus experimentellen Modellen. In der Abbildung ist das submuköse Plexus innerhalb der Submukosa und das myenterische Plexus zwischen den zirkulären und longitudinalen Muskelschichten dargestellt, wobei die ICC ein neuromuskuläres Netzwerk neben Neuronen und glatten Muskelzellen bilden. Regionale Schädigungen könnten zu gestörter Magenentleerung, Dysmotilität des Dünndarms oder Sekretions-/Barrierefunktionsstörungen, Transitanomalien des Kolons, Diarrhö, Obstipation und glykämischer Variabilität beitragen. Die etablierte Therapie bleibt symptomorientiert, während Modulation von HO-1/IL-10, Wiederherstellung des GDNF-PI3K/Akt-Signalwegs, NAD-Auffüllung, Aktivierung der 5-HT4-Rezeptoren, mikrobiotabedingtes Butyrat sowie Ansätze mittels extrazellulärer Vesikel weiterhin experimentell sind. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Offenlegungen
Die Autoren haben keine Interessenkonflikte zu erklären. Abbildung 1 wurde mit Unterstützung von FigureLabs (https://chat.figurelabs.ai), einer plattformgestützten wissenschaftlichen Illustration mit KI-Unterstützung, erstellt. Die Autoren haben die endgültige Abbildung geprüft und genehmigt.
AUTORENBETEILIGUNG:
Zhu Y entwickelte die Konzeption der Übersichtsarbeit, führte die Literaturrecherche durch, verfasste den Manuskriptentwurf und erstellte die Abbildung. Jiao Y trug zum konzeptionellen Design bei, überarbeitete den Manuskriptentwurf kritisch hinsichtlich wichtiger fachlicher Inhalte und leitete die Studie. Liu Q entwickelte die Studienkonzeption, leitete das Gesamtprojekt, überarbeitete kritisch das Manuskript und genehmigte die endgültige Fassung. Alle Autoren überprüften, überarbeiteten und genehmigten das endgültige Manuskript und erklären sich bereit, für alle Aspekte der Arbeit verantwortlich zu sein.
Referenzen
- Abdalla, M. M. I. Enteric neuropathy in diabetes: Implications for gastrointestinal function. World J. Gastroenterol. 30 (22), 2852-2865 (2024).
- Bharucha, A. E., Kudva, Y. C. & Prichard, D. O. Diabetic gastroparesis. Endocr. Rev. 40 (5), 1318-1352 (2019).
- Chandrasekharan, B. & Srinivasan, S. Diabetes and the enteric nervous system. Neurogastroenterol. Motil. 19 (12), 951-960 (2007).
- Yarandi, S. S. & Srinivasan, S. Diabetic gastrointestinal motility disorders and the role of enteric nervous system: Current status and future directions. Neurogastroenterol. Motil. 26 (5), 611-624 (2014).
- Azpiroz, F. & Malagelada, C. Diabetic neuropathy in the gut: Pathogenesis and diagnosis. Diabetologia. 59 (3), 404-408 (2016).
- Bytzer, P. et al. Prevalence of gastrointestinal symptoms associated with diabetes mellitus: A population-based survey of 15,000 adults. Arch. Intern. Med. 161 (16), 1989-1996 (2001).
- Choung, R. S. et al. Risk of gastroparesis in subjects with type 1 and 2 diabetes in the general population. Am. J. Gastroenterol. 107 (1), 82-88 (2012).
- Camilleri, M. et al. ACG clinical guideline: Gastroparesis. Am. J. Gastroenterol. 117 (8), 1197-1220 (2022).
- Koch, K. L. et al. Baseline features and differences in 48-week clinical outcomes in patients with gastroparesis and type 1 versus type 2 diabetes. Neurogastroenterol. Motil. 28 (7), 1001-1015 (2016).
- Sangnes, D. A. et al. Wireless motility capsule compared with scintigraphy in the assessment of diabetic gastroparesis. Neurogastroenterol. Motil. 32 (4), e13771 (2020).
- Sangnes, D. A. et al. Gastrointestinal transit and contractility in diabetic constipation: A wireless motility capsule study on diabetes patients and healthy controls. United Eur. Gastroenterol. J. 9 (10), 1168-1177 (2021).
- Selby, A., Reichenbach, Z. W., Piech, G. & Friedenberg, F. K. Pathophysiology, differential diagnosis, and treatment of diabetic diarrhea. Dig. Dis. Sci. 64 (12), 3385-3393 (2019).
- Chandrasekharan, B. et al. Colonic motor dysfunction in human diabetes is associated with enteric neuronal loss and increased oxidative stress. Neurogastroenterol. Motil. 23 (2), 131-138, e26 (2011).
- Ferreira, P. E. B., Beraldi, E. J., Borges, S. C., Natali, M. R. M. & Buttow, N. C. Resveratrol promotes neuroprotection and attenuates oxidative and nitrosative stress in the small intestine in diabetic rats. Biomed. Pharmacother. 105, 724-733 (2018).
- Tashima, C. M., Hermes-Uliana, C., Perles, J. V. C. M., de Miranda Neto, M. H. & Zanoni, J. N. Vitamins C and E (ascorbate/alpha-tocopherol) provide synergistic neuroprotection in the jejunum in experimental diabetes. Pathophysiology. 22 (4), 241-248 (2015).
- Al Doghmi, A. et al. Gut region-specific interleukin-1 beta induction in different myenteric neuronal subpopulations of type 1 diabetic rats. Int. J. Mol. Sci. 24 (6), 5804 (2023).
- Grover, M. et al. Cellular changes in diabetic and idiopathic gastroparesis. Gastroenterology. 140 (5), 1575-1585.e8 (2011).
- Grover, M. et al. Clinical-histological associations in gastroparesis: Results from the Gastroparesis Clinical Research Consortium. Neurogastroenterol. Motil. 24 (6), 531-539, e249 (2012).
- Bernard, C. E. et al. Association of low numbers of CD206-positive cells with loss of ICC in the gastric body of patients with diabetic gastroparesis. Neurogastroenterol. Motil. 26 (9), 1275-1284 (2014).
- Grover, M. et al. Diabetic and idiopathic gastroparesis is associated with loss of CD206-positive macrophages in the gastric antrum. Neurogastroenterol. Motil. 29 (6), e13018 (2017).
- Park, K. S. et al. Characterization of smooth muscle, enteric nerve, interstitial cells of Cajal, and fibroblast-like cells in the gastric musculature of patients with diabetes mellitus. World J. Gastroenterol. 22 (46), 10131-10139 (2016).
- Choi, K. M. et al. Heme oxygenase-1 protects interstitial cells of Cajal from oxidative stress and reverses diabetic gastroparesis. Gastroenterology. 135 (6), 2055-2064.e2 (2008).
- Kashyap, P. C. et al. Carbon monoxide reverses diabetic gastroparesis in NOD mice. Am. J. Physiol. Gastrointest. Liver Physiol. 298 (6), G1013-G1019 (2010).
- Choi, K. M. et al. Interleukin-10 restores gastric emptying, electrical activity, and interstitial cells of Cajal networks in diabetic mice. Cell Mol. Gastroenterol. Hepatol. 2 (4), 454-467 (2016).
- Cipriani, G. et al. Change in populations of macrophages promotes development of delayed gastric emptying in mice. Gastroenterology. 154 (8), 2122-2136.e12 (2018).
- Anitha, M. et al. GDNF rescues hyperglycemia-induced diabetic enteric neuropathy through activation of the PI3K/Akt pathway. J. Clin. Invest. 116 (2), 344-356 (2006).
- Du, F., Wang, L., Qian, W. & Liu, S. Loss of enteric neurons accompanied by decreased expression of GDNF and PI3K/Akt pathway in diabetic rats. Neurogastroenterol. Motil. 21 (11), 1229-e114 (2009).
- Du, F. & Liu, S. Electroacupuncture with high frequency at acupoint ST36 induces regeneration of lost enteric neurons in diabetic rats via the GDNF and PI3K/Akt signaling pathway. Am. J. Physiol. Regul. Integr. Comp. Physiol. 309 (2), R109-R118 (2015).
- Costa, C. J., Cohen, M. W., Goldberg, D. C., Mellado, W. & Willis, D. E. Nicotinamide riboside improves enteric neuropathy in streptozotocin-induced diabetic rats through myenteric plexus neuroprotection. Dig. Dis. Sci. 68 (7), 2963-2974 (2023).
- Cheng, Y. et al. 5-Hydroxytryptamine 4 receptor agonist attenuates diabetic enteric neuropathy through inhibition of the receptor-interacting protein kinase 3 pathway. Am. J. Pathol. 194 (5), 785-795 (2024).
- Shi, H. et al. BM-derived mesenchymal stem cell microvesicles protect enteric neural precursor cells and alleviate diabetes-associated enteric neuropathy. J. Clin. Invest. 136 (6), e192437 (2026).
- Bagyánszki, M. & Bódi, N. Diabetes-related alterations in the enteric nervous system and its microenvironment. World J. Diabetes. 3 (5), 80-93 (2012).
- Bagyánszki, M. & Bódi, N. Key elements determining the intestinal region-specific environment of enteric neurons in type 1 diabetes. World J. Gastroenterol. 29 (18), 2704-2716 (2023).
- Vicentini, F. A. et al. Intestinal microbiota shapes gut physiology and regulates enteric neurons and glia. Microbiome. 9 (1), 210 (2021).
- Guo, L. et al. Neuroprotective role of Faecalibacterium prausnitzii-derived butyrate in diabetic gastrointestinal autonomic neuropathy. J. Genet. Genomics. In press (2026). doi: 10.1016/j.jgg.2026.06.005.
- Meldgaard, T. et al. Diabetic enteropathy: From molecule to mechanism-based treatment. J. Diabetes Res. 2018, 3827301 (2018).
- Meldgaard, T. et al. Pathophysiology and management of diabetic gastroenteropathy. Ther. Adv. Gastroenterol. 12, 1756284819852047 (2019).
- Törnblom, H. Treatment of gastrointestinal autonomic neuropathy. Diabetologia. 59 (3), 409-413 (2016).
- Grover, M., Farrugia, G. & Stanghellini, V. Gastroparesis: A turning point in understanding and treatment. Gut. 68 (12), 2238-2250 (2019).