Wir stellen ein detailliertes, reproduzierbares Protokoll zur Dissektion, Immunfärbung und Montage des sich entwickelnden und adulten visuellen Systems von Drosophila für die hochauflösende Bildgebung bereit. Diese Methoden ermöglichen die Visualisierung der Neuroblastenanordnung, der neuronalen Spezifizierung, der Zielgerichtetheit der Photorezeptor-Axone sowie der Organisation des adulten Neuropils und bieten damit einen vielseitigen Rahmen zur Untersuchung der Entwicklung des visuellen Systems.
Methodenartikel
Ein Protokoll zur Dissektion, Immunfärbung und Einbettung des visuellen Systems von Drosophila
In diesem Artikel
Zusammenfassung
Zusammenfassung
Das visuelle System von Drosophila ist ein hervorragendes Modell, um zu untersuchen, wie neuronale Diversität entsteht und in funktionelle neuronale Schaltkreise integriert wird – eine zentrale Fragestellung der Entwicklungsneurowissenschaft. Es besteht aus der Retina und vier unterschiedlichen Neuropilen: der Lamina, der Medulla, dem Lobula und der Lobula-Platte, die gemeinsam eine hochgradig organisierte Struktur bilden, die visuelle Reize von der Retina verarbeitet und an höhere Hirnzentren weiterleitet. Während der Entwicklung durchläuft das visuelle System umfassende Umbauprozesse. In der Larvenentwicklung entstehen nacheinander Neuroblasten aus dem Neuroepithel, die sich asymmetrisch teilen und durch Integration räumlicher und zeitlicher Musterbildungsprogramme vielfältige neuronale Subtypen hervorbringen. Diese Neuronen differenzieren sich anschließend aus und bilden präzise synaptische Verbindungen aus, die die funktionellen Schaltkreise des adulten visuellen Systems aufbauen. Diese dynamischen Prozesse können zuverlässig mittels Immunfärbung in den larvalen, pupalen und adulten Entwicklungsstadien untersucht werden. Im Folgenden stellen wir eine detaillierte und reproduzierbare Anleitung zur Dissektion und Immunfärbung des sich entwickelnden und adulten visuellen Systems von Drosophila bereit. Unser Hauptaugenmerk liegt auf repräsentativen Bildgebungsverfahren an larvalen Neuroblasten, um die räumlich-zeitliche Musterbildung und neuronale Differenzierung zu verdeutlichen sowie die Morphologie der adulten Neuropile sichtbar zu machen. Dadurch wird ein robustes Verfahren zur Visualisierung des sich entwickelnden visuellen Systems von Drosophila bereitgestellt.
Einleitung
Das visuelle System von Drosophila melanogaster dient als wichtiges Entwicklungsmodell, um die zellulären und molekularen Mechanismen der Nervensystementwicklung zu erforschen. Seine hochgradig stereotypen Strukturen, die umfangreiche genetische Ausrüstung sowie die konservierten Entwicklungsprozesse haben unser Verständnis der Entwicklung von neuronalen Stammzellen, der neuronalen Spezifikation, der Schaltkreisbildung und der Gehirnorganisation vorangebracht. Das visuelle System der Fliege besteht aus der Netzhaut des Facettenauges und vier optischen Neuropilen – der Lamina, Medulla, Lobula und Lobula plate –, die in einer komplexen hierarchischen Schaltung angeordnet sind1. Die sensorischen Photorezeptorzellen in der Netzhaut detektieren Licht und wandeln es in neuronale Signale um2,3,4. Diese Signale werden über lokale Interneurone und Projektionsneurone weitergeleitet, die die vier optischen Neuropile miteinander verbinden, wo aufeinanderfolgende Verarbeitungsstufen visuelle Merkmale wie Kontrast, Bewegung und Farbe extrahieren4,5. Die verarbeiteten visuellen Informationen werden anschließend über visuelle Projektionsneurone an höhere Gehirnzentren weitergeleitet, um dort weiter integriert zu werden4,5,6.
Das sich entwickelnde Opticulobus durchläuft eine Reihe genau zeitlich abgestimmter Entwicklungsereignisse, die ein proliferatives Neuroepithel (NE) in ein komplexes Netzwerk neuronaler Schaltkreise umwandeln7,8. Das NE entsteht während der Embryogenese aus der Augenplatte7,8. In den larvalen Entwicklungsstadien proliferieren die neuroepithelialen Zellen zunächst durch symmetrische Teilungen, um den Pool der Vorläuferzellen zu vergrößern. Anschließend wechseln sie allmählich in den Zustand von Neuroblasten über, die sich asymmetrisch teilen, um die Neuronen und Gliazellen des adulten visuellen Systems hervorzubringen9,10,11,12,13. Räumlich-zeitliche Musterbildungsmechanismen differenzieren die neuronalen Identitäten, wobei neu gebildete Neuronen konzentrische Schichten im sich entwickelnden Medulla bilden und sich anschließend während der Puppenentwicklung zu funktionellen Schaltkreisen differenzieren14,15,16,17,18,19. Die Integration räumlich-zeitlicher Signale aktiviert neuronenspezifische Transkriptionsfaktoren, deren anhaltende Expression die neuronalen Zelltypen festlegt14,15,20,21,22. Ähnliche Mechanismen existieren im Lamina und Lobula, um neuronale Identitäten festzulegen14,23,24,25,26.
Die Immunfluoreszenz-Bildgebung der sich entwickelnden Sehsystems ist zur Methode der Wahl geworden, um die zellulären und molekularen Vorgänge, die ihrer Entwicklung zugrunde liegen, sichtbar zu machen. Eine erfolgreiche Visualisierung hängt nicht nur von der Herstellung hochwertiger Gewebeproben und zuverlässiger Immunfärbereagenzien ab, sondern auch von einer sorgfältigen Dissektion und einer genauen Probenausrichtung während der Einbettung27,28. Unterschiedliche entwicklungsbedingte Strukturen und zelluläre Prozesse erfordern, dass Proben auf bestimmte Weise ausgerichtet werden, um die anatomischen Merkmale des Gehirns sichtbar zu machen. Mehrere Artikel und Protokolle haben die Dissektion und Immunfärbung des Drosophila-Gehirns detailliert beschrieben28,29,30,31,32. Nur wenige jedoch haben dies im Zusammenhang mit einem weit verbreiteten Entwicklungsprozess im Sehsystem behandelt27.
Hier stellen wir ein umfassendes Protokoll für die Dissektion, Immunfärbung und Einbettung larvaler und erwachsener Sehsysteme vor. Eine einfache, kostengünstige Methode zur Dissektion larvaler Gehirne verwendet weit verbreitete Spritzennadeln, wodurch das Verfahren für Labore und Lehrveranstaltungen mit begrenztem Zugang zu spezialisierten Dissektionswerkzeugen leicht zugänglich wird. Wir veranschaulichen das Protokoll an repräsentativen Beispielen, einschließlich der Visualisierung des Übergangs von der larvalen Neuroepithelium-zu-Neuroblast (NE zu NB), der konzentrischen neuronalen Organisation im sich entwickelnden Medulla sowie der Neuropile des erwachsenen Optischen Lobs. Außerdem zeigen wir Beispiele für Analysen der räumlichen und zeitlichen Musterbildung sowie der Projektion von Photorezeptoren im sich entwickelnden und erwachsenen Sehsystem. Zusammen bieten diese Verfahren und definierten Einbettungsorientierungen einen praktischen Rahmen, um reproduzierbare, hochwertige Bilder des sich entwickelnden und ausgereiften Drosophila-Sehsystems für neurodevelopmentale Studien zu erhalten.
Protokoll
1. Herstellung von Reagenzien und Vorbereitung der Ausrüstung
Für eine erfolgreiche Dissektion und Immunfärbung des Drosophila-Sehsystems ist es erforderlich, alle Reagenzien und Geräte vor Beginn des Experiments vorzubereiten. Die vorherige Herstellung aller Lösungen verkürzt die Bearbeitungszeit des Gewebes und trägt dazu bei, die Gewebemorphologie während des gesamten Verfahrens zu erhalten. Die folgenden Reagenzien sollten vorbereitet und bereitgehalten werden:
- Phosphatgepufferte Salzlösung (1x PBS): Bereiten Sie 1x PBS aus einer 10x-Stammlösung für die Gewebedissektion, zum Waschen und zur Reagenzherstellung zu. PBS stellt eine isotonische Umgebung bereit, die die Gewebeintegrität während der Handhabung erhält. Lagern Sie 1x PBS bei 4 °C.
- Dissektionsmedium: Verwenden Sie für die Dissektion eiskaltes Schneider-Insektenmedium. Schneider-Medium ist so formuliert, dass es Drosophila-Gewebe unterstützt, indem es die Ionenzusammensetzung der Insektenhämolymph nachahmt, und wird für längere Dissektionen empfohlen.
- Fixierungslösung (4 % Formaldehyd in 1x Phosphatgepufferter Salzlösung mit Triton X-100 (PBST)): Bereiten Sie eine frische 4 %ige Formaldehydlösung aus einer 16 %igen Formaldehydstammlösung in 1x PBST zu, um eine optimale Fixierung und Gewebeerhaltung sicherzustellen.
ACHTUNG: Formaldehyd ist hochreaktiv und toxisch, wenn es eingeatmet, eingenommen oder über die Haut aufgenommen wird. Handhaben Sie es in einer Abzugshaube unter Verwendung geeigneter persönlicher Schutzausrüstung (PSA) und entsorgen Sie es im dafür vorgesehenen gefährlichen Abfall für Formaldehyd. - Waschpuffer (1x PBST): Bereiten Sie PBST (1x PBS mit 0,3 % Triton X-100) als Wasch- und Permeabilisierungspuffer zu.
- Blockierungslösung: Verwenden Sie entweder 5 % Rinderserumalbumin (hergestellt aus 30 % BSA in 1x PBST) oder 5 % normales Ziegenserum (5 % NGS in 1x PBST) als Blockierungslösung. Dies hilft, unspezifische Antikörperbindung zu verringern. Lagern Sie die Lösung bei 4 °C für die Langzeitlagerung.
- Herstellung von Sylgard-beschichteten Platten: Sylgard-beschichtete Dissektionsgefäße bieten eine weiche Oberfläche, die Gewebe fixiert und die Spitzen feiner Pinzetten schützt. Mischen Sie Sylgard 184-Grundmasse und Härter im Verhältnis 10:1, bis die Mischung vollständig homogen ist. Gießen Sie die Mischung in Petrischalen, um eine gleichmäßige Schicht zu erhalten, und härten Sie sie bei 37 °C für 2–4 Tage bis zur Trockenheit aus. Die Verarbeitungszeit („pot life“) von katalysiertem Sylgard 184 bei Raumtemperatur (22–25 °C) beträgt etwa 2 h, daher sollte die Mischung innerhalb dieses Zeitraums verwendet werden.
- Kühlen Sie alle Dissektionsmedien und Puffer vorab auf Eis ab und halten Sie sie während der Probenvorbereitung, Dissektion und Immunfärbung auf Eis, um die Gewebemorphologie zu erhalten und einen Abbau zu verhindern. Stellen Sie vor Beginn des Protokolls sicher, dass alle Dissektionsinstrumente, Objektträger, Deckgläser, Einbettmedium sowie Pinzetten oder Dissektionsnadeln vorbereitet und leicht zugänglich sind. Sammeln Sie Fliegen oder Larven im geeigneten Entwicklungsstadium und halten Sie sie zur Dissektion bereit.
Für die Arbeit mit Drosophila melanogaster war keine ethische Genehmigung oder Leitlinie erforderlich.
2. Dissektion, Immunfärbung und Einbettung des larvalen Gehirns
- Dissektion:
- Sammeln Sie die 8–10 wandernden Larven der dritten Instar von Drosophila mit einem angefeuchteten Pinsel aus dem Inneren der Kulturflasche und waschen Sie sie in einer Glas-Untersuchungsschale mit eiskaltem 1× PBS, um Reste von Nahrungsdebris zu entfernen.
- Überführen Sie mithilfe einer Pinzette oder eines kleinen Pinsels eine einzelne Larve von der Glas-Untersuchungsschale in den Tropfen eiskalten 1× PBS oder Schneider-Medium in der Mitte der 150-mm-Petri-Schale (ohne Sylgard).
- Halten Sie die Larve im mittleren Körperbereich mit einer 1-mL-Spritzenkanüle in der nicht-dominanten Hand fest. Führen Sie mit der dominanten Hand mit derselben Kanüle einen transversalen Schnitt an derselben Stelle durch, wodurch die Larve in zwei Hälften geteilt wird (Abbildung 1A–B).
ACHTUNG: Spritzenkanülen sind scharf und können Verletzungen verursachen. Entsorgen Sie benutzte scharfe Gegenstände in einem dafür vorgesehenen Behälter. - Halten Sie die vordere Hälfte der Larve (erkennbar an den schwarzen Mundhaken) an der Schnittkante mit der nicht-dominanten Hand fest. Drücken Sie mit der Spritzenkanüle in der dominanten Hand vorsichtig die Mundhaken nach innen durch die Körperhöhle, als ob man eine Socke stülpt. Dadurch wird die Larvenhaut nach außen gestülpt und eine Innen-Außen-Präparation erzeugt. Die Innen-Außen-Dissektionsmethode ist schneller und hilft, das Gehirn und die Augenscheiben vor Schäden zu bewahren (Abbildung 1C–D).
- Sobald die Haut nach außen gestülpt ist, kann das Gehirn an den Imaginalscheiben und den Mundhaken befestigt gesehen werden. Entfernen Sie mithilfe der Spritzenkanüle unerwünschte Gewebe, einschließlich Darm, Speicheldrüsen und Fettgewebe (Abbildung 1E).
- Überführen Sie das präparierte Gehirn in die Glas-Untersuchungsschale mit 300 µL eiskaltem 1× PBS, die auf Eis gehalten wird (Abbildung 1F).
- Wiederholen Sie die Schritte 2.1.2–2.1.6, bis genügend Gehirne präpariert wurden oder 20 Minuten verstrichen sind.
HINWEIS: Die Dissektionsdauer sollte 20 Minuten nicht überschreiten, um eine hohe Gewebequalität zu bewahren. - Verwenden Sie eine 200-µL-Pipette, um den größten Teil des Puffers von den Gehirnen abzusaugen, wobei gerade genug Flüssigkeit verbleibt, um sie untergetaucht zu halten.
- Fixierung: Geben Sie 200 µL kalte Fixierungslösung (4 % Formaldehyd) zu den Gehirnen in der Dissektionsschale und bedecken Sie diese mit einem Deckglas. Stellen Sie die Schale dann auf einen Schüttler am Laborplatz mit einer Schüttelgeschwindigkeit von 28 und einem Schüttelwinkel von 8° für 20 Minuten.
HINWEIS: Vermeiden Sie hohe Schüttelgeschwindigkeiten, um eine Zerstörung des Gewebes zu verhindern.
ACHTUNG: Formaldehyd ist gefährlich. Tragen Sie beim Umgang mit Lösungen, die Formaldehyd enthalten, geeignete PSA, einschließlich Handschuhe, Laborkittel, Mundschutz und Augenschutz. - Aspirieren Sie die Fixierungslösung und geben Sie 200 µL Waschpuffer (1× PBS mit 0,3 % Triton X-100) hinzu. Führen Sie zwei schnelle PBST-Spülungen durch, gefolgt von zwei 20-minütigen Waschungen.
HINWEIS: Triton X-100 ist ein Detergens, das entscheidend für die Permeabilisierung von Gewebeproben und die Förderung des Antikörper-Eindringens ist. - Blockierung: Aspirieren Sie das PBST und geben Sie Blockierungslösung (5 % normales Ziegenserum oder 5 % BSA in 1× PBST) zu den Gehirnen hinzu. Inkubieren Sie 40 Minuten bei Raumtemperatur.
HINWEIS: Die Inkubation in der Blockierungslösung sättigt unspezifische Bindungsstellen im Gewebe, wodurch Hintergrundfärbungen reduziert und die Spezifität der Antikörperbindung erhöht wird. Dieser Schritt wird empfohlen, kann jedoch übersprungen werden, wenn die Antikörperfärbung spezifisch ist und nur geringe Hintergrundsignale zeigt.
- Immunfärbung
- Bereiten Sie die Primärantikörper-Koktail-Lösung in der empfohlenen Verdünnung in etwa 50 µL Wasch-PBST vor.
HINWEIS: Halten Sie Antikörper-Aliquots während der Vorbereitung auf Eis, um Stabilität und Aktivität der Antikörper zu bewahren. - Überführen Sie die Gehirne aus der Glas-Untersuchungsschale in 1,5-mL-Mikrozentrifugenröhrchen. Entfernen Sie überschüssige Blockierungslösung von den Gehirnen, wobei genügend Flüssigkeit verbleibt, um sie untergetaucht zu halten.
- Bereiten Sie die Antikörper-Koktail-Lösung vor und geben Sie sie zu dem Röhrchen mit den Gehirnen hinzu. Mischen Sie vorsichtig durch Pipettieren mit einer 20-µL-Pipettenspitze, um eine gleichmäßige Verteilung der Antikörper sicherzustellen.
HINWEIS: Die Inkubation der Gehirne in 50 µL Primärantikörper-Lösung reduziert den Antikörperverbrauch, ohne die Färbungsqualität zu beeinträchtigen. - Inkubieren Sie die Röhrchen mit den Gehirnen 16 Stunden lang auf einem Gestell bei 4 °C.
HINWEIS: Die Inkubation mit dem Primärantikörper kann in einigen Fällen zur Verbesserung der Färbung 48–72 Stunden bei 4 °C durchgeführt werden. Primärantikörper können mindestens dreimal wiederverwendet werden, ohne dass die Färbungsqualität abnimmt. - Geben Sie 200 µL PBST hinzu. Führen Sie zwei schnelle Spülungen und anschließend zwei längere Waschungen von jeweils 20 Minuten durch.
- Bereiten Sie den Sekundärantikörper-Koktail in den empfohlenen Verdünnungen in etwa 250 µL Wasch-PBST vor.
HINWEIS: Führen Sie alle Inkubationsschritte nach Zugabe der Sekundärantikörper im Dunkeln durch, um Lichtexposition zu vermeiden, die zu Photobleichen führen kann. - Entfernen Sie überschüssiges PBST und geben Sie den Sekundärantikörper-Koktail zu den Gehirnen hinzu. Inkubieren Sie 2 Stunden bei Raumtemperatur (22–25 °C) oder 16 Stunden bei 4 °C auf einem Schüttler, abgedeckt mit einem Karton, um Dunkelheit zu gewährleisten.
- Wiederholen Sie die oben genannten Waschschritte (zwei schnelle Spülungen, gefolgt von zwei 20-minütigen Waschungen) mit PBST.
PAUSEPUNKT: Die Gehirne können bis zu einer Woche lang in PBST bei 4 °C gelagert werden. Es wird jedoch empfohlen, die Proben so bald wie möglich nach dem Aufbringen zu untersuchen, um Signalverluste durch Gewebeabbau oder Zerfall der Fluorophore zu minimieren.
- Bereiten Sie die Primärantikörper-Koktail-Lösung in der empfohlenen Verdünnung in etwa 50 µL Wasch-PBST vor.
- Einbettung der larvalen Optikloben
- Bereiten Sie einen Objektträger vor, indem Sie ihn mit 70 %igem Ethanol reinigen und 5 Minuten trocknen lassen (Abbildung 2E).
- Tragen Sie zwei parallele Streifen doppelseitiges Klebeband in die Mitte des Objektträgers auf, wobei ein Abstand von 5–10 mm zwischen den Streifen verbleibt.
- Überführen Sie die Gehirne mithilfe einer 200-µL-Pipette mit abgeschnittener Spitze auf einen anderen sauberen Objektträger und entfernen Sie unerwünschte Gewebe, wie z. B. Bein-Imaginalscheiben, die die gewünschte Region während der Bildaufnahme behindern könnten.
HINWEIS: Kleine Gewebeteile, die die gewünschte Region während der Bildaufnahme nicht behindern, können beim Einbetten belassen werden. - Überführen Sie die Gehirne auf den Objektträger mit dem doppelseitigen Klebeband.
HINWEIS: Stellen Sie sicher, dass die Gehirne nicht austrocknen und stets in 1× PBST-Puffer untergetaucht bleiben. - Identifizieren Sie die anteriore-posteriore Orientierung jedes larvalen Gehirns unter dem Stereomikroskop anhand der charakteristischen gewölbten Morphologie des Gehirns und der Position der ventralen Nervenbahn (VNC) als anatomische Orientierungspunkte (Abbildung 2A–D).
- Anteriore Einbettung: Positionieren Sie das Gehirn so, dass die gewölbte Seite nach oben, also vom Objektträger weg, zeigt, und die VNC zum Objektträger weist (Abbildung 2A, Abbildung 3A).
- Posteriore Einbettung: Positionieren Sie das Gehirn so, dass die gewölbte Seite zum Objektträger weist und die VNC davon weg zeigt (Abbildung 2B, Abbildung 3F).
- Laterale Einbettung: Halbieren Sie das anteriose Gehirn und die VNC entlang der Mittellinie mithilfe einer 1-mL-Spritzenkanüle oder einer feinen Wolframnadel, um zwei halbierte Gehirnhälften zu erzeugen (Abbildung 2C). Drehen Sie jede Hemisphäre um 90° und positionieren Sie sie so, dass die laterale, lobula-plug-Seite zum Deckglas zeigt und die mediale Schnittfläche von der Bildgebungsebene weg weist (Abbildung 2D, Abbildung 3K).
HINWEIS: Passen Sie die Position des Gehirns unter dem Stereomikroskop nach Bedarf an, um die gewünschte Orientierung zu erreichen. Halten Sie das Gehirn während der Positionierung untergetaucht. - Aspirieren Sie den größten Teil des Puffers, wobei genügend Flüssigkeit verbleibt, um die Gehirne untergetaucht zu halten.
- Geben Sie 20–40 µL Einbettmedium (SlowFade Gold Antifade) in den Bereich mit den Gehirnen und verteilen Sie es gleichmäßig mit einer 20-µL-Pipette.
- Platzieren Sie vorsichtig ein Deckglas so, dass es auf beiden Klebestreifen aufliegt, und versiegeln Sie die Ränder mit Nagellack.
HINWEIS: Wenn nach dem Platzieren des Deckglases große Blasen entstehen, geben Sie weiteres Einbettmedium in den Spalt zwischen Deckglas und Objektträger, bis die Blasen verschwinden.
3. Dissektion, Immunfärbung und Einbettung des adulten Gehirns
- Präparation: Die Präparation des adulten Gehirns ist technisch anspruchsvoller und erfordert sorgfältiges Vorgehen. Es wird dringend empfohlen, eine scharfe Pinzette aus rostfreiem Stahl für die Präparation des adulten Gehirns zu verwenden.
- Betäuben Sie eine ausreichende Anzahl erwachsener Fliegen des erforderlichen Alters auf einem CO2-Betäubungspodest und überführen Sie sie anschließend auf das feuchte Tuch, das auf dem Eisbehälter liegt, um die Narkose während der Dissektion aufrechtzuerhalten.
HINWEIS: Nach der Anästhesie können die Fliegen während der Präparation mit einem feuchten Tuch auf Eis gehalten werden, wodurch die Notwendigkeit entfällt, das CO2 Polsterung an und erleichtert die Handhabung. - Mit feinen Pinzetten die erwachsene Fliege vorsichtig an den Beinen anfassen und in die mit Sylgard beschichtete Petrischale legen.
- Fixieren Sie die Fliege auf der mit Sylgard beschichteten Platte, indem Sie von oben durch die Mitte des Thorax, fern von der Gehirnregion, eine Nadel einführen. Tauchen Sie die Fliege in einen Tropfen eiskaltes 1× PBS-Puffer/Schneider-Medium ein und positionieren Sie den Kopf der Fliege für die Dissektion, indem Sie die Fliege zu sich hin drehen oder die Platte entsprechend verschieben.
ACHTUNG: Dissektionsnadeln sind scharf und können Verletzungen verursachen. Entsorgen Sie sie in einem dafür vorgesehenen Spitzcontainer. - Mit der Pinzette in der dominanten Hand vorsichtig den Rüssel und das frontale Cuticul zwischen den Augen entfernen, um das Gehirn teilweise freizulegen. Dies erzeugt eine Öffnung unterhalb der retinalen Cuticul, durch die die Pinzette den anschließenden Gehirndissektionsprozess erleichtert.
- Mit feinen Pinzetten die Retina an ihren äußersten Rändern vorsichtig erfassen und von beiden Seiten sanft auseinanderziehen. Dabei achten, die Optischen Lappen nicht zu verletzen, während die Retina abgezogen wird.
- Entfernen Sie sorgfältig an dem Gehirn anhaftende Reste von Geweben wie Trachea oder Vorderdarm.
- Überführen Sie das gereinigte Gehirn in eine Glas-Portionsplatte mit 200 µL von 1× PBS, auf Eis gehalten.
- Wiederholen Sie die Dissektionsschritte 3.1.2 bis 3.1.7, bis genügend Gehirne gesammelt wurden oder 30 Minuten verstrichen sind.
- Verwenden Sie eine 200 µL Pipettieren Sie, um das PBS aus den Gehirnen zu aspirieren, wobei gerade genug Flüssigkeit verbleibt, um sie untergetaucht zu halten.
- Fixierung: Hinzufügen 200 μL 30 Minuten lang 4 % Formaldehyd in 1× PBS-Lösung zur Glasplatte mit den isolierten adulten Gehirnen geben und die Platte, abgedeckt mit einem Deckglas, auf die Schüttelplatte bei einer Schüttelgeschwindigkeit von 28 stellen.
ACHTUNG: Formaldehyd ist gefährlich. Tragen Sie beim Umgang mit Lösungen, die Formaldehyd enthalten, geeignete Handschuhe, einen Laborkittel und Augenschutz. - Die Fixierungslösung abpipettieren, wobei genügend Flüssigkeit verbleibt, um die Gehirne bedeckt zu halten, und hinzufügen 200 µL PBST. Drei schnelle und zwei lange Waschungen wiederholen, jeweils 20 min.
- Blockieren: Entfernen Sie das PBST und inkubieren Sie die Gehirne 45 Minuten lang in einer Blockierungslösung (5 % NGS oder 5 % BSA).
- Überführen Sie die Gehirne in ein 1,5-mL-Röhrchen und entfernen Sie das meiste Blockierungslösung, wobei gerade genug zurückbleibt, um die Gehirne untergetaucht zu halten.
- Betäuben Sie eine ausreichende Anzahl erwachsener Fliegen des erforderlichen Alters auf einem CO2-Betäubungspodest und überführen Sie sie anschließend auf das feuchte Tuch, das auf dem Eisbehälter liegt, um die Narkose während der Dissektion aufrechtzuerhalten.
- Immunfärbung
- Bereiten Sie die Primärantikörper-Cocktail in der geeigneten Verdünnung in 50 µL von PBST
- Fügen Sie die Primärantikörper-Cocktail-Lösung dem Röhrchen mit den Gehirnen hinzu und inkubieren Sie 12–16 h bei 4 °C.
- Aspirieren Sie die Antikörperlösung und geben Sie anschließend PBST für 2 kurze Spülungen sowie 2 längere Waschungen von jeweils 20 Minuten Dauer hinzu.
- Bereiten Sie die Sekundärantikörper-Cocktails in den empfohlenen Verdünnungen in 250 µL von PBST
- Entfernen Sie das PBST und geben Sie dann die Sekundärantikörper-Cocktail-Lösung hinzu. Inkubieren Sie auf einem Rüttler bei Raumtemperatur (22–25 °C) für 2 h oder 12–16 h über Nacht bei 4 °C im Dunkeln.
- Wiederholen Sie die Waschschritte (3 kurze und 2 lange, jeweils 20 min).
PAUSEPUNKT: An diesem Schritt anhalten und die Gehirne in PBST aufbewahren 4 °C für eine Woche.
- Einbettung erwachsener Optic Lobes
- Bereiten Sie eine Objektträgerplatte vor, indem Sie sie mit 70 %igem Ethanol reinigen.
- Bereiten Sie eine Deckglasbrücke vor, indem Sie zwei 18 x 18 mm große Deckgläser auf einen kleinen Tropfen Universalkleber legen, um einen Abstand (weniger als 1 mm) zwischen ihnen für die Gehirne zu schaffen.Abbildung 2F).
- Unter Verwendung eines 200 µL Schnittspitze abschneiden, gereinigte Gehirne auf einen Objektträger übertragen und Gewebe entfernen, wie etwa die Trachea oder die Kopfkutikula, die die Sicht während der Bildgebung behindern könnten.
- Überführen Sie die gereinigten Gehirne auf die in Schritt 3.3.2 vorbereitete Montierungsseite.
HINWEIS: Die Gehirne während des Eindeckens stets in 1x PBST untergetaucht halten und verhindern, dass sie austrocknen. - Unter einem Stereomikroskop die anteriore-posteriore Orientierung jedes adulten Gehirns anhand seiner Gesamtmorphologie bestimmen. Die konvexe Fläche entspricht der anterioren Seite, während die konkave Fläche der posterioren Seite entspricht.
- Vordere Montage: Positionieren Sie das Gehirn so, dass die vordere Fläche und die Antennenlappen zur Deckglasseite zeigen (Abbildung 4A).
- Hintere Montage: Positionieren Sie das Gehirn so, dass die hintere Fläche der Deckglasseite zugewandt ist und die Antennoloben vom Deckglas abgewandt sind (Abbildung 4D).
- Seitliche Montage: Positionieren Sie das Gehirn so, dass die visuellen Neuropilen parallel zur Bildgebungsebene ausgerichtet sind. Stellen Sie das Gehirn in anteriore Position und drehen Sie es 90°und stützen Sie es an der Kante der Abstandshalter-Deckglasplatte ab (Abbildung 4G).
- Aspirieren Sie den größten Teil des 1x PBST-Puffers, wobei genügend Flüssigkeit zurückbleiben sollte, um die Gehirne bedeckt zu halten.
- Hinzufügen 40 μL eines Eindeckmediums (vorzugsweise VECTASHIELD Antifade Mounting Media) auf dem Bereich, der die Gehirne enthält, und anschließend gleichmäßig verteilen mit einem 20 μL Pipettieren Sie. Bei Bedarf weiteres Eindeckmedium hinzufügen.
HINWEIS: Das VECTASHIELD Antifade-Einbettmedium eignet sich gut für Brückenpräparate mit Deckgläsern, da seine höhere Viskosität dafür sorgt, dass es im Raum zwischen den Deckgläsern verbleibt. - Platzieren Sie vorsichtig ein 22 x 22 mm Deckglas so, dass es auf zwei Deckgläsern aufliegt. Entfernen Sie eventuelle Blasen, indem Sie weiteres Einbettmedium über den Spalt zugeben.
- Versiegeln Sie die Ränder mit Nagellack (Abbildung 2F).
4. Bildaufnahme und Bildverarbeitung
- Erfassen Sie Bilder mit einem Leica STELLARIS 8-Konfokalmikroskop und 40x (NA = 1,3) sowie 63x Öl-Immersion (NA = 1,4) Objektiven bei einer Auflösung von 1024 × 1024 Pixeln.
- Nehmen Sie Z-Stapel mit einem Z-Schritt von 1 µm und einer Scan-Geschwindigkeit von 200 Hz auf.
- Bilden Sie mittels bidirektionalem Scannen mit einem Zoombereich von 0,75–1,0x ab, abhängig von der Probe.
- Führen Sie die Detektion bei einer Verstärkungseinstellung von 100 unter Verwendung des jeweils geeigneten Detektors für jeden Fluorophor durch.
HINWEIS: Verwenden Sie Anregungs-Wellenlängen von 405, 488, 555 und 647 nm sowie eine entsprechend angepasste Laserleistung je nach Antikörper und abgebildetem Fluorophor. - Erfassen Sie die Bilder mit der Leica-Aufnahmesoftware und verarbeiten Sie diese mit Fiji/ImageJ2, Version 2.16.0/1.54p.
Ergebnisse
Eine erfolgreiche Dissektion, Immunfärbung und korrekte Montageorientierung ist entscheidend, um die Gesamtstruktur des sich entwickelnden Optischen Lobs zu erhalten und seine anatomischen Merkmale, Entwicklungsschritte sowie Zelltypen genau darzustellen. Unterschiedliche Montageorientierungen ermöglichen komplementäre Ansichten der visuellen Systeme von Larven und erwachsenen Drosophila und erlauben die Visualisierung unterschiedlicher anatomischer Regionen sowie neuronaler Merkmale.
Larven-Montagerichtungen:
Dieser Abschnitt veranschaulicht repräsentative Montageorientierungen, die die Bildgebung des sich entwickelnden larvalen Optiklappens ermöglichen (Abbildung 3). Das Schema des larvalen Gehirns hebt die wichtigsten Strukturen des Optiklappens hervor, einschließlich des OPC, der Medulla und der Lamina (Abbildung 3A). Bei einer anterior montierten Präparation sind der OPC, der Übergang von Neuroepithel zu Neuroblasten (NE-zu-NB), das Band der Medulla-Neuroblasten und die sich entwickelnde Lamina sichtbar. Ein anterior montiertes Gehirn, angefärbt mit Deadpan (Dpn), E-Cadherin (ECad) und Dachshund (Dac), zeigt diese Strukturen deutlich (Abbildung 3B). Diese Orientierung ermöglicht zudem die Auflösung der zeitlichen Transkriptionsfaktor-Kaskade in den Medulla-Neuroblasten, wie sie durch die sequenzielle Expression von Hth, Opa, Erm und Ey dargestellt wird (Abbildung 3C). Photorezeptor-Axone, markiert mit Anti-Chp-Antikörpern, die sich zwischen Lamina-Neuronen befinden, sind ebenfalls in anteriorer Ansicht sichtbar (Abbildung 3D, E). Die posteriore Montage zeigt das innere Proliferationszentrum (IPC) sowie die Spitzen des OPC und bietet somit ergänzende Ansichten des sich entwickelnden Optiklappens (Abbildung 3F, G–H). Photorezeptor-Axone (Chp-positiv), die sich zwischen Lamina-Neuronen befinden, können auch in der posterioren Ansicht visualisiert werden (Abbildung 3I, J). Zusammen mit der anterior montierten Präparation ermöglicht diese Orientierung einen ergänzenden Zugang zu verschiedenen Regionen des sich entwickelnden larvalen Sehsystems. Die laterale Montage zeigt die räumliche Musterbildung des OPC zusammen mit der konzentrischen Organisation der Neuronen (Abbildung 3K). Gleichzeitig bietet die laterale Ansicht Einblicke in die konzentrische Organisation der Medulla-Neuronen (Abbildung 3L). Repräsentative neuronale Populationen umfassen räumlich unabhängige, Bsh-positive, medulläre intrinsische Neuronen (Mi1) und TfAP-2-positive transmedulläre Neuronen (Tm1, Tm2, Tm4 und Tm6) sowie regionspezifische neuronale Subtypen wie Dm8, DRA-Dm8 und Dm11 (Abbildung 3L). Vsx und Optix (Optix-GAL4>GFP) sind im Neuroepithel (NE) vorhanden, jedoch nicht in Neuroblasten (NB), während Rx sowohl im NE als auch in den NBs exprimiert wird19. Zusätzlich werden Vsx und Rx in spezifischen postmitotischen Neuronen exprimiert, die ihren räumlichen Domänen entsprechen19 (Abbildung 3M). Photorezeptor-Axone, die Lamina und Medulla ansteuern, sind in lateraler Ansicht sichtbar (Abbildung 3N, O). Diese Montageorientierungen ermöglichen die Analyse, wie die räumliche und zeitliche Musterbildung der Medulla-Neuroblasten zu unterschiedlichen neuronalen Identitäten führt14,22.
Erwachsene Montageorientierungen: Dieser Abschnitt zeigt ein schematisches und repräsentatives Beispiel für Montageorientierungen zur Bildgebung des erwachsenen Drosophila Optiklappen. Die vordere Montage ermöglicht eine frontale Ansicht des Optiklappens, wodurch die Lamina, die Medulla sowie die vorderen Anteile des Lobula und der Lobula-Platte sichtbar werden (Abbildung 4A). Anti-Bruchpilot (Brp) markiert die optischen Neuropilen, während Bsh die Mi1-Neurone im Kortex der Medulla markiert (Abbildung 4B). In derselben Orientierung markiert Anti-Chaoptin (Chp) Photorezeptor-Achsen, die zum Lamina und Medulla projizieren (Abbildung 4C). Bei der hinteren Montageorientierung werden tiefere Bereiche des Optiklappens freigelegt, wodurch eine tiefenwirksame Visualisierung des Medulla-Neuropils ermöglicht wird (Abbildung 4D, E). In dieser Orientierung ermöglicht die Chp-Färbung die Auflösung der Photorezeptor-Ausläufer im Medulla (Abbildung 4F). Die laterale Montierung ermöglicht eine Seitenansicht des Optic lobes und erlaubt die gleichzeitige Visualisierung von Lamina, Medulla, Lobula und Lobula plate (Abbildung 4G, H). Bsh markiert Lamina-Neuronen (L4 und L5) zusammen mit medullären intrinsischen Neuronen (Mi1), während Brp die Neuropil-Grenzen definiert. Die Projektionen der Photorezeptoren richten sich auf die Lamina und die Medulla aus.Abbildung 4I), wobei ein Überblick über die Organisation des adulten visuellen Systems gegeben wird.
Zusammen bieten die anteriore, posteriore und laterale Montageorientierungen ergänzende Ansichten des sich entwickelnden und ausgereiften Sehsystems, wodurch Forscher je nach ihren experimentellen Zielsetzungen unterschiedliche anatomische Regionen, Entwicklungsmerkmale und neuronale Populationen untersuchen können.
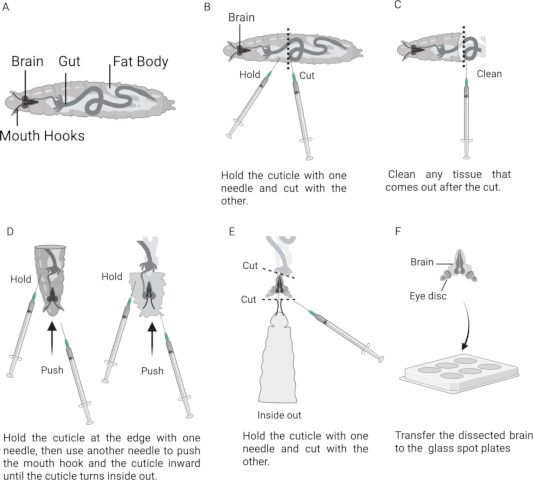
Abbildung 1: Dissektion des Drosophila-Larvengehirns mittels der Spritzennadel-Methode. (A) Schematische Darstellung einer späten Larve im dritten Instar, die die Lage des Gehirns und assoziiierter anatomischer Strukturen zeigt. (B) Zeigt die Larve, die zwischen zwei Spritzennadeln positioniert ist, wobei die gestrichelte Linie die ungefähre Stelle der transversalen Trennung markiert. (C) Vorderes Larvenhälftchen nach Entfernung des umgebenden Gewebes. (D) Aufeinanderfolgende Schritte, die die Inversion des Larveninteguments mit Spritzennadeln veranschaulichen. (E) Evertierte Präparation, die das Gehirn, die Imaginalanlagen und die Mundhaken zeigt. (F) Isoliertes Larvengehirn in einer Glas-Vertiefungsplatte. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
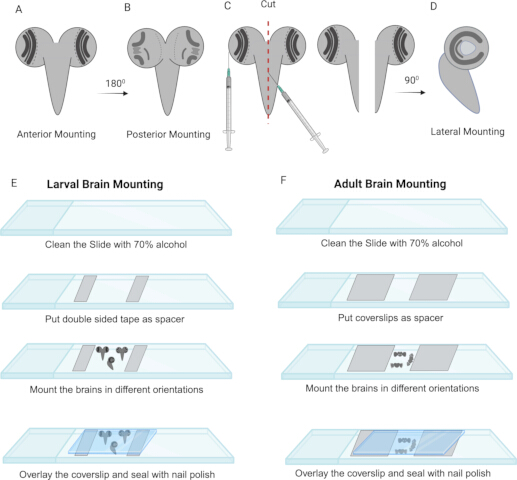
Abbildung 2: Montageschritte für die Optischen Lappen von Drosophila-Larven und -Adulten. (A) Anteriore Montagerichtung des Larvengehirns. (B) Posteriore Montagerichtung des Larvengehirns. (C) Beidseitige Halbierung des anterior montierten Gehirns mittels einer Spritzennadel. (D) Laterale Montagerichtung des halbierten Gehirns. (E) Beispiele für die Montage des Larvengehirns. (F) Beispiele für die Montage des Adultgehirns. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
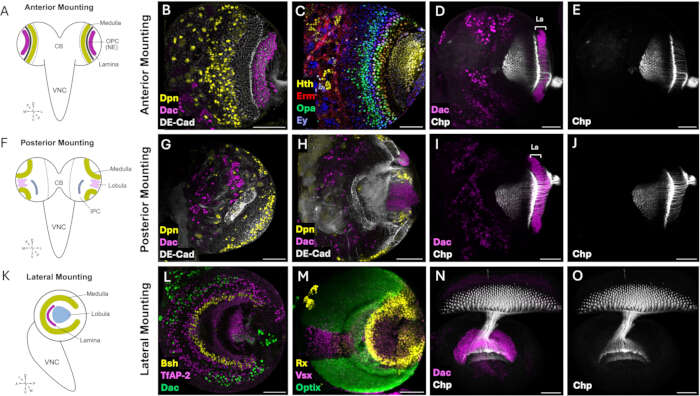
Abbildung 3: Montagerichtungen zur Abbildung des visuellen Systems der Drosophila-Larve. (A) Schematische Darstellung der anterioren Montagerichtung des Gehirns der dritten Larveninstar, wobei die vordere Fläche der Deckglasoberfläche zugewandt ist. (B) Repräsentatives konfokales Bild eines anterior montierten larvalen Gehirns, das das äußere Proliferationszentrum (OPC) mit Anti-DE-Cadherin (DE-CAD, grau), die Medulla-Neuroblasten mit Anti-Deadpan (Dpn, gelb) und die sich entwickelnde Lamina mit Anti-Dachshund (Dac, magenta) markiert zeigt. (C) Bild der Medulla-Neuroblasten, die während der Neuroblastenentwicklung nacheinander die zeitlichen Transkriptionsfaktoren Homothorax (Hth), Odd-paired (Opa), Earmuff (Erm) und Eyeless (Ey) exprimieren. (D–E) Repräsentatives Bild von Photorezeptor-Axonen, die vom Augenimaginaldiskus in die sich entwickelnde Lamina und Medulla projizieren. (F) Schematische Darstellung der posterioren Montagerichtung des larvalen Gehirns, wobei die hintere Fläche der Deckglasoberfläche zugewandt ist. (G) Konfokales Bild der oberflächlichen posterioren Fläche des Optischen Lappens, das das innere Proliferationszentrum (IPC) und die Medulla-Neuroblasten zeigt, die an den Spitzen des OPC (tOPC) positioniert sind. (H) Optischer Schnitt, tiefer im posterioren Optischen Lappen aufgenommen, der das IPC und die sich entwickelnde Lobula hervorhebt. (I–J) Posteriore Ansicht von Photorezeptor-Axonen, die in den sich entwickelnden Optischen Lappen projizieren. (K) Schematische Darstellung der lateralen Montagerichtung eines halbierten larvalen Gehirns, wobei die geschnittene mediale Fläche dem Deckglas zugewandt ist, um die konzentrische Organisation der sich entwickelnden Medulla zusammen mit dem Lamina- und Lobula-Plug sichtbar zu machen. (L) Repräsentatives konfokales Bild, das die konzentrische Anordnung von Medulla-Neuronpopulationen zeigt, einschließlich der Mi1-Neuronen, markiert durch Brain-specific homeobox (Bsh), Tm1-, Tm2-, Tm4- und Tm6-Neuronen, markiert durch TfAP-2, Dachshund (Dac)-positive Dm8-Neuronen in der ventralen Medulla sowie DRA-Dm8- und Dm11-Neuronen im dorsalen Randbereich, wodurch die räumliche Organisation der Medulla-Neuron-Subtypen veranschaulicht wird. (M) Projektion der maximalen Intensität des äußeren Proliferationszentrums, die die räumlichen Musterungsbereiche zeigt, die durch die Transkriptionsfaktoren Vsx, Optix (Optix-GAL4>GFP) und Rx im sich entwickelnden Optischen Lappen definiert sind. (N–O) Repräsentatives Bild von Photorezeptor-Axonen in der lateralen Montagerichtung, die ihre Projektionen und Zielregionen innerhalb der sich entwickelnden Lamina und Medulla zeigen. Maßstabsbalken = 50 µm. Abkürzungen: La = Lamina. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
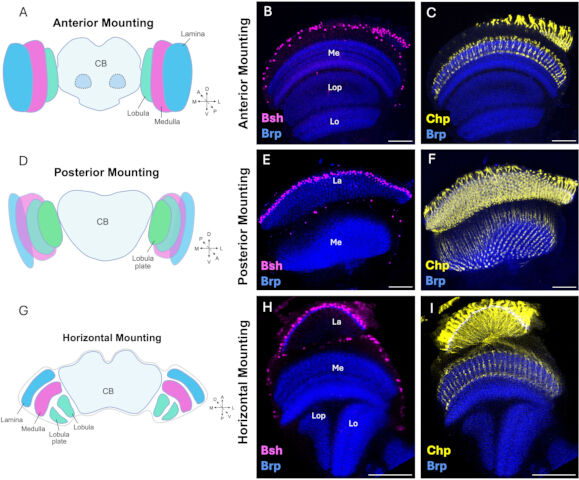
Abbildung 4: Montagerichtungen zur Abbildung des visuellen Systems des erwachsenen Drosophila. (A) Schematische Darstellung der anterioren Montagerichtung des erwachsenen Gehirns, wobei die vordere Fläche der Deckglasoberfläche zugewandt ist. (B) Repräsentatives konfokales Bild eines anterior montierten erwachsenen Gehirns, das Brain-specific homeobox (Bsh)-positive Mi1-Neurone (magenta) im Kortex der Medulla sowie Neuropile, markiert mit Anti-Bruchpilot (Brp, blau), zeigt. Diese Orientierung ermöglicht eine vordere Ansicht der peripheren Lamina, Medulla, Lobula und Lobula-Platte. (C) Repräsentatives Bild von Photorezeptor-Axonen, markiert mit Anti-Chaoptin (Chp, gelb), die in die Neuropile der Lamina und Medulla projizieren. (D) Schematische Darstellung der posterioren Montagerichtung des erwachsenen Gehirns, wobei die hintere Fläche der Deckglasoberfläche zugewandt ist. (E) Repräsentatives konfokales Bild des posterior montierten visuellen Systems des Erwachsenen, wobei die tieferen Schichten des Medulla-Neuropils, markiert mit Anti-Brp, hervorgehoben werden. (F) Posteriore Ansicht von Photorezeptor-Axonen, markiert mit Anti-Chaoptin (Chp, gelb), die ihre Projektion in das Medulla-Neuropil zeigen. (G) Schematische Darstellung der lateralen Montagerichtung des erwachsenen Gehirns, wobei ein Optiklappen parallel zum Deckglas positioniert ist, um die gesamte Organisation des visuellen Systems sichtbar zu machen. (H) Repräsentative laterale Ansicht des erwachsenen Optiklappens, die Bsh-positive Lamina-Neurone (L4 und L5) und Medulla-Mi1-Neurone (magenta) sowie Neuropile, markiert mit Anti-Brp (blau), zeigt und somit die räumliche Organisation der Lamina, Medulla, Lobula und Lobula-Platte offenbart. (I) Repräsentatives Bild von Photorezeptor-Axonen, markiert mit Anti-Chaoptin (Chp, gelb), die in die mit Anti-Brp (blau) markierten Neuropile der Lamina und Medulla eindringen. Maßstab = 50 µm. Abkürzungen: Me = Medulla; La = Lamina; Lo = Lobula; Lop = Lobula-Platte. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Diskussion
Dieses Protokoll stellt eine zuverlässige Methode zur Präparation, Immunfärbung und Einbettung der Sehsysteme von Drosophila-Larven und -Adulten für hochauflösende konfokale Bildgebung bereit. Das Verfahren erhält die strukturelle Integrität und Morphologie der sich entwickelnden und ausgereiften optischen Lappen und ermöglicht Einbettungsorientierungen, die eine optimale Visualisierung zentraler Entwicklungsprozesse, neuronaler Populationen und Neuropilstrukturen erlauben. Dargestellte Beispiele umfassen den Übergang von Neuroepithel zu Neuroblast (NE-zu-NB), die räumlich-zeitliche Musterbildung in der Medulla, die Zielgerichtetheit der Photorezeptor-Axone im optischen Lappen sowie die Organisation der Neuropile im adulten Sehsystem9,10,13,14,23. Das Protokoll bietet somit einen flexiblen Rahmen, der leicht angepasst werden kann, um andere Prozesse oder Zelltypen in beliebigen Entwicklungsstadien sichtbar zu machen.
Im Vergleich zu früher veröffentlichten Methoden kombiniert dieses Protokoll optimierte Verfahren für die visuellen Systeme sowohl von Drosophila-Larven als auch von erwachsenen Tieren und bietet mehrere Montageorientierungen, die auf unterschiedliche experimentelle Fragestellungen zugeschnitten sind. Obwohl mehrere veröffentlichte Protokolle die Gehirndissektion und Immunfärbung von Drosophila beschreiben28,29,30,31,32, konzentrieren sich nur wenige gezielt auf das Sehsystem im Zusammenhang mit Entwicklungsprozessen27. Das Protokoll beschreibt eine alternative Methode zur Larvendissektion, bei der leicht verfügbare 1-mL-Spritzen anstelle spezieller feiner Pinzetten verwendet werden. Obwohl dieser Ansatz eine steilere Lernkurve erfordert, stellt er eine saubere, kostengünstige und schnelle Alternative dar, die besonders für Lehrlabore und Forschungsgruppen mit begrenztem Zugang zu spezialisierten Dissektionsgeräten von Wert sein kann. Nach unserem Verständnis belastet diese Dissektionsmethode das Gehirn weniger stark als die Pinzettenmethode, bei der das Gehirn während der Dissektion gezogen wird und häufig Verletzungen entstehen. Darüber hinaus setzt unser Immunfärbungsprotokoll geschickt Antikörperlösungen in reduzierten Volumina ein, ohne die Färbungsqualität zu beeinträchtigen, wodurch oft teure kommerzielle Antikörper geschont werden. Insgesamt bieten diese Merkmale praktische Vorteile hinsichtlich Zugänglichkeit, Dissektion und Probenaufbereitung und ermöglichen gleichzeitig eine einfache Anpassung des Protokolls an unterschiedliche experimentelle Anforderungen.
Die erfolgreiche Durchführung des Protokolls hängt von der sorgfältigen Beachtung mehrerer entscheidender Schritte ab. Typische Schwierigkeiten lassen sich in der Regel durch Anpassungen der Dissektion, Fixierung, Färbung oder Montage beheben. Übermäßiger mechanischer Stress während der Dissektion, des Schüttlans oder des Pipettierens kann zu Gewebeschäden oder -fragmentierung führen. Daher sollten Dissektionen schnell in eiskaltem PBS durchgeführt werden, wobei beim Entfernen des umgebenden Gewebes sowie bei nachfolgendem Schütteln und Pipettieren sanfte Bewegungen angewendet werden. Eine schlechte Fixierung, erkennbar an Gewebeverformungen, Verlust der Morphologie oder inkonsistenter Färbung, kann auf eine unzureichende Fixierdauer oder eine ungeeignete Fixierlösung zurückzuführen sein. Die Verwendung frisch zubereiteter Formaldehydlösung und das vollständige Eintauchen des Gewebes während der Fixierung tragen dazu bei, die Gewebemorphologie und die Konsistenz der Färbung zu bewahren. Schwache oder ungleichmäßige Färbung kann durch ungenügende Permeabilisierung, unzureichenden Antikörperpenetrationsgrad oder suboptimale Antikörperinkubationsbedingungen verursacht werden. Eine längere Permeabilisierungs- oder Antikörperinkubationszeit sowie gegebenenfalls eine verlängerte Inkubation mit dem primären Antikörper bei 4 °C können die Antikörperpenetration und die Färbung verbessern. Starke Hintergrundfärbung kann durch unzureichende Blockierung oder Spülung beziehungsweise durch zu hohe Antikörperkonzentration entstehen. Eine ausreichende Blockierung und Spülung zusammen mit einer angemessenen Anpassung der Antikörperkonzentration können unspezifische Bindungen reduzieren. Eine falsche Montagerichtung kann den interessierenden Bereich verdecken oder zu weit vom Deckglas entfernt positionieren. Eine Neuausrichtung des Gehirns gemäß den in der Anleitung beschriebenen anatomischen Orientierungspunkten und die Positionierung des interessierenden Bereichs nahe am Deckglas erleichtern die Bildaufnahme der gewünschten anatomischen Struktur.
Trotz seiner Vielseitigkeit kann das Protokoll für bestimmte Gewebe, Entwicklungsstadien, Antikörper und bildgebende Anforderungen angepasst werden müssen. Beispielsweise kann bei einigen Geweben eine kürzere Fixierung auf Eis vorteilhaft sein, während bestimmte Antikörper eine längere Inkubation bei 4 °C bis zu einer Woche oder umgekehrt eine kürzere Inkubation bei 22–25 °C erfordern. Die Qualität der Fixierung kann anhand der Erhaltung der allgemeinen Morphologie von Gehirn und Optiklappen, klarer Gewebegrenzen sowie minimaler Verzerrung, Fragmentierung oder Ablösung beurteilt werden. Ebenso lässt sich eine ausreichende Permeabilisierung anhand einer relativ gleichmäßigen Antikörperfärbung im gesamten Gewebe beurteilen, was auf eine ausreichende Penetration der Antikörper hinweist. Diese Aspekte ermöglichen eine flexible Anpassung der Bedingungen für Fixierung, Permeabilisierung, Färbung und Einbettung an die jeweilige experimentelle Anwendung, unter gleichzeitiger Erhaltung des Drosophila-Sehsystems.
Offenlegungen
Die Autoren erklären, dass kein Interessenkonflikt besteht. Die Autoren haben alle endgültigen Änderungen geprüft und genehmigt.
Das Sprachkorrekturwerkzeug (Grammarly) wurde verwendet, um Rechtschreibfehler zu korrigieren und Sätze umzustrukturieren.
Danksagungen
Die monoklonalen Antikörper gegen Brp, Dac, DE-Cad und Chp wurden von der Developmental Studies Hybridoma Bank bezogen, die vom NICHD der NIH eingerichtet und am Department of Biology der University of Iowa, Iowa City, IA 52242, betreut wird. A.B., A.R. und C.S. wurden durch Tamkeen im Rahmen des NYU Abu Dhabi Research Institute Award an das NYU Abu Dhabi Center for Genomics and Systems Biology (ADHPG-CGSB) sowie durch den NIH-Zuschuss RO1 EY017916 an C.D. unterstützt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Austerlitz-Insektpins zur Stabilisierung, 0,15 mm | Fine Science Tools | 26002-15 | |
| Antikörper: Maus anti-Brp | Developmental Studies Hybridoma Bank | nc82 | Verdünnung 1:50 |
| Antikörper: Maus anti-Chp | Developmental Studies Hybridoma Bank | 24B10 | Verdünnung 1:50 |
| Antikörper: Ratte anti-DE-CAD | Developmental Studies Hybridoma Bank | DCAD2 | Verdünnung 1:20 |
| Antikörper: Maus anti-Dac | Developmental Studies Hybridoma Bank | mAbdac1-1 | Verdünnung 1:100 |
| Antikörper: Schaf anti-GFP | BioRad | 4745-1051 | Verdünnung 1:200 |
| Antikörper: Kaninchen anti-Bsh | Desplan-Labor | - | Verdünnung 1:1000 |
| Antikörper: Meerschweinchen anti-Hth | Desplan-Labor | - | Verdünnung 1:100 |
| Antikörper: Meerschweinchen anti-TfAP-2 | Desplan-Labor | - | Verdünnung 1:500 |
| Antikörper: Kaninchen anti-Ey | Desplan-Labor | - | Verdünnung 1:200 |
| Antikörper: Ratte anti-Erm | Desplan-Labor | - | Verdünnung 1:100 |
| Antikörper: Meerschweinchen anti-Rx | Desplan-Labor | - | Verdünnung 1:300 |
| Antikörper: Kaninchen anti-Vsx | Desplan-Labor | - | Verdünnung 1:100 |
| Antikörper: Esel anti-Maus-IgG konjugiert mit Alexa Fluor 405 | Abcam | ab175658 | Verdünnung 1:250 |
| Antikörper: Esel anti-Maus-IgG konjugiert mit Alexa Fluor 488 | Jackson ImmunoResearch | 715-547-003 | Verdünnung 1:400 |
| Antikörper: Esel anti-Maus-IgG konjugiert mit Alexa Fluor 555 | ThermoFisher Scientific | A31570 | Verdünnung 1:500 |
| Antikörper: Esel anti-Maus-IgG konjugiert mit Alexa Fluor 647 | Jackson ImmunoResearch | 715-605-151 | Verdünnung 1:250 |
| Antikörper: Esel anti-Meerschweinchen-IgG konjugiert mit Alexa Fluor 405 | Jackson ImmunoResearch | 706-475-148 | Verdünnung 1:250 |
| Antikörper: Esel anti-Meerschweinchen-IgG konjugiert mit Alexa Fluor 555 | Sigma-Aldrich | SAB4600297-5OUL | Verdünnung 1:500 |
| Antikörper: Esel anti-Meerschweinchen-IgG konjugiert mit Alexa Fluor 647 | Jackson ImmunoResearch | 706-605-148 | Verdünnung 1:250 |
| Antikörper: Esel anti-Kaninchen-IgG konjugiert mit Alexa Fluor 405 | Abcam | ab175651 | Verdünnung 1:250 |
| Antikörper: Esel anti-Kaninchen-IgG konjugiert mit Alexa Fluor 555 | Invitrogen | A31572 | Verdünnung 1:500 |
| Antikörper: Esel anti-Ratte-IgG konjugiert mit Alexa Fluor 555 | Abcam | Ab150154 | Verdünnung 1:500 |
| Antikörper: Esel anti-Schaf-IgG konjugiert mit Alexa Fluor 488 | Jackson ImmunoResearch | 713-545-147 | Verdünnung 1:400 |
| BD 1-ml-Spritze komplett mit 25G × 16 mm Nadel × 120 | BD | 303175 | |
| Rinderserumalbumin (BSA), 30 % | Sigma-Aldrich | A7284-50ML | |
| Deckgläser 18 × 18 mm | VWR | 631-0120 | |
| Deckgläser 24 × 24 mm | VWR | 631-0126 | |
| Doppelseitiges Klebeband 19 mm × 33 m | Scotch | AMS12354 | |
| Fliege: Canton S | BDSC | 64349 | |
| Fliege: Optix-GAL4 | Kyoto | 104266 | |
| Fliege: nls-GFP/CyO-YFP | BDSC/Desplan-Labor | 4775 | |
| Flystuff Drosophila Ultimate Flypads | Genesee Scientific Corporation | 59-172B | |
| Eiskübel mit Deckel, rund, 4 L, blau | Corning | 432123 | |
| Bild (FIJI) | (National Institutes of Health, Bethesda, MD, USA) | Fiji/ImageJ2 Version 2.16.0/1.54p | |
| Kimtech Science Precision Wipes | Kimberly-Clark Professional | 05511 | |
| Laborschutzfolie | Parafilm M | PM-996 | |
| Mikroskopobjektträger | VWR | 8037/1 | |
| Mini-Zentrifuge | VWR | 521-2848 | |
| Nagellack | Mumuso | 2023/11/05 | |
| Normales Ziegen-Serum | Sigma-Aldrich | G9023 | |
| Pinsel | Camlin | S-66 | |
| Paraformaldehyd (PFA) | Sigma | P6148 | |
| Petri-Schalen 100 mm × 15 mm | Falcon | 351029 | |
| Phosphatgepufferte Salzlösung (PBS) | Sigma | P5493 | |
| PYREX® 9-Vertiefungs-Glasschalen | Corning | 7220-85 | |
| Schüttler (Laborbank) | Fisherbrand | 8861025 | |
| Safelock-Röhrchen 1,5 mL | Eppendorf | O219706H | |
| Schneider's Insektenmedium | Sigma | S0146 | |
| Slowfade Gold Antifade | Invitrogen | S36936 | |
| Sylgard 184 Silikonelastomer | Dow | 4019862 | |
| Triton X-100 | Sigma | 93426 | |
| Wolfram-Nadeln 0,25 mm | Fine Science Tools | 10130-10 | |
| Wolfram-Nadeln 0,5 mm | Fine Science Tools | 10130-20 | |
| UHU Allzweckkleber | UHU | 40815 | |
| Feinpinzette | WPI | 500235 | |
| Vectashield Antifade-Montagemedium | Vector | H-1000 | |
| Vortex-Mixer | VWR | VM-3000 |
Referenzen
- Nériec N, Desplan C. From the Eye to the Brain: Development of the Drosophila Visual System. Curr Top Dev Biol. 2016;116:247–71.
- Montell C. Drosophila visual transduction. Trends Neurosci. 2012;35(6):356–63.
- Currier TA, Pang MM, Clandinin TR. Visual processing in the fly, from photoreceptors to behavior. Genetics. 2023;224(2),1–28.
- Fischbach KF, Dittrich APM. The optic lobe of Drosophila melanogaster. I. A Golgi analysis of wild-type structure. Cell Tissue Res. 1989;258(3):441–75.
- Dorkenwald S, et al. Neuronal wiring diagram of an adult brain. Nature. 2024;634(8032):124–38.
- Matsliah A, et al. Neuronal “parts list” and wiring diagram for a visual system. bioRxiv: The Preprint Server for Biology. Preprint posted online April 2024.
- Younossi-Hartenstein A, Nassif C, Green P, Hartenstein V. Early neurogenesis of the Drosophila brain. J Comp Neurol. 1996;370(3):313–29.
- Zhang Y, Li X. Development of the Drosophila Optic Lobe. Cold Spring Harb Protoc. 2024;2024(3):108156.
- Apitz H, Salecker I. A Challenge of Numbers and Diversity: Neurogenesis in the Drosophila Optic Lobe. J Neurogenet. 2014;28(3-4):233–49.
- Egger B, Gold KS, Brand AH. Notch regulates the switch from symmetric to asymmetric neural stem cell division in the Drosophila optic lobe. Development. 2010;137(18):2981–7.
- Sato M, Yasugi T, Minami Y, Miura T, Nagayama M. Notch-mediated lateral inhibition regulates proneural wave propagation when combined with EGF-mediated reaction diffusion. Proc Natl Acad Sci U S A. 2016;113(35):E5153–62.
- Wang W, et al. Notch signaling regulates neuroepithelial stem cell maintenance and neuroblast formation in Drosophila optic lobe development. Dev Biol. 2011;350(2):414–28.
- Yasugi T, Sugie A, Umetsu D, Tabata T. Coordinated sequential action of EGFR and Notch signaling pathways regulates proneural wave progression in the Drosophila optic lobe. Development. 2010;137(19):3193–203.
- Bakshi A, Ben El Kadhi K, Desplan C. Decoding neuronal diversity: Mechanisms governing neural cell fate in Drosophila. Curr Opin Neurobiol. 2025;93.
- Holguera I, Desplan C. Neuronal specification in space and time. Science (1979). 2018;362(6411):176–80.
- Konstantinides N, et al. A complete temporal transcription factor series in the fly visual system. Nature. 2022;604(7905):316–22.
- Li X, et al. Temporal patterning of Drosophila medulla neuroblasts controls neural fates. Nature. 2013;498(7455):456–62.
- Suzuki T, Kaido M, Takayama R, Sato M. A temporal mechanism that produces neuronal diversity in the Drosophila visual center. Dev Biol. 2013;380(1):12–24.
- Chen YC, et al. Single-locus chromatin memory enables flexible spatial fate specification in the Drosophila visual system. bioRxiv. Published online August 21, 2026:2026.08.09.743789.
- Erclik T, et al. Integration of temporal and spatial patterning generates neural diversity. Nature. 2017;541(7637):365–70.
- Simon F, et al. Spatial, temporal and Notch determination of terminal selector expression controls neuronal cell fate in the Drosophila optic lobe. Nat Neurosci. 2026;29(5):1068–78.
- Bhattacharya A, Rao H, Sen SQ. Chromatin priming and Hunchback recruitment integrate spatial and temporal cues in Drosophila neuroblasts. eLife15:RP110150.
- Bostock MP, Prasad AR, Donoghue A, Fernandes VM. Photoreceptors generate neuronal diversity in their target field through a Hedgehog morphogen gradient in Drosophila. Elife. 2022;11:e78093.
- El-Danaf RN, et al. Morphological and functional convergence of visual projection neurons from diverse neurogenic origins in Drosophila. Nat Commun. 2025;16(1):1–15.
- Pinto-Teixeira F, et al. Development of Concurrent Retinotopic Maps in the Fly Motion Detection Circuit. Cell. 2018;173(2):485–98.
- Xu C, Ramos TB, Rogers EM, Reiser MB, Doe CQ. Homeodomain proteins hierarchically specify neuronal diversity and synaptic connectivity. Elife. 2023;12:RP90133.
- Arain U, Valentino P, Islam IM, Erclik T. Dissection, Immunohistochemistry and Mounting of Larval and Adult Drosophila Brains for Optic Lobe Visualization. J Vis Exp. 2021;(170):e61273.
- Zhang Y, Li X. Immunostaining of Drosophila Brains to Study Optic Lobe Development. Cold Spring Harb Protoc. 2024;2024(3):108157.
- Daul AL, Komori H, Lee CY. Immunofluorescent staining of Drosophila larval brain tissue. Cold Spring Harb Protoc. 2010;2010(7):pdb.prot5460.
- Sweeney ST, Hidalgo A, de Belle JS, Keshishian H. Dissection of adult Drosophila brains. Cold Spring Harb Protoc. 2011;2011(12):1472–4.
- Tito AJ, Cheema S, Jiang M, Zhang S. A Simple One-step Dissection Protocol for Whole-mount Preparation of Adult Drosophila Brains. J Vis Exp. 2016;(118):55128.
- Wu JS, Luo L. A protocol for dissecting Drosophila melanogaster brains for live imaging or immunostaining. Nat Protoc. 2006;1(4):2110–5.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar