Es wird eine detaillierte Methode zur Beurteilung von Mutantenphänotypen von Genen von Interesse und zur Bestimmung ihrer Rolle bei der Myoblastenfusion unter Verwendung von Drosophila-Embryonen beschrieben. Dieser Ansatz ermöglicht eine systematische Charakterisierung der Genfunktion während der embryonalen Muskelentwicklung.
Methodenartikel
Genetische, phänotypische und quantitative Analyse der Myoblastenfusion in Drosophila-Embryonen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Fusion von mononukleären Myoblasten zu mehrkernigen Syncytien ist ein grundlegender Prozess bei der Entwicklung der Skelettmuskulatur. Drosophila melanogaster ist ein leistungsfähiges, genetisch gut zugängliches Modell, um die Funktion von Kandidatengenen, die an diesem Prozess beteiligt sind, schnell und effizient zu untersuchen. Hier beschreiben wir ein umfassendes Protokoll mit Schritt-für-Schritt-Anleitungen zur Analyse des Myoblasten-Fusionsphänotyps in Drosophila Embryonen. Diese Methode umfasst die Auswahl von Mutantenlinien für das Kandidatengen, die Sammlung und Fixierung von Embryonen, die Immunfärbung von Ganzpräparaten, die Entwicklungsklassifizierung (Staging), die konfokale Bildgebung sowie die phänotypische Analyse. Die Färbung für Myosin-Schwererkette (MHC) dient der Visualisierung der allgemeinen Muskelmorphologie und der Identifizierung nicht fusionierter mononukleärer Myoblasten. Parallel dazu markiert die Färbung für Even-skipped (Eve) die Kerne innerhalb einer bestimmten Muskelzelle, wodurch eine quantitative Analyse des Fusionsumfangs durch Zählen der in diese Zelle eingebauten Kerne ermöglicht wird. Insgesamt ermöglicht dieses Protokoll die Beurteilung der Mutantenphänotypen beliebiger Gene von Interesse und die Evaluierung ihrer Rolle bei der Myoblastenfusion. Dieser Ansatz bietet einen robusten Rahmen zur Identifizierung und Charakterisierung neuartiger Regulatoren der Myoblastenfusion.
Einleitung
Skelettmuskel ist das häufigste Gewebe im menschlichen Körper und macht mehr als 30 % der Gesamtkörpermasse aus. Während der embryonalen Entwicklung entstehen Skelettmuskel-Fasern durch die Fusion von mononukleären Muskelzellen, sogenannten Myoblasten, zu mehrkernigen syncytialen Myofasern1,2. Dieser Prozess ist entscheidend für die ordnungsgemäße Bildung, das Wachstum und die Funktion von Muskulatur, und Störungen stehen in Zusammenhang mit zahlreichen Muskelerkrankungen3,4. Ähnlich wie bei der Skelettmuskulatur von Wirbeltieren entstehen auch die mehrkernigen Myofasern, die die embryonale und larvale Körperwandmuskulatur von Drosophila melanogaster bilden, durch die Fusion mononukleärer Myoblasten5,6,7,8. Bei Drosophila erfolgt die Fusion zwischen zwei Arten von Muskelzellen, Muskel-Founder-Zellen und fusionskompetenten Myoblasten (FCMs), an der asymmetrischen fusogenen Synapse9,10,11,12,13. Bedeutsamerweise sind die zellulären Vorgänge und molekularen Mechanismen, die die Myoblastenfusion steuern, zwischen Drosophila und Wirbeltieren hochgradig konserviert14,15,16, wodurch Drosophila zu einem leistungsfähigen Modellorganismus zur Untersuchung der genetischen und zellulären Grundlagen der Myoblastenfusion wird.
Das Drosophila-Modell bietet außerdem mehrere experimentelle Vorteile. Erstens ermöglicht der kurze Lebenszyklus von Drosophila (~10 Tage bei 25 °C) schnelle genetische Kreuzungen und die effiziente Erzeugung von Mutantenlinien. Zweitens sind Drosophila-Embryonen klein und nach Fixierung leicht für Antikörper permeabel, wodurch eine Ganzpräparat-Immunfärbung und hochauflösende Abbildung der Muskelentwicklung ohne Gewebeschnitt möglich ist. Drittens verläuft die embryonale Muskelentwicklung bei Drosophila nach einem stark standardisierten Muster, wobei in den meisten abdominalen Hemisegmenten 30 Muskelzellfasern vorhanden sind. Jede Muskelzellfaser wird von einer einzelnen Founder-Zelle angelegt, die sich mit einer definierten Anzahl von FCMs (zwischen 3 und 30)17 fusioniert, was eine reproduzierbare und quantitative Analyse der Myoblastenfusion erlaubt. Schließlich ermöglichen öffentlich zugängliche Sammlungen von Gen-Mutanten und Defizienzlinien mit chromosomalen Deletionen eine schnelle Funktionsverlust-Analyse fast aller Gene, ohne dass zeitaufwändige de novo-Erzeugung von Mutanten notwendig ist.
Ein ausführliches Protokoll zur Beurteilung von Myoblasten-Fusionsphänotypen in Drosophila-Embryonen wird vorgestellt (Abbildung 1). Das Protokoll beinhaltet Strategien zur Auswahl geeigneter mutierter Allele, zur Sammlung und Fixierung von Embryonen, zur Immunfärbung von Ganzpräparaten, zur Bildgebung von Embryonen sowie zur quantitativen Analyse von Fusionsphänotypen. Insgesamt bieten diese Verfahren einen schnellen und effizienten Arbeitsablauf für die genetische Analyse von Kandidatengenen, die an der Myoblastenfusion beteiligt sind.
Protokoll
1. Mutante Stämme für die genetische Analyse der Myoblastenfusion auswählen
- Suchen Sie in FlyBase nach Mutantenlinien des Gens von Interesse. Öffnen Sie die entsprechende Genbericht-Seite und überprüfen Sie die unter „Alleles, Insertions, Constructs, and Aberrations“ aufgeführten Mutantenallele.
- Wählen Sie Null- oder starke Funktionsverlust-Allele aus, indem Sie die für jedes Allel gemeldeten molekularen Läsionen untersuchen. Bevorzugen Sie Allele mit Nonsense-Mutationen, Frameshift-Mutationen, Deletionen oder Insertionen, die die Genfunktion stören.
- Bringen Sie das ausgewählte Mutantenallel auf ein Balancerchromosom mit einem fluoreszierenden Marker an, um homozygote mutante Embryonen von Geschwisterembryonen, die den Balancer tragen, unterscheiden zu können. Wählen Sie einen geeigneten fluoreszierenden Balancer entsprechend dem Chromosom aus, auf dem sich das Mutantenallel befindet (Tabelle 1).
2. Sammeln und fixieren Sie Drosophila-Embryonen
- Bereiten Sie Sammelgefäße für Embryonen vor, indem Sie mit einer 25-G-Nadel mehrere Belüftungslöcher in die Seitenwände und Böden von 100-mL-Kunststoffbechern stechen (Abbildung 1).
- Stellen Sie Agar mit Traubensaft her, indem Sie 15 g Agar mit 400 mL destilliertem Wasser (dH₂O) vermischen und 21 Minuten bei 121 °C im Autoklaven sterilisieren. Kühlen Sie das geschmolzene Agar so weit ab, bis es handwarm ist.
- Erwärmen Sie 100 mL 100%igen Traubensaft bis zur Handwärme und mischen Sie ihn gründlich mit dem geschmolzenen Agar. Geben Sie etwa 10 mL in jede 60-mm-Kulturschale, lassen Sie die Platten bei Raumtemperatur erstarren und lagern Sie sie bei 4 °C.
- Bereiten Sie eine frische Hefepaste zu, indem Sie 10 g Trockenhefe in 15 ml dH₂O glatt und streichfähig rühren. Tragen Sie die Paste in die Mitte einer Traubensaft-Agar-Platte auf und temperieren Sie die Platte vorab auf 25 °C (Abbildung 1).
ANMERKUNG: Lagern Sie die zubereitete Hefepaste bis zu 2 Wochen bei 4 °C. - Überführen Sie erwachsene Fliegen im Alter von 3–7 Tagen, die heterozygot für das mutierte Allel und einen geeigneten fluoreszierenden Balancer sind, in die Sammelgefäße.
ANMERKUNG: Verwenden Sie als Kontrolle Wildtyp-Fliegen, wie beispielsweise w1118. Für ein Sammelgefäß sind etwa 50–80 Weibchen und 40–50 Männchen ausreichend. - Platzieren Sie eine vorgewärmte Traubensaft-Agar-Platte über das Sammelgefäß und befestigen Sie sie mit Gummibändern (Abbildung 1). Inkubieren Sie das Sammelgefäß 12 Stunden bei 25 °C.
- Klopfen Sie das Sammelgefäß vorsichtig an, um die Fliegen zu lösen, und ersetzen Sie die Platte durch eine frische, vorgewärmte Platte. Wiederholen Sie den Plattenwechsel alle 12 Stunden über einen Zeitraum von 2 Tagen, um die Fliegen zu akklimatisieren.
ANMERKUNG: Erwärmen Sie jede Platte vor der Verwendung auf 25 °C, da die Eiablage auf kalten Platten reduziert ist. - Ersetzen Sie die Platte nach der zweitägigen Akklimatisierungsphase durch eine frische, vorgewärmte Platte. Lassen Sie die Fliegen über Nacht 14–15 Stunden lang Eier ablegen.
- Füllen Sie ein 1,5-mL-Mikrozentrifugenröhrchen mit 0,1 % (v/v) Triton X-100 in destilliertem Wasser. Sammeln Sie die Embryonen von der Platte mithilfe eines Pinsels, der zuvor in 0,1 % Triton X-100 getränkt wurde, und überführen Sie sie in das Röhrchen.
- Schütteln Sie das Röhrchen kräftig, um die Embryonen erneut in Suspension zu bringen und Reste der Hefepaste zu entfernen. Lassen Sie die Embryonen absinken und waschen Sie sie mindestens dreimal mit 0,1 % Triton X-100, oder bis die Lösung klar wird (Abbildung 1).
- Geben Sie 1,5 mL etwa 50 %igen Haushaltsbleichmittel hinzu, um eine Endkonzentration von 2,85 % Natriumhypochlorit zu erreichen. Nutaten Sie 3 Minuten lang, um die Chorionhülle der Embryonen zu entfernen.
ANMERKUNG: Vermeiden Sie eine zu lange Einwirkung von Bleichmittel, da eine Überbehandlung die Embryonen schädigen und nachfolgende Immunfärbungen beeinträchtigen kann. - Lassen Sie die Embryonen absinken, entfernen Sie das Bleichmittel und waschen Sie dreimal mit 0,1 % Triton X-100.
- Entfernen Sie die restliche Waschlösung und geben Sie 700 µL 3,7 % Formaldehyd in phosphatgepufferter Salzlösung (PBS) sowie 700 µL Heptan hinzu.
ACHTUNG: Formaldehyd und Heptan müssen im Abzug gehandhabt und gemäß den geltenden chemischen Sicherheitsvorschriften entsorgt werden. - Schließen Sie das Röhrchen fest und schütteln Sie es 30 Sekunden lang kräftig. Nutaten Sie die Embryonen 30 Minuten lang, um die Fixierung abzuschließen.
- Lassen Sie die Embryonen sich an der Grenzfläche zwischen der oberen Heptan-Phase und der unteren wässrigen Phase ansammeln (Abbildung 1). Entfernen Sie vorsichtig die wässrige Phase, ohne die Embryonen zu stören.
- Geben Sie etwa 700 µL Methanol hinzu und schütteln Sie 30 Sekunden lang kräftig, um die Vitellinmembran der Embryonen zu entfernen.
ANMERKUNG: Erfolgreich devitellinisierte Embryonen sinken auf den Boden des Röhrchens, während abgelöste Vitellinmembranen an der Grenzfläche verbleiben (Abbildung 1).
ACHTUNG: Methanol muss im Abzug gehandhabt und gemäß den geltenden chemischen Sicherheitsvorschriften entsorgt werden. - Entfernen Sie Heptan und Methanol, wobei die Embryonen mit einer geringen Menge Methanol bedeckt bleiben. Waschen Sie die Embryonen zweimal mit Methanol.
- Rehydrieren Sie die Embryonen, indem Sie sie dreimal für jeweils 5 Minuten auf einem Nutator mit PBST (0,1 % Triton X-100 in PBS) waschen. Schützen Sie die Embryonen während dieses und aller nachfolgenden Schritte vor Licht.
ANMERKUNG: Halten Sie die Embryonen nach der Devitellinisierung stets mit Lösung bedeckt, um Austrocknung und Veränderungen der Embryomorphologie zu vermeiden. Minimieren Sie die Exposition gegenüber Umgebungslicht, um fluoreszierende Proteine und fluorophor-markierte Antikörper zu erhalten.
3. Durchführung der Immunfärbung an Ganzpräparaten
- Entfernen Sie PBST und inkubieren Sie die Embryonen in 1,5 mL PBSBT (0,5 % BSA (w/v) und 5 mM NaN₃)3 in PBST) mindestens 1 h bei Raumtemperatur auf einem Nutorator.
- Schneiden Sie das Ende einer Pipettenspitze ab, um eine größere Öffnung zu erzeugen und mechanische Schäden während der Embryotransferierung zu minimieren.
- Überführen Sie die blockierten Embryonen in ein 0,5-mL-Mikrozentrifugenröhrchen und entfernen Sie die Blockierungslösung. Geben Sie 200−300 µL frisches PBSBT mit Anti-MHC-Antikörper (1:500)18 und/oder Anti-Eve-Antikörper (0.5 µg/mL).
- Inkubieren Sie die Embryonen mit den primären Antikörpern über Nacht bei 4 °C auf einem Nutator.
HINWEIS: Führen Sie die Anti-Eve-Kofärbung zur quantitativen Analyse nach der Identifizierung eines Myoblasten-Fusionsphänotyps durch. Zum Nachweis des MHC kann entweder ein Kaninchen- oder Ratten-Anti-MHC-Antikörper verwendet werden. Drosophila embryonale Muskulatur - Entfernen Sie die Primärantikörperlösung und waschen Sie die Embryonen dreimal mit PBST, jeweils 10 Minuten pro Waschgang, auf einem Nutor.
HINWEIS: Lagern Sie die Primärantikörperlösung bei 4 °C für die Wiederverwendung, wenn angebracht. Die Lösung kann typischerweise innerhalb eines Monats bis zu dreimal wiederverwendet werden. - Inkubieren Sie die Embryonen in 300 µL PBSBT mit geeigneten fluoreszierenden sekundären Antikörpern in einer Verdünnung von 1:500 für 2 h bei Raumtemperatur auf einem Nutorator.
- Entfernen Sie die Sekundärantikör-Lösung und waschen Sie die Embryonen dreimal mit PBST, jeweils 10 Minuten lang.
- Entfernen Sie die letzte PBST-Waschung und geben Sie etwa 80 µL des Eindeckmediums. Überführen Sie die Embryonen auf einen Objektträger, legen Sie vorsichtig ein Deckglas über die Probe und versiegeln Sie die Ränder (Abbildung 1).
HINWEIS: Lagern Sie die vorbereiteten Objektträger bei 4 °C, lichtgeschützt aufbewahren und so bald wie möglich abbilden, um ein optimales Fluoreszenzsignal zu erzielen.
4. Embryonen präparieren und abbilden
- Identifizieren Sie Embryonen des späten Stadiums 15 anhand der charakteristischen herzförmigen Morphologie des Mitteldarms19 unter Hellfeldbeleuchtung.
ANMERKUNG: Die Expression des MHC-Proteins ist in Embryonen des Stadiums 14 oder früher nicht nachweisbar. Bei Embryonen des Stadiums 16 unterzieht sich der herzförmige Mitteldarm einer Einschnürung und wird in vier Kammern unterteilt19. - Identifizieren Sie homozygote mutante Embryonen anhand des Fehlens des fluoreszierenden Markers.
ANMERKUNG: Homozygot mutante Embryonen tragen den fluoreszenzmarkierten Balancer nicht und exprimieren daher das fluoreszierende Protein nicht. Lassen Sie diesen Schritt bei Wildtyp-Kontrollembryonen weg. - Wählen Sie seitlich orientierte Embryonen aus, um die gesamte mit Anti-MHC-Antikörper markierte somatische Muskulatur sichtbar zu machen.
ANMERKUNG: Dorsal oder ventral orientierte Embryonen zeigen hauptsächlich den entsprechenden Bereich der Muskulatur. Verwenden Sie seitlich orientierte Embryonen, um Defekte in der Myoblastenfusion umfassend beurteilen zu können. - Passen Sie die Laserleistung und den Detektorverstärkungsfaktor so an, dass eine klare MHC-Fluoreszenz ohne Signalüberlastung erzielt wird, und behalten Sie diese Einstellungen für alle Proben innerhalb jedes Experiments bei. Definieren Sie die oberen und unteren Grenzen des Z-Stapels, sodass die gesamte Tiefe der somatischen Muskulatur erfasst wird.
- Stellen Sie die Bildauflösung auf 1024 × 1024 Pixel, die Blende auf 1 Airy-Einheit, den Zeilen-/Bildmittelwert auf 1 und den Zoomfaktor auf 1 ein, und behalten Sie diese Einstellungen für alle Proben innerhalb jedes Experiments bei. Nehmen Sie konfokale Z-Stapelbilder im Abstand von 1,0 µm mit einem 40×-Ölimmersionsobjektiv auf.
- Bilden Sie etwa 6–10 Embryonen pro Genotyp ab, um die Reproduzierbarkeit des Phänotyps zu überprüfen.
ANMERKUNG: Erfassen Sie den Kanal des fluoreszierenden Balancer-Markers gleichzeitig mit dem MHC-Kanal, wenn die Bestätigung des homozygoten mutanten Genotyps erforderlich ist.
5. Bildaufnahme des DA1-Muskels zur Quantifizierung der Fusion
- Führen Sie die MHC- und Eve-Ko-Färbung durch, nachdem ein Myoblasten-Fusionsdefekt in seitlich orientierten Embryonen identifiziert wurde.
- Wählen Sie dorsal orientierte Mutanten- und Kontroll-Embryonen des Stadiums 15 zur Bildaufnahme aus.
HINWEIS: Even-skipped (Eve) wird spezifisch in den Kernen des dorsalen akuten Muskels 1 (DA1) exprimiert20. Quantifizieren Sie die Myoblastenfusion, indem Sie die Anzahl der Eve-positiven Kerne ermitteln, die in den DA1-Muskel eingebaut sind. - Passen Sie die Bildaufnahmeparameter so an, dass klare MHC- und Eve-Fluoreszenzsignale ohne Signalüberlastung erzielt werden. Definieren Sie einen z-Stapel, der die gesamte Tiefe des DA1-Muskels basierend auf dem Eve-Signal umfasst.
- Nehmen Sie konfokale z-Stapel-Bilder mit den oben beschriebenen Aufnahmeparametern auf. Bilden Sie etwa 6–10 Embryonen pro Genotyp zur Quantifizierung der Fusion ab.
6. Kerne quantifizieren und statistische Analyse durchführen
- Identifizieren Sie die abdominalen Hemisegmente A1−A7 anhand ihrer stereotypen und sich wiederholenden Muskelmuster.
- Identifizieren Sie Eve-positive Kerne innerhalb des MHC-markierten DA1-Muskels. Untersuchen Sie den kompletten Z-Stack und zählen Sie alle Eve-positiven Kerne, die sich auf verschiedenen Fokusebenen innerhalb jedes DA1-Muskels befinden.
ANMERKUNG: Jedes abdominale Hemisegment enthält einen einzelnen DA1-Muskel. Daher werden alle Eve-positiven Kerne innerhalb eines gegebenen Hemisegments für den entsprechenden DA1-Muskel mitgezählt. - Quantifizieren Sie die DA1-Kerne in dem gleichen Satz abdominaler Hemisegmente, beispielsweise A2−A5, für jedes Embryo.
ANMERKUNG: Obwohl DA1-Muskeln aus den abdominalen Hemisegmenten A1−A7 für die Quantifizierung geeignet sind, ist die Analyse aller sieben Hemisegmente nicht erforderlich. Stattdessen sollten mehrere Hemisegmente pro Embryo, wie beispielsweise A2−A5, quantifiziert und dieselbe Reihe von Hemisegmenten bei allen Embryonen analysiert werden, um Konsistenz zu gewährleisten. - Berechnen Sie die mittlere Anzahl an Kernen pro DA1-Muskel für jedes Embryo, und verwenden Sie den Mittelwert als einen unabhängigen Datenpunkt. Geben Sie die einzelnen Datenpunkte der Embryonen in eine statistische Analyse-Software zur Auswertung und Darstellung ein.
- Verwenden Sie einen zweiseitigen Student’schen t-Test, um zwei Bedingungen zu vergleichen. Verwenden Sie eine einfaktorielle ANOVA, gefolgt von Dunnett’s Test, um drei oder mehr Bedingungen zu vergleichen, und betrachten Sie p < 0,05 als statistisch signifikant.
Ergebnisse
Die FlyBase-Genberichtsseite für spook (spo) wird als Beispiel gezeigt, um die Auswahl eines geeigneten Mutantenallels zu veranschaulichen. spo ist eines der „Halloween“-Gene, die Enzyme kodieren, die an der Biosynthese von Steroidhormonen beteiligt sind21,22, und es wurde gezeigt, dass es die Myoblastenfusion fördert23. Der Abschnitt „Alleles“ der FlyBase-Genberichtsseite für spo listet 12 in der Literatur beschriebene spo-Mutantenallele auf, von denen vier am BDSC hinterlegt sind (Abbildung 2A) und leicht erhältlich sind. Falls ein gewünschtes Allel nicht über den BDSC verfügbar ist, kann es direkt bei der Forschungsgruppe angefragt werden, die die Mutantenlinie ursprünglich beschrieben hat.
Unter den vier von BDSC verfügbaren mutierten Allelen trägt spo1 eine Missense-Mutation (G481E), während spoMI06810 eine MiMIC-Insertion innerhalb der kodierenden Sequenz aufweist, die zu einem Leserasterwechsel am Aminosäure-Rest Y341 führt (Abbildung 2B,C). Da das Spo-Protein aus 543 Aminosäuren besteht, wird erwartet, dass spoMI06810 (Y341fs) ein verkürztes Protein erzeugt, das ungefähr 40 % seiner Gesamtlänge fehlt, und ist daher vermutlich ein starkes Funktionsverlust-Allel. Somit wird spoMI06810 gegenüber spo1 für die phänotypische Analyse der Myoblastenfusion bevorzugt.
Die Myoblastenfusion beginnt im embryonalen Stadium 12 (7,3–9,3 h nach der Eiablage [AEL]) und ist bis zum Ende des Stadiums 15 (11,3–13,3 h AEL) weitgehend abgeschlossen24. Fusion-Phänotypen werden daher typischerweise in Embryonen des späten Stadiums 15 bewertet, wenn das somatische Muskelmuster gebildet ist und die meisten Fusionsereignisse abgeschlossen wurden.
Embryonen des Stadiums 15 können anhand zweier auffälliger morphologischer Merkmale identifiziert werden: dem Abschluss der dorsalen Schließung und der Ausbildung der charakteristischen herzförmigen Morphologie des Mitteldarms (Abbildung 3A–C)19. Embryonen des Stadiums 14 zeichnen sich durch eine andauernde Kopfeinwärtsfaltung aus (Abbildung 3A), während Embryonen des Stadiums 15 den charakteristischen herzförmigen Mitteldarm zeigen (Abbildung 3B). Embryonen des Stadiums 16 sind an der Einschnürung des Mitteldarms und der Bildung von vier Kammern (gastrale Zäkum; Abbildung 3C) erkennbar)19. Außerdem ist die Expression des MHC-Proteins in früheren Stadien, einschließlich Stadium 14, nicht nachweisbar, wird jedoch ab Stadium 15 und in späteren Stadien deutlich sichtbar (Abbildung 3A–C).
Im späten embryonalen Stadium 15 ist die Muskulatur der Körperwand bei Wildtyp-Embryonen (w1118) vollständig angelegt, und die meisten abdominalen Hemisegmente zeigen in lateraler Ansicht ein identisches, stereotypisches Muskelmuster (Abbildung 3B). Dieses stereotypische Muskelmuster kann mit entweder Kaninchen- oder Ratten-Anti-MHC-Antikörpern sichtbar gemacht werden (Abbildung 3B,D). Im Gegensatz dazu sind weniger Muskelfasern sichtbar, wenn die Embryonen in dorsaler oder ventraler Orientierung abgebildet werden (Abbildung 3E,F). Daher ermöglicht die Abbildung der Embryonen in lateraler Orientierung die Visualisierung der gesamten Körperwandmuskulatur und erleichtert die Beurteilung von Defekten in der Myoblastenfusion.
Um Defekte bei der Myoblastenfusion zu untersuchen, wird die Körperwandmuskulatur homozygoter mutanter Embryonen in lateraler Orientierung abgebildet. Homozygote Mutanten werden durch das Fehlen eines fluoreszierenden Balancer-Markers wie GFP oder YFP identifiziert. Beispielsweise sind homozygote spo-Mutant-Embryonen, die von spoMI06810/TM3, twi>UAS-GFP-Eltern abstammen, GFP-negativ, während Geschwisterembryonen, die den Balancer tragen, GFP im Mesoderm exprimieren (Abbildung 4B,C). Im Vergleich zu Wildtyp- und GFP-positiven Geschwisterembryonen weisen spo-Mutant-Embryonen einen Defekt bei der Myoblastenfusion auf, der durch das Vorhandensein zahlreicher unfusionierter, fusionskompetenter Myoblasten (FCMs; Abbildung 4A–C) gekennzeichnet ist.
Bemerkenswerterweise werden in tieferen optischen Schichten (Z3 und Z4) mehr unfusionierte FCMs beobachtet als in der Oberflächenschicht (Z1) von spo-Mutanten-Embryonen (Abbildung 4B). Diese Verteilung spiegelt die räumliche Organisation der Founder-Zellen und FCMs während der embryonalen Myoblastenfusion wider. Founder-Zellen und wachsende Myotube befinden sich hauptsächlich in der oberflächlichen Schicht des Mesoderms, während FCMs vor ihrer Migration zu den wachsenden Myotuben in tieferen Schichten liegen25. Folglich sind unfusionierte Myoblasten in tieferen konfokalen Schichten häufiger anzutreffen, insbesondere in Embryonen mit partiellen Fusionsdefekten. Daher ist die Aufnahme von Z-Stapeln, die die gesamte Tiefe der Körperwandmuskulatur abdecken, notwendig, um eine Unterschätzung der Schwere des Fusionsphänotyps zu vermeiden.
Obwohl die Visualisierung der gesamten Körperwandmuskulatur in lateraler Orientierung die phänotypische Beurteilung von Myoblasten-Fusionsdefekten ermöglicht, kann eine quantitative Analyse durch Betrachtung des DA1-Muskels in dorsaler Orientierung durchgeführt werden. Bei Wildtyp-Embryonen ist der DA1-Muskel vollständig ausgebildet und enthält 13,03 ± 0,60 Eve-positive Kerne (Abbildung 5A,C). Bei spo-Mutanten-Embryonen ist die Anzahl der Eve-positiven Kerne im DA1-Muskel auf 8,16 ± 0,54 reduziert (Abbildung 5B,C), was auf einen Fusionsdefekt hinweist, bei dem weniger FCMs mit der DA1-Gründerzelle fusionieren. Zur konsistenten und reproduzierbaren Quantifizierung werden die Eve-positiven Kerne in den DA1-Muskeln derselben abdominalen Hemisegmente (A2−A5) gezählt und pro Embryo gemittelt, wobei der Mittelwert jedes Embryos als einzelner Datenpunkt für die statistische Analyse verwendet wird (Abbildung 5C).
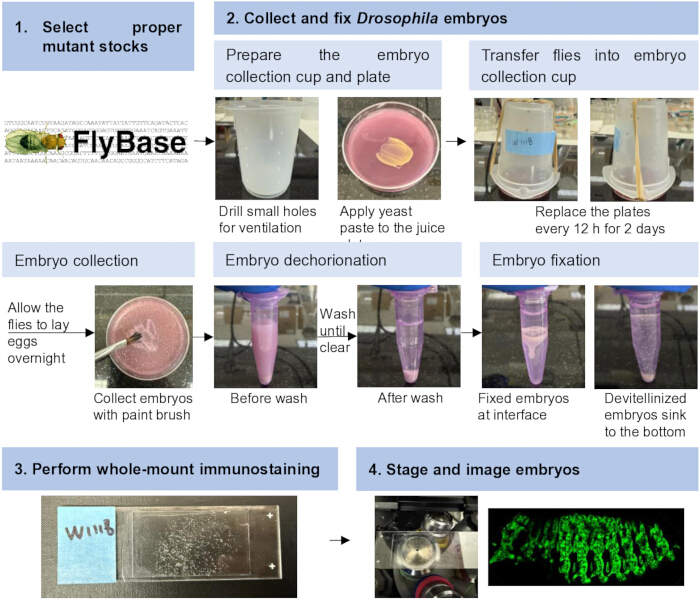
Abbildung 1: Arbeitsablauf für die genetische, phänotypische und quantitative Analyse der Myoblastenfusion in Drosophila-Embryonen. Der Arbeitsablauf umfasst die Auswahl geeigneter Mutantenstämme, die Sammlung und Fixierung von Embryonen, die Immunfärbung und Einbettung als Ganzpräparat sowie die Alterseinstufung und Bildaufnahme der Embryonen. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
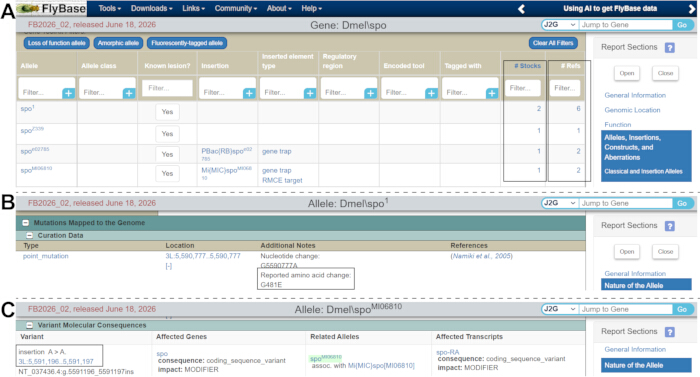
Abbildung 2: Auswahl von Mutationsallelen mithilfe von FlyBase. (A) Screenshot der FlyBase-Genübersichtsseite für spo. Mutationsallele sind im Abschnitt „Alleles“ aufgelistet. Die Spalte „Stocks“ (eingeklammert) zeigt die Anzahl verfügbarer Stämme an, während die Spalte „Refs“ (eingeklammert) die Anzahl zugehöriger Literaturstellen angibt. (B,C) Molekulare Veränderungen zweier repräsentativer spo-Mutationsallele, spo1 (B) und spoMI06810 (C). Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
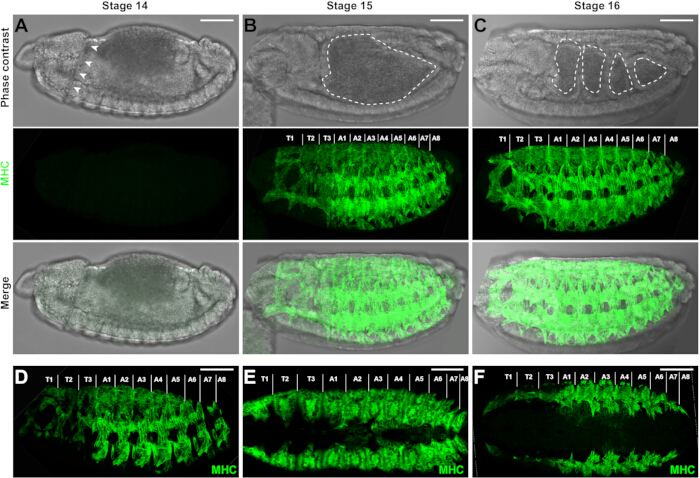
Abbildung 3: Drosophila-Embryonalmuskulatur. (A–C) Phasenkontrastaufnahmen, mit MHC gefärbte Z-Projektions-Konfokalaufnahmen und überlagerte Bilder von Wildtyp-(WT-)Embryonen in den Stadien 14, 15 und 16. Die Kopfeinziehung ist im Stadium 14 (Pfeilspitzen) am Embryo (A) erkennbar. Ein charakteristischer herzförmiger Mitteldarm (gestrichelte Linie) ist im Embryo des Stadiums 15 (B) zu beobachten, während der Mitteldarm im Embryo des Stadiums 16 (C) in vier deutliche Kammern unterteilt ist (gestrichelte Linien). Die Expression des MHC-Proteins ist im Stadium 14 (A) nicht nachweisbar, wird jedoch in den Stadien 15 (B) und 16 (C) stark. Die Embryonen sind in Seitenansicht dargestellt, wobei anterior links, posterior rechts, dorsal oben und ventral unten liegt. Thorakale (T1–T3) und abdominale (A1–A8) Hemisegmente sind angegeben. (D) Konfokalaufnahme der Seitenansicht der Muskulatur in einem WT-Embryo des Stadiums 15, visualisiert mit einem Ratten-Anti-MHC-Antikörper. Für die Bilder in den anderen Panels wurde ein Kaninchen-Anti-MHC-Antikörper verwendet. (E,F) Z-Projektions-Konfokalaufnahmen der dorsalen (E) und ventralen (F) Ansicht der Muskulatur in WT-Embryonen des Stadiums 15. In dorsaler und ventraler Ansicht sind weniger Muskelbündel sichtbar als in Seitenansicht. Maßstab = 50 µm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
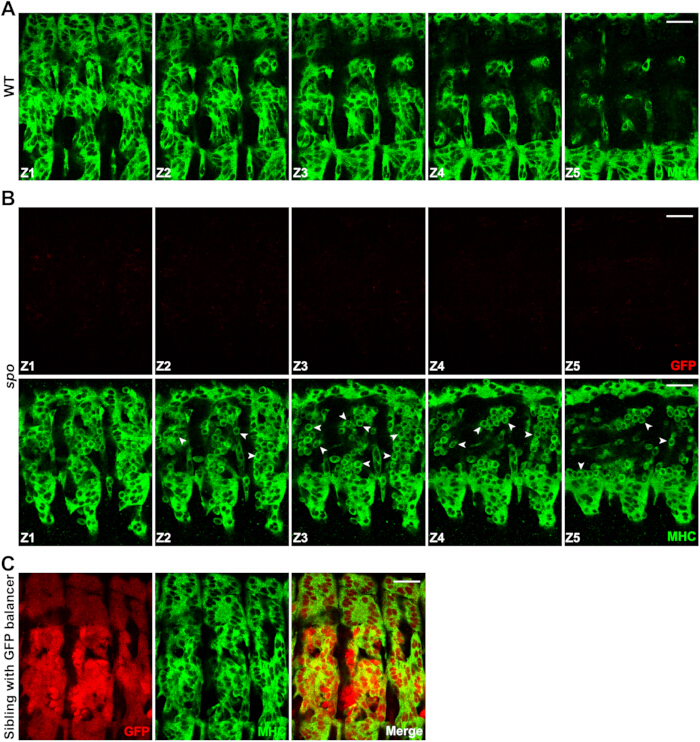
Abbildung 4: Vergleich der Muskulatur zwischen Wildtyp- und spo-Mutanten-Embryonen. (A) Repräsentative konfokale Z-Stapelbilder der Körperwandmuskulatur im Seitenansicht eines 15. Spätstadiums-Wildtyp-Embryos. Die Myoblastenfusion ist abgeschlossen, und es werden keine ungefundenen Myoblasten beobachtet. MHC ist grün dargestellt. (B) Repräsentative konfokale Z-Stapelbilder der Körperwandmuskulatur im Seitenansicht eines GFP-negativen spo-Mutanten-Embryos, erhalten von spoMI06810/TM3, twi>UAS-GFP-Eltern. Das Fehlen von GFP-Fluoreszenz (rot) zeigt an, dass der Embryo homozygot für spoMI06810 ist. Pfeilspitzen markieren repräsentative ungefundenen Myoblasten. Mehr ungefundene Myoblasten werden in tieferen optischen Schichten (Z3 und Z4) beobachtet als nahe der Embryooberfläche (Z1). MHC ist grün dargestellt. (C) Konfokale Bilder im Seitenansicht eines GFP-positiven Geschwisterembryos, erhalten von denselben spoMI06810/TM3, twi>UAS-GFP-Eltern. Die mesodermale GFP-Expression (rot), hervorgerufen durch das twi>UAS-GFP-Transgen auf dem TM3-Balancer, unterscheidet GFP-positive Geschwisterembryonen von GFP-negativen homozygoten spo-Mutanten-Embryonen. MHC ist grün dargestellt. Maßstab = 20 µm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
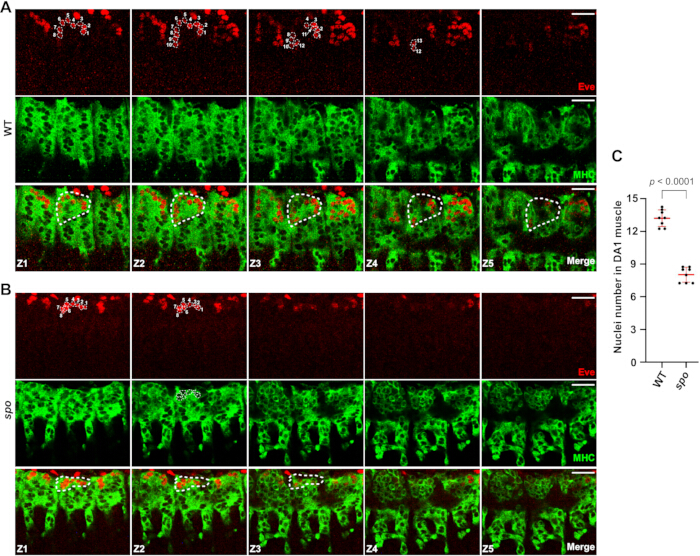
Abbildung 5: Repräsentative konfokale Z-Schicht-Aufnahmen und Quantifizierung der DA1-Muskeln. (A,B) Konfokale Z-Schicht-Aufnahmen der dorsalen Ansicht von späten Stadium-15-WT-Embryonen (A) und spo-Mutanten-Embryonen (B), gefärbt mit Anti-MHC (grün) und Anti-Eve (rot). Die konfokalen Z-Schicht-Aufnahmen wurden durch die gesamte Tiefe des Eve-positiven DA1-Muskels aufgenommen, um alle Kerne innerhalb des Muskels abzubilden. Eve-positive Kerne erscheinen als ungefärbte Bereiche innerhalb des MHC-Signals. Ein repräsentativer DA1-Muskel ist mit einer gestrichelten Linie umrandet, und die Eve-positiven Kerne innerhalb des DA1-Muskels sind nummeriert. (C) Quantifizierung der Eve-positiven Kerne in den DA1-Muskeln von WT- und spo-Mutanten-Embryonen. Jeweils acht Embryonen pro Genotyp wurden ausgewertet. Jeder Datenpunkt repräsentiert die durchschnittliche Anzahl an Kernen in den DA1-Muskeln der Hemisegmente A2–A5 eines Embryos. Die Daten sind als Mittelwert ± SD (rote Balken) dargestellt. Die statistische Signifikanz wurde mittels zweiseitigem Student’s t-Test bestimmt; p < 0,0001. Maßstab = 20 µm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| BDSC-Stammnummer | Genotyp | Zweck |
| 6873 | N1/FM7c, twi>UAS-GFP | Die mesodermale GFP-Expression ermöglicht die Identifizierung von GFP-negativen, homozygoten mutanten Embryonen. |
| 6662 | wgGla-1/CyO, twi>UAS-GFP | |
| 6663 | DrMio/TM3, twi>UAS-GFP | |
| 23229 | baz4/FM7c, Dfd-YFP | Die kopfspezifische YFP-Expression ermöglicht die Identifizierung von YFP-negativen, homozygoten mutanten Embryonen. |
| 23230 | snaSco/ CyO, Dfd-YFP | |
| 23232 | Dr1/TM6B, Dfd-YFP |
Tabelle 1: Drosophila-Stämme mit einem fluoreszierenden Markergen auf Balancer-Chromosomen.
Diskussion
Das hier beschriebene Protokoll stellt einen umfassenden Arbeitsablauf für die genetische, phänotypische und quantitative Analyse der Myoblastenfusion in Drosophila-Embryonen bereit. Wichtig ist, dass die Beobachtung eines Fusionsdefekts in einer Mutantenlinie zusätzliche genetische Analysen erfordert, um zu überprüfen, ob das Gen von Interesse tatsächlich für den beobachteten Phänotyp verantwortlich ist. Spontane Hintergrundmutationen können sich während der Stammpflege ansammeln und zu mutanten Phänotypen beitragen26. Ein Ansatz besteht darin, transheterozygote Embryonen zu untersuchen, die durch Kreuzung des Mutantenallels mit einer chromosomalen Defizienz erzeugt werden, welche das Gen von Interesse löscht. Die Beobachtung desselben Fusionsdefekts in diesen Embryonen würde die Schlussfolgerung stützen, dass der Phänotyp auf die Störung des Kandidatengens und nicht auf unabhängige Hintergrundmutationen zurückzuführen ist. Genetische Rettungsexperimente, wie beispielsweise solche unter Verwendung des GAL4/UAS-Systems27, können eine weitere Bestätigung liefern, indem sie zeigen, ob die Expression des Gens von Interesse die normale Myoblastenfusion in mutanten Embryonen wiederherstellt.
Obwohl das Drosophila Gene Disruption Project eine öffentlich zugängliche Sammlung von Mutantenlinien erzeugt hat, die ungefähr 75 % der Drosophila-Gene abdecken28, sind möglicherweise nicht für jedes Gen von Interesse geeignete Mutantenallele, insbesondere starke Funktionsverlustallele, verfügbar. In solchen Fällen können chromosomale Defizienzlinien eine alternative Ressource darstellen, um zu prüfen, ob ein Kandidatengen an der Myoblastenfusion beteiligt ist. Die derzeit verfügbaren Sammlungen von Defizienzlinien decken mehr als 98 % des eukromatischen Drosophila-Genoms ab29 und ermöglichen so die Funktionsverlustanalyse nahezu aller Gene. Chromosomale Defizienzen können im Abschnitt „Aberrations“ des FlyBase-Genreports identifiziert werden. Da jedoch jede Defizienzlinie mehrere Gene entfernt, kann ein bei homozygoten Defizienz-Embryonen beobachteter Defekt in der Myoblastenfusion nicht ohne weitere Validierung einem spezifischen Gen innerhalb des deletierten chromosomalen Bereichs zugeordnet werden. Daher sollte, wenn ein Fusionsdefekt mittels einer Defizienzlinie identifiziert wird, ein Einzelgen-Knockout-Mutant erzeugt und analysiert werden, um die spezifische Rolle des Kandidatengens bei der Myoblastenfusion zu bestimmen.
Obwohl dieses Protokoll auf die phänotypische Analyse von Mutanten für einzelne Gene von Interesse ausgerichtet ist, kann der Arbeitsablauf auch auf groß angelegte Defizienz-Screenings für neuartige Regulatoren der Myoblastenfusion unter Verwendung verfügbarer Defizienz-Sammlungen angewandt werden29. Außerdem ermöglicht der Austausch des MHC-Antikörpers gegen Antikörper, die spezifische Regulatoren der Myoblastenfusion erkennen, die Anpassung des allgemeinen Arbeitsablaufs – einschließlich Sammeln, Fixierung und Immunfärbung von Embryonen – zur Untersuchung der Proteinlokalisation relativ zur fusogenen Synapse. Schließlich können die hier beschriebenen Methoden für die phänotypische Analyse weiterer embryonaler Entwicklungsprozesse über die Myoblastenfusion hinaus angepasst werden, wodurch die Anwendbarkeit des Protokolls auf ein breiteres Spektrum an Entwicklungsstudien erweitert wird.
Offenlegungen
Die Autoren erklären, dass sie keine konkurrierenden Interessen haben. ChatGPT 5 (OpenAI) wurde ausschließlich zur Überprüfung der Grammatik und Sprache verwendet. Es wurde nicht zur Erstellung wissenschaftlicher Inhalte, Daten, Analysen oder Abbildungen eingesetzt.
Danksagungen
Wir danken dem Bloomington-Stockcenter für die Fliegenstämme. Diese Arbeit wurde durch NIH-Zuschüsse R01AR085116 und R35GM136316 an E.H.C. unterstützt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Agar | Fisher | BP1423-500 | Agarpulver; dient zur Herstellung von festem Kulturmedium. |
| Rinderserumalbumin (BSA) | Sigma | A7906 | Rinderserumalbumin; wird zur Herstellung von Blockierungslösungen während der Immunfärbung verwendet. |
| Konfokalmikroskop | Leica | SP8 | Laser-Scanning-Konfokalmikroskop, das zur Fluoreszenzabbildung gefärbter Proben verwendet wird. |
| Konfokalmikroskop | Nikon | A1R | Laser-Scanning-Konfokalmikroskop, das zur Fluoreszenzabbildung gefärbter Proben verwendet wird. |
| Deckglas | Fisher | 12-545-CP | Glasdeckgläschen, 40 mm × 22 mm; dient zum Aufbringen von Proben für die Mikroskopie. |
| Kulturschale | Corning | 430166 | 60-mm-Kulturschale; dient zum Handhaben, Kultivieren oder Bearbeiten biologischer Proben. |
| Trockenhefe | Sigma | YSC2 | Trockenhefe als Nahrungsquelle für die Kultur von Organismen. |
| Formaldehyd, 37 % | Fisher | BP531-500 | Konzentrierte Formaldehydlösung zur Herstellung von Fixierungslösungen. VORSICHT: Giftig und flüchtig; nur unter Verwendung geeigneter persönlicher Schutzausrüstung und in einer Abzugshaube handhaben. |
| Ziegen-Anti-Maus-IgG 647 | ThermoFisher | A-21236 | Fluorophor-konjugiertes sekundäres Ziegen-Anti-Maus-IgG-Antikörper für die Fluoreszenznachweisung von primären Mausantikörpern. |
| Ziegen-Anti-Kaninchen-IgG 568 | ThermoFisher | A-11036 | Fluorophor-konjugiertes sekundäres Ziegen-Anti-Kaninchen-IgG-Antikörper für die Fluoreszenznachweisung von primären Kaninchenantikörpern. |
| Heptan | Fisher | H350 | Organisches Lösungsmittel, das während der Fixierung und Permeabilisierung von Proben verwendet wird. VORSICHT: Entzündlich und gesundheitsschädlich; nur in einer Abzugshaube unter Verwendung geeigneter persönlicher Schutzausrüstung handhaben. |
| Brutschrank | Percival | I36LL | Temperaturgeregelter Brutschrank zur Aufrechterhaltung von Kulturen oder experimentellen Organismen unter definierten Umweltbedingungen. |
| Methanol | Pharmco | 339000ACSBK01 | Methanol, das während der Fixierung, Dehydrierung oder Permeabilisierung von Proben verwendet wird. VORSICHT: Entzündlich und giftig; nur in einer Abzugshaube unter Verwendung geeigneter persönlicher Schutzausrüstung handhaben. |
| Mikroskopobjektträger | Fisher | 12-550-15 | Glas-Mikroskopobjektträger zur Aufbringung von Proben für die Bildgebung. |
| Einbettmedium | ThermoFisher | P36980 | Antifade-Einbettmedium zur Stabilisierung der Fluoreszenz und zum Einbetten gefärbter Proben für die Mikroskopie. |
| Maus-Anti-Even skipped (Eve) | DSHB | 2B8 | Maus-monoklonaler primärer Antikörper gegen das Even-skipped-Protein; wird für die Immunfluoreszenzfärbung verwendet. |
| Nutator | Corning | 6720 | Tisch-Nutator-Mischer zur schonenden und kontinuierlichen Bewegung von Proben während Wasch-, Blockier- oder Antikörperinkubationsschritten. |
| Kunststoffbecher | Sigma | Z245380 | Der 100-mL-Kunststoffbecher dient zur Herstellung einer Fliegenfangschale. |
| Kaninchen-Anti-Myosin-Schwererkette (MHC) | — | — | Kaninchen-primärer Antikörper gegen die Myosin-Schwererkette von Drosophila; Antikörperquelle beschrieben von Kiehart und Feghali (1986), Journal of Cell Biology 103, 1517–1525. |
| Ratte-Anti-Myosin-Schwererkette (MHC) | DSHB | BB7/21.14 | Ratten-monoklonaler primärer Antikörper gegen die Myosin-Schwererkette; wird für die Immunfluoreszenzfärbung verwendet. |
| Natriumazid (NaN3) | Sigma | S8032 | Natriumazid als Konservierungsmittel in Antikörper- oder Pufferlösungen. VORSICHT: Hochgiftig; Kontakt durch Verschlucken, Einatmen, Hautkontakt und Kontakt mit Metallen vermeiden. |
| Triton X-100 | Fisher | AAA16046AP | Nichtionisches Tensid zur Membranpermeabilisierung und Herstellung von Wasch- oder Blockierpuffern. |
| 10× Phosphatgepufferte Kochsalzlösung (PBS) | Fisher | BP3994 | Konzentrierte phosphatgepufferte Kochsalzlösung zur Herstellung von 1× PBS für Wasch-, Verdünnungs- und Pufferzwecke. |
Referenzen
- Abmayr SM, Pavlath GK. Myoblast fusion: Lessons from flies and mice. Development. 2012;139(4):641-656.
- Petrany MJ, Millay DP. Cell fusion: Merging membranes and making muscle. Trends Cell Biol. 2019;29(12):964-973.
- Wherley TJ et al. Current topics in developmental biology. Vol. 158. Academic Press; 2024:53-82.
- Millay DP. Regulation of the myoblast fusion reaction for muscle development, regeneration, and adaptations. Exp Cell Res. 2022;415(2):113134.
- Dworak HA, Sink H. Myoblast fusion in Drosophila. Bioessays. 2002;24(7):591-601.
- Schejter ED. Myoblast fusion: Experimental systems and cellular mechanisms. Semin Cell Dev Biol. 2016;60:112-120.
- Deng S, Azevedo M, Baylies M. Acting on identity: Myoblast fusion and the formation of the syncytial muscle fiber. Semin Cell Dev Biol. 2017;72:45-55.
- Lee DM, Chen EH. Drosophila myoblast fusion: Invasion and resistance for the ultimate union. Annu Rev Genet. 2019;53:67-91.
- Bate M. The development of Drosophila melanogaster. CSH Laboratory Press; New York; 1993:1013-1090.
- Baylies MK, Bate M, Ruiz Gomez M. Myogenesis: A view from Drosophila. Cell. 1998;93(6):921-927.
- Chen EH, Olson EN. Towards a molecular pathway for myoblast fusion in Drosophila. Trends Cell Biol. 2004;14(8):452-460.
- Sens KL et al. An invasive podosome-like structure promotes fusion pore formation during myoblast fusion. J Cell Biol. 2010;191(5):1013-1027.
- Kim JH et al. Mechanical tension drives cell membrane fusion. Dev Cell. 2015;32(5):561-573.
- Chen EH. Invasive podosomes and myoblast fusion. Curr Top Membr. 2011;68:235-258.
- Kim JH, Jin P, Duan R, Chen EH. Mechanisms of myoblast fusion during muscle development. Curr Opin Genet Dev. 2015;32:162-170.
- Kim JH, Chen EH. The fusogenic synapse at a glance. J Cell Sci. 2019;132(18).
- Haralalka S, Abmayr SM. Myoblast fusion in Drosophila. Exp Cell Res. 2010;316(18):3007-3013.
- Kiehart DP, Feghali R. Cytoplasmic myosin from Drosophila melanogaster. J Cell Biol. 1986;103(4):1517-1525.
- Campos-Ortega JA, Hartenstein V. The embryonic development of Drosophila melanogaster. 2nd ed. Springer Berlin Heidelberg; Berlin, Heidelberg; 1997:9-102.
- De Joussineau C, Bataille L, Jagla T, Jagla K. Diversification of muscle types in Drosophila: Upstream and downstream of identity genes. Curr Top Dev Biol. 2012;98:277-301.
- Namiki T et al. Cytochrome P450 CYP307A1/Spook: A regulator for ecdysone synthesis in insects. Biochem Biophys Res Commun. 2005;337(1):367-374.
- Niwa R, Niwa YS. Enzymes for ecdysteroid biosynthesis: Their biological functions in insects and beyond. Biosci Biotechnol Biochem. 2014;78(8):1283-1292.
- Ruan ZR, Yu Z, Xing C, Chen EH. Inter-organ steroid hormone signaling promotes myoblast fusion via direct transcriptional regulation of a single key effector gene. Curr Biol. 2024;34(7):1438-1452.e6.
- Beckett K, Baylies MK. 3D analysis of founder cell and fusion competent myoblast arrangements outlines a new model of myoblast fusion. Dev Biol. 2007;309(1):113-125.
- Richardson B, Beckett K, Baylies M. Visualizing new dimensions in Drosophila myoblast fusion. BioEssays. 2008;30(5):423-431.
- Huang W et al. Spontaneous mutations and the origin and maintenance of quantitative genetic variation. eLife. 2016;5.
- McGuire SE, Roman G, Davis RL. Gene expression systems in Drosophila: A synthesis of time and space. Trends Genet. 2004;20(8):384-391.
- Bellen HJ et al. The Drosophila Gene Disruption Project: Progress using transposons with distinctive site specificities. Genetics. 2011;188(3):731-743.
- Cook RK et al. The generation of chromosomal deletions to provide extensive coverage and subdivision of the Drosophila melanogaster genome. Genome Biol. 2012;13(3).
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar