Dieses Protokoll beschreibt ein säure-alkalische asymmetrisches Durchfluss-Zellensystem, das die kathodische elektrochemische CO2-Reduktion mit der anodischen elektrochemischen Glyceroloxidation koppelt und eine energieeffiziente gleichzeitige Herstellung von Formiat mit erheblich reduziertem Energieverbrauch im Vergleich zur Nutzung der konventionellen Sauerstoffentwicklungsreaktion ermöglicht.
Methodenartikel
Säure-Alkali-asymmetrische Kohlendioxid-Glycerol-Paarelektrolyse für die Formiatelektrosynthese
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Dieses Protokoll beschreibt eine Durchflusszelle, die die elektrochemische Reduktion von Kohlendioxid (CO2RR) an der Kathode in saurem Medium mit der elektrochemischen Oxidation von Glycerin (GOR) an der Anode in alkalischen Medium zur effizienten gleichzeitigen Formiatherstellung koppelt. Ein System zur dualen Elektrosynthese, das auf einem asymmetrischen Säure-Lauge-Elektrolytdesign basiert, verbessert die Elektronenausnutzung, indem Energie aus der Säure-Base-Neutralisation in eine nützliche elektrochemische Triebkraft umgewandelt wird, wodurch die elektrochemische Formiatsynthese begünstigt wird. Bismut-Nanoschichten mit oxidischem Ursprung (OD-Bi NSs) wurden über eine chemische Fällung und anschließende elektrochemische Reduktion hergestellt und als Kathodenkatalysator für die Umwandlung von CO2RR zu Formiat eingesetzt. Gleichzeitig diente ein Co3O4-Nanostabkatalysator, der durch chemische Fällung und anschließende Kalzinierung hergestellt wurde, als Anodenkatalysator für die Cu2+-unterstützte GOR zu Formiat, wobei eine Spurmenge an Cu2+, die dem Anolyten zugeführt wird, die GOR-Aktivität erhöht. Die Leistungsparameter, einschließlich Überpotential, Formiatselektivität und Aktivität der OD-Bi-NSs- und Co3O4-Katalysatoren, wurden anschließend in einem hybriden Elektrolyseur bewertet. Im Vergleich zur herkömmlichen CO2RR, die mit der Sauerstoffentwicklungsreaktion gekoppelt ist, weist das gekoppelte CO2RR-GOR-Elektrolysesystem einen deutlich geringeren Energieverbrauch und eine verbesserte Formiatherstellung auf.
Einleitung
Die elektrochemische Reduktion von Kohlendioxid (CO2RR) zu wertvollen Chemikalien hat sich als vielversprechende Strategie für die Kohlenstoffnutzung und die Speicherung erneuerbarer Energien herausgestellt1,2,3,4,5. Unter den verschiedenen Produkten der CO2-Reduktion ist Ameisensäure (HCOOH) aufgrund ihrer hohen volumetrischen Energiedichte, einfachen Lagerung und Handhabung sowie ihrer breiten Anwendungsmöglichkeiten in der chemischen Synthese und in Brennstoffzellen besonders attraktiv6,7,8. Wismut(Bi)-basierte Katalysatoren weisen eine hervorragende Selektivität für die Formiatproduktion auf, was auf ihre geeignete Bindungsaffinität zum *OCHO-Zwischenprodukt7,9 sowie auf die unterdrückte Wasserstoffentwicklungsreaktion10 zurückzuführen ist.
Trotz dieser Vorteile wird die praktische Umsetzung der CO2RR durch ihren hohen Energieverbrauch beeinträchtigt, wenn sie mit der anodischen Sauerstoffentwicklungsreaktion (OER) gekoppelt wird11,12. Die OER ist ein thermodynamisch anspruchsvoller Vier-Elektronen-Prozess mit langsamer Kinetik, was zu hohen Zellspannungen und einer geringen energetischen Effizienz der Gesamtzelle führt13,14. Um diese Herausforderung zu bewältigen, hat sich der Ersatz der OER durch thermodynamisch günstige organische Oxidationsreaktionen als effektive Strategie etabliert, um den Stromverbrauch zu senken und gleichzeitig wertvolle Chemikalien herzustellen11,15,16.
Die Glycerinoxidationsreaktion (GOR) hat als alternative anodische Reaktion erhebliche Aufmerksamkeit erhalten, da Glycerin kostengünstig ist und zu hochfunktionalisierten Produkten aufgewertet werden kann17,18. Außerdem weist die GOR ein niedrigeres Oxidationspotential (0,69 V gegenüber der reversiblen Wasserstoffelektrode (RHE)) im Vergleich zur Sauerstoffentwicklungsreaktion (OER) (>1,23 V vs. RHE) auf und kann wertvolles Formiat erzeugen, wodurch ein duales Formiat-Elektrosynthesesystem mit kathodisch aus CO2RR stammendem Formiat ermöglicht wird18,19,20,21. Aufgrund ihrer Erschwinglichkeit, Korrosionsbeständigkeit und regulierten Spinellstruktur wurden in diesem Zusammenhang oxidbasierte, nichtedle Metalle, insbesondere auf Kobaltbasis, untersucht22,23. Neuere Studien haben die Machbarkeit eines gekoppelten CO₂RR unter Verwendung eines Bi/C-Katalysators mit der GOR unter Einsatz nichtedler Übergangsmetalle24,25, eines platinbasierten Katalysators26,27 und eines goldbasierten Katalysators28 zur gemeinsamen Formiatherstellung gezeigt. Diese Systeme verwenden überwiegend neutrale Elektrolyte oder eine membranbasierte Elektrodenanordnung ohne Katholyt, was zur Ausfällung von (Bik-)arbonaten führen und die Reaktionsaktivität verringern kann. Die Verwendung eines sauren Katholyten für die CO2RR kann die Bildung von (Bik-)arbonaten hemmen und somit die Kohlenstoffeffizienz erhöhen, während die Verwendung eines alkalischen Anolyten für die GOR die elektrochemische Oxidation von Glycerin und den C–C-Bindungsbruch unter Einsatz nichtedler metallischer Elektrokatalysatoren begünstigt, um Formiat zu erzeugen29,30. Darüber hinaus bietet eine solche asymmetrische Elektrolytkonfiguration zusätzliche elektrische Energie durch die Neutralisationsenergie der Rekombination von Protonen und Hydroxidionen11,31. Daher senkt diese Strategie nicht nur die Gesamtzellspannung, sondern verbessert auch den Energieverbrauch bei der Formiat-Elektrosynthese.
In dieser Arbeit wird ein Durchflusszellen-Protokoll für die effiziente Kokonproduktion von Formiat durch Kopplung der sauren CO2RR mit alkalischer GOR in einem säure-alkalischen asymmetrischen Elektrolyseur vorgestellt. Oxidabgeleitete Bi-Nanoschichten (OD-Bi NSs) werden als Kathodenkatalysator für die selektive Umwandlung von CO2 zu Formiat eingesetzt, während Co3O4-Nanostäbe als Anodenkatalysator für die Cu2+-assistierte Glyceroloxidation zu Formiat dienen. Die Zugabe von Spuren Cu2+ zum Anolyten verbessert die GOR-Kinetik erheblich durch einen Kreislauf, bei dem es mit Zwischenprodukten reagiert, zu Cu+ übergeht und anschließend erneut oxidiert wird, wodurch das anodische Überspannungspotential weiter reduziert wird. Dieses integrierte System weist im Vergleich zur herkömmlichen CO2RR-OER-Elektrolyse einen deutlich geringeren Energieverbrauch und eine verbesserte Formiatproduktion auf. Im Vergleich zu früheren Studien zur Kopplung von CO₂RR und GOR zeichnet sich das entwickelte System durch ein einzigartiges säure-alkalisches asymmetrisches Design aus, das die Neutralisierungsenergie aus der Rekombination von Protonen und Hydroxid nutzt, um die Gesamtzellspannung weiter zu senken und die Bildung von (Bicarbonat-)Carbonaten zu vermeiden. Demnach liegt der wesentliche Fortschritt des vorliegenden Protokolls in der Verwendung einer säure-alkalischen asymmetrischen Konfiguration zur Verringerung der Betriebszellspannung bei gleichzeitiger Aufrechterhaltung der selektiven Formiatproduktion an beiden Elektroden, anstatt die einzelnen CO₂RR- oder GOR-Katalysatoren im Vergleich zu bisher berichteten Systemen zu optimieren. Dieses Protokoll ist auf eine breite Palette von Forschungsbereichen anwendbar, einschließlich der elektrochemischen CO2-Reduktion, der Glyceroloxidation und gekoppelter Elektrolysesysteme zur energiesparenden chemischen Produktion.
Protokoll
Dieses Protokoll beinhaltet keine menschlichen Teilnehmer oder Tierexperimente; daher war eine Genehmigung durch eine institutionelle Ethikkommission nicht erforderlich.
1. Herstellung des OD-Bi-Katalysators
- Vorbereitung des BiOCl-Vorläufers
- Lösen Sie 4,85 g Bi(NO3)3·5H2O in 10 mL entionisiertem (DI) Wasser, um Lösung A herzustellen, und geben Sie 0,745 g KCl sowie 1,9 mL konzentrierte HCl in 10 mL DI-Wasser, um Lösung B herzustellen.
ACHTUNG: Konzentrierte HCl ist stark ätzend und flüchtig. Arbeiten Sie im Abzug und tragen Sie säurebeständige Handschuhe und Schutzbrille. - Mischen Sie Lösung A und Lösung B und rühren Sie 12 h bei 25 °C, um ein weißes Präzipitat zu erhalten.
- Sammeln Sie das entstandene weiße Präzipitat, waschen Sie es wiederholt jeweils mit 50 mL Ethanol und 50 mL DI-Wasser und trocknen Sie es anschließend unter Vakuum bei 60 °C für 12 h, um den BiOCl-Vorläufer zu erhalten.
- Lösen Sie 4,85 g Bi(NO3)3·5H2O in 10 mL entionisiertem (DI) Wasser, um Lösung A herzustellen, und geben Sie 0,745 g KCl sowie 1,9 mL konzentrierte HCl in 10 mL DI-Wasser, um Lösung B herzustellen.
- Vorbereitung der BiOCl-Elektrode
- Geben Sie 3 mg BiOCl-Vorläufer und 30 µL Nafion D–520-Dispersion in 1 mL Ethanol, um eine Elektrodenslurry herzustellen, und setzen Sie sie 30 min lang einer Ultraschallbehandlung aus, um eine gleichmäßig dispergierte Elektrodenslurry zu erhalten.
- Tragen Sie die hergestellte Elektrodenslurry gleichmäßig per Tropfenguss auf ein 1 cm × 3 cm großes Kohlepapiersubstrat (SGL Carbon, 28BC) als Gasdiffusionselektrode auf, sodass eine Vorläuferbeladung von etwa 1 mg cm−2 (nur Katalysator) erreicht wird.
HINWEIS: Die effektive Fläche beträgt 1 cm2, wobei 0,5 cm × 2 cm für die Reaktion genutzt werden. - Trocknen Sie das mit Katalysator beschichtete Kohlepapier unter einer Infrarotlampe an Luft, um die BiOCl-Elektrode zu erhalten.
- Elektrochemische Reduktion von BiOCl zur Herstellung des OD–Bi-Katalysators
- Bauen Sie die BiOCl-Elektrode in eine selbstgebaute Flusszelle ein.
HINWEIS: Sowohl die Anoden- als auch die Kathodenkammer haben innere Abmessungen von 0,5 cm (Breite) × 2 cm (Länge) × 0,5 cm (Tiefe). - Geben Sie 8,71 g K2SO4 und 27 µL konzentrierte H2SO4 (98 %) in 50 mL DI-Wasser und verdünnen Sie mit DI-Wasser auf ein Gesamtvolumen von 100 mL, um ein saures Elektrolyt (0,5 M K2SO4 mit pH = 2) herzustellen, und verwenden Sie ein Pt-Netz als Anode.
ACHTUNG: Konzentrierte H2SO4 ist stark ätzend und entwickelt beim Verdünnen Wärme. Geben Sie die Säure stets langsam zur Wassermenge hinzu, niemals umgekehrt, und arbeiten Sie im Abzug. - Reduzieren Sie die BiOCl-Elektrode elektrochemisch bei einer konstanten Stromdichte von −300 mA cm−2 für 5 min, um den OD-Bi-Katalysator herzustellen.
- Bauen Sie die BiOCl-Elektrode in eine selbstgebaute Flusszelle ein.
2. Herstellung des Co3O4-Katalysators
- Lösen Sie 291,0 mg Co(NO3)2·6H2O in 50 mL destilliertem Wasser, um Lösung A herzustellen, und lösen Sie 134,0 mg Na2C2O4 in 50 mL destilliertem Wasser, um Lösung B herzustellen.
- Fügen Sie Lösung A tropfenweise zu Lösung B hinzu, rühren Sie anschließend 2 h bei 25 °C, sammeln Sie das Produkt durch Zentrifugation bei 12.840 × g für ca. 15 min, waschen Sie dreimal mit jeweils 50 mL destilliertem Wasser und trocknen Sie 12 h bei 60 °C.
- Glühen Sie das so erhaltene Pulver 4 h lang bei 350 °C unter Luftatmosphäre mit einer Heizrate von 5 °C min−1, um den Co3O4-Katalysator herzustellen.
3. Elektrosynthese von HCOOH durch CO2RR
- Verwenden Sie ein GC-Gerät, das mit Molekularsieb 5A und TDX–01 in Reihe geschaltet ist, zur Analyse der Gasprodukte während der CO2RR.
- Verwenden Sie Standardgase für die Kalibrierungskurven von H2 und CO-Konzentration (H2: 1000 ppm; CO: 1001 ppm; C2H4: 1007 ppm; CH4: 1000 ppm; CO2: 1001 ppm; ausgeglichen mit Ar.
- Für die Vorbehandlung der Protonenaustauschmembran (Nafion 117) wird Nafion 117 in einer 3 Gew.-%igen H2O2 wässrige Lösung bei 80 °C 1 h, um organische Verunreinigungen zu entfernen, und anschließend gründlich mit entsalztem Wasser spülen, um restliches H zu entfernen₂O₂. Die Membran in 0,5 M H einweichen2SO4 bei 80 °C eine Stunde lang, um die Sulfonsäuregruppen zu protonieren, und anschließend mehrmals mit DI-Wasser spülen, bis der pH-Wert des Eluats nahe 7 liegt.
ACHTUNG: H2O2 ist ein Oxidationsmittel und kann Reizungen verursachen. Vorsichtig handhaben und geeignete persönliche Schutzausrüstung verwenden. - Platzieren Sie die OD-Bi-Elektrode und die Ag/AgCl-Referenzelektrode in einer Kammer der Durchflusszelle und die Pt-Maschenelektrode in der anderen Kammer, getrennt durch eine Nafion-117-Membran. Injizieren Sie 20 mL Elektrolyt (0,5 M K2SO4 mit pH = 2) in jede Kammer der Durchflusszelle und spülen den Katholyten mit CO2 bei 40,0 sccm (über Massendurchflussregler überwacht) für 1 h, um ein CO2-gesättigter Elektrolyt
HINWEIS: Geben Sie CO₂ in die Luftkammer an der Kathode mit 30,0 sccm ein und überwachen Sie kontinuierlich das Abluftgas mittels Online-GC. Führen Sie den Elektrolyten den Strömungskanälen mit 10 mL min⁻¹ zu.⁻1. - Schrittweise Anlegen des Potentials von −1,65 auf −2,05 V gegenüber. RHE. Jedes Potential 15 min halten, die entsprechende chronoamperometrische Antwort aufzeichnen und am Ende jedes Halteschritts das flüssige Produkt zur Analyse sammeln.
- Quantifizieren Sie die Konzentrationen von H2 und CO im Ablaufgas mittels eines Wärmeleitfähigkeitsdetektors (TCD) bzw. eines Flammenionisationsdetektors (FID) mit Methanisator.
- Bestimmen Sie die Konzentrationen von HCOOH in den Katholyten nach der Reaktion durch 1H-Kernspinresonanz (1H-NMR) unter Verwendung der internen Standardmethode. Bereiten Sie eine Standardlösung zu, indem Sie 0.7 µL Dimethylsulfoxid (DMSO) auf 10 ml D₂O. Übertragen Sie 0,7 mL Katholyt mit einer 1-mL-Mikropipette, geben Sie 0,3 mL der Standardlösung hinzu und analysieren Sie mittels ^1H-NMR.
4. Elektrosynthese von HCOOH durch GOR
- Geben Sie 3 mg Co3O4 und 30 µL Nafion D–520-Dispersion in 1 mL Ethanol, um eine Elektroden-Suspension herzustellen; anschließend 30 min lang sonizieren, um eine gleichmäßig dispergierte Elektroden-Suspension zu erhalten.
- Die hergestellte Elektroden-Suspension gleichmäßig auf ein 1 cm × 3 cm großes Kohlepapier-Substrat (SGL Carbon, 28BC) auftragen, um eine Gasdiffusionselektrode zu erhalten, mit einer Vorläuferbeladung von ca. 1 mg cm−2 (nur Katalysator).
ANMERKUNG: Die effektive Fläche beträgt 1 cm2, wobei 0,5 cm × 2 cm für die Reaktion genutzt werden. - Das mit Katalysator beschichtete Kohlepapier unter einer Infrarotlampe in Luftatmosphäre trocknen, um die Co3O4-Elektrode zu erhalten.
- Zur Vorbehandlung der Anionenaustauschmembran (FAB-PK-130) diese 24 h bei 25 °C in 0,5 M NaCl-Lösung einweichen und mit entsalztem Wasser spülen. Danach die FAB-PK-130 36 h bei 25 °C in 1 M KOH-Lösung einweichen und vor der Verwendung mit entsalztem Wasser spülen.
ACHTUNG: KOH ist stark ätzend. Tragen Sie beim Umgang Schutzhandschuhe und Schutzbrille. Lösen Sie KOH langsam unter Rühren in Wasser, um übermäßige Wärmeentwicklung zu vermeiden. - Platzieren Sie die Co3O4-Elektrode und die Ag/AgCl-Referenzelektrode in einer Kammer der Durchflusszelle als Anode sowie ein Pt-Netz in der anderen Kammer als Kathode, getrennt durch eine FAB-PK-130-Membran.
- Geben Sie 5,61 g KOH, 0,74 mL Glycerin und 25 mg CuSO4·5H2O in 100 mL entionisiertes Wasser, um ein alkalische Elektrolytlösung herzustellen (1 M KOH, 0,1 M Glycerin und 1 mM CuSO4 mit pH = 14).
- 20 mL Elektrolyt in jede Kammer der Durchflusszelle mit einer Durchflussrate von 10 mL min−1 injizieren und den Elektrolyten 1 h lang mit N2 bei 40,0 sccm (über Massendurchflussregler überwacht) durchblubbern, um N2-gesättigten Elektrolyten zu erhalten.
ANMERKUNG: Beenden Sie das Durchblubbern mit N₂ vor der Elektrolysemessung. - Erhöhen Sie das angelegte Potential schrittweise von 1,65 auf 2,05 V gegenüber RHE. Halten Sie jedes Potential 15 min lang, registrieren Sie die entsprechende chronoamperometrische Antwort und sammeln Sie am Ende jedes Halteschritts das flüssige Produkt zur Analyse.
- Bestimmen Sie die Konzentration von HCOOH im Anolyten nach der Reaktion mittels 1H-NMR unter Verwendung der internen Standardmethode. Stellen Sie eine Standardlösung her, indem Sie 0,7 µL Dimethylsulfoxid (DMSO) zu 10 mL D₂O hinzufügen. Überführen Sie 0,7 mL Anolyt mit einer 1-mL-Mikropipette, fügen Sie 0,3 mL der Standardlösung hinzu und analysieren Sie mittels ^1H-NMR.
5. Elektrosynthese von HCOOH durch gekoppelte Elektrolyse mittels CO2RR-GOR
- Platzieren Sie die OD-Bi-Elektrode als Kathode und die Co3O4-Elektrode als Anode, getrennt durch eine Nafion-117-Membran, ohne Bezugselektrode.
- Verwenden Sie als Katholyt 0,5 M K₂SO₄, dessen pH-Wert mit H₂SO₄ auf 2 eingestellt wurde, und als Anolyt 1 M KOH, das 0,1 M Glycerin und 1 mM CuSO₄ enthält.
- Erhöhen Sie die angelegte Zellspannung schrittweise von 1,6 auf 2,6 V. Halten Sie jede Spannung 15 Minuten lang konstant, nehmen Sie die entsprechende chronoamperometrische Antwort auf und sammeln Sie am Ende jedes Halteschritts das flüssige Produkt zur Analyse ein.
- Bestimmen Sie die Konzentrationen von H2 und CO im Ablaufgas mittels TCD bzw. FID mit Methanisierer.
- Ermitteln Sie die Konzentration von HCOOH im Katholyt und Anolyt nach der Reaktion mittels 1H-NMR nach der internen Standardmethode. Bereiten Sie eine Standardlösung vor, indem Sie 0,7 µL Dimethylsulfoxid (DMSO) zu 10 mL D₂O hinzufügen. Überführen Sie 0,7 mL Elektrolyt mit einer 1-mL-Mikropipette, fügen Sie 0,3 mL der Standardlösung hinzu und analysieren Sie mittels ^1H-NMR.
6. Berechnung der Leistung
- Wandeln Sie die angelegten Potentiale gemäß der Nernst-Gleichung in die RHE-Skala um:
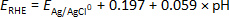 (1)
- Berechnen Sie die entsprechende faradaysche Effizienz (FE) des gasförmigen Produkts wie folgt:
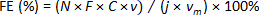 (2)
dabei ist N die Anzahl der Ladungsübertragungen (H2: 2; CO: 2); C (ppm) die Konzentration des gasförmigen Produkts; v die CO2-Durchflussrate von 0,5 sccs (entspricht 30,0 sccm); j (A) der Echtzeitstrom während der CO2RR; F die Faraday-Konstante (96485 C mol−1); vm das molare Standardvolumen des Gases bei 1 bar und 298,15 K (24,8 L mol−1). - Berechnen Sie die FE von HCOOH wie folgt:
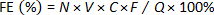 (3)
dabei ist N die Anzahl der Ladungsübertragungen (HCOOH, gebildet durch CO2RR: 2; HCOOH, gebildet durch GOR: 8/3); V das Elektrolytvolumen (20 mL); C die Konzentration der Produkte; Q die Reaktionsladung. - Berechnen Sie die Produktionsrate von HCOOH wie folgt:
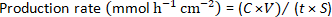 (4)
dabei ist t die Reaktionszeit; S die geometrische Fläche der Arbeitselektrode. - Berechnen Sie den Energieverbrauch von HCOOH wie folgt:
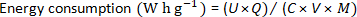 (5)
dabei ist U die angelegte Zellspannung; M die molare Masse von HCOOH.
Ergebnisse
Der OD-Bi-Katalysator für die CO2RR und der Co3O4-Katalysator für die GOR werden aus den Protokollabschnitten 1 bzw. 2 bezogen. Ein erfolgreicher Nachweis der OD-Bi-Katalysatorherstellung ergibt sich aus einem sauberen XRD-Muster, das ausschließlich Peaks des metallischen Bi zeigt, sowie aus einer gleichmäßigen Nanoblättermorphologie ohne erkennbare Aggregation (Abbildung 1). Der Katalysator sollte nach der Herstellung vor Oxidation geschützt werden. Der hergestellte Co3O4 sollte eine Spinellstruktur mit homogenen Nanostäbchen aufweisen (Abbildung 2); Verunreinigungsphasen oder Aggregation der Nanostäbchen deuten darauf hin, dass die Fällungs- oder Kalzinierungsbedingungen überprüft werden müssen. Repräsentative Ergebnisse der 1H-NMR-Messung zur Bestimmung von HCOOH sind in Abbildung 3 dargestellt. Die elektrochemischen Ergebnisse zeigen, dass jede Elektrode in ihrer jeweiligen Halbreaktion eine hohe FEHCOOH und Aktivität aufweist. Linear-scan-Voltammetrie (LSV)-Kurven, FEHCOOH, Produktionsrate und Energieverbrauch von HCOOH bei verschiedenen Zellspannungen während der gekoppelten CO2RR-GOR-Elektrolyse sind in Abbildung 4 dargestellt. Es zeigt sich, dass die Kopplung der GOR mit der CO2RR die Einschaltspannung senkt und hohe FEHCOOH-Werte sowie hohe Produktionsraten bei steigenden Zellspannungen ermöglicht, wobei der Energieverbrauch entsprechend ansteigt; abnorm hohe Spannungen oder instabile Ströme deuten auf eine Membranalterung, Elektrolytdurchmischung oder unzureichende CO2-Zufuhr hin.
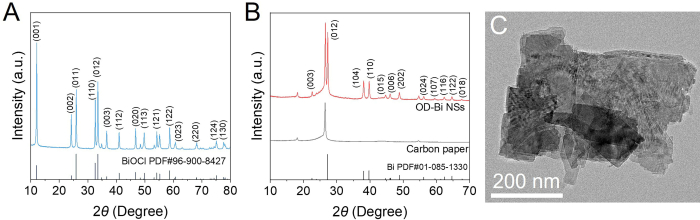
Abbildung 1. Charakterisierung des OD–Bi-Katalysators. XRD-Muster des (A) BiOCl-Vorstufenmaterials und (B) der OD-Bi-NSs. (C) TEM-Aufnahme der OD-Bi-NSs. Die OD-Bi-NSs wurden durch elektrochemische Reduktion des BiOCl-Vorstufenmaterials mit vorherrschender (012)-Oberfläche erhalten, wobei die Morphologie der Nanoblättchen erhalten bleibt. XRD = Röntgenbeugung; TEM = Transmissionselektronenmikroskopie; OD-Bi NSs = oxidabgeleitete Wismut-Nanoblättchen. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
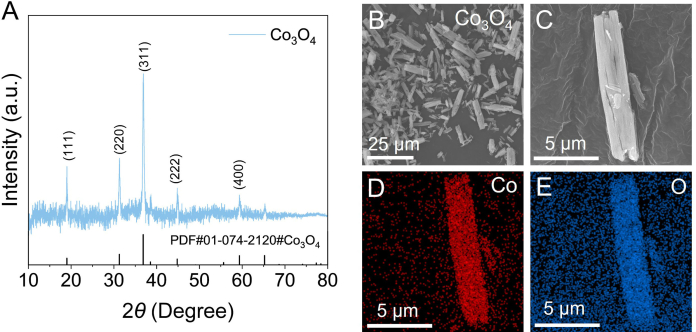
Abbildung 2. Charakterisierung des Co3O4-Katalysators. (A) XRD-Pattern, (B–C) REM-Bilder und (D–E) EDS-Mapping des Co3O4-Katalysators. Der Co3O4-Katalysator wies hauptsächlich die Kristallflächen (311), (220) und (111) auf und besaß eine nanostabförmige Morphologie. XRD = Röntgenbeugung; SEM = Rasterelektronenmikroskopie; EDS = energiedispersives Röntgenspektrum. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
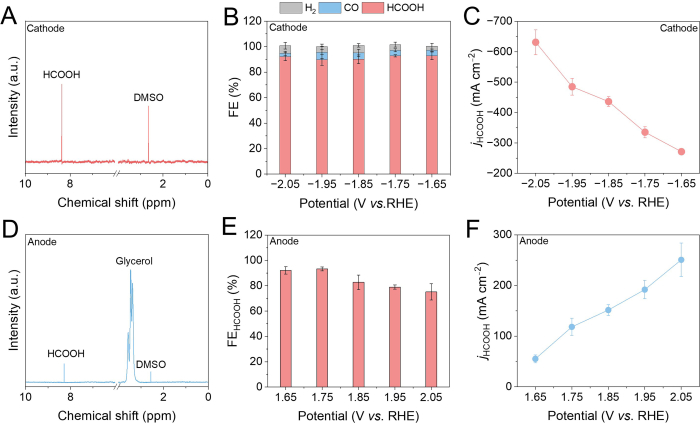
Abbildung 3. Unabhängige elektrochemische Leistung des OD-Bi-Katalysators für die saure CO2RR und des Co3O4-Katalysators für die alkalische GOR in einem Dreielektrodensystem. (A) 1H-NMR-Spektrum des Katholyten nach der CO2RR bei –1,75 V gegen RHE. (B) FE der Produkte und (C) jHCOOH des OD-Bi-Katalysators bei verschiedenen Potentialen nach der CO2RR. (D) 1H-NMR-Spektrum des Anolyten nach der GOR bei 1,75 V gegen RHE. (E) FEHCOOH und (F) jHCOOH des Co3O4-Katalysators bei verschiedenen Potentialen nach der GOR. Die Daten sind als Mittelwert ± SD (n = 3) dargestellt, wobei die Fehlerbalken die Standardabweichung (SD) repräsentieren. 1H-NMR = Protonen-Kernspinresonanz; FE = Faradaysche Effizienz; jHCOOH = Teilstromdichte für HCOOH; RHE = reversierbare Wasserstoffelektrode; CO₂RR = Kohlendioxid-Reduktionsreaktion; GOR = Glycerinoxidationsreaktion. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
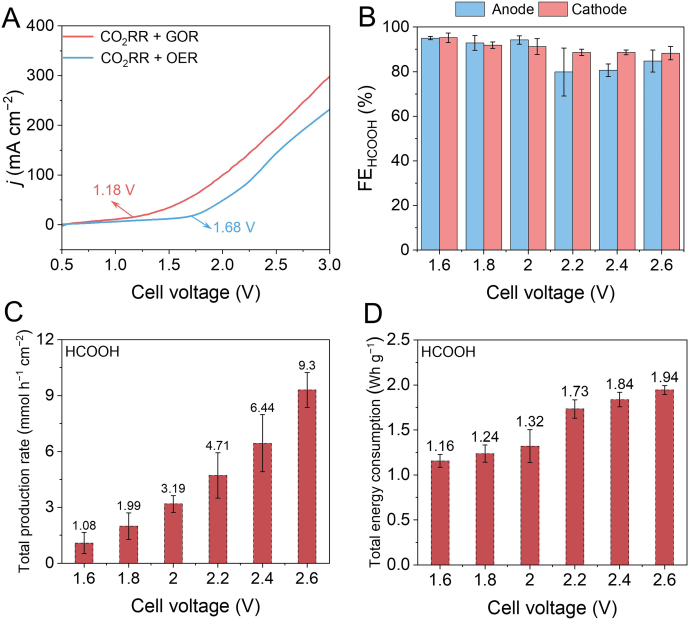
Abbildung 4. Elektrochemische Leistung der CO2RR-GOR gekoppelten Elektrolyse in einem Zwei-Elektroden-System. (A) LSV-Kurven an OD-Bi || Co3O4 mit und ohne 0,1 M Glycerin und 1 mM CuSO4 bei einer Scanrate von 50 mV s–1. (B) FEHCOOH bei verschiedenen Zellspannungen für die CO2RR an der Kathode und die GOR an der Anode. (C) Die gesamte Produktionsrate und (D) der gesamte Energieverbrauch von Formiat bei verschiedenen Zellspannungen. Die Daten sind als Mittelwert ± SD (n = 3) dargestellt, wobei die Fehlerbalken die Standardabweichung (SD) repräsentieren. LSV = lineare Sweep-Voltammetrie; FE = faradaysche Effizienz für HCOOH; CO₂RR = Kohlendioxid-Reduktionsreaktion; GOR = Glycerinoxidationsreaktion; OER = Sauerstoffentwicklungsreaktion. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Diskussion
Die in Abbildung 1–4 dargestellten repräsentativen Ergebnisse zeigen die erfolgreiche Durchführung des vorgeschlagenen CO2RR-GOR gekoppelten Elektrolyseverfahrens zur dualen Formatelektrosynthese. Der erste entscheidende Schritt ist die Herstellung des OD-Bi-Katalysators. Der durch chemische Fällung synthetisierte Vorläufer wies charakteristische Beugungsspitzen entsprechend kristallinem BiOCl auf (Abbildung 1A). Nach der elektrochemischen Reduktion verschwanden diese Spitzen und wurden durch die metallische Bi-Spitze ersetzt (Abbildung 1B), was auf die vollständige Umstrukturierung von BiOCl zu OD-Bi hinweist. Gleichzeitig zeigte das TEM-Bild (Abbildung 1C), dass die Nanoblatt-Morphologie von OD-Bi nach der Elektroreduktion gut erhalten blieb. Diese strukturellen Eigenschaften sind entscheidend, da die rekonstruierte metallische Bi-Oberfläche zahlreiche aktive Stellen für die selektive Umwandlung von CO2 zu Formiat bereitstellt. Auch die Herstellung des anodischen Katalysators Co3O4 ist von großer Bedeutung für eine effiziente Glyceroloxidation. Das XRD-Beugungsmuster zeigte, dass die Beugungsspitzen dem Spinell-Co3O4 zugeordnet werden konnten (Abbildung 2A), was die erfolgreiche Synthese des Katalysators bestätigt. Die REM-Aufnahmen (Abbildung 2B,C) zeigten zudem eine gleichmäßige Nanostab-Morphologie, während die EDS-Abbildungen (Abbildung 2D,E) eine homogene Elementverteilung im gesamten Katalysator demonstrierten. Falls zusätzliche Verunreinigungsspitzen im XRD-Muster auftreten oder eine starke Aggregation der Nanostäbe beobachtet wird, sollten die Fällungs- oder Kalzinierungsbedingungen sorgfältig überprüft werden.
Anschließend wurde die unabhängige elektrochemische Leistungsbewertung der Kathoden- und Anodenkatalysatoren untersucht. Die 1H-NMR-Spektroskopie in Kombination mit der internen Standardmethode wurde eingesetzt, um die HCOOH-Konzentration während der kathodischen CO2RR mit dem OD-Bi-Katalysator zu bestimmen (Abbildung 3A). Zudem zeigten TCD- und FID-Analysen mit Methanisator geringe Mengen an Nebenprodukten, darunter CO und H2. Der OD-Bi-Katalysator wies einen hohen Faraday-Ausbeutewert für Ameisensäure (FEHCOOH) auf, der über 90 % betrug und sich über einen weiten Potentialbereich von -1,65 V bis -2,05 V gegenüber RHE erstreckte, bei gleichzeitig geringer Wasserstoffentwicklungsaktivität (Abbildung 3B). Die maximale Stromdichte für Ameisensäure (jHCOOH) erreichte -631 mA cm–2 bei -2,05 V gegen RHE (Abbildung 3C). Die 1H-NMR-Spektroskopie wurde ebenfalls zur Quantifizierung der HCOOH-Konzentration bei der anodischen GOR mit dem Co3O4-Katalysator verwendet (Abbildung 3D), wobei sich zeigte, dass HCOOH das vorherrschende Produkt war und keine weiteren Nebenprodukte nachweisbar waren. Cu2+ wird durch ein Glycerol-Zwischenprodukt zu Cu+ reduziert, und das adsorbierte Cu+ fördert die Deprotonierung von OH auf Co3O4 und verhindert so die Umwandlung in den für die Sauerstoffentwicklung aktiven CoOOH17. Dieser reversible Cu2+/Cu+-Redoxzyklus unterdrückt effektiv die konkurrierende Sauerstoffentwicklungsreaktion und erhöht dadurch die Faraday-Ausbeute für Ameisensäure17. Die FEHCOOH erreichte einen Maximalwert von 93 % bei 1,75 V gegenüber RHE, während die maximale jHCOOH von 251 mA cm–2 bei 2,05 V gegenüber RHE beobachtet wurde (Abbildung 3E und 3F). Die potentialabhängigen Werte für FE und jHCOOH zeigen, dass beide Katalysatoren innerhalb des untersuchten Potentialbereichs eine hohe Aktivität aufweisen.
Der Betrieb des CO2RR-GOR-Paar-Elektrolysesystems stellt den entscheidenden Teil des Protokolls dar. LSV-Kurven zeigten, dass der Austausch der OER durch GOR die Einschaltspannung signifikant von 1,68 V auf 1,18 V bei höherer Stromdichte senkte (Abbildung 4A), was den energetischen Vorteil der Paar-Elektrolysestrategie belegt11. Das gekoppelte System erreichte eine zunehmende FE und eine hohe Produktionsrate von HCOOH, während die Zellspannung anstieg (Abbildung 4B und 4C). Umgekehrt stieg der Energieverbrauch für HCOOH mit zunehmendem Bereich der Zellspannung (Abbildung 4D), was auf Nebenreaktionen zurückzuführen wäre. Daher sollte die geeignete Zellspannung bewertet werden, um einen Kompromiss zwischen Faraday-Ausbeute, Produktionsrate und Energieverbrauch zu finden. Diese Ergebnisse bestätigen, dass die säure-alkalische asymmetrische Elektrolytkonfiguration effektiv den thermodynamischen Vorteil der Glyceroloxidation mit der zusätzlichen Triebkraft der Säure-Base-Neutralisierungsenergie kombiniert31. Wenn während der Paar-Elektrolyse ungewöhnlich hohe Zellspannungen oder geringe HCOOH-Selektivität (d. h. unzureichende Stabilität) beobachtet werden, können mögliche Ursachen Membranabbau, Elektrolytdurchmischung, unzureichende CO2-Zufuhr oder Verschlechterung eines der Elektrokatalysatoren sein. Eine wesentliche Einschränkung ist die zeitabhängige Säure-Base-Neutralisation über die Membran, die eine periodische Erneuerung des Elektrolyten erfordert.
Zusammenfassend wird eine reproduzierbare und energieeffiziente Strategie für die gekoppelte elektrochemische Synthese von Formiat durch Kopplung der sauren CO2RR mit alkalischer GOR in einer säure-alkalihaltigen asymmetrischen Flusszelle vorgestellt. Durch die Kombination von OD-Bi NSs für die selektive Umwandlung von CO₂ zu Formiat mit Cu2+-assisted Co3O4-Katalysatoren für die GOR erreicht das gekoppelte Elektrolysesystem gleichzeitig eine hohe Formiat-Produktivität und einen geringeren Stromverbrauch im Vergleich zu herkömmlichen CO2RR-OER-Konfigurationen. Dieses Protokoll beschreibt detailliert und standardisiert die sorgfältige Steuerung der Katalysatorsynthese, die gleichmäßige Elektrodenherstellung, die Zubereitung des Elektrolyten sowie die genaue Quantifizierung der Produkte. Darüber hinaus liefern die repräsentativen strukturellen Charakterisierungen und die dargestellten elektrochemischen Leistungsdaten praktische Referenzen zur Beurteilung der Katalysatorqualität und zur Fehlerbehebung bei experimentellen Abweichungen. Über die beschriebene spezifische Kombination von Katalysatoren hinaus bietet das modulare Flusszellen-Design und die Strategie des säure-alkalihaltigen asymmetrischen Elektrolyten eine vielseitige Plattform, die auf andere CO2RR-Katalysatoren und anodische Oxidationsreaktionen erweitert werden kann und so den Weg für skalierbare gekoppelte Elektrolysetechnologien zur nachhaltigen Kohlenstoffnutzung ebnet. Dieses Protokoll stellt somit eine vielseitige Plattform zur Entwicklung skalierbarer gekoppelter Elektrolysetechnologien für eine nachhaltige Kohlenstoffnutzung und energieeffiziente elektrochemische Produktion bereit.
Offenlegungen
Die Autoren erklären, dass keine konkurrierenden finanziellen Interessen bestehen. Bei der Erstellung dieses Manuskripts und der Erstellung seiner Abbildungen wurden keine KI-Tools verwendet.
Danksagungen
Diese Arbeit wurde durch die Nationale Natürliche Wissenschaftsstiftung Chinas (Nr. 22409031, 22509185) und die Natürliche Wissenschaftsstiftung der Provinz Zhejiang (Nr. LQN26B030010) unterstützt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Ag/AgCl-Bezugselektrode | GaossUnion | R1038 | |
| Ar-Gas | Minxing Special Gas | mx007 | 99,99 % |
| Bi(NO3)3·5H2O | Sinopharm Chemical Reagent | 80018318 | |
| Co(NO3)2·6H2O | Sinopharm Chemical Reagent | 10007316 | |
| CO2-Gas | Minxing Special Gas | mx010 | 99,99 % |
| CuSO4·5H2O | Sinopharm Chemical Reagent | 10008218 | |
| D2O | Aladdin | D113906 | ≥99 Atom-% D |
| D-520-Dispersion | Alfa Aesar | 11265338 | wird zur Herstellung der Katalysator-Tinte als Ionomer verwendet |
| deionisiertes Wasser | Wahaha | GB 17323 | |
| Dimethylsulfoxid | Aladdin | D274279 | extra-reine Qualität |
| elektrochemische Arbeitsstation | Kester | CS310H | |
| Äthanol | Sinopharm Chemical Reagent | 10009218 | |
| FAB-PK-130-Membran | Fumatech | 130 | wird als Anionenaustauschmembran verwendet |
| Gaschromatographie | Ruimin Instrument | GC2060 | |
| Glycerin | Macklin | G810575 | |
| H2-Gas | Minxing Special Gas | mx018 | 99,99 % |
| H2SO4 | Sinopharm Chemical Reagent | 100216289 | 95,0 98,0 % |
| HCl | Sinopharm Chemical Reagent | 100110186 | 36,038,0 % |
| K2SO4 | Sinopharm Chemical Reagent | 10017918 | |
| KCl | Sinopharm Chemical Reagent | 10016318 | |
| KOH | Sinopharm Chemical Reagent | 10017008 | |
| Nafion-117-Membran | Fuel Cell Store | 117 | wird als Protonenaustauschmembran verwendet |
| pH-Meter | SANXIN APERA Instruments | SX-620 | Zweipunkt-Kalibrierung vor Gebrauch |
| Pt-Netz | GaossUnion | Pt1030-1 | |
| SGL Carbon | Fuel Cell Store | 28BC | 1 cm × 3 cm |
| Natriumoxalat | Bide Pharmatech | BD151560 | |
| Standardgas | Maotu Runda Gas | customized | H2: 1000 ppm; CO: 1001 ppm; C2H4: 1007 ppm; CH4: 1000 ppm; CO2: 1001 ppm; im Gleichgewicht mit Ar |
| Vakuum-Exsikkator | UAVI | UBS-24DZ-A |
Referenzen
- Wang H, Kang X, Han B. Optimizing CO2 electroreduction: theoretical insights for enhancing efficiency across elementary steps. Chem Soc Rev. 2025;54(21):10156-10244.
- Liu Z, et al. Engineering d-orbital of copper single-atom sites toward industrial-level electrocatalytic methanation. Nat Commun. 2026;17:2723.
- Kong S, Lv X, Wang J. Effects of the delocalization state on electrocatalytic CO2 reduction: a mini-review. EES Catal. 2024;2(2):556-563.
- Wang M, et al. f-p-d coupling-induced bonding covalency boosts C–C coupling in electrocatalytic CO2 reduction over Er–O–Cu sites. J Energy Chem. 2025;108:239-245.
- Li P, et al. Ampere-Level Syngas Synthesis by Controllable Active Hydrogen Supply to Regulate CO2 Reduction Depth on High-Entropy (CuZnAlZrCe)O2 Oxide Nanosheets. Angew Chem Int Ed. 2026;65(29):e3290876.
- Wang J, et al. Stabilizing Lattice Oxygen of Bi2O3 by Interstitial Insertion of Indium for Efficient Formic Acid Electrosynthesis. Angew Chem Int Ed. 2025;64(13):e202423658.
- Liu K, et al. Synergistic Acceleration of CO2 Electroreduction Kinetics by Oxygen Vacancy and Heterogeneous Interface for Efficient HCOOH Production. Adv Funct Mater. 2025;35(34):2424357.
- Lv X, et al. Switching CO2 Electroreduction Selectivity on Silver Nanoparticles from CO to Formate by Polyamidoamine Encapsulation. Small. 2025;21(52):e09724.
- Chen J, et al. The Reconstruction of Bi2Te4O11 Nanorods for Efficient and pH-universal Electrochemical CO2 Reduction. Angew Chem Int Ed. 2024;63(41):e202408849.
- Wang JJ, et al. Selective Electrosynthesis of Ammonia via Sequential Electron-Proton Transfer. J Am Chem Soc. 2026;148(20):20570-20581.
- Li X, Chen Q, Sun W, He C, Wen Z. Electron-Efficient Co-Electrosynthesis of Formates from CO2 and Methanol Feedstocks. Angew Chem Int Ed. 2024;63(45):e202412410.
- Wang M, et al. From Pollution to Value: Electrochemical Systems for Transforming Flue Gas into Chemicals and Fuels. Adv Mater. 2025;37(50):e09581.
- Gao L, Cui X, Sewell CD, Li J, Lin Z. Recent advances in activating surface reconstruction for the high-efficiency oxygen evolution reaction. Chem Soc Rev. 2021;50(15):8428-8469.
- Chen M, et al. Electrocatalytic methane oxidation to formate on magnesium based metal-organic frameworks. J Colloid Interface Sci. 2022;623:348-353.
- Zhang Q, et al. Coupling of electrocatalytic CO2 reduction and CH4 oxidation for efficient methyl formate electrosynthesis. Energy Environ Sci. 2024;17(6):2309-2314.
- Hou B, et al. Efficient Polyethylene Furanoate Synthesis From CO2 and 5-(Hydroxymethyl)furfural. ChemSusChem. 2026;19(13):e70845.
- Li Y, et al. Efficient glycerol electro-oxidation at an industrial-level current density. Nat Sustain. 2025;8(12):1524-1532.
- Chen Y, et al. Boric Acid-Coordinated Electrooxidation of Glycerol to Hydroxypyruvic Acid and Coupling With Hydroxylamine Reduction to Serine. Small. 2026;22(34):e73570.
- Zhang Y, et al. Built-in electric field engineering in CO2N0.67/CoP heterostructures for glycerol electrooxidation-assisted hydrogen production. Nat Commun. 2026;17:4087.
- Lyu N, et al. Electrocatalytic Glycerol Upgrading into Glyceric Acid on Ni3Sn Intermetallic Compound. Small. 2024;20(35):e2401872.
- Ding J, et al. Various energy-driven high-value-added oxidation reactions in CO2 reduction systems. Chem Soc Rev. 2026;55(9):4939-4959.
- Ma J, et al. Spin-State Engineering of Co3+ for Optimized Interfacial Microenvironment and Enhanced Glycerol Electrooxidation. Adv Funct Mater. 2026;36(23):e22517.
- Binyamin S, et al. Bimetallic 2D Metal−Organic Framework Precatalysts That Enable Electrochemical Glycerol Oxidation. ACS Catal. 2026;16(15):14967-14978.
- Fernández-Caso K, et al. Low nickel loading carbon microfibers fabricated by electrospinning for the glycerol electrooxidation coupled with the continuous gas-phase CO2 reduction reaction towards formate. J Power Sources. 2025;631:236260.
- Fernández-Caso K, et al. Coupling glycerol oxidation reaction using Ni-Co foam anodes to CO2 electroreduction in gas-phase for continuous co-valorization. Chem Eng J. 2024;480:147908.
- Peña-Rodríguez A, et al. Single-Pass Electrooxidation of Glycerol on Bismuth-Modified Platinum Electrodes as an Anodic Process Coupled to the Continuous CO2 Electroreduction toward Formate. ACS Sustain Chem Eng. 2024;12(9):3671-3679.
- Fernández-Caso K, et al. Continuous carbon dioxide electroreduction to formate coupled with the single-pass glycerol oxidation to high value-added products. J CO2 Util. 2023;70:102431.
- Molera M, et al. Gold-Indium Electrocatalysts for the Selective Oxidation of Glycerol Coupled with CO2 Reduction. ChemSusChem. 2025;18(12):e202402378.
- Zou X, et al. Covalently Anchored Cationic Groups Tailor Electric Double Layer for Supporting-Electrolyte-Free CO2 Reduction in Acidic Media. Angew Chem Int Ed. 2026;65(2):e18465.
- Ma M, et al. Spatial Ion Redistribution Enables Stable Ethylene Synthesis in Acidic CO2 Electrolysis. J Am Chem Soc. 2026;148(7):7159-7170.
- Ding Y, Cai P, Wen Z. Electrochemical neutralization energy: from concept to devices. Chem Soc Rev. 2021;50(3):1495-1511.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar