Die Elektroakupunktur lindert chronisches Herzversagen und pathologisches kardiales Remodeling, indem sie die neuronale Aktivität im Nucleus tractus solitarii wiederherstellt. Diese therapeutische zentrale Neuromodulation ist mit der Hochregulierung des in Betracht gezogenen biologischen Zieltranskriptionsfaktors YY1 assoziiert.
Forschungsartikel
Zentrale Mechanismen der Elektroakupunktur bei chronischer Herzinsuffizienz: Erkenntnisse aus der quantitativen Proteomik des Nucleus tractus solitarii
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Chronisches Herzversagen (CHF) ist eine weltweit führende Ursache für kardiovaskuläre Mortalität, verursacht durch autonome Dysregulation und übermäßige sympathische Aktivierung. Obwohl Elektroakupunktur (EA) kardioprotektive Wirkungen über zentrale Neuromodulation entfaltet, bleiben ihre spezifischen molekularen Zielstrukturen im Nucleus tractus solitarius (NTS), einem zentralen Integrationskern des autonomen Nervensystems, unklar. Zur Untersuchung wurde ein CHF-Rattenmodell durch Ligatur der linken absteigenden Koronararterie etabliert. Die Tiere erhielten EA an bilateralen HT7-Akupunkturpunkten über sieben aufeinanderfolgende Tage. Die Herzfunktion und myokardiale Schädigungen wurden mittels Echokardiographie, enzymgekoppelten Immunadsorptionsassays und histologischer Färbungen bewertet. Die neuronale Aktivität im NTS wurde über c-Fos-Immunfluoreszenz und in-vivo-Elektrophysiologie analysiert. Die molekularen Mechanismen wurden mittels quantitativer Proteomik und Bioinformatik untersucht, wobei zentrale Zielstrukturen durch quantitative PCR und Western Blotting validiert wurden. EA verbesserte die linksventrikuläre Ejektionsfraktion, verringerte die myokardiale Fibrose und senkte die serumgebundenen Marker für Herzinsuffizienz. Gleichzeitig normalisierte EA die spontanen Feuerraten der Neurone, die Energie der lokalen Feldpotentiale sowie die c-Fos-Expression im NTS. Die proteomische Profilierung identifizierte 85 zentrale differentiell exprimierte Proteine, die durch EA moduliert wurden. Die funktionelle Einteilung der 58 herunterregulierten und 27 hochregulierten Proteine zeigte deren jeweilige Beteiligung an der Organisation der extrazellulären Matrix und an ATP-abhängiger Chromatin-Remodellierung. Der schrittweise Screening-Ansatz, der topologische Netzwerkanalyse, Pfad-Anreicherung und Gewebe-Expressionsprofilierung kombinierte, identifizierte den Transkriptionsfaktor YY1 als vielversprechendes, hochgradig ansprechbares Zielmolekül. Die in-vivo-Validierung bestätigte, dass EA die Expression von YY1 hochregulierte. Insgesamt milderte EA die pathologische kardiale Remodellierung und normalisierte die neuronale Aktivität im NTS. YY1 wurde als Kandidatenzielstruktur identifiziert, die mit dieser zentralen Neuromodulation assoziiert ist, und liefert somit molekulare Einblicke in die Wirkmechanismen von EA bei CHF.
Einleitung
Chronisches Herzversagen (CHF) gilt weithin als Endstadium unterschiedlicher kardiovaskulärer Pathologien und bleibt weltweit eine der Hauptursachen für kardiovaskuläre Sterblichkeit, wodurch ein erheblicher Druck auf die globalen Gesundheitssysteme ausgeübt wird1. Der pathophysiologische Fortschritt des CHF wird hauptsächlich durch eine Dysregulation des autonomen Nervensystems verursacht, das durch eine anhaltende Überaktivierung des Sympathikus und eine Unterdrückung des Parasympathikus gekennzeichnet ist2. Die Wiederherstellung der autonomen Homöostase wird daher als entscheidende therapeutische Strategie angesehen, um die pathologische kardiale Remodelung einzudämmen und die globale Herzfunktion zu verbessern3.
Die Elektroakupunktur (EA) stellt eine moderne Weiterentwicklung der traditionellen Akupunktur dar und hat breite Anerkennung für ihre klinische Wirksamkeit bei der Behandlung kardiovaskulärer Erkrankungen erlangt4. Umfangreiche Forschungsarbeiten, einschließlich unserer früheren Studien, haben gezeigt, dass diese Therapie vorwiegend durch die Modulation des zentralen autonomen Nervensystems signifikante kardioprotektive Effekte entfaltet. Insbesondere konnten wir nachweisen, dass die EA am Akupunkturpunkt Shenmen (HT7) eine übermäßige sympathische Aktivität wirksam unterdrückt und das sympathovagale Gleichgewicht durch gezielte zentrale neuronale Mechanismen wiederherstellt, wodurch der pathologische Fortschritt einer chronischen Herzinsuffizienz (CHF) gemindert wird5,6,7,8.
Der Nucleus tractus solitarii (NTS), lokalisiert im Medulla oblongata, ist ein entscheidendes Integrationszentrum zur Aufrechterhaltung des zentralen autonomen Gleichgewichts. Er fungiert als primäre Relaisstation für kardiovaskuläre Reflexe und periphere sensorische Eingänge und reguliert so das dynamische Gleichgewicht zwischen sympathischem und vagalem Tonus9. Trotz seiner anatomischen und funktionellen Bedeutung sind die spezifischen molekularen Veränderungen in diesem kritischen Hirnstammzentrum während der EA-Behandlung bei CHF weitgehend unbekannt. Hochmoderne Hochdurchsatz-Proteomik in Kombination mit bioinformatischer Analyse bietet ein leistungsfähiges Werkzeug, um die komplexen Proteinnetzwerke und Signaltransduktionskaskaden, die an diesem zentralen neurobiologischen Prozess beteiligt sind, objektiv abzubilden10.
Daher hatte diese Studie zum Ziel, die Wirkungen der Elektroakupunktur am Akupunkturpunkt HT7 auf die Herzfunktion und die neuronale Aktivität im NTS bei chronischer Herzinsuffizienz (CHF) zu untersuchen und die mit der Elektroakupunkturbehandlung assoziierten molekularen Veränderungen im NTS zu charakterisieren. Durch die Integration von In-vivo-Elektrophysiologie mit quantitativer Proteomik, bioinformatischer Analyse und molekularer Validierung suchte diese Studie nach kandidatenmolekularen Zielstrukturen, die mit der zentralen neuromodulierenden Wirkung der Elektroakupunktur bei CHF assoziiert sind.
Protokoll
Alle Methoden, die Wirbeltiere betreffen, wurden gemäß den Vorschriften des Ausschusses für Tierversuche der Anhui-Universität für Chinesische Medizin unter der Genehmigungsnummer AHUCM-rats-2024145 durchgeführt. Die verwendeten Reagenzien und Geräte sind in der Tabelle der Materialien aufgeführt.
Vorbereitung und Gruppierung der Tiere
Für alle Experimente wurden männliche Sprague-Dawley-Ratten im Alter von 8 Wochen mit einem Gewicht von 200 bis 250 g verwendet. Die Tiere wurden in einer kontrollierten Umgebung bei 24 ± 2 °C und einer relativen Luftfeuchtigkeit von 50–60 % unter einem standardmäßigen 12-Stunden-Tag-Nacht-Zyklus gehalten. Allen Ratten standen Futter und Wasser ad libitum zur Verfügung, und sie durchliefen eine Akklimatisierungsphase von einer Woche, bevor experimentelle Eingriffe vorgenommen wurden.
Für Experiment I, das die funktionelle und zentrale neuronale Aktivität untersuchte, wurden 24 Ratten zufällig in vier Gruppen mit jeweils sechs Tieren eingeteilt: Sham-, CHF-, EA- und Sham-EA-Gruppen (Abbildung 1A). Für Experiment II, das molekulare Zielstrukturen und die Hochdurchsatz-Proteomik bewertete, wurden 36 Ratten zufällig drei Gruppen mit jeweils 12 Tieren zugeordnet: Sham, CHF und EA. Die Stichprobengrößen wurden anhand der Resource-Equation-Methode festgelegt, um den Grundsätzen des Tierschutzes und der Reduktion zu entsprechen und gleichzeitig die statistische Aussagekraft sicherzustellen (E-Wert = 20 für Experiment I; E-Wert = 33 für Experiment II)11. Diese Strategie der Stichprobengröße war konsistent mit Protokollen früherer Studien zur EA bei Herz-Kreislauf-Erkrankungen8,12. Post-hoc-Power-Analysen zeigten, dass eine statistische Power von über 0,90 die Angemessenheit dieser Aufteilung unterstützte. Die Sham-EA-Gruppe wurde von Experiment II ausgeschlossen, da vorläufige funktionelle Evaluierungen auf einen Mangel an therapeutischer Wirksamkeit hindeuteten.
Herstellung des Modells der chronischen Herzinsuffizienz
Die Ratten wurden 12 h vor der Operation nüchtern gehalten und hatten freien Zugang zu Wasser. Die Anästhesie wurde mit 3 % Isofluran induziert und während des Eingriffs mit 1,5–2 % Isofluran aufrechterhalten. Da Isofluran ein flüchtiges Anästhetikum ist, wurde ein geeignetes Absaugsystem verwendet, und der Eingriff wurde in einem gut belüfteten Bereich durchgeführt, um berufliche Exposition zu vermeiden.
Standard-Limb-Elektrokardiogramme (EKG) wurden kontinuierlich aufgezeichnet. Es wurde eine linke Thorakotomie durchgeführt, um das Herz freizulegen, und die linke absteigende Koronararterie (LAD) wurde 2 bis 3 mm unterhalb des linken Vorho-Ohrläppchens mit einer nicht resorbierbaren 7-0-Naht dauerhaft ligiert13. Ein erfolgreicher Ischämienachweis erfolgte durch die Identifizierung einer ST-Segment-Elevation von mindestens 0,2 mV im EKG (Abbildung 1B). Zur Infektionsprophylaxe und Schmerzlinderung wurden postoperativ an drei aufeinanderfolgenden Tagen intraperitoneale Injektionen von Penicillin (200.000 U/mL) und subkutane Injektionen von Carprofen (5 mg/kg) verabreicht.
Für die Schein-Kontrollgruppe wurde ein identisches Thorakotomieverfahren durchgeführt, gefolgt von einer oberflächlichen Nadeleinführung an der entsprechenden anatomischen Stelle, ohne Ligatur der A. coronaria sinistra (LAD). Die postoperative Versorgung und Überwachung erfolgte identisch. Vier Wochen nach der Operation wurde eine echokardiographische Beurteilung vorgenommen. Das Modell galt als erfolgreich etabliert, wenn die linksventrikuläre Ejektionsfraktion (LVEF) ≤45% betrug8 (Abbildung 1C). Tiere, die diese Kriterien nicht erfüllten, präoperative Grundwerte mit EKG-Auffälligkeiten aufwiesen oder einen vorzeitigen Tod erlitten, wurden systematisch ausgeschlossen. Zusätzliche Ratten wurden denselben chirurgischen Protokollen unterzogen, um ausgeschlossene Tiere unverzüglich zu ersetzen und eine einheitliche Stichprobengröße beizubehalten.
Elektroakupunktur-Intervention
Entsprechend etablierten vergleichend-anatomischen Protokollen14 wurden die bilateralen Akupunkturpunkte HT7 am Hand-Shaoyin-Herz-Meridian an der Handfläche entlang der quer verlaufenden Handgelenkfurche in der Nähe des ulnaren Randes lokalisiert, direkt in der radialen Vertiefung der Sehne des Musculus flexor carpi ulnaris. Die lokale Region wurde routinemäßig desinfiziert. Zwei sterile Einweg-Akupunkturnadeln (0,25 x 25 mm) wurden senkrecht in jede HT7-Akupunkturpunktregion bis zu einer Zieltiefe von 2 bis 3 mm eingeführt und in einem Abstand von etwa 1 mm zueinander positioniert, um streng innerhalb derselben Akupunkturpunktregion zu verbleiben. Zur video-basierten Dokumentation wurde die Einführtiefe visuell überprüft, indem der Nadelschaft vor der Einführung an der 3-mm-Marke vormarkiert wurde.
Eine Nadel wurde an den kathodischen Anschluss des EA-Geräts angeschlossen und die benachbarte Nadel an den anodischen Anschluss, um einen lokal begrenzten elektrischen Stromkreis zu erzeugen (Abbildung 1D). Über sieben aufeinanderfolgende Tage hinweg wurde täglich 30 Minuten lang eine kontinuierliche elektrische Wellenform mit einer konstanten Frequenz von 2 Hz und einer Intensität von 1 mA appliziert, kalibriert, um in den entsprechenden Gliedmaßen sichtbare, aber milde Muskelzuckungen hervorzurufen, unter Isofluran-Anästhesie.
Ein minimales Nadelprotokoll wurde auf die Sham-Interventionskohorte angewendet, um unspezifische somatosensorische Reaktionen15,16 zu berücksichtigen. Sterile Nadeln wurden oberflächlich auf eine Tiefe von 0,5–1 mm an identischen HT7-Stellen eingeführt, ohne elektrische Leitungen anzuschließen oder Strom zuzuführen, wobei die 30-minütige Anästhesiedauer beibehalten wurde. Die Baseline-Sham- und CHF-Kontrollgruppen wurden einer identischen täglichen Isofluranexposition unterzogen (1,5–2 % Isofluran für 30 Minuten täglich an sieben aufeinanderfolgenden Tagen), ohne dass Nadeln eingeführt oder elektrische Reize appliziert wurden. Dieses Vorgehen standardisierte die anästhetische Basislinie über alle experimentellen Kohorten hinweg und kontrollierte mögliche neurosuppressive oder kardioprotektive Artefakte, die durch wiederholte inhalative Anästhesie entstehen könnten.
Echokardiographische Beurteilung und Tiereuthanasie
Nach der Intervention wurden die Ratten mit 3 % Isofluran zur Einleitung und 1 % zur Aufrechterhaltung der Narkose anästhesiert und in Rückenlage auf der Tierhalterung befestigt. Das Brustfell wurde vorsichtig mit einem Enthaarungsmittel entfernt und ein akustisches Koppelgel gleichmäßig auf die freigelegte Haut aufgetragen. Die Herzfunktion wurde mithilfe eines digitalen Ultraschallsystems mit einem 18-MHz-Echowandler untersucht. M-Mode-Echokardiographie-Aufnahmen wurden angefertigt, um die linksventrikuläre Ejektionsfraktion (LVEF) und die linksventrikuläre Fractional Shortening (LVFS) zu bestimmen, und der Mittelwert aus 3 technischen Wiederholungen wurde für die endgültige Analyse berechnet.
Das Blut wurde aus der Bauchaorta entnommen, während die Tiere weiterhin unter Anästhesie standen, um nachfolgenden Blutverlust und Gerinnung zu verhindern und die Probenqualität für den enzyme-linked immunosorbent assay (ELISA) sicherzustellen. Die Ratten wurden unverzüglich durch kontinuierliche Einleitung von 5 % Isofluran bis zum Erliegen von Herzschlag und Atmung euthanasiert.
Gewebeproben wurden anschließend gemäß dem experimentellen Design verteilt. Für Experiment I wurden jeweils 3 Ratten pro Gruppe verwendet, um das Herz zur Hämatoxylin- und Eosin-(HE)/Masson-Färbung und das Gehirn zur c-Fos-Immunfluoreszenz zu gewinnen. Die verbleibenden drei Ratten wurden für die in-vivo-Elektrophysiologie verwendet. Für Experiment II wurden bilaterale NTS-Gewebeproben von jeweils sechs Ratten pro Gruppe für die Proteomik entnommen. Gewebe der verbleibenden sechs Ratten wurde für die molekulare Verifizierung gesammelt: drei davon wurden für Western Blotting und qPCR verwendet, drei ausschließlich für qPCR.
Enzymgebundener Immunosorbens-Assay
Die gesammelten Blutproben wurden zur natürlichen Gerinnung bei 4 °C für 10–20 min belassen. Die Proben wurden bei 4 °C 15 min lang bei 1.000 x g zentrifugiert, um das Serum zu gewinnen, und die Überstände wurden gesammelt. Falls die Analyse nicht unmittelbar durchgeführt wurde, wurden die Serumproben bei −80 °C aufbewahrt, bis sie benötigt wurden. Die Konzentrationen von N-terminalem pro-Brain-Natriuretischem Peptid (NT-proBNP) und kardialem Troponin T (cTnT) im Serum wurden mithilfe spezifischer ELISA-Kits gemäß den Standardanleitungen quantifiziert. Die Absorptionswerte wurden gemessen, und die Biomarkerkonzentrationen wurden anhand von Standardkurven berechnet.
Die histologische und immunfluoreszenzchemische Färbung
Die gewonnenen Herzgewebe wurden in vorgekühlter 0,9%iger Natriumchloridlösung gespült, 5 mm oberhalb der Herzspitze abgeschnitten und in Paraffin eingebettet. Die Gewebeschnitte wurden entparaffiniert und rehydriert. Die HE-Färbung erfolgte durch 10-minütige Anwendung von Hämalumin, gefolgt von einer Gegengefärbung mit Eosin für 2,5 Minuten. Die Masson-Färbung wurde durch 60 Sekunden lange Anwendung von Hämalumin und anschließende 30–60 Sekunden lange Anwendung von Massons Trichrom durchgeführt. Die Schnitte wurden in 6–8%iger Phosphorsäure differenziert und für 5 Minuten mit Hellgrün gegengefärbt. Der Kollagen-Volumenanteil (CVF) wurde quantifiziert, um die myokardiale Fibrose zu bewerten.
Die gewonnenen Hirngewebe wurden in 4% Paraformaldehyd fixiert, in aufsteigenden Saccharoslösungen entwässert und in einer Dicke von 30 µm geschnitten. Da Paraformaldehyd toxisch und ein vermuteter Karzinogen ist, wurde es unter Verwendung geeigneter persönlicher Schutzausrüstung in einer chemischen Abzugshaube gehandhabt. Die Schnitte wurden mit einem Puffer, der 0,5% Triton X-100 und 3% Rinderserumalbumin enthielt, blockiert und anschließend über Nacht bei 4 °C mit einem primären Antikörper gegen c-Fos inkubiert. Danach wurden die Schnitte mit phosphatgepufferter Kochsalzlösung gewaschen und für 2 h bei Raumtemperatur im Dunkeln mit entsprechenden sekundären Antikörpern inkubiert. Die Schnitte wurden mit einer Fluoreszenzlöschungslösung, die 4',6-Diamidino-2-phenylindol (DAPI) enthielt, auf Objektträger aufgebracht, und die c-Fos-positiven Neuronen wurden abgebildet.
In-vivo-Elektrophysiologie
Die Ratten wurden mit 3 % Isofluran zur Einleitung und 1 % zur Aufrechterhaltung der Narkose versetzt und in einer stereotaktischen Gehirnapparatur fixiert. Der Kopf wurde rasiert und desinfiziert. Ein medianer Schnitt wurde durchgeführt, um die Bregma freizulegen, und die Dura mater wurde entfernt. Über der NTS-Region wurde präzise ein Schädelbohrloch angelegt, basierend auf folgenden stereotaktischen Koordinaten relativ zur Bregma: anteroposterior (AP) ±12,6 mm, mediolateral (ML) ±0,9–2,1 mm und dorsoventral (DV) ±7,6–8,1 mm.
Nach Abschluss der elektrophysiologischen Ableitungen wurde die exakte stereotaktische Lokalisation der Elektrodenspitze überprüft. Zur Erzeugung einer kleinen elektrolytischen Läsion wurde kurzzeitig ein Gleichstrom von 1 mA für 10 s an die Ableitelektrode angelegt. Nach dem Experiment wurde das Hirnstammgewebe geschnitten, und der Läsionsverlauf wurde histologisch bestätigt, wobei sich zeigte, dass er anatomisch innerhalb des NTS lokalisiert war.
Ein achtkanaliges (2 x 4) Mikroelektrodenarray wurde implantiert und mithilfe eines motorisierten Mikromanipulators schrittweise mit einer Geschwindigkeit von 5 µm/s in die Zielregion des Gehirns vorgeschoben. Sobald sich eine stabile neuronale Aktivität etabliert hatte, wurden Aufzeichnungen kontinuierlich über einen Zeitraum von 400 s durchgeführt. Mit einem Multikanal-Aufzeichnungssystem wurden neuronale Aktionspotentiale (gefiltert bei 150–8.000 Hz, Abtastrate 40 kHz) und lokale Feldpotentiale (LFP; gefiltert bei 0,7–400 Hz, Abtastrate 1 kHz) erfasst.
Zur Eliminierung typischer Interferenzsignale mit hoher Amplitude und Artefakte mittels Wellenform-Kreuzkorrelation wurde eine Spike-Sortierungssoftware verwendet. Die anschließende Analyse der neuronalen Signale erfolgte mit einer Software zur Neuralanalyse. Neuronen wurden nur dann als aktiv klassifiziert, wenn sie eine spontane mittlere Feuerrate von >2 Hz aufwiesen und ein stabiles Signal-Rausch-Verhältnis von >3:1 beibehielten. Die Schwelle von 2 Hz wurde basierend auf den etablierten physiologischen Eigenschaften von autonomiebezogenen Neuronen im NTS gewählt; sie schloss effektiv vorwiegend stille Zellen und niederfrequente, atemrhythmische Burstaktivitäten aus, wodurch sichergestellt wurde, dass die Analyse auf tonisch aktive Neuronen fokussiert blieb, die an der basalen kardiovaskulären Regulation beteiligt sind17,18,19,20. Basierend auf diesen Kriterien wurden die mittlere neuronale Feuerrate sowie Rasterplots der Aktionspotential-Auslöschung erstellt. Energiespektrogramme der 2D-LFP und 3D-Leistungsspektraldichte-(PSD-)Topographien wurden konstruiert, um die oszillatorischen Energieeigenschaften der neuronalen Aktivität zu bewerten.
Nach der Aufzeichnung wurde der Einschnitt genäht, und die Ratten wurden überwacht, bis sie sich vollständig von der Narkose erholt hatten. Penicillin wurde mittels intraperitonealer Injektion verabreicht, und Carprofen (5 mg/kg, s.c.) wurde drei aufeinanderfolgende Tage lang täglich verabreicht.
Quantitative Proteomik-Analyse mittels datenunabhängiger Akquisition
Das Gesamtprotein wurde mit einem Lysepuffer extrahiert und mittels der Bicinchoninsäure-Methode quantifiziert. Die Proteine wurden denaturiert, einer reduktiven Alkylierung unterzogen und mit Trypsin bei 37 °C für 2 h verdaut. Die resultierenden Peptide wurden mittels einer C18-Säule entzogen, bei 45 °C konzentriert und für die anschließende Massenspektrometrie-Analyse resuspendiert.
Peptide wurden auf eine Trap-Säule (5 µm C18, 300 µm x 5 mm) aufgegeben, die mit 96 % Puffer A (0,1 % Ameisensäure in Wasser) vorgelegt war. Die Trennung der Peptide erfolgte an einer Hochdurchsatz-Ultra-Hochleistungs-Flüssigkeitschromatographie-Analysensäule mithilfe eines streng optimierten Gradienten aus Puffer A und Puffer B (0,1 % Ameisensäure in 80 % Acetonitril).
Die Massenspektrometrie wurde im positiven Ionenmodus mit datenunabhängiger Akquisition (DIA) und einer Elektrospray-Spannung von 1,9 kV durchgeführt. Vollständige Massenspektrometer-Scans wurden über einen Massenbereich von 380 bis 980 m/z mit einer Auflösung von 240.000 erfasst, wobei eine automatische Verstärkungssteuerung (AGC) mit einem Zielwert von 500 % und eine maximale Injektionszeit von 3 ms verwendet wurden. MS/MS-Spektren wurden mit einer Auflösung von 80.000 (AGC-Ziel: 500 %; maximale Injektionszeit: 3 ms; RF-Linsenamplitude: 40 %) aufgenommen. Vorläuferionen wurden mittels hochenergetischer kollisionsinduzierter Dissoziation fragmentiert, wobei ein Isolationsfenster von 2 Th und eine normalisierte Kollisionsenergie von 25 % bei einer definierten Zykluszeit von 0,6 s angewendet wurden.
Rohe Massenspektrometriedaten wurden mit der DIA-NN-Software verarbeitet. Mithilfe des internen Deep-Learning-Algorithmus wurde eine Spektralbibliothek erstellt, und die Match-between-runs-Funktion wurde zur Quantifizierung gegenüber der Referenzproteomdatenbank von Rattus norvegicus angewandt, unter Berücksichtigung von Trypsinverdauung und bis zu 2 ausgelassenen Spaltungen. Die endgültige quantitative Proteinmatrix wurde anhand einer strengen Grenze von 1 % falscher Entdeckungsrate auf Ebene der Vorläuferionen und der Proteine gefiltert.
Bioinformatische Analyse und Hub-Gen-Screening
Bioinformatische Analysen und Datenvisualisierungen wurden hauptsächlich mithilfe der R-Programmierumgebung in Kombination mit spezialisierter Software zur Netzwerkvisualisierung durchgeführt. Um methodische Transparenz und Reproduzierbarkeit sicherzustellen, wurden alle benutzerdefinierten R-Skripte, die in diesen Analyseprozessen verwendet wurden, als Zusätzliche Datei 1 bereitgestellt. Die erste Qualitätskontrolle der Daten sowie die Bewertung der Gesamtverteilung erfolgten mit dem ropls-Paket. Es wurden Übersichtsstatistiken zur Proteinidentifizierung/-quantifizierung zusammengestellt; eine partielle kleinste-Quadrate-Diskriminanzanalyse (PLS-DA) wurde für die drei Gruppen durchgeführt; eine orthogonale partielle kleinste-Quadrate-Diskriminanzanalyse (OPLS-DA) wurde für paarweise Vergleiche angewandt; und Korrelations-Heatmaps der Proben wurden mit dem pheatmap-Paket erstellt.
Kernproteine mit differenzieller Expression wurden anhand von Schwellenwerten ausgewählt, die einen p-Wert <0,05, eine Fold-Change >1,2 und einen Variable-Importance-in-Projection-Score >1,0 umfassen. Doppelte Volcano-Plots wurden mit dem ggplot2-Paket erstellt, Schnittmengen mit dem ggVennDiagram-Paket identifiziert und hierarchische Cluster-Heatmaps mit dem pheatmap-Paket zur Visualisierung der gemeinsamen Proteine dargestellt. Die Anreicherungsanalysen für Gene Ontology (GO) und die Kyoto Encyclopedia of Genes and Genomes (KEGG) wurden getrennt für die hoch- und herunterregulierten Proteine mithilfe des enrichR-Pakets basierend auf der Enrichr-Datenbank durchgeführt.
Alle differentiell exprimierten Proteine wurden mit einem Konfidenzschwellenwert von 0,4 der STRING-Datenbank zugeordnet, um das Protein-Protein-Interaktionsnetzwerk aufzubauen. Die Interaktionsdaten wurden in eine Netzwerk-Visualisierungssoftware importiert. Mithilfe des cytoHubba-Plugins wurden topologische Werte berechnet, und die 18 Gene mit den höchsten Werten wurden anhand der Knoten-Farbintensität extrahiert. Die 18 Hub-Kandidaten wurden einer Pfad-Enrichment-Analyse unterzogen, und die 10 auffälligsten Proteine wurden ausgewählt, um ihre Expressionsniveaus in menschlichen Geweben anhand der Genotype-Tissue Expression (GTEx)-Datenbank zu bewerten. Das wichtigste Hub-Gen wurde basierend auf den Expressionsniveaus im menschlichen Gehirn und den topologischen Netzwerkparametern identifiziert. Mithilfe des Cistrome Data Browser wurden downstream liegende Transkriptionsfaktoren und mit dem spezifischen Hub-Gen assoziierte Histonmodifikationen vorhergesagt.
Westernblot und quantitative Polymerasekettenreaktion
Gesamtprotein wurde aus NTS-Geweben mit einem Lysepuffergemisch, das Phenylmethansulfonylfluorid (PMSF) und Phosphataseinhibitoren enthielt, extrahiert. Die Proben wurden mittels eines Ultraschall-Disaggregators homogenisiert und bei 4 °C 20 min bei 13.800 × g zentrifugiert, um die Überstände zu gewinnen. Die Protein-Konzentrationen wurden mit einem Bicinchoninsäure-Protein-Assay-Kit bestimmt. Jeweils 20 µg Protein aus jeder Probe wurden mittels 10%iger Natrium-Dodecylsulfat-Polyacrylamid-Gelelektrophorese getrennt und anschließend auf Polyvinylidenfluorid-Membranen übertragen.
Die Membranen wurden mit 5 % Magermilch in Tris-gepufferter Salzlösung mit Tween (TBST) für 1 h bei Raumtemperatur blockiert und anschließend über Nacht bei 4 °C mit spezifischen primären Antikörpern gegen Yin Yang 1 (YY1) sowie β-Aktin als Housekeeping-Protein inkubiert. Die Membranen wurden dreimal je 5 min mit TBST gewaschen und danach 1,5 h bei Raumtemperatur mit einem mit Peroxidase konjugierten sekundären Antikörper versetzt. Die Zielbanden wurden mithilfe eines verbesserten Chemilumineszenz-Kits sichtbar gemacht, mit einem Bildgebungssystem aufgenommen und relativ zu β-Aktin quantifiziert.
Gesamt-RNA wurde aus NTS-Geweben unter Verwendung eines RNA-Extraktionsreagenz gewonnen. Die RNA-Konzentration und -reinheit wurden mithilfe eines Spektrophotometers gemessen, und die erste cDNA-Strangsynthese erfolgte unter Verwendung eines Reverse-Transkriptions-Kits. Die quantitative Echtzeit-Polymerase-Kettenreaktion (PCR) wurde unter Verwendung eines SYBR-Green-PCR-Kits auf einem Echtzeit-PCR-System durchgeführt. Die spezifischen Primersequenzen, die für die Amplifikation verwendet wurden, zusammen mit ihren jeweiligen NCBI-Referenzsequenz-Zugangsnummern, lauteten wie folgt: YY1 (NM_001002271.1), vorwärts 5'-AGCGTTCGTTGAGAGCTCAA-3' und rückwärts 5'-AGCCTTCGAATGTGCACTGA-3'; DPF2 (NM_001014264.1), vorwärts 5'-TGTGATGACTGTGACCGTGG-3' und rückwärts 5'-TCCAAACACAGGTGGCAACT-3'; DMAP1 (NM_001007705.1), vorwärts 5'-GGTGTGACATTACGGAGCCA-3' und rückwärts 5'-TCCAGCAGCATCTGTTCCAG-3'; sowie Glyceraldehyd-3-phosphat-Dehydrogenase (GAPDH) (NM_017008.4), vorwärts 5'-GGCACAGTCAAGGCTGAGAATG-3' und rückwärts 5'-ATGGTGGTGAAGACGCCAGTA-3'. Die relativen mRNA-Expressionsmengen wurden nach der 2-ΔΔCt-Methode berechnet und gegenüber dem internen Referenzgen GAPDH normalisiert.
Statistische Analyse
Alle experimentellen Daten wurden mithilfe statistischer Software analysiert und als Mittelwert ± Standardabweichung (SD) dargestellt. Die Normalverteilung wurde mit dem Shapiro-Wilk-Test überprüft, und die Varianzhomogenität wurde mittels des Brown-Forsythe-Tests bewertet.
Für den Vergleich zwischen zwei unabhängigen Gruppen wurde der Student-t-Test oder der gepaarte t-Test für Daten verwendet, die die Normalitätskriterien erfüllten. Daten, die die Annahmen der Normalverteilung nicht erfüllten, wurden mit dem Mann-Whitney-U-Test oder dem Wilcoxon-Vorzeichen-Rang-Test analysiert. Für Vergleiche zwischen mehreren Gruppen wurde eine einfaktorielle Varianzanalyse, gefolgt vom post-hoc-Test nach Holm-Sidak, verwendet, wenn die Annahmen der Normalität und Varianzhomogenität erfüllt waren. Der Kruskal-Wallis-H-Test, gefolgt vom post-hoc-Test nach Dunn, wurde angewendet, wenn diese Annahmen nicht erfüllt waren.
Die Korrelationen wurden mithilfe des Pearson-Korrelationskoeffizienten bewertet, der mit dem Hmisc-Paket in R berechnet wurde. Die entsprechenden p-Werte wurden mit der Benjamini-Hochberg-Methode zur Kontrolle der falschen Entdeckungsrate (FDR) mittels des stats-Pakets angepasst, um den aufgrund multipler Tests erhöhten Typ-I-Fehler zu berücksichtigen. Die allgemeine statistische Signifikanz wurde bei p <0,05 festgelegt.
Ergebnisse
Die Elektroakupunktur verbessert die Herzfunktion und verringert myokardiale Schäden bei Ratten mit chronischer Herzinsuffizienz
Um die Wirkungen von EA auf CHF zu bewerten, wurde das Rattenmodell durch Ligatur der LAD-Koronararterie etabliert, gefolgt von spezifischen EA- oder Sham-EA-Interventionen. Systematische Bewertungen, einschließlich Echokardiographie, biochemischer Assays und histologischer Färbungen, wurden durchgeführt (Abbildung 2A). Funktionell zeigte die CHF-Gruppe eine ventrikuläre Dilatation und eine Beeinträchtigung der Kontraktilität. Die EA-Behandlung verbesserte die bei CHF-Ratten beobachteten Abnahmen von LVEF und LVFS, während die Sham-EA-Gruppe Herzfunktionen auf einem Niveau zeigte, das mit der CHF-Gruppe vergleichbar war (Abbildung 2B und Abbildung 2C).
Darüber hinaus senkte EA die Serumspiegel von NT-proBNP und cTnT, was auf eine verminderte kardiale Belastung und eine abgeschwächte myokardiale Schädigung hinweist. Im Gegensatz dazu wiesen die sham-EA-behandelte Gruppe biochemische Parameter auf, die denen der CHF-Gruppe ähnelten (Abbildung 2E,F). Die histologische Analyse zeigte, dass die CHF-Gruppe eine Schädigung der myokardialen Struktur sowie Fibrosen aufwies. Die EA-Behandlung verbesserte die myokardiale Architektur und verringerte den CVF, während die sham-EA-Gruppe pathologische Veränderungen und CVF-Werte beibehielt, die denen der CHF-Gruppe ähnelten (Abbildung 2D). Insgesamt entfaltete EA kardioprotektive Wirkungen gegen CHF, während die sham-EA-Intervention keine vergleichbaren therapeutischen Effekte zeigte.
Die Elektroakupunktur aktiviert Neuronen im Nucleus tractus solitarii von Ratten mit chronischer Herzinsuffizienz
Um zu bestimmen, ob der NTS die zentrale Reaktion auf die EA-Behandlung vermittelt, wurde die neuronale Aktivierung durch Färbung für c-Fos, einen Marker für neuronale Erregung, beurteilt. Die immunfluoreszenzbasierende Bildgebung (Abbildung 3A) und quantitative Zellzählungen (Abbildung 3B) zeigten, dass die Anzahl der c-Fos-positiven Neuronen im NTS in der CHF-Gruppe im Vergleich zur Sham-Gruppe niedriger war. Die EA-Behandlung erhöhte jedoch die c-Fos-Expression auf ein Niveau, das mit dem der Sham-Gruppe vergleichbar war. In Übereinstimmung mit den peripheren funktionellen Ergebnissen wies die Sham-EA-Gruppe ähnliche c-Fos-Expressionswerte wie die CHF-Gruppe auf.
Um den funktionellen Zustand dieser NTS-Neurone zu bewerten, wurden in vivo elektrophysiologische Signale aufgezeichnet. Die Aktionspotential-Ableitungen (Abbildung 3C) und die quantitative mittlere Feuerrate (Abbildung 3D) stimmten mit den histologischen Befunden überein. Die spontane Feuerfrequenz der NTS-Neurone war unter CHF-Bedingungen vermindert. Im Gegensatz dazu erhöhte die EA-Intervention die neuronale Feuerrate, während das Schein-EA-Verfahren keine derartigen elektrophysiologischen Veränderungen hervorrief.
Dieses Muster der neuronalen Aktivierung wurde durch die Analyse des lokalen Feldpotentials gestützt. Wie in den 2D-LFP-Farbskalenspektrogrammen und den 3D-Dichtekarten der Leistungsspektren dargestellt (Abbildung 3E), war die oszillatorische neuronale Energie im NTS während des CHF-Zustands verringert. Nach der EA-Behandlung zeigte sich eine Zunahme der Leistungsintensität über das gesamte neuronale Frequenzspektrum hinweg, was auf eine Netzwerkaktivierung hindeutet, die in der Sham-EA-Gruppe nicht vorhanden war.
Um die physiologische Bedeutung dieser zentralen Aktivierung zu untersuchen, wurde eine Pearson-Korrelationsanalyse durchgeführt, die periphere kardiale Parameter mit der zentralen neuronale Aktivität im NTS verband (Abbildung 3F). Die Analyse zeigte, dass die mittlere Feuerrate und die c-Fos-Expression im NTS positiv mit der LVEF korrelierten. Umgekehrt wiesen diese Indikatoren zentraler neuronaler Aktivität eine negative Korrelation mit dem serumgebundenen Herzversagen-Marker NT-proBNP auf. Diese Korrelationen deuten darauf hin, dass die durch EA modulierte neuronale Aktivierung des NTS mit ihrer peripheren kardioprotektiven Wirksamkeit verknüpft ist.
Die Elektroakupunktur verändert das globale proteomische Profil im Nucleus tractus solitarii
Aufgrund des fehlenden therapeutischen Wirkungsgrads, der in der Schein-EA-Gruppe bei den vorangegangenen funktionellen Untersuchungen beobachtet wurde, umfasste die Proteomik-Phase lediglich die Schein-, CHF- und EA-Gruppen. Vor der Gewebesammlung wurden 12 Ratten pro Gruppe einer echokardiographischen Beurteilung unterzogen, um die therapeutischen Effekte der EA zu evaluieren; diese Ergebnisse sind in Abbildung 1A des Zusatzmaterials dargestellt. Im Anschluss daran wurden jeweils 6 biologische Replikate aus jeder Gruppe einer massenspektrometrie-basierten quantitativen proteomischen Analyse unterzogen.
Die Qualitätskontrolle und multivariaten Analysen wurden durchgeführt, um die Zuverlässigkeit und die gesamte Verteilung der proteomischen Daten zu bewerten. Die Gesamtanzahl der identifizierten Proteine betrug 5.914 in der Sham-Gruppe, 5.980 in der CHF-Gruppe und 5.836 in der EA-Gruppe, was auf einen vergleichbaren Protein-Nachweis in den drei Versuchsgruppen hinweist (Abbildung 4A und Zusätzliche Tabelle 1). Die partielle kleinste-Quadrate-Diskriminanzanalyse zeigte eine klare Trennung zwischen den Gruppen Sham, CHF und EA, was auf unterschiedliche globale proteomische Profile im Zusammenhang mit dem Krankheitszustand und der EA-Intervention hindeutet (Abbildung 4B).
Die paarweise orthogonale partielle kleinste-Quadrate-Diskriminanzanalyse zeigte weiterhin eine Trennung zwischen den Sham- und CHF-Gruppen (Abbildung 4C) sowie zwischen den CHF- und EA-Gruppen (Abbildung 4D). Die entsprechenden Permutationstests bestätigten die Zuverlässigkeit der jeweiligen Modelle. Zusätzlich zeigte die Pearson-Korrelations-Heatmap hohe innerhalb der Gruppen bestehende Korrelationen und deutlich unterschiedliche Muster zwischen den Gruppen innerhalb der proteomischen Proben, was die Reproduzierbarkeit der biologischen Wiederholungen untermauert (Abbildung 4E). Insgesamt zeigten diese Qualitätskontroll- und multivariaten Analysen, dass der proteomische Datensatz ausreichend robust war, um anschließend eine Identifizierung und bioinformatische Analyse differenziell exprimierter Proteine durchzuführen.
Die Elektroakupunktur moduliert unterschiedlich exprimierte Proteine und Signalwege im Kern des Tractus solitarius
Um die molekularen Zielstrukturen von EA zu untersuchen, wurden die Proteinveränderungen analysiert. Die Volcano-Plots zeigen die Verteilung der hoch- und herunterregulierten Proteine in den Vergleichen Sham versus CHF sowie CHF versus EA (Abbildung 5A, Ergänzende Tabelle 2 und Ergänzende Tabelle 3). Zur Identifizierung der therapeutischen Zielstrukturen wurde eine Schnittmengenanalyse durchgeführt. Wie in den Venn-Diagrammen dargestellt, wurden 58 Proteine identifiziert, die in der CHF-Gruppe hochreguliert, nach EA-Behandlung jedoch herunterreguliert waren, sowie 27 Proteine, die in der CHF-Gruppe herunterreguliert und durch die EA-Intervention hochreguliert wurden (Abbildung 5B und Ergänzende Tabelle 4). Diese Screening-Methode ergab insgesamt 85 zentrale, differentiell exprimierte Proteine. Die hierarchische Cluster-Heatmap zeigte, dass die EA-Intervention die abnormalen Expressionsmuster dieser 85 Proteine modulierte und ihre Profilierung in Richtung des Sham-Grundwerts verschob (Abbildung 5C).
Um die biologischen Funktionen dieser Kernziele zu bestimmen, wurden GO- und KEGG-Anreicherungsanalysen getrennt für die beiden unterschiedlichen Proteinsubgruppen durchgeführt. Für die Subgruppe der 58 durch EA herunterregulierten Proteine zeigte das GO-Bubble-Diagramm eine signifikante Anreicherung in biologischen Prozessen wie der Organisation der extrazellulären Matrix und der Organisation extrazellulärer Strukturen, sowie in zellulären Komponenten wie der äußeren umhüllenden Struktur und dem Kollagentrimer, und in molekularen Funktionen wie der Kollagenbindung und der Glutamatrezeptorbindung (Abbildung 5D und Zusätzliche Tabelle 5). Die anschließende KEGG-Pfadanalyse, visualisiert mithilfe von Klang- und Sankey-Diagrammen, ergab, dass diese 58 Proteine an Kaskaden beteiligt sind, darunter Proteinverdauung und -absorption, das Cytoskelett in Muskelzellen und der TGF-β-Signalweg (Abbildung 5E und Zusätzliche Tabelle 6). Diese topologischen Visualisierungen hoben spezifische Proteine wie COL3A1, COL14A1, MYH11, DCN und DPF2 als hervorstechende Knoten hervor, die mehrere pathologische Signalwege verbinden.
Umgekehrt wurde eine funktionelle Annotation für die Teilmenge von 27 Proteinen durchgeführt, die durch die EA-Intervention hochreguliert wurden. Die GO-Anreicherungsanalyse zeigte eine Beteiligung an biologischen Prozessen wie der Regulation des Zellwachstums und der positiven Regulation der DNA-Vorlagen-abhängigen Transkriptionselongation sowie an molekularen Funktionen wie der calciumabhängigen Proteinbindung und der Tetrapyrrolbindung (Abbildung 5F und Zusätzliche Tabelle 7). Die entsprechenden KEGG-Chord- und Sankey-Diagramme ordneten diese Proteine wichtigen Signalwegen zu, darunter ATP-abhängiges Chromatin-Remodeling und der Polycomb-repressive Komplex (Abbildung 5G und Zusätzliche Tabelle 8). Insbesondere identifizierte diese Netzwerkanalyse Schlüsselproteine wie YY1, E2F2 und ENTPD5, die als Bindeglied zwischen diesen zentralen Signalnetzwerken fungieren. Diese umfassende funktionelle Aufschlüsselung bildete die strukturelle Grundlage für die anschließende Validierung der zentralen Zielstrukturen.
Netzwerktopologie und Expressionsprofilierung identifizieren YY1 als Kandidatenziel, das mit den Wirkungen einer Elektroakupunktur-Intervention assoziiert ist
Um das Hub-Gen unter den 85 differentiell exprimierten Proteinen zu bestimmen, wurde ein Protein-Protein-Interaktionsnetzwerk erstellt. Die topologische Analyse identifizierte 18 Knoten mit hohen Verbindlichkeitsscores (Abbildung 6A und Ergänzende Tabelle 9). Anschließend wurde die KEGG-Pfadanalyse speziell für diese 18 Hub-Proteine durchgeführt. Die entsprechenden Chord- und Sankey-Diagramme veranschaulichten die komplexen Beziehungen zwischen diesen Hubs und angereicherten Signalwegen, einschließlich der ATP-abhängigen Chromatin-Remodeling, des Polycomb-repressiven Komplexes und des TGF-β-Signalwegs (Abbildung 6A und Ergänzende Tabelle 10). Basierend auf diesem funktionellen Profil wurden die 10 am stärksten angereicherten Proteine für eine weitere Untersuchung ausgewählt. Da das therapeutische Ziel von EA im zentralen Nervensystem liegt, wurden diese 10 Kandidaten mithilfe der GTEx-Datenbank zur menschlichen Gewebeexpression bewertet (Abbildung 6B und Ergänzende Abbildung 1B–J). Die Ergebnisse zeigten, dass nur YY1 (Abbildung 6B), DMAP1 (Ergänzende Abbildung 1C) und DPF2 (Ergänzende Abbildung 1D) in Gehirngeweben exprimiert wurden.
Um das hochgradig ansprechende Kandidatziel von EA zu isolieren, wurden in vivo molekulare Experimente unter Verwendung von NTS-Geweben durchgeführt. Mithilfe der quantitativen Echtzeit-PCR wurde die transkriptionelle Ansprechbarkeit der drei im Gehirn angereicherten Kandidaten bewertet. Die mRNA-Expression von YY1 war unter CHF-Bedingungen vermindert und stieg nach EA-Behandlung an, während die mRNA-Expressionsniveaus von DPF2 und DMAP1 in den experimentellen Gruppen keine statistisch signifikanten Veränderungen zeigten (Abbildung 6C). Dieser transkriptionelle Screening schloss DPF2 und DMAP1 von einer weiteren Validierung aus und stützte YY1 als primären ansprechbaren Kandidaten. Eine anschließende Western-Blot-Analyse zeigte, dass die YY1-Proteinspiegel in der CHF-Gruppe im Vergleich zum Sham-Grundniveau vermindert waren, während die EA-Intervention diesem Trend entgegenwirkte und die YY1-Proteinexpression erhöhte (Abbildung 6D und Abbildung 6E). Diese experimentellen Ergebnisse deuten darauf hin, dass EA die Expression von YY1 im NTS hochreguliert.
Um die upstream regulierenden Mechanismen, die die YY1-Expression steuern, zu untersuchen, wurden die damit verbundenen histonischen Modifikationen und Transkriptionsfaktoren analysiert. Es ist wichtig anzumerken, dass diese Befunde ausschließlich auf rechnergestützten bioinformatischen Vorhersagen basieren, die aus dem Cistrome Data Browser abgeleitet wurden, und keine direkte experimentelle ChIP-seq-Validierung darstellen. Die epigenetische Vorhersage hob histonische Modifikationen hervor, darunter H3K27ac, H3K27me3 und H3K4me3, die hohe regulatorische Potenzialwerte für den YY1-Lokus aufwiesen (Abbildung 6F). Gleichzeitig identifizierte die Bewertung des regulatorischen Potenzials Transkriptionsfaktoren wie CDK9, PRDM1 und ELL2 als upstream liegende Regulatoren von YY1 (Abbildung 6G). Diese bioinformatischen Vorhersagen skizzieren die möglichen epigenetischen und transkriptionellen Netzwerke, die die YY1-Expression im NTS kontrollieren.
Zusammenfassend zeigen die vorgestellten Daten, dass die EA-Intervention die systemische Herzfunktion effektiv verbessert und myokardiale Schäden bei CHF-Ratten reduziert. Diese peripheren kardioprotektiven Wirkungen gehen zentral mit der Wiederherstellung der neuronalen Feuertätigkeit und der oszillatorischen neuronale Energie im NTS einher. Darüber hinaus identifizierte die quantitative proteomische Untersuchung 85 zentrale differentiell exprimierte Proteine und hob den Transkriptionsfaktor YY1 als hochgradig ansprechbaren Kandidaten hervor. Insgesamt legen diese Ergebnisse nahe, dass die therapeutische Wirksamkeit von EA gegen CHF eng mit der Wiederherstellung der neuronalen Funktion im NTS verbunden ist und dass die Hochregulierung von YY1 in diesen zentralen neurobiologischen Prozess involviert sein könnte.
Datenverfügbarkeit
Alle zur Unterstützung der Ergebnisse dieser Studie generierten und analysierten Daten sind in der Manuskriptfassung und der Zusatzdatei 1 enthalten. Um der Anforderung an die öffentliche Zugänglichkeit von Daten zu entsprechen, wurden alle verfügbaren Rohdaten, die dieser Forschung zugrunde liegen, im öffentlichen Repository Zenodo hinterlegt und sind über den folgenden Link frei zugänglich: https://doi.org/10.5281/zenodo.22030720. Weitere unterstützende Daten sind auf begründete Anfrage bei den korrespondierenden Autoren erhältlich.
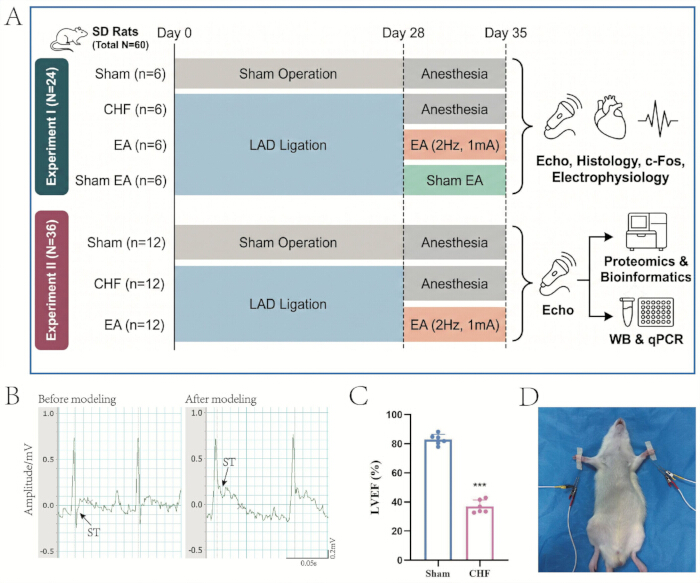
Abbildung 1: Experimenteller Aufbau, Erstellung des chronischen Herzversagen-Rattenmodells und elektroakupunkturelle Intervention. (A) Übersichtsflussdiagramm des gesamten Experiments, einschließlich Zeitplan und Gruppeneinteilung für die beiden unabhängigen Versuchsreihen. (B) Vertreterische Elektrokardiogrammaufnahmen vor und nach der Ligatur der LAD-Koronararterie, wobei die Pfeile auf die ST-Segment-Anhebung hinweisen, die die myokardiale Ischämie bestätigt. (C) Quantitative Analyse der LVES 4 Wochen nach der Operation zur Bestätigung des erfolgreichen Modellaufbaus (biologische Wiederholungen n = 6, Mittelwert ± SD). ***p < 0,001 im Vergleich zur Sham-Gruppe. (D) EA-Intervention an den bilateralen HT7-Akupunkturpunkten. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
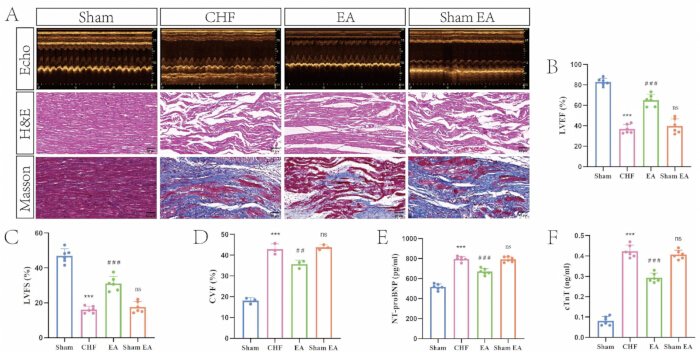
Abbildung 2: Elektroakupunktur verbessert die Herzfunktion und verringert myokardiale Schäden bei Ratten mit chronischer Herzinsuffizienz. (A) Repräsentative M-Modus-Echokardiogramme zusammen mit Hämatoxylin- und Eosin- sowie Masson-Trichrom-Färbungen von Myokardgeweben aus den vier experimentellen Gruppen (Maßstabsbalken = 50 µm). (B) Quantitative Analyse der LVEF zwischen den Gruppen (biologische Wiederholungen n = 6, Mittelwert ± SD). ***p < 0,001 im Vergleich zur Sham-Gruppe; ###p < 0,001 im Vergleich zur CHF-Gruppe; ns, nicht signifikant im Vergleich zur CHF-Gruppe. (C) Quantitative Analyse der LVFS zwischen den Gruppen (biologische Wiederholungen n = 6, Mittelwert ± SD). ***p < 0,001 im Vergleich zur Sham-Gruppe; ###p < 0,001 im Vergleich zur CHF-Gruppe; ns, nicht signifikant im Vergleich zur CHF-Gruppe. (D) Quantitative Analyse der CVF zwischen den Gruppen (biologische Wiederholungen n = 3, Mittelwert ± SD). ***p < 0,001 im Vergleich zur Sham-Gruppe; ##p < 0,01 im Vergleich zur CHF-Gruppe; ns, nicht signifikant im Vergleich zur CHF-Gruppe. (E) Quantitative Analyse der Serumspiegel von NT-proBNP zwischen den Gruppen (biologische Wiederholungen n = 6, Mittelwert ± SD). ***p < 0,001 im Vergleich zur Sham-Gruppe; ###p < 0,001 im Vergleich zur CHF-Gruppe; ns, nicht signifikant im Vergleich zur CHF-Gruppe. (F) Quantitative Analyse der Serumspiegel von cTnT zwischen den Gruppen (biologische Wiederholungen n = 6, Mittelwert ± SD). ***p < 0,001 im Vergleich zur Sham-Gruppe; ###p < 0,001 im Vergleich zur CHF-Gruppe; ns, nicht signifikant im Vergleich zur CHF-Gruppe. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
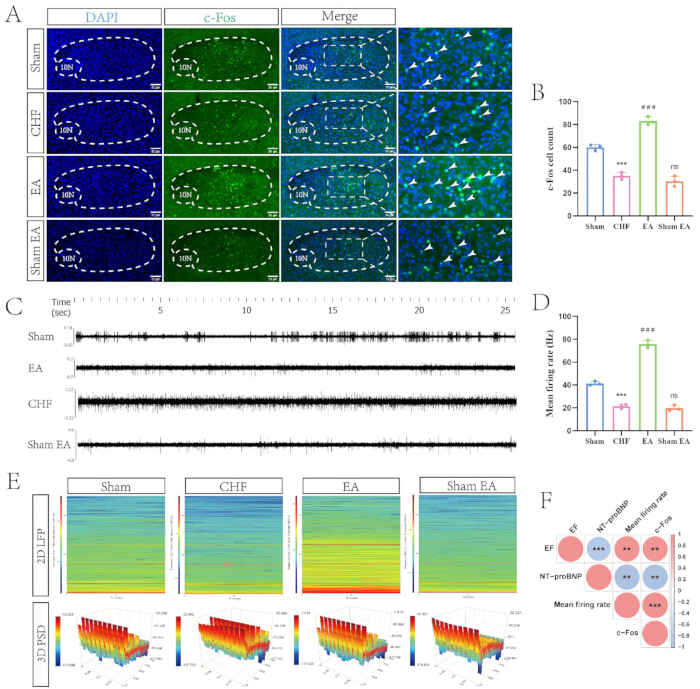
Abbildung 3: Elektroakupunktur stellt die neuronale Aktivität im Nucleus tractus solitarius bei Ratten mit chronischer Herzinsuffizienz wieder her. (A) Repräsentative Immunfluoreszenzbilder der c-Fos-Expression im NTS in den verschiedenen Gruppen. Die Kerne wurden mit DAPI kontrastgefärbt, und c-Fos-positive Zellen erscheinen grün. Die gestrichelten Linien markieren den anatomischen Bereich, weiße Pfeilspitzen zeigen repräsentative c-Fos-positive Neuronen (Maßstabsbalken = 30 µm). (B) Quantitative Analyse der Anzahl c-Fos-positiver Zellen in den Gruppen (biologische Wiederholungen n = 3, Mittelwert ± SD). ***p < 0,001 im Vergleich zur Sham-Gruppe; ###p < 0,001 im Vergleich zur CHF-Gruppe; ns, nicht signifikant im Vergleich zur CHF-Gruppe. (C) Repräsentative in vivo elektrophysiologische Spikendisktraces des NTS in den verschiedenen Gruppen. (D) Quantitative Analyse der mittleren Feuerrate der Neuronen in den Gruppen (biologische Wiederholungen n = 3, Mittelwert ± SD). ***p < 0,001 im Vergleich zur Sham-Gruppe; ###p < 0,001 im Vergleich zur CHF-Gruppe; ns, nicht signifikant im Vergleich zur CHF-Gruppe. (E) Repräsentative 2D-Spektrogramme des lokalen Feldpotenzials und 3D-Darstellungen der spektralen Leistungsdichte zur Veranschaulichung der oszillatorischen neuronale Energie im NTS. (F) Korrelationsmatrix zur Bewertung der Zusammenhänge zwischen peripheren kardiovaskulären Phänotypen und zentralen neuronalen Aktivitätsparametern. Rote und blaue Kreise zeigen positive bzw. negative Korrelationen an. **p < 0,01; ***p < 0,001. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
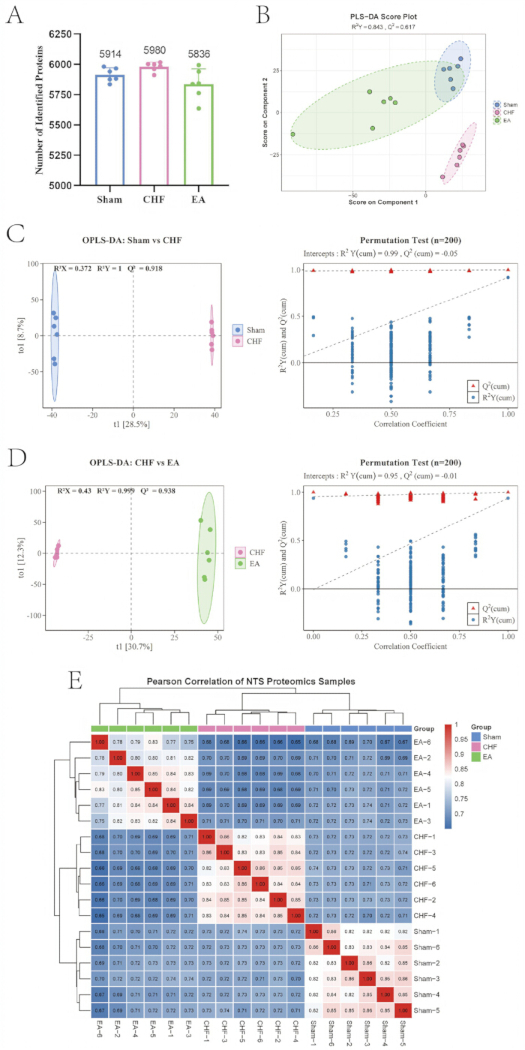
Abbildung 4: Qualitätskontrolle und multivariate statistische Auswertung der proteomischen Profile im Nucleus tractus solitarii. (A) Quantitativer Überblick über die identifizierten Proteine in den drei experimentellen Gruppen (biologische Replikate n = 6). (B) Score-Plot der partiellen kleinsten Quadrate Diskriminanzanalyse (PLS-DA), der die räumliche Verteilung und Trennung zwischen den Gruppen veranschaulicht. (C) Score-Plot der orthogonalen partiellen kleinsten Quadrate Diskriminanzanalyse (OPLS-DA) und zugehöriger Permutationstest zur Überprüfung der Modellzuverlässigkeit für den Vergleich Sham versus CHF (200 Permutationen). (D) Score-Plot der orthogonalen partiellen kleinsten Quadrate Diskriminanzanalyse (OPLS-DA) und zugehöriger Permutationstest zur Überprüfung der Modellzuverlässigkeit für den Vergleich CHF versus EA (200 Permutationen). (E) Hierarchische Cluster-Heatmap der Pearson-Korrelationskoeffizienten zur Beurteilung der Reproduzierbarkeit innerhalb der Gruppen und der Varianz zwischen den Gruppen über alle proteomischen Proben hinweg. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
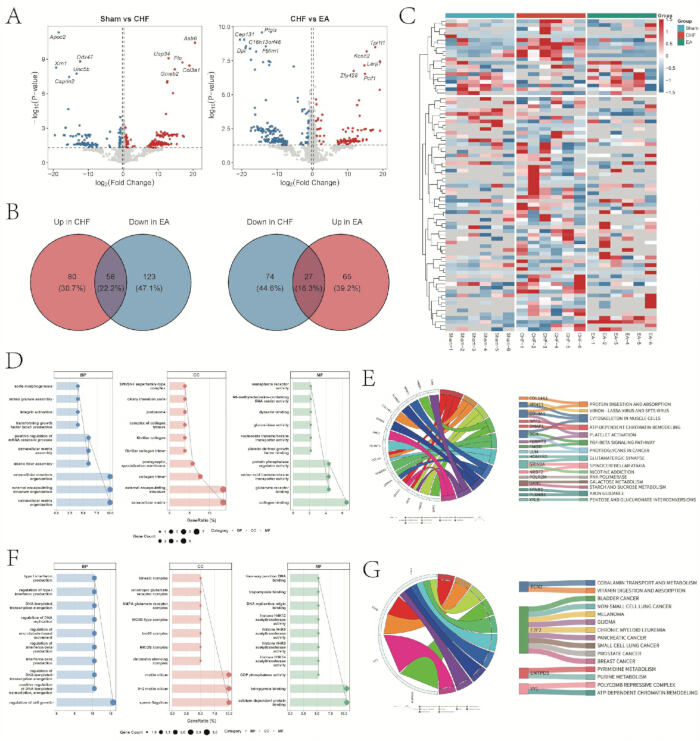
Abbildung 5: Identifizierung und funktionelle Anreicherungsanalyse der kernregulierten, differentiell exprimierten Proteine, die durch Elektroakupunktur im Nucleus tractus solitarii moduliert werden. (A) Vulkandiagramme, die die Verteilung der hoch- und herunterregulierten Proteine im Vergleich Sham versus CHF und CHF versus EA veranschaulichen. (B) Mengendiagramme (Venn-Diagramme), die die Schnittmengenanalyse zur Identifizierung der herunter- und hochregulierten Kernproteine nach der EA-Behandlung abbilden. (C) Hierarchische Cluster-Heatmap der Expressionsprofile der kernregulierten, differentiell exprimierten Proteine. (D) GO-Bubble-Diagramme, die die angereicherten biologischen Prozesse, zellulären Komponenten und molekularen Funktionen für die Gruppe der herunterregulierten Proteine darstellen. (E) KEGG-Chord- und Sankey-Diagramme, die die durch die herunterregulierten Proteine angereicherten Signalwege abbilden. (F) GO-Bubble-Diagramme, die die angereicherten biologischen Prozesse, zellulären Komponenten und molekularen Funktionen für die Gruppe der hochregulierten Proteine darstellen. (G) KEGG-Chord- und Sankey-Diagramme, die die durch die hochregulierten Proteine angereicherten Signalwege abbilden. Klicken Sie bitte hier, um eine vergrößerte Version dieser Abbildung anzusehen.
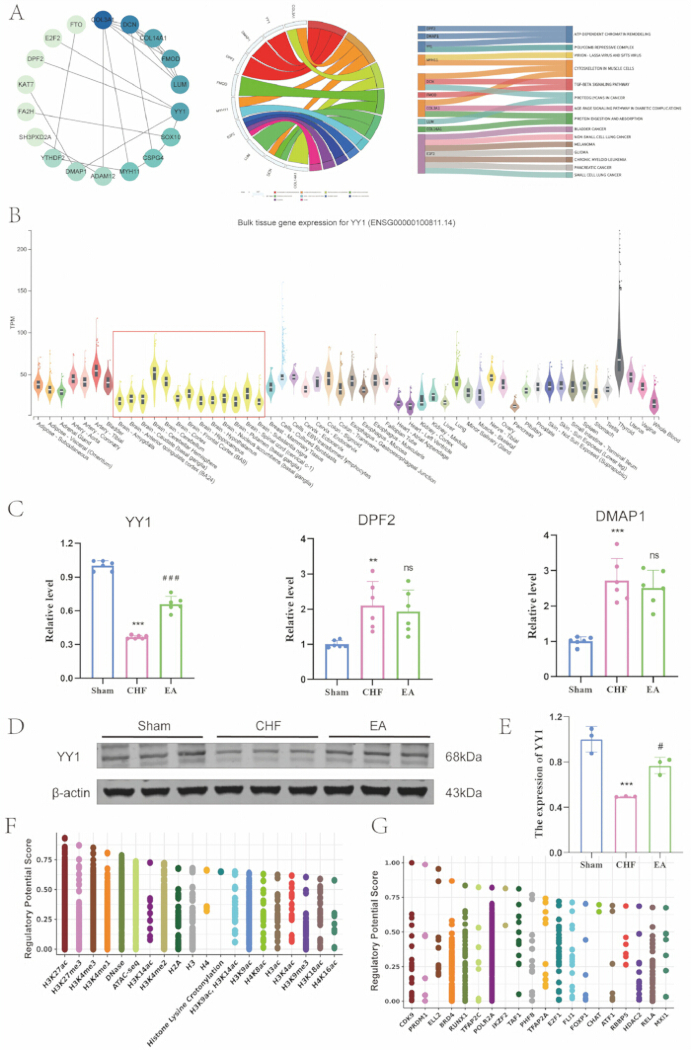
Abbildung 6: Netzwerktopologie, Gewebeexpressionsprofilierung und molekulare Validierung identifizieren YY1 als Kandidatenziel, das mit Elektroakupunktur assoziiert ist. (A) Protein-Protein-Interaktionsnetzwerk, Sehnendiagramm und Sankey-Diagramm der identifizierten Hub-Proteine. (B) Menschliches Gewebeexpressionsprofil von YY1, abgeleitet aus der GTEx-Datenbank, wobei der rote Kasten Gehirngewebe hervorhebt. (C) Quantitative Analyse der mRNA-Expression von YY1, DPF2 und DMAP1 im NTS über die Gruppen hinweg (biologische Wiederholungen n = 6, Mittelwert ± SD). **p < 0,01, ***p < 0,001 im Vergleich zur Sham-Gruppe; ###p < 0,001 im Vergleich zur CHF-Gruppe; ns, nicht signifikant im Vergleich zur CHF-Gruppe. (D) Repräsentative Western-Blot-Banden von YY1 und β-Aktin im NTS über die Gruppen hinweg. (E) Quantitative Analyse der YY1-Proteinexpression über die Gruppen hinweg (biologische Wiederholungen n = 3, Mittelwert ± SD). ***p < 0,001 im Vergleich zur Sham-Gruppe; #p < 0,05 im Vergleich zur CHF-Gruppe. (F) Bioinformatische Vorhersage epigenetischer Histonmodifikationen, die den YY1-Lokus regulieren, basierend auf regulatorischen Potenzialwerten. (G) Bioinformatische Vorhersage upstream liegender Transkriptionsfaktoren, die den YY1-Lokus regulieren, basierend auf regulatorischen Potenzialwerten. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
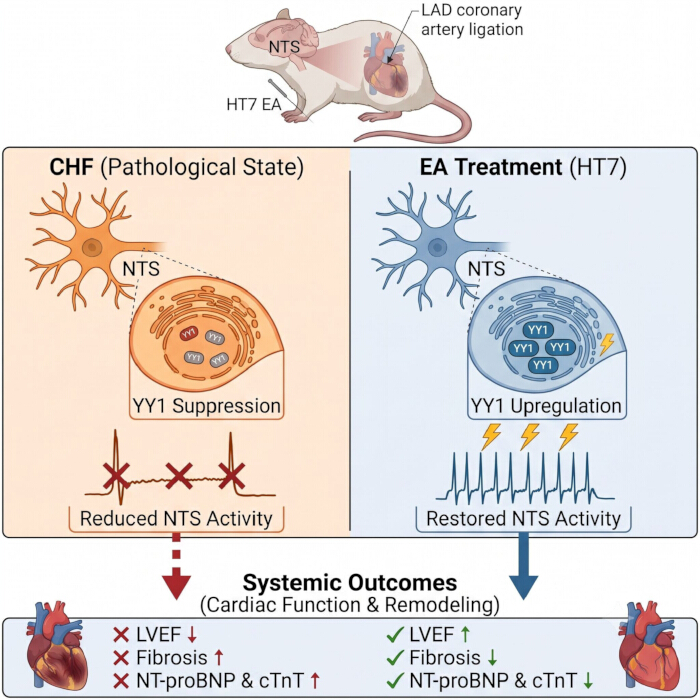
Abbildung 7: Vorgeschlagenes Modell der Zusammenhänge zwischen Elektroakupunktur am Akupunkt HT7, Hochregulierung von YY1, Wiederherstellung der neuronalen Aktivität im Nucleus tractus solitarii und Verbesserung der chronischen Herzinsuffizienz. (Links) Pathologischer Zustand: Im CHF-Modell, das durch Ligatur der A. coronaria LAD induziert wurde, ist die neuronale Aktivität im NTS vermindert, begleitet von einer Unterdrückung des Transkriptionsfaktors YY1. Diese zentrale neuronale Hemmung steht in Zusammenhang mit einer pathologischen kardialen Remodellierung, die sich in einer verminderten LVEF, einer erhöhten myokardialen Fibrose und gesteigerten serumkardialen Markerwerten für Herzinsuffizienz äußert. (Rechts) EA-Behandlung: Die EA-Behandlung am Akupunkt HT7 führt zu einer Hochregulierung der YY1-Expression im NTS und stellt die neuronale Feuertätigkeit wieder her. Diese zentrale Neuromodulation entfaltet kardioprotektive Effekte, verringert die pathologische Remodellierung und verbessert die systemische Herzfunktion. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Erweiterte Abbildung 1: Beurteilung der Herzfunktion der proteomischen Kohorte und Expressionsprofile menschlicher Gewebe für kandidatenhafte Hub-Gene. (A) Quantitative Analyse der LVEF und LVFS über die Gruppen hinweg (biologische Wiederholungen n = 12, Mittelwert ± SD). ***p < 0,001 im Vergleich zur Sham-Gruppe; ###p < 0,001 im Vergleich zur CHF-Gruppe. (B–J) Expressionsprofile menschlicher Gewebe für kandidatenhafte Hub-Gene, abgeleitet aus der GTEx-Datenbank, einschließlich COL3A1 (B), DMAP1 (C), DPF2 (D), FMOD (E), MYH11 (F), E2F2 (G), LUM (H), DCN (I) und COL14A1 (J).Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzungstabelle 1: Umfassende Identifizierungs- und Quantifizierungsmatrix des globalen Proteoms im Nucleus tractus solitarii. Diese Tabelle enthält den vollständigen quantitativen Proteomik-Datensatz über alle experimentellen Kohorten hinweg. Wichtige Spalten sind Protein-ID (UniProt-Zugangsnummer), Gen (Gen-Symbol), First.Protein.Description (funktionelle Annotation) sowie die normalisierten Proteinintensitätswerte für jede biologische Wiederholung in den Gruppen Sham, CHF und EA (jeweils n = 6).Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatz-Tabelle 2: OPLS-DA-Variablenwichtigkeit in den Projektionsscores für Proteine im Sham- versus CHF-Vergleich. Diese Tabelle listet die Merkmale auf, die die Sham- und CHF-Gruppen gemäß dem OPLS-DA-Modell unterscheiden. Zu den wichtigsten Spalten gehören „feature“ (die Kennung des jeweiligen Proteins/Gens) und „VIP_value“ (Variable Importance in Projection), die die Bedeutung jedes Merkmals für die Trennung der Gruppen angibt (Schwellenwert VIP > 1,0).Klicken Sie hier, um diese Datei herunterzuladen.
Erweiterte Tabelle 3: OPLS-DA-Variablenwichtigkeit in den Projektionsscores für Proteine im Vergleich von CHF und EA. Diese Tabelle listet die Merkmale auf, die die CHF- und EA-Gruppen basierend auf dem OPLS-DA-Modell unterscheiden. Ähnlich wie Tabelle S2 enthält sie die Spalte „Feature“ und den entsprechenden VIP-Wert und hebt dabei die Merkmale hervor, die am stärksten auf die EA-Intervention ansprechen.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Tabelle 4: Detaillierte Liste der 85 kernbezogenen, differentiell exprimierten Proteine, die durch Elektroakupunktur moduliert werden. Diese Tabelle enthält den Durchschnitt der Proteine, die signifikant durch CHF verändert und anschließend durch die EA-Behandlung umgekehrt wurden. Wichtige Spalten umfassen Protein_ID, Gen, log2FC (log2-Faltungsänderung, die die Expressionsvariation angibt), P_value für statistische Signifikanz (Schwellenwert p < 0,05) und VIP_value zur Bewertung des Modellbeitrags.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatz-Tabelle 5: Analyse der Gen-Ontologie-Anreicherung der herunterregulierten Kernproteinsubgruppe. Diese Tabelle zeigt die funktionelle Annotation der Gen-Ontologie (GO) für die 58 Proteine, die durch EA herunterreguliert werden. Wichtige Spalten enthalten ONTOLOGY (unterteilt in Biologischer Prozess [BP], Zelluläre Komponente [CC] und Molekulare Funktion [MF]), funktionelle Beschreibung, p.adjust (adjustierter p-Wert für Mehrfachvergleiche) sowie geneID, die den spezifischen Genen zugeordnet ist, die in jedem Begriff angereichert sind.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatz-Tabelle 6: Kyoto Encyclopedia of Genes and Genomes – Analyse der Signalweg-Anreicherung der Teilmenge herunterregulierter Kernproteine. Diese Tabelle veranschaulicht die angereicherten Signalwege für die 58 herunterregulierten Proteine. Wichtige Spalten enthalten den Signalweg (Term), den adjustierten p-Wert, der die statistische Signifikanz der Anreicherung angibt, sowie die spezifischen Gene, die in jedem Signalweg beteiligt sind.Bitte klicken Sie hier, um die Datei herunterzuladen.
Ergänzende Tabelle 7: Analyse der Genontologie-Enrichment der hochregulierten Kernproteinsubgruppe. Diese Tabelle zeigt die funktionelle Annotation der Genontologie (GO) für die 27 Proteine, die durch EA hochreguliert wurden. Das Format und die Spaltendefinitionen (ONTOLOGY [BP, CC, MF], Description, p.adjust, geneID) sind identisch mit denen in Tabelle S5 beschrieben.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatz-Tabelle 8: Kyoto-Enzyklopädie für Gene und Genome – Analyse der Pfadverdichtung für die Teilmenge der hochregulierten Kernproteine. Diese Tabelle veranschaulicht die angereicherten Signalwege für die 27 hochregulierten Proteine. Das Format und die Spaltendefinitionen (Term, Adjustierter p-Wert, Gene) entsprechen genau denen, die in Tabelle S6 beschrieben sind.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzungstabelle 9: Topologische Verbindungsstärken der 18 zentralen Proteine, abgeleitet aus dem Protein-Protein-Interaktionsnetzwerk. Diese Tabelle fasst die netzwerktopologischen Parameter zusammen, die zur Identifizierung der zentralen Hub-Gene verwendet wurden. Wichtige Spalten enthalten den Gen-Namen sowie zentrale Netzwerkmetriken wie Grad (Degree), Zwischenwertigkeit (Betweenness Centrality) und Nähe (Closeness Centrality), die die relative Bedeutung und Vernetzung jedes Knotens innerhalb des biologischen Netzwerks quantifizieren.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatz-Tabelle 10: Kyoto Encyclopedia of Genes and Genomes – Analyse der Signalweg-Anreicherung durch die 18 Netzwerk-Hub-Proteine. Diese Tabelle zeigt die spezifischen Signalwege, die ausschließlich durch die 18 identifizierten Hub-Proteine angereichert sind. Zu den wichtigsten Spalten gehören der Signalweg (Term), der korrigierte p-Wert für die Signifikanz und die jeweiligen Gene, die zur funktionellen Anreicherung beitragen.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzdatei 1: R-Skripte für die Datenanalyse und Visualisierung sowie ungekürzte Western-Blot-Bilder. Die Zusatzdatei enthält die R-Skripte, die für die Pearson-Korrelationsanalyse, die Erstellung von Doppel-Vulkan-Plots und die Identifizierung von EA-umgekehrten Proteinen, die Gene-Ontology-(GO-)Anreicherungsanalyse, die Erstellung von hierarchischen Cluster-Heatmaps, die Visualisierung der Kyoto Encyclopedia of Genes and Genomes (KEGG)-Anreicherung, die orthogonale partielle kleinste-Quadrate-Diskriminanzanalyse (OPLS-DA) und Permutationstests, die partielle kleinste-Quadrate-Diskriminanzanalyse (PLS-DA), die Erstellung von Heatmaps zur proteomischen Stichprobenkorrelation sowie die Venn-Diagramm-Analyse verwendet wurden.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
The present study investigated the central mechanisms of EA at the HT7 acupoint in the rat model of CHF. Physiological and histological data indicated that EA improved LVEF and attenuated myocardial fibrosis. In parallel with these peripheral changes, in vivo electrophysiological recordings and neural mapping supported that EA restored neuronal firing rates within the NTS. Through mass spectrometry-based proteomics, the molecular landscape of the NTS was mapped, and 85 differentially expressed proteins whose abnormal expression patterns were modulated by the intervention were identified. Subsequent topological analysis and tissue expression profiling isolated the transcription factor YY1 as a candidate biological target. Molecular validation indicated that EA upregulates YY1 expression. These findings construct a central molecular network for EA and suggest YY1 as a potential neurobiological target linking central autonomic regulation with the amelioration of CHF. The comprehensive central mechanisms are summarized in Figure 7.
The NTS serves as the integration center for central cardiovascular reflexes and autonomic regulation21,22. In the context of cardiovascular diseases, CHF involves sustained autonomic imbalance characterized by sympathetic overactivation and vagal withdrawal23. During the pathophysiological progression of this condition, the sensitivity of peripheral baroreceptors decreases, which reduces excitatory afferent inputs to the NTS24. Consequently, this neural blunting leads to a diminished activation of the caudal ventrolateral medulla and a subsequent disinhibition of the rostral ventrolateral medulla, culminating in excessive central sympathetic outflow25. In parallel with these mechanisms, the electrophysiological and histological data indicated that the spontaneous firing frequency and c-Fos expression of NTS neurons were reduced in the CHF state. As a targeted neuromodulation approach, EA-generated somatosensory afferent signals are theoretically proposed to be transmitted through peripheral nerves to the dorsal horn of the spinal cord and to ascend to brainstem structures, including the NTS26. The results indicated that EA intervention at the HT7 acupoint increased neural oscillatory energy and restored neuronal firing rate in this brain region. Physiologically, the restored NTS neuronal activity facilitates activation of inhibitory interneurons in the medulla, thereby suppressing hyperactive sympathetic premotor neurons while concurrently enhancing parasympathetic efferent signals27. Linking these central neural mechanisms to peripheral cardiovascular phenotypes, the correlation analysis supported that this central neural activation was positively associated with LVEF and negatively associated with the peripheral heart failure marker NT-proBNP. These findings indicate that EA may exert its peripheral cardioprotective effects by alleviating the pathological inhibition of NTS neurons and promoting central autonomic homeostasis.
To elucidate the molecular pathways underlying this central neuromodulation, the proteomic landscape of the NTS was analyzed. Mass spectrometry-based proteomics identified 85 proteins whose expression patterns were modulated by the intervention. Functional stratification revealed that a subset of 58 proteins downregulated by EA is prominently involved in extracellular matrix organization and the transforming growth factor β-signaling pathway. The extracellular matrix in the central nervous system forms an organized lattice, including perineuronal nets that physically enwrap synaptic terminals and regulate local ion homeostasis28. Under chronic pathological stress, such as heart failure, aberrant extracellular matrix deposition creates a restrictive microenvironment within the brainstem29. This structural remodeling physically impedes synaptic structural plasticity and maintains neural circuits in a state of sympathetic hyperactivity30. By modulating the expression of structural proteins, such as COL3A1 and COL14A1 alongside DCN, EA remodels this pathological extracellular barrier. Concurrently, the enrichment of related signaling cascades—categorized under the "cytoskeleton in muscle cells" KEGG pathway, which indicates general structural and integrin-mediated alterations rather than implying the actual presence of myocytes within the NTS—suggests that extracellular changes are transmitted into the intracellular compartment31. This mechanotransduction signaling restores the dynamic turnover of dendritic spines and regulates synaptic transmission and efficacy in the autonomic reflex arc32.
Beyond extracellular structural reorganization, functional annotation of the 27 proteins upregulated by the intervention indicated the involvement of ATP-dependent chromatin remodeling. Sustained cardiovascular autonomic imbalance is maintained by epigenetic restrictions, where condensed chromatin limits the accessibility of promoter regions for genes regulating neural inhibition33. ATP-dependent chromatin remodeling complexes use energy from ATP hydrolysis to slide or evict nucleosomes, thereby opening genomic loci for active transcription34. The enrichment of this pathway, alongside the positive regulation of DNA-templated transcription elongation, indicates that EA acts at the epigenetic level to remodel disease-associated transcriptional memory35. The structural relaxation of the extracellular microenvironment translates into nuclear epigenetic modifications, facilitating the coordinated transcription of neuroprotective gene networks bridged by key proteins such as YY1 and E2F236,37. To systematically isolate the biological target mediating the therapeutic efficacy of EA, a stepwise screening strategy was applied. The 85 differentially expressed proteins were filtered through topological network mapping and pathway enrichment analysis to identify 10 prominent hub candidates. Subsequent tissue expression profiling verified that only YY1 and DPF2, alongside DMAP1, are expressed in human brain tissues. In vivo molecular validation further excluded DPF2 and DMAP1 due to a lack of transcriptional responsiveness, confirming YY1 as a highly responsive candidate target. YY1 is a zinc-finger transcription factor that exerts control over central nervous system development and neuronal plasticity38. In mature neural circuits, YY1 functions as a neuroprotective regulator by maintaining mitochondrial homeostasis and mitigating oxidative stress39. During the pathological progression of CHF, sustained hemodynamic stress and peripheral inflammation induce metabolic dysfunction and structural damage in brainstem neurons40. The experimental data indicated that YY1 expression is suppressed in the NTS under CHF conditions, whereas EA intervention counteracted this pathological suppression. Based strictly on computational bioinformatics predictions rather than empirical validation, YY1 is hypothesized to interact with active histone modifications, such as H3K27ac and H3K4me3, to orchestrate the transcription of downstream neuroprotective gene networks 41. The restoration of YY1 activity may facilitate repair of neuronal metabolic pathways and promote the structural integrity of synaptic connections. Consequently, the modulated NTS neurons improve their capacity to process peripheral baroreflex inputs and exert inhibitory control over descending sympathetic premotor pathways, which ameliorates the cardiovascular deterioration associated with CHF42.
Despite these discoveries, several methodological limitations warrant rigorous consideration. First, the current experimental design relied on correlational omics and expression profiling without direct functional evidence. Future investigations must incorporate targeted genetic manipulations, such as viral vector-mediated knockdown or overexpression within the NTS, alongside empirical ChIP-seq or CUT&Tag assays, to definitively establish the causal role of YY1 and validate its downstream epigenetic networks. Second, excluding the Sham EA cohort from the proteomics phase limits our ability to definitively rule out molecular signatures induced by nonspecific somatosensory stimulation. However, comparing the CHF and EA groups relative to the Sham baseline is considered sufficient to isolate EA-specific molecular changes in the current design. This is because all non-intervention cohorts, specifically the Sham and CHF groups, underwent strict baseline standardization of daily isoflurane anesthesia exposure, which effectively minimized the most profound non-specific neurological stress confounders. Furthermore, our initial functional data showed that Sham EA did not elicit significant cardiovascular or neural activation relative to the CHF group, suggesting that superficial somatosensory stimulation without electrical current does not reach the threshold required to drive substantial central molecular reprogramming. Third, the study lacks standard non-acupoint control groups, which prevents the definitive confirmation of HT7 acupoint specificity. Furthermore, the proposed HT7-to-NTS afferent neural pathways remain speculative without direct neural tracing or nerve-blockade validation. Finally, the in vivo electrophysiology evaluated global NTS activity at a single time point without distinguishing between specific excitatory and inhibitory neuronal subpopulations, nor did it assess long-term neural plasticity. Subsequent research must address these critical gaps to refine the central neurobiological mechanisms.
Ultimately, by integrating these findings while acknowledging their correlational nature, this research provides a valuable molecular framework indicating that EA mitigates pathological cardiac remodeling by restoring NTS neuronal function. These data highlight YY1 as a highly responsive candidate target for central cardiovascular neuromodulation, offering novel neurobiological insights for the clinical application of acupuncture therapy in heart failure management.
Offenlegungen
Alle Autoren erklären, dass keine Interessenkonflikte bestehen. Die Autoren erklären außerdem, dass im gesamten Manuskripterstellungsprozess keine KI-Tools verwendet wurden.
Danksagungen
Wir möchten allen Forschern, die zu dieser Studie beigetragen haben, unseren aufrichtigen Dank aussprechen und respektvoll das Opfer der Versuchstiere anerkennen. Diese Arbeit wurde unterstützt durch das Nationale Schlüssel-Forschungs- und Entwicklungsprogramm Chinas (Förderkennzeichen Nr. 2022YFC3500500 und 2022YFC3500502) sowie durch das universitätsweite Talentförderprogramm Xu Nenggui (Förderkennzeichen Nr. DT2400000222). Die Fördergeber hatten keinerlei Einfluss auf das Studiendesign, die Datenerhebung und -analyse, die Entscheidung zur Veröffentlichung oder die Vorbereitung des Manuskripts.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Adulte männliche Sprague-Dawley-Ratten | Liaoning Changsheng Biotechnology Co., Ltd. | No. SCXK (LIAO) 2025-0001 | RGD_70508 |
| Akupturnadeln | Suzhou Tianxie Akupunktur-Instrument Co., Ltd. | — | — |
| Antifade-Einbettmedium mit DAPI | Aibixin Biotechnologie Co., Ltd. | abs9235-25ml | — |
| Primärantikörper gegen YY1 | Proteintech Group, Inc | 66281-1-Ig | AB_2881664 |
| Primärantikörper gegen Beta-Aktin | 66009-1-Ig | AB_2687938 | |
| Rinderserumalbumin (BSA) | Sigma Odellie Trading Co., Ltd. | V900933 | — |
| BCA-Protein-Assay-Kit | Shanghai Biyuntian Biotechnologie Co., Ltd. | P0012S | — |
| c-Fos (9F6) Kaninchen-mAb | Sai Xin Tong Biologische Reagenzien Co., Ltd. | 2250S | AB_2247211 |
| Cytoscape | The Cytoscape Consortium | Version 3.2.1 | SCR_003032 |
| ChamQ Universal SYBR qPCR Master Mix | Vazyme Biotech Co., Ltd. | Q711-02 | — |
| Elektroakupunkturgerät | Nanjing Jisheng Medical Technology Co., Ltd. | HANS-200A | — |
| Miniatur-Mikroelektrodenarray mit acht Kanälen (2 × 4) | Kewa Suzhou Medical Technology Co., Ltd. | - | — |
| ELISA-Kit (NT-proBNP) | Wuhan Enzyme Immuno-Biotechnologie Co., Ltd. | MM-0329R1 | — |
| ELISA-Kit (cTnT) | MM-0795R2 | — | |
| Kit für verbesserte Chemilumineszenz | Proteintech Group, Inc | PK10001 | — |
| Ziegen-Anti-Kaninchen-IgG | Aimee Technology Co., Ltd. | 111-545-003 | AB_2338046 |
| HRP-konjugiertes sekundäres Ziegen-Anti-Maus-IgG-Antikörper | BeiJing Cowin Biotech Co.,Ltd. | CW0102 | N/A |
| HiScript III RT SuperMix | Vazyme Biotech Co., Ltd. | R323-01 | — |
| ImageJ-Software | National Institutes of Health | Version 4.0 | SCR_003070 |
| Abbildungs-System | Bio-Rad Laboratories, Inc | ChemiDoc MP | |
| Mehrkanalige Kleintier-Narkosemaschine | RWD Life Science Co., Ltd | R510-22-10 | — |
| Mikroskop | Olympus Optical Co., Ltd. | DP72 | — |
| NeuroExplorer-Software | Beijing Plexon Technology Co., Ltd. | Version 5.0 | SCR_001818 |
| Offline Sorter-Software | Beijing Plexon Technology Co., Ltd. | Version 4.7.2 | SCR_000012 |
| Orbitrap Astral | Thermo Fisher Scientific | — | — |
| Powerlab Standard-Limb-II-Ableitung -System | AD Instruments International Trading Co., Ltd. | ML118 | — |
| PepMap Neo Trap-Säule | Thermo Fisher Scientific | — | — |
| Phosphatase-Inhibitoren | Shanghai Biyuntian Biotechnologie Co., Ltd. | P1081 | — |
| R-Software | — | Version 4.5.2 | SCR_001905 |
| RIPA-Lysepuffer | Yeasen Biotechnologie Co., Ltd. | 20115ES60 | — |
| RNAiso Plus | TaKaRa Biotechnologie Co., Ltd. | 9108 | — |
| Kleintier-Digital-Ultraschallsystem | Feiyino Technology Co., Ltd. | VINNO6 Lab | — |
| Statistiksoftware | GraphPad Software | Version 8.0 | SCR_002798 |
| Das OmniPlex Multikanal-Erfassungs -System | Beijing Plexon Technology Co., Ltd. | Version 1.20.0 | — |
| Triton X-100 | Beijing Solab Technology Co., Ltd. | 22298142 | — |
| Vanquish Neo UHPLC-System | Thermo Fisher Scientific | — | — |
| µPAC Neo Hochdurchsatz-Säule | Thermo Fisher Scientific | — | — |
Referenzen
- Valente V, et al. The global epidemiology of heart failure: a comprehensive and contemporary review. Eur J Heart Fail. 2026.
- Triposkiadis F, et al. The sympathetic nervous system in heart failure physiology, pathophysiology, and clinical implications. J Am Coll Cardiol. 2009;54(19):1747-62.
- Arshad MS, et al. Sympathetic nervous system in heart failure: targets for treatments. Curr Hypertens Rep. 2025;27(1):20.
- Fan H, et al. The hypotensive role of acupuncture in hypertension: clinical study and mechanistic study. Front Aging Neurosci. 2020;12:138.
- Zuo H, et al. Electroacupuncture alleviates acute myocardial ischemic injury in mice by regulating the β1 adrenergic receptor and post-receptor protein kinase A signaling pathway. Acupunct Med. 2024;42(6):342-55.
- Wu HS, et al. Neural mechanism of HT7 electroacupuncture in myocardial ischemia: critical role of the paraventricular nucleus oxytocin system. Front Neurosci. 2025;19:1678938.
- Kun W, et al. Electroacupuncture ameliorates cardiac dysfunction in myocardial ischemia model rats: a potential role of the hypothalamic-pituitary-adrenal axis. J Tradit Chin Med. 2023;43(5):944-54.
- Xu W, et al. Electroacupuncture ameliorates chronic heart failure: the role of CRH neurons in the paraventricular nucleus of the hypothalamus. Front Neurosci. 2026;20:1741523.
- Andresen MC, Kunze DL. Nucleus tractus solitarius--gateway to neural circulatory control. Annu Rev Physiol. 1994;56:93-116.
- Craft GE, et al. Recent advances in quantitative neuroproteomics. Methods. 2013;61(3):186-218.
- Charan J, Kantharia ND. How to calculate sample size in animal studies? J Pharmacol Pharmacother. 2013;4(4):303-6.
- Zhou J, et al. Electroacupuncture pretreatment mediates sympathetic nerves to alleviate myocardial ischemia-reperfusion injury via CRH neurons in the paraventricular nucleus of the hypothalamus. Chin Med. 2024;19(1):43.
- Litwin SE, et al. Serial echocardiographic assessment of left ventricular geometry and function after large myocardial infarction in the rat. Circulation. 1994;89(1):345-54.
- Shu Q, et al. Electroacupuncture alleviates myocardial ischemia-reperfusion injury by inhibiting hypothalamic paraventricular nucleus neurons projecting to the rostral ventrolateral medulla. Eur J Neurosci. 2024;60(5):4861-76.
- Wan F, et al. Electroacupuncture improves cerebral blood flow in vascular cognitive impairment mice by activating the locus coeruleus-prefrontal cortex circuit. Neuroscience. 2025;583:33-42.
- Xu R, et al. Electroacupuncture ameliorates incisional pain via suppressing IL-33 signaling-related macrophage infiltration and ROS overproduction in incised skin. Chin Med. 2026;21(1):26.
- Quiroga RQ, et al. Unsupervised spike detection and sorting with wavelets and superparamagnetic clustering. Neural Comput. 2004;16(8):1661-87.
- Goldwyn JH, et al. Gain control with A-type potassium current: IA as a switch between divisive and subtractive inhibition. PLoS Comput Biol. 2018;14(7):e1006292.
- Buzsáki G. Large-scale recording of neuronal ensembles. Nat Neurosci. 2004;7(5):446-51.
- Zhang J, Mifflin SW. Responses of aortic depressor nerve-evoked neurones in rat nucleus of the solitary tract to changes in blood pressure. J Physiol. 2000;529(Pt 2):431-43.
- Benarroch EE. The central autonomic network: functional organization, dysfunction, and perspective. Mayo Clin Proc. 1993;68(10):988-1001.
- Scheitz JF, et al. Bidirectional brain-heart interactions in health and disease. Nat Rev Neurol. 2026;22(4):209-25.
- Floras JS. Sympathetic nervous system activation in human heart failure: clinical implications of an updated model. J Am Coll Cardiol. 2009;54(5):375-85.
- Iannetta D, et al. Dissecting the exercise pressor reflex in heart failure: a multi-step failure. Auton Neurosci. 2025;259:103269.
- Sved AF, et al. Baroreflex dependent and independent roles of the caudal ventrolateral medulla in cardiovascular regulation. Brain Res Bull. 2000;51(2):129-33.
- Liu Y, et al. Neurophysiological basis of electroacupuncture stimulation in the treatment of cardiovascular-related diseases: vagal interoceptive loops. Brain Behav. 2024;14(10):e70076.
- Zhou W, Benharash P. Effects and mechanisms of acupuncture based on the principle of meridians. J Acupunct Meridian Stud. 2014;7(4):190-3.
- Fawcett JW, et al. The roles of perineuronal nets and the perinodal extracellular matrix in neuronal function. Nat Rev Neurosci. 2019;20(8):451-65.
- Moon S, Ito Y. Vasculature cells control neuroglial co-localization and synaptic connection in a central nervous system tissue mimic system. Hum Cell. 2023;36(6):1938-47.
- Ferrer-Ferrer M, Dityatev A. Shaping synapses by the neural extracellular matrix. Front Neuroanat. 2018;12:40.
- Rabinowitch I, et al. Understanding neural circuit function through synaptic engineering. Nat Rev Neurosci. 2024;25(2):131-9.
- McGeachie AB, et al. Stabilising influence: integrins in regulation of synaptic plasticity. Neurosci Res. 2011;70(1):24-9.
- Qiu L, et al. RNA modification: mechanisms and therapeutic targets. Mol Biomed. 2023;4(1):25.
- Clapier CR, et al. Mechanisms of action and regulation of ATP-dependent chromatin-remodelling complexes. Nat Rev Mol Cell Biol. 2017;18(7):407-22.
- Du W, et al. Mechanisms of chromatin-based epigenetic inheritance. Sci China Life Sci. 2022;65(11):2162-90.
- Rashid F, et al. Mechanomemory of nucleoplasm and RNA polymerase II after chromatin stretching by a microinjected magnetic nanoparticle force. Cell Rep. 2024;43(7):114462.
- Weintraub AS, et al. YY1 is a structural regulator of enhancer-promoter loops. Cell. 2017;171(7):1573-88.e28.
- Zurkirchen L, et al. Yin Yang 1 sustains biosynthetic demands during brain development in a stage-specific manner. Nat Commun. 2019;10(1):2192.
- Cunningham JT, et al. mTOR controls mitochondrial oxidative function through a YY1-PGC-1alpha transcriptional complex. Nature. 2007;450(7170):736-40.
- van Weperen VYH, Vaseghi M. The brain-heart axis: effects of cardiovascular disease on the CNS and opportunities for central neuromodulation. Nat Rev Neurosci. 2026;27(3):159-77.
- Lam JC, et al. YY1-controlled regulatory connectivity and transcription are influenced by the cell cycle. Nat Genet. 2024;56(9):1938-52.
- Montuoro S, et al. Neuroimmune cross-talk in heart failure. Cardiovasc Res. 2025;121(4):550-67.