Dieses Protokoll bietet eine Anleitung zur Live-Konfokalmikroskopie der Mikrotubulusdynamik unter Verwendung fluoreszierender Mikrotubulusmarker in sensorischen Neuronen von Drosophila-Larven.
Methodenartikel
Abbildung der Mikrotubulusdynamik in vivo in Drosophila-Sensordendriten
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Drosophila-Larven der Klasse-IV-Sinnesneuronen befinden sich direkt unterhalb der Cuticula und zeichnen sich durch stark verzweigte dendritische Bäumchen aus, die sich während der Larvenentwicklung isometrisch in zwei Dimensionen ausdehnen. Das Wachstum dieser Bäumchen wird durch stochastische Prozesse angetrieben, bei denen die dendritischen Endstellen wachsen, schrumpfen oder vorübergehend ruhen. Um die Hypothese zu überprüfen, dass die Dynamik der Endstellen von der Mikrotubulusdynamik abhängt, wurden Protokolle zur Bildgebung fluoreszenzmarkierter Mikrotubuli innerhalb von Dendriten entwickelt. Die Methode ermöglicht die Visualisierung der Mikrotubulusdynamik in feinen terminalen Dendriten der Klasse-IV-Sinnesneuronen mittels konfokaler Mikroskopie. Sie ist so konzipiert, dass die Morphologie des dendritischen Baums während der Bildgebung erhalten bleibt, während gleichzeitig Mikrotubuli gemeinsam mit einem Membranmarker sichtbar gemacht werden können. Dieser Artikel beschreibt die Verfahren zur Vorbereitung von Drosophila-Larven für die Live-Bildgebung und zur Visualisierung fluoreszenzmarkierter Mikrotubuli in Dendriten. Das Protokoll bietet somit einen Ansatz zur Untersuchung des Verhaltens von Mikrotubuli in feinen terminalen Dendriten, der gleichzeitig mit einer ko-ständigen Markierung der Membran kompatibel ist.
Einleitung
Neuronen sind hochpolarisierte Zellen, deren Zytoskelett ihre Architektur definiert. Mikrotubuli, eine Komponente des neuronalen Zytoskeletts, liefern strukturelle Stabilität und dienen als Bahnen für den Transport von Fracht über lange Distanzen1,2. Das Mikrotubuli-Zytoskelett ist entscheidend für die Dendritenentwicklung3. Dendriten wachsen stochastisch durch einen Prozess von Verzweigung, Verlängerung und Kontraktion4. Drosophila-Larven-Dendriten-Arborisations- (da-)Neuronen stellen ein leistungsfähiges in vivo-Modellsystem zur Untersuchung der dendritischen Morphogenese dar. Diese sensorischen Neuronen werden basierend auf zunehmender dendritischer Komplexität in vier Klassen (I–IV) eingeteilt3,5. Klasse-IV-da-Neuronen weisen komplexe, stark verzweigte Dendriten auf und fungieren als multimodale Nociceptoren6,7,8. Die Dendriten dieser Neuronen bilden stereotyp angeordnete Rezeptfelder entlang der Bauchsegmente und liegen direkt unterhalb der transparenten Cuticula9,10. Diese Anatomie, kombiniert mit der genetischen Zugänglichkeit von Drosophila, macht Klasse-IV-da-Neuronen zu einem geeigneten System, um die Dendritenentwicklung in vivo mit hoher räumlicher und zeitlicher Auflösung zu visualisieren. Während der Entwicklung wechseln die Dendritenspitzen stochastisch zwischen Wachstums-, Schrumpfungs- und Pausenzuständen11. Spitzenvorwärts- und Schrumpfungswachstum zeigen viele kinetische Ähnlichkeiten mit dem Wachstum und Schrumpfen von Mikrotubuli12. Daher ist die Visualisierung der Mikrotubuli-Dynamik in diesen Zellen von großem Interesse.
Ein gängiger Ansatz zur Visualisierung der Mikrotubulusdynamik in lebenden Zellen, einschließlich solcher in Drosophila-Larven, besteht darin, fluoreszenzmarkierte Endbindungsproteine wie EB1 und EB313,14,15,16,17,18 abzubilden. Die Interpretation von EB-GFP-Signalen kann jedoch mehrdeutig sein. Beispielsweise könnte ein distal bewegter EB-GFP-Punkt, der sich vom Zellkörper wegbewegt, entweder das wachsende Plusende eines nach außen gerichteten Mikrotubulus oder das wachsende Plusende eines Mikrotubulus darstellen, der in distaler Richtung gleitet. Obwohl EB-GFP vorwiegend die Plusenden wachsender Mikrotubuli markiert, kann es auch wachsende Minusenden markieren19, was zu weiterer Mehrdeutigkeit führt. Die direkte Visualisierung von Mikrotubuli kann diese Unklarheiten verringern.
Ein alternativer Ansatz zu EB-GFP ist die direkte Markierung von Mikrotubuli mittels GFP-Tubulin20,21. Allerdings markiert fluoreszierendes Tubulin proximale Dendriten stark22, versagt jedoch bei der Markierung distaler Dendriten23. Ein weiteres Problem mit fluoreszierendem Tubulin ist, dass die hohe Konzentration an löslichem Tubulin es erschwert, einzelne Mikrotubuli in schmalen Fortsätzen wie terminalen Dendriten zu unterscheiden. Daher bleibt die Abbildung der Mikrotubuli-Dynamik in intakten Neuronen unter normalen physiologischen Bedingungen eine Herausforderung.
Das Drosophila-Mikrotubuli-assoziierte Protein (MAP) Jupiter, ein struktureller Homolog von Säugetier-Tau, MAP2 und MAP4, wurde dazu verwendet, Mikrotubuli in Drosophila-Geweben, einschließlich der Ovarien und Embryonen, zu markieren24. In Dendriten der Klasse IV wurden mCherry-Jupiter und sfGFP-Jupiter verwendet, um Mikrotubuli in proximalen Ästen zu quantifizieren22,25,26. Dieses Protokoll beschreibt eine Methode zur Live-Bildgebung, die hochauflösende, zeitaufgelöste Beobachtungen des mikrotubulären Verhaltens in distalen Dendriten von Drosophila-Neuronen der Klasse IV ermöglicht, unter Verwendung von Fliegenstämmen, die die fluoreszenzmarkierte Tubulin-bindende Domäne von Jupiter exprimieren.
Protokoll
Diese Studie verwendete Drosophila melanogaster, ein Wirbellosenmodell, für das keine institutionelle Genehmigung für Tierversuche erforderlich war. Die für das Protokoll verwendeten Werkzeuge sind in der Tabelle der Materialien aufgeführt.
1. Erzeugung experimenteller Fliegenlinien
- Richten Sie eine Kreuzung ein, um die gewünschte elterliche Linie zu erhalten. Verwenden Sie das GAL4/UAS-binäre System, um mNeonGreen (mNG)-Jupiter in Klasse-IV-Dendriten-Arborisations-(da)-Neuronen anzutreiben, die GAL4 unter dem ppk-Promotor exprimieren.
- Kreuzen Sie jungfräuliche Weibchen aus einer homozygoten UAS-mNG-Jupiter-Linie mit Männchen aus einer homozygoten ppk-GAL4; CD4tdTomato-Linie. Gewinnen Sie F1-Nachkommen, die sowohl ppk-GAL4; CD4tdTomato als auch UAS-mNG-Jupiter tragen.
HINWEIS: F1-Nachkommen, die sowohl ppk-GAL4; CD4tdTomato als auch UAS-mNG-Jupiter tragen, exprimieren mNG und CD4tdTomato stark in den Klasse-IV-da-Neuronen. Führen Sie die Bildgebung an Larven durch, die aus mindestens drei unabhängigen genetischen Kreuzungen stammen, wobei pro Kreuzung mindestens sechs Larven abgebildet werden. - Halten Sie die Kreuzung in einer Aufzuchtsflasche zur Fortpflanzung, wobei ein Klecks Hefepaste an der Wand angebracht wird. Inkubieren Sie bei 25 °C für 2–3 Tage.
HINWEIS: Die Gabe von Hefe steigert die Eiablage und Oviposition. - Bereiten Sie die Hefepaste vor, indem Sie einen Löffel Hefe in ein kleines Becherglas geben und einige Tropfen Wasser hinzufügen. Vermischen Sie gründlich mit einem Spatel, bis die Paste eine halbfeste Konsistenz erreicht hat; fügen Sie dabei nach Bedarf tropfenweise Wasser hinzu.
- Transferieren Sie die Fliegen täglich in eine neue Aufzuchtsflasche mit frischer Hefepaste.
HINWEIS: Stellen Sie sicher, dass die Hefepaste weder zu weich noch zu wässrig ist. Wenn sie zu weich wird, können sich die Fliegen festsetzen. Weitere methodische Details finden Sie bei Hales et al.27 und Roote und Prokop28.
2. Eiablage auf Trauben-Agar-Platten, Sammlung der Eier und Stadieneinteilung der Larven
- Bereiten Sie etwa 0,5 L Trauben-Agar-Medium vor, indem Sie 376 mL destilliertes Wasser, 126 mL Traubensaft, 15 g Agar und 6 g Saccharose in einem 1-L-Mikrowellenfesten Becher kombinieren.
- Erwärmen Sie die Mischung in der Mikrowelle 3–5 min lang, wobei Sie alle 1 min umrühren, bis der Agar vollständig gelöst ist. Lassen Sie die Mischung leicht abkühlen und fügen Sie dann 10 mL Ethanol und 5 mL Essigsäure hinzu.
- Rühren Sie gründlich um und gießen Sie das Medium in 60-mm-Petri-Schalen, um die Trauben-Agar-Platten herzustellen. Bereiten Sie die Platten im Voraus vor, lagern Sie sie bei 4 °C, indem Sie sie verkehrt herum stapeln und in Petri-Schalenhüllen einwickeln, und verwenden Sie sie innerhalb von 2 Wochen. Wärmen Sie die Platten vor der Verwendung auf Raumtemperatur auf.
- Überführen Sie etwa 150 Fliegen, bestehend aus 50 Männchen und 100 Weibchen, aus der Aufzuchtlösung in einen Eiablagekäfig.
- Bedecken Sie den Eiablagekäfig mit einer 60-mm-Trauben-Agar-Platte, die einen Klecks Hefepaste enthält.
- Lassen Sie die Fliegen die Eier 2 h lang bei 25 °C auf der Trauben-Agar-Platte mit Hefepaste ablegen. Ersetzen Sie die Platte durch eine frische Trauben-Agar-Platte mit Hefepaste und lassen Sie die Eiablage weitere 2 h andauern.
- Stellen Sie eine dritte 60-mm-Trauben-Agar-Platte mit Hefepaste bereit und lassen Sie die Fliegen weitere 2 h lang Eier ablegen.
- Verwenden Sie die dritte Platte als experimentelle Platte und entsorgen Sie die ersten beiden Platten, um die Heterogenität des Embryonalalters zu minimieren.
HINWEIS: Die anfängliche Eiersammlung enthält oft Embryonen in unterschiedlichen Entwicklungsstadien, da weibliche Drosophila befruchtete Eier mehrere Stunden lang im Fortpflanzungstrakt zurückhalten können, bevor sie sie ablegen. Das Entsorgen der anfänglichen Platten hilft, stärker synchronisierte Eier zu erhalten. - Für die gestufte Bildgebung nach der Eiablage (AEL) lassen Sie die Embryonen auf den experimentellen Platten bei 25 °C so lange altern, bis das gewünschte Entwicklungsstadium erreicht ist: Stadium 1, 24 h; Stadium 2, 48 h; Stadium 3, 72 h; und Stadium 4, 96–120 h.
3. Reinigung der Larven
- Spülen Sie die Larven mit 5 mL 5%iger Saccharoselösung und anschließend mit 5 mL dH₂O, um Hefetrümmer von der Oberfläche zu entfernen und Austrocknung zu verhindern.
- Überführen Sie die Larven, typischerweise drei oder vier, mit einem 3/0-Pinsel in den Deckel einer 35-mm-Zellkulturschale. Trocknen Sie die Larven mit einem Laborpapier, um überschüssiges Wasser zu entfernen.
4. Anästhesierung
- Reinigen und trocknen Sie die Larven vor der Anästhesie.
- Bereiten Sie die Anästhesieanordnung im Voraus vor (Abbildung 1). Stellen Sie die Zellkulturschale in die Pappkarton-Umhüllung, um Luftbewegungen über der Schale zu verringern und Störungen der Isofluran-Anästhesie zu minimieren.
ACHTUNG: Isofluran ist ein flüchtiges Anästhetikum. Handhaben und verwenden Sie Isofluran mit geeigneter Laborbelüftung und gemäß den chemischen Sicherheitsvorschriften Ihrer Institution. Immobilisieren Sie die Larven, indem Sie das abgemessene Volumen Isofluran in die anesthetic wand, die mit Klebeband in einer 35-mm-Zellkulturschale befestigt ist und als Verdunstungsreservoir dient, geben. - Stellen Sie den Deckel der Zellkulturschale, der die sauberen, trockenen Larven enthält, auf die Zellkulturschale.
- Stellen Sie die Larven 2–3 Minuten lang unter Anästhesie.
HINWEIS: Das Isofluranvolumen und die Dauer der Anästhesie hängen vom Larvenstadium und der Anzahl der Larven ab. Bestimmen Sie die Menge empirisch. Verwenden Sie beispielsweise 10–20 µL Isofluran für 2 Minuten, um drei 72-h-Larven für etwa 30 Minuten zu betäuben. Nutzen Sie 5 µL Isofluran pro Larve pro Minute als Ausgangsdosis zur Immobilisierung, unabhängig vom Larvenstadium.
5. Montage
- Erstellen Sie mit Vaseline eine rechteckige oder kreisförmige Umrandung auf einem sauberen Glasobjektträger und lassen Sie an einer Ecke eine kleine Lücke (Abbildung 1C). Verwenden Sie einen Henna-Applikator, um die Umrandung auf den Objektträger aufzutragen.
- Überführen Sie die anesthetisierten Larven mithilfe eines Pinsels in die Umrandung. Montieren Sie die Larven dorsal nach oben in einem Tropfen Halocarbon-Öl 700.
- Legen Sie einen Deckgläser Typ No. 1.5 über die Larve. Üben Sie sanften Druck aus, bis die Vaseline die Lücke zwischen Deckglas und Objektträger abdichtet und die Larve leicht gegen den Mikroskopobjektträger abgeflacht wird.
- Nehmen Sie das Probenmaterial unmittelbar nach dem in Schritt 5.2 beschriebenen Übertragungsschritt bis zu 30–45 Minuten lang auf. Beenden Sie die Aufnahme, falls Bläschenbildung oder neuronale Schäden, einschließlich dendritischer Brüche, im Membrankanal beobachtet werden; verwenden Sie in diesem Fall eine niedrigere Dosis des Anästhetikums.
HINWEIS: Stellen Sie sicher, dass nach dem Auflegen des Deckglases keine Blasen im Halocarbon-Öl vorhanden sind. Das Vermeiden von Blasen ist für hochwertige dynamische Videos und zur Minimierung von Drift erforderlich. Um die Bildung von Luftblasen zu reduzieren, lassen Sie an einer Ecke der Vaseline-Umrandung eine kleine Lücke, damit Luft beim Auflegen des Deckglases entweichen kann. Verschließen Sie die Lücke wenn nötig mit einem feinen Pinsel.
6. Mikroskopie und Bildaufnahme
- Führen Sie Live-Bildgebung der larvalen Proben mithilfe eines Spinning-Disk-Konfokalmikroskops mit einer 50 µm großen Lochblende und einem Perfect-Focus-System durch.
- Stellen Sie die Laserlinien bei 488 nm und 561 nm auf 30 % der maximalen Leistung ein (bei Annahme von 100 mW-Lasern), um den Mikrotubuli-Marker, beispielsweise mNG-Jupiter, und den Membran-Marker, CD4tdTomato, sichtbar zu machen.
- Stellen Sie die Belichtungszeit auf 200 ms ein. Erfassen Sie die Bilder mit einer sCMOS-Kamera mit 6,5 µm Sensoren und der dazugehörigen Bildaufnahmesoftware.
- Erfassen Sie alle Bilder mit einem 40×-Wasserimmersionsobjektiv mit einer numerischen Apertur von 1,25 und einer Pixelgröße von 0,1614 µm.
- Fokussieren Sie die Probe manuell, um die zweite, dritte und vierte abdominale Hemisegment der dorsalen Seite zu lokalisieren, wo die Neuronen der Klasse IV durch die transparente Cuticula leicht zugänglich sind.
- Erfassen Sie für jede Aufnahme einen Satz von Z-Stapeln mit einer Tiefe von bis zu 10 µm in 1 µm-Schritten. Nehmen Sie die Stapel im Abstand von 10 s über einen Zeitraum von 10 oder 15 min auf.
HINWEIS: Sofern nicht anders angegeben, verwenden Sie Larven im Alter von 72 h AEL für die Bildgebung.
7. Bildverarbeitung und Analyse
- Importieren Sie die aufgezeichneten Zeitrafferaufnahmen im .ND2-Format mit dem Bio-Formats-Importmodul in FIJI (Fiji Is Just ImageJ). Konvertieren Sie die Aufnahmen für die nachfolgende Analyse in das TIFF-Format.
- Stabilisieren Sie die Aufnahmen, um Probendrift mithilfe des Bildstabilisierungs-Plugins mit affinen Transformationsparametern in FIJI zu korrigieren.
- Schließen Sie Aufnahmen von der Analyse aus, wenn die Bewegung übermäßig ist. Bewegungen größer als 1 µm/min gelten als übermäßig und sollten von der Analyse ausgeschlossen werden. Ausschließen Sie außerdem Aufnahmen, wenn Bläschenbildung im Membran-Marker-Kanal (CD4tdTomato) beobachtet wird.
- Kollabieren Sie die Z-Stapel zu zweidimensionalen Zeitsereihen, indem Sie in FIJI entlang der z-Achse Projektionen mit maximaler Intensität erzeugen.
- Zeichnen Sie in FIJI lineare Messfelder (ROIs) entlang der Struktur von Interesse, um die dynamischen Eigenschaften der Spitzen und Mikrotubuli zu quantifizieren. Verwenden Sie das Multi-Kymograph-Plugin in FIJI, um Kymographien zu erstellen. Erzeugen Sie das Kymograph mit einem 3-Pixel-breiten Linienscan entlang des ROI und verarbeiten Sie es mit dem Multi-Kymograph-Plugin in FIJI.
- Extrahieren Sie Intensitätsprofile mithilfe des Werkzeugs „Profil zeichnen“ mit einer Linienbreite von 3 Pixeln. Erstellen Sie eine mehrspaltige CSV-Datei, in der abwechselnd Spalten die Position und die Intensität entlang jedes Linienscans kodieren.
- Schätzen Sie die Hintergrundintensität anhand eines entsprechenden ROI in einem leeren Bereich des Bildfeldes. Subtrahieren Sie die Hintergrundintensität von jedem Einzelbild.
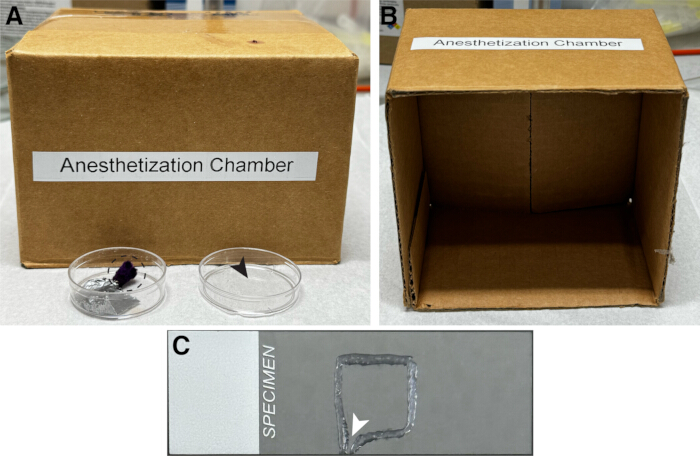
Abbildung 1: Bestandteile der Anästhesie-Aufbauten. (A) Ein kleiner Karton, der eine 35-mm-Zellkulturschale abdeckt, die einen Verdunstungsanästhetikum-Stab enthält, der mit Klebeband befestigt ist (schwarzer gestrichelter Kreis). Der Deckel der Zellkulturschale diente dazu, saubere, trockene Larven vor und während der Anästhesie zu halten (schwarzer Pfeil). (B) Innenansicht des Kartons. (C) Ein Objektträger mit einer quadratischen Vaseline-Umrandung, die mithilfe einer Henna-Spritze vorbereitet wurde, um die Larvenprobe während der Bildgebung zu enthalten. Eine kleine Lücke (weißer Pfeil) erleichtert das Entfernen von Luft beim Auflegen des Deckglases. Bitte klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung anzuzeigen.
Ergebnisse
Gemäß dem oben beschriebenen Protokoll wurden Mikrotubuli in Dendriten der Klasse IV der dendritischen Arborisation (da) mit mNG-Jupiter in Kombination mit dem Membranmarker CD4tdTomato erfolgreich sichtbar gemacht (Abbildung 2A–C). Der Membranmarker zeichnete die Gesamtmorphologie des dendritischen Baums ab, während mNG-Jupiter die mikrotubulihaltigen Bereiche innerhalb der Dendriten markierte. An den distalen Enden der terminalen Dendriten war die mNG-Jupiter-Fluoreszenz nahe den dendritischen Spitzen schwach oder abwesend, während die CD4tdTomato-Fluoreszenz in den entsprechenden Terminalen stark blieb (Abbildung 2D–F).
Die dendritischen Bäumchen zeigten im Vergleich zu Larven, die in früheren Studien allein mit dem Membranmarker abgebildet wurden, keine offensichtlichen morphologischen Unterschiede11. Um quantitativ zu beurteilen, ob die Expression von mNG-Jupiter morphologische Auffälligkeiten verursachte, wurde die Anzahl der dendritischen Enden in mNG-Jupiter-exprimierenden Bäumchen und Kontroll-Bäumchen 72 h AEL gezählt. Bei acht Zellen aus acht mNG-Jupiter-Larven betrug die Anzahl der Enden in einem Viertel des Bäumchens 153 ± 25 (Mittelwert ± SD) im Vergleich zu 144 ± 27 (Mittelwert ± SD) bei Kontrolllarven (Abbildung 2G). Kein signifikanter Unterschied wurde mittels Welch’s t-Test nachgewiesen (siehe Legende zu Abbildung 2). Daher veränderte die Expression von mNG-Jupiter die Anzahl der dendritischen Verzweigungen nicht nachweisbar.
Die Zeitrafferaufnahmen zeigten das dynamische Verhalten des mNG-Jupiter-Signals in terminalen Dendriten. In der repräsentativen Sequenz, die in Abbildung 3A dargestellt ist, veränderte sich die Position des hellen, mit mNG-Jupiter markierten Mikrotubuli-Endes im Zeitverlauf. Aufeinanderfolgende Linienscans des mNG-Jupiter-Signals wurden zeitlich angeordnet, um Änderungen in Position und Länge des Mikrotubulus zu visualisieren. Der resultierende Kymograph in Abbildung 3B zeigt abwechselnde Phasen der Ausdehnung und Rückbildung des fluoreszierenden Signals, was mit dem beobachteten Wachstum und der Schrumpfung des markierten Mikrotubulus in terminalen Dendriten übereinstimmt (Videos 1 und 2). In dickeren Dendriten, die näher am Soma liegen, verhinderte die größere Anzahl an Mikrotubuli die Visualisierung der Dynamik einzelner Mikrotubuli.
Zusammen zeigen die repräsentativen Bilder und Zeitrafferaufnahmen, dass das Protokoll die Visualisierung sowohl der dendritischen Morphologie als auch dynamischer Veränderungen der mikrotubulusassoziierten Fluoreszenz in intakten Drosophila-Larven-Sinnesneuronen ermöglicht. Der Membranmarker liefert einen Bezugspunkt für die dendritische Struktur, während mNG-Jupiter es erlaubt, das Verhalten der Mikrotubuli innerhalb des Dendriten über die Zeit zu verfolgen (Abbildungen 2 und 3).
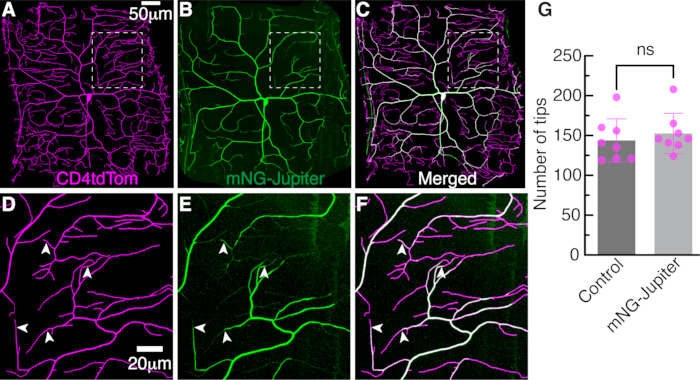
Abbildung 2: Dendriten in Neuronen der Klasse IV. Der dendritische Baum eines dendritischen Arborisations-(da-)Neurons der Klasse IV, abgebildet mittels Spinning-Disk-Konfokalmikroskopie 72 h nach der Eiablage (AEL). Mikrotubuli werden unter Verwendung des GAL4/UAS-binären Expressionssystems sichtbar gemacht. Der zelltypspezifische Treiber ppk-GAL4 (pickpocket) ermöglicht die Expression von mNG-markiertem Jupiter (UAS-mNG-Jupiter). Dendritische Membranen werden durch direkte, vom ppk-Promotor vermittelte Expression von an den Membranmarker CD4 fusioniertem tdTomato markiert (ppk-CD4tdTomato). (A) Membranmarker, CD4tdTomato. (B) Mikrotubuli-Marker, mNG-Jupiter. (C) Überlagerungsbild. (D–F) Vergrößerte Ansichten der durch weiße gestrichelte Rahmen in A–C markierten Bereiche veranschaulichen die Verteilung der Mikrotubuli- und Membranmarker. Weiße Pfeilspitzen zeigen die Verteilung von mNG-Jupiter in terminalen Dendriten an. (G) Quantifizierung der Anzahl dendritischer Enden in Kontroll- und mNG-Jupiter-exprimierenden Neuronen 72 h AEL. Jeder Punkt repräsentiert die Anzahl der gezählten Enden innerhalb eines Viertels eines einzelnen Neurons aus einem jeweils unterschiedlichen Larvenexemplar. Insgesamt acht Neuronen aus acht unabhängigen Larven wurden pro Gruppe analysiert. Fehlerbalken zeigen Mittelwert ± SD an. Die Gruppen wurden mittels zweiseitigem ungepaartem Welch’s t-Test verglichen; ns, nicht signifikant (P > 0,05). Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
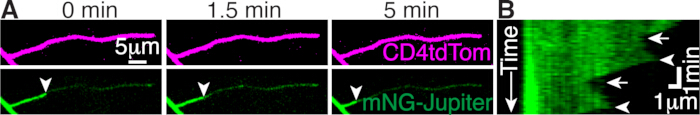
Abbildung 3: Mikrotubulusdynamik in einem terminalen Dendriten. (A) Drei Bilder eines terminalen Dendriten, der CD4tdTomato (oben) und mNG-Jupiter (unten) zu den angegebenen Zeitpunkten exprimiert. Pfeilspitzen zeigen das Mikrotubulusende an. Ein schwaches mNG-Signal ist jenseits des hellen Mikrotubulussignals sichtbar. (B) Kymographie, die das Wachstum und die Schrumpfung von Mikrotubuli zeigt. Pfeilspitzen kennzeichnen Wachstumsphasen, Pfeile zeigen Schrumpfungsphasen an. Aufeinanderfolgende 3-Pixel-breite Linienscans des mNG-Signals sind untereinander angeordnet, wobei die Zeit in abwärts gerichteter Richtung zunimmt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Video 1: Zeitrafferaufnahme von mNG-Jupiter in dendritischen Baumzellen des Typs IV. Zeitraffersequenz, die die mNG-Jupiter-Fluoreszenz in dendritischen Fortsätzen der Klasse IV von Drosophila-Larven zeigt. Die Sequenz veranschaulicht zeitliche Veränderungen der Mikrotubuli-assoziierten Fluoreszenz innerhalb des dendritischen Baums. Die Aufnahmen wurden unter den im Protokoll beschriebenen Live-Bildgebungsbedingungen durchgeführt. Maßstab, 20 µm. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Video 2: Zeitrafferaufnahme des CD4tdTomato-Membranmarkers in dendritischen Baumarborisierungsneuronen der Klasse IV. Zeitraffersequenz, die die CD4tdTomato-Fluoreszenz im entsprechenden dendritischen Arbor der Drosophila-Larvenklasse IV zeigt. Der Membranmarker dient als Referenz für die dendritische Morphologie während der Aufnahmezeit. Die Bilder wurden unter den im Protokoll beschriebenen Live-Bildgebungsbedingungen aufgenommen. Maßstabsbalken: 20 µm. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Dieses Protokoll demonstriert die Verwendung transgener Jupiter-Fliegenlinien für die Live-Bildgebung von Mikrotubulusdynamik in Drosophila-Sinnesneuronen mittels konfokaler Mikroskopie. Die Methode ermöglicht die Visualisierung mikrotubulusassoziiierter Fluoreszenz in intakten Larven, wobei die dendritische Morphologie erhalten bleibt, wie mit einem Membranmarker beurteilt11,29. Ein ähnlicher Ansatz wurde ebenfalls verwendet, um Aktindynamik mittels GFP-Aktin und LifeAct-GFP in Klasse-IV-Neuronen abzubilden22,30,31,32. Im Prinzip könnte derselbe allgemeine Ansatz auch auf die Bildgebung anderer mikrotubulusbindender Proteine in Klasse-IV-Zellen sowie in anderen Klassen von dendritischen Verzweigungsneuronen (Klassen I, II und III) angewendet werden. Insbesondere könnte die Kombination einer fluoreszenten Mikrotubulusmarkierung mit EB-Markierung die Interpretation des Mikrotubuluswachstums eindeutiger machen. Beispielsweise könnte das Fehlen eines EB-Kometen entweder auf das Fehlen von Mikrotubuli oder auf das Vorhandensein von Mikrotubuli hinweisen, die nicht aktiv wachsen; die direkte Visualisierung von Mikrotubuli kann helfen, diese Möglichkeiten zu unterscheiden. Daher könnte die gleichzeitige Markierung von mNG-Jupiter mit fluoreszentem EB1 die Interpretation der Mikrotubuluswachstumsdynamik im lokalen Kontext der Mikrotubulusorganisation, -menge und -vermuteten Orientierung ermöglichen.
Mehrere Schritte sind entscheidend, um geeignete Live-Bilddaten zu erhalten. Das Protokoll verwendet das flüchtige Anästhetikum Isofluran für eine definierte, kurze Immobilisierungsphase. Die Isofluran-Dosis muss während der Immobilisierung sorgfältig kontrolliert werden, da eine unzureichende Anästhesie larvale Bewegungen zulässt, während eine übermäßige Anästhesie zu neuronaler Degeneration führen kann. Luftblasen sollten während der Probenaufbringung ebenfalls vermieden werden, da sie die Bildqualität beeinträchtigen und zu Probendrift beitragen können. Zudem sollte ein übermäßiger Druck durch die Deckglasabdeckung vermieden werden, da dieser dendritisches Blähungserscheinungen und anschließende neuronale Schäden verursachen kann. Diese Schritte sind wichtig, um die Probensicherheit und die dendritische Morphologie während der gesamten Bildaufnahme aufrechtzuerhalten.
Eine wichtige Einschränkung dieses Protokolls besteht darin, dass die Immobilisierungsmethode und Visualisierung, die eine Kombination aus Anästhetikum-Exposition und physikalischer Fixierung durch die Deckglasabdeckung beinhalten, die Mikrotubulusdynamik beeinflussen können. Um festzustellen, ob Mikrotubuli unter diesen Bedingungen gestört sind, können alternative Immobilisierungsmethoden separat oder in Kombination mit diesem Protokoll verwendet werden. Solche Ansätze umfassen die Bildgebung von Embryonen und die Verwendung temperatursensitiver Mutanten, wie beispielsweise Shibirets 33, gefolgt von einem Vergleich kinetischer Parameter wie Wachstumsraten und Katakstrophenhäufigkeit.
Aufgrund dieser Einschränkung ermöglicht das vorliegende Protokoll die Bildgebung von Larven für etwa 30 Minuten nach der Präparation, ohne dass dendritische Ausstülpungen, eine Verschlechterung der Morphologie oder ein Verlust nachweisbarer Mikrotubulus- und Spitzen-Dynamik auftreten. Die Methode erlaubt die Gewinnung hochauflösender, zeitaufgelöster Daten an intakten Larven und die Visualisierung dynamischen Mikrotubulus-Verhaltens in terminalen Dendriten.
Offenlegungen
Die Autoren haben keine Interessenkonflikte offenzulegen.
Danksagungen
Die Autoren danken allen Mitgliedern des Howard-Labors, insbesondere der ehemaligen Labormitarbeiterin Dr. Maijia Liao, für die Initiierung des Mikrotubuli-Markierungsprojekts, sowie Dr. Sonal Shree für die Entwicklung des Protokolls zur Visualisierung dendritischer Dynamik in Drosophila innerhalb des Howard-Labors. Die in dieser Veröffentlichung beschriebene Forschung wurde vom National Institutes of Health gefördert, und zwar durch die Fördermittel R35 GM161634 (National Institute of General Medical Sciences) und R01 NS118884 (National Institute of Neurological Disorders and Stroke) an J.H. Der Inhalt liegt allein in der Verantwortung der Autoren und stellt nicht zwangsläufig die offizielle Meinung des National Institutes of Health dar. Diese Arbeit wurde außerdem durch die NSF-Förderung PHY-2210464 und den PEW Charitable Trusts Award 38044 an J.H. unterstützt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Essigsäure (eisessig, ACS-Reagenz, ≥99,7 %) | Sigma-Aldrich | 695092 | Wird zur Herstellung des Trauben-Agar-Mediums verwendet; 5 mL pro etwa 0,5 L Ansatz |
| Agar (Bactoagar) | Becton Dickinson | 214010 | Wird zur Herstellung des Trauben-Agar-Mediums verwendet; 15 g pro etwa 0,5 L Ansatz |
| Anästhesiesonde | Carolina Biological Supply Co. | 173010 | Wird zum Halten von Isofluran im Verdampfungsreservoir während der Larvenanästhesie verwendet |
| Becher, 1 L, mikrowellengeeignet | Corning Inc. | 1000-1L | Wird zur Herstellung von etwa 0,5 L Trauben-Agar-Medium verwendet |
| Becher, 100 mL | Corning Inc. | 1000-100 | Wird zur Herstellung der Hefepaste verwendet |
| Bio-Formats-Importmodul | Open Microscopy Environment Project | Nicht zutreffend | FIJI-Plugin zur Importierung von .ND2-Zeitrafferdateien |
| Kamera (sCMOS, Zyla 4.2 Plus) | Andor Technology | ZYLA-4.2P-USB3 | 6,5 µm Sensor; verwendet für die Bildaufnahme |
| Pappschachtel (5 × 5 × 3 in) | Uline | S-4579 | Wird verwendet, um die Anästhesieanordnung abzudecken und Luftbewegungen über der Zellkultur-Schale zu reduzieren |
| Zellkultur-Schale | Corning Incorporated | 430165 | 35 × 10 mm; verwendet für die Handhabung von Larven und als Verdampfungsreservoir für Isofluran |
| Deckglas | Globe Scientific Inc. | 1404-15 | 22 × 22 mm, No. 1,5; wird über die montierte Larve gelegt |
| Darwin-Kammer | Darwin Chambers | IN030-AA-LT-DA-MP | Wird zur Aufzucht von Fliegenkreuzungen, Eiablage und Larvenstadieneinteilung bei 25 °C verwendet |
| Destilliertes Wasser, laborreiner Qualität | Research Products International (RPI) | Nicht zutreffend | Wird zur Herstellung des Trauben-Agar-Mediums, der Hefepaste und zum Waschen der Larven verwendet |
| Klebeband (Duct Tape) | Uline | S-6519 | Wird verwendet, um die Anästhesiesonde in der Zellkultur-Schale zu fixieren |
| Eiablagekäfig / Embryosammlungskäfig | Genesee Scientific | 59-100 | Kleine Größe; passt auf eine 60 × 15 mm Petrischale; verwendet für kontrollierte Eiablage |
| Äthanol (wasserfrei, 200 Proof) | Decon Labs Inc. | V1001G | Wird zur Herstellung des Trauben-Agar-Mediums verwendet; 10 mL pro etwa 0,5 L Ansatz |
| FIJI (Fiji Is Just ImageJ) | NIH | Version 2.16.0/1.54p | Wird zur Bildimportierung, Stabilisierung, Maximum-Intensitäts-Projektion, ROI-Analyse, Kymographenerstellung und Intensitätsprofil-Extraktion verwendet |
| Fliegenstämme: (1) w; ppk-Gal4; ppk-cd4-tdTom; (2) w; w+, UASt-mNeonGreen-Jupiter-RD/CyO | Bloomington Drosophila Stock Center (1); Howard Lab (2) | BDSC# 32078, BDSC# 35845 | Wird verwendet, um CD4tdTomato und mNG-Jupiter in dendritischen Arborisationsneuronen der Klasse IV zu exprimieren |
| Traubensaft, 100 % Concord-Traube | Welch's | Nicht zutreffend | Wird zur Herstellung des Trauben-Agar-Mediums verwendet; 126 mL pro etwa 0,5 L Ansatz |
| Halocarbon-Öl 700 | Sigma-Aldrich | H8898 | Wird zum Montieren von Larven für Live-Bildgebung verwendet |
| Henna-Applikator | ZEYER | ZEYER-1005 | Wird verwendet, um die Vaseline-Umhüllung auf dem Objektträger zu formen |
| Bildstabilisierer | Entwickelt von Kang Li | Nicht zutreffend | FIJI-Plugin, verwendet mit affinen Transformationsparametern zur Korrektur von Probendrift |
| Isofluran | Santa Cruz Biotechnology, Inc. | sc-470926 | Wird verwendet, um Larven vor dem Montieren und der Bildaufnahme zu immobilisieren |
| Laboratorisches Reinigungspapier (Kimwipes) | Kimberly-Clark Professional | 34120 | Wird verwendet, um überschüssiges Wasser von gewaschenen Larven vor der Anästhesie zu entfernen |
| Erhaltungsflasche | Lab Express Inc. | 7001-PBT | Quadratische Polypropylenflasche, 6 oz; enthält Fly Food B (Bloomington-Rezeptur) und dient zur Aufzucht von Fliegenstämmen und Kreuzungen |
| Mikrowelle | Panasonic | NN-SN686S | Wird verwendet, um Agar während der Herstellung des Trauben-Agar-Mediums aufzulösen |
| Umgekehrtes Mikroskop | Nikon Instruments Inc. | 736228 | Ti Eclipse-Umkehrmikroskop mit perfektem Fokussiersystem für Live-Bildgebung |
| Objektträger | Fisherbrand | 12550143 | Superfrost-Objektträger; verwendet zum Montieren von Larven für die Bildaufnahme |
| Multi-Kymograph | Entwickelt von Jens Rietdorf, Arne Seitz und Johannes Schindelin | Nicht zutreffend | FIJI-Plugin zur Erstellung von Kymographen der Mikrotubulusdynamik |
| Nikon Elements-Software | Nikon Instruments Inc. | Version 5.21.03 | Wird zur Aufnahme von Zeitraffer-Mikroskopiebildern und zur Erstellung von .ND2-Dateien verwendet |
| Objektiv, Wassereintauchung | Nikon Instruments Inc. | MRD77400 | 40×, 1,25 NA; verwendet für Live-Bildgebung |
| Pinsel | Dynasty | 2157r | Größen 0 und 3/0; verwendet zum Transfer von Larven und zum Versiegeln der Vaseline-Umhüllung |
| Petrischale | Falcon | 351007 | 60 × 15 mm; verwendet für Trauben-Agar-Platten |
| Spachtel | VWR | 82027-532 | 22,9 cm (9 in); verwendet zum Mischen von Hefe und Wasser während der Hefepastenherstellung |
| Spinning-Disk-Konfokal-System | Yokogawa CSU-W1 | SBW001 | 50 µm Lochblende; verwendet für Live-Konfokal-Bildgebung |
| Saccharose | Sigma-Aldrich | 57-50-1 | Wird im Trauben-Agar-Medium verwendet und als 5 %ige Lösung zum Waschen von Larven |
| Vaseline | Unilever | Nicht zutreffend | Wird verwendet, um die Umhüllung zwischen Objektträger und Deckglas zu bilden |
| Hefe (Red Star Active Dry Yeast) | Lesaffre Corporation | Nicht zutreffend | Wird zur Herstellung der Hefepaste und zur Unterstützung der Eiablage verwendet |
Referenzen
- Kapitein LC, Hoogenraad CC. Building the neuronal microtubule cytoskeleton. Neuron. 2015;87(3):492–506.
- Howard J, Hyman AA. Dynamics and mechanics of the microtubule plus end. Nature. 2003;422(6933):753–758.
- Jan YN, Jan LY. Branching out: mechanisms of dendritic arborization. Nature Reviews Neuroscience. 2010;11(5):316–328.
- Fujishima K, Horie R, Mochizuki A, Kengaku M. Principles of branch dynamics governing shape characteristics of cerebellar Purkinje cell dendrites. Development. 2012;139(18):3442–3455.
- Grueber WB, Jan LY, Jan YN. Tiling of the Drosophila. epidermis by multidendritic sensory neurons. Development. 2002;129(12):2867–2878.
- Hwang RY, et al. Nociceptive neurons protect Drosophila. larvae from parasitoid wasps. Current Biology. 2007;17(24):2105–2116.
- Grueber WB, et al. Dendrites of distinct classes of Drosophila. sensory neurons show different capacities for homotypic repulsion. Current Biology. 2003;13(8):618–626.
- Guo Y, et al. Identification of the peptide Vulnusin, a wound signal that mediates mechanical-injury-induced nociception in Drosophila. Neuron. 2025;113(20):3352–3362.e5.
- Han C, et al. Integrins regulate repulsion-mediated dendritic patterning of Drosophila. sensory neurons by restricting dendrites in a 2D space. Neuron. 2012;73(1):64–78.
- Grueber WB, et al. Projections of Drosophila. multidendritic neurons in the central nervous system: links with peripheral dendrite morphology. Development. 2007;134(1):55–64.
- Shree S, et al. Dynamic instability of dendrite tips generates the highly branched morphologies of sensory neurons. Science Advances. 2022;8(26):eabn0080. doi: 10.1126/sciadv.abn0080.
- Ouyang X, et al. Neurons exploit stochastic growth to rapidly and economically build dense dendritic arbors. Nature Communications. 2025;16(1):5903. doi: 10.1038/s41467-025-60800-7.
- Mimori-Kiyosue Y, Shiina N, Tsukita S. The dynamic behavior of the APC-binding protein EB1 on the distal ends of microtubules. Current Biology. 2000;10(14):865–868.
- Stepanova T, et al. Visualization of microtubule growth in cultured neurons via .the use of EB3-GFP (end-binding protein 3-green fluorescent protein). Journal of Neuroscience. 2003;23(7):2655–2664.
- Piehl M, Cassimeris L. Organization and dynamics of growing microtubule plus ends during early mitosis. Molecular Biology of the Cell. 2003;14(3):916–925.
- Ori-McKenney KM, Jan LY, Jan YN. Golgi outposts shape dendrite morphology by functioning as sites of acentrosomal microtubule nucleation in neurons. Neuron. 2012;76(5):921–930.
- Stone MC, Roegiers F, Rolls MM. Microtubules have opposite orientation in axons and dendrites of Drosophila. neurons. Molecular Biology of the Cell. 2008;19(10):4122–4129.
- Zheng Y, et al. Dynein is required for polarized dendritic transport and uniform microtubule orientation in axons. Nature Cell Biology. 2008;10(10):1172–1181.
- Zanic M, Stear JH, Hyman AA, Howard J. EB1 recognizes the nucleotide state of tubulin in the microtubule lattice. PLoS One. 2009;4(10):e7585. doi: 10.1371/journal.pone.0007585.
- Carminati JL, Stearns T. Microtubules orient the mitotic spindle in yeast through dynein-dependent interactions with the cell cortex. Journal of Cell Biology. 1997;138(3):629–641.
- Straight AF, Marshall WF, Sedat JW, Murray AW. Mitosis in living budding yeast: anaphase A but no metaphase plate. Science. 1997;277(5325):574–578.
- Nanda S, Bhattacharjee S, Cox DN, Ascoli GA. Distinct relations of microtubules and actin filaments with dendritic architecture. iScience. 2020;23(12):101865. doi: 10.1016/j.isci.2020.101865.
- Lee HH, Jan LY, Jan YN. Drosophila. IKK-related kinase Ik2 and Katanin p60-like 1 regulate dendrite pruning of sensory neuron during metamorphosis. Proceedings of the National Academy of Sciences of the United States of America. 2009;106(15):6363–6368.
- Karpova N, et al. Jupiter, a new Drosophila. protein associated with microtubules. Cell Motility and the Cytoskeleton. 2006;63(5):301–312.
- Poe AR, et al. Dendritic space-filling requires a neuronal type-specific extracellular permissive signal in Drosophila. Proceedings of the National Academy of Sciences of the United States of America. 2017;114(38):E8062–E8071.
- Nanda S, Bhattacharjee S, Cox DN, Ascoli GA. Local microtubule and F-actin distributions fully constrain the spatial geometry of Drosophila. sensory dendritic arbors. International Journal of Molecular Sciences. 2023;24(7):6741. doi: 10.3390/ijms24076741.
- Hales KG, Korey CA, Larracuente AM, Roberts DM. Genetics on the fly: a primer on the Drosophila. model system. Genetics. 2015;201(3):815–842.
- Roote J, Prokop A. How to design a genetic mating scheme: a basic training package for Drosophila. genetics. G3: Genes|Genomes|Genetics. 2013;3(2):353–358.
- Shree S, Howard J. Protocol for imaging the same class IV neurons at different stages of development. Bio-protocol. 2024;14(16):e5052. doi: 10.21769/BioProtoc.5052.
- Stürner T, et al. The branching code: a model of actin-driven dendrite arborization. Cell Reports. 2022;39(4):110746. doi: 10.1016/j.celrep.2022.110746.
- Nithianandam V, Chien CT. Actin blobs prefigure dendrite branching sites. Journal of Cell Biology. 2018;217(10):3731–3746.
- Kilo L, Stürner T, Tavosanis G, Ziegler AB. Drosophila. dendritic arborisation neurons: fantastic actin dynamics and where to find them. Cells. 2021;10(10):2777. doi: 10.3390/cells10102777.
- Liao M, Liang X, Howard J. The narrowing of dendrite branches across nodes follows a well-defined scaling law. Proceedings of the National Academy of Sciences. 2021;118(27):e2022395118. doi: 10.1073/pnas.2022395118.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar