In dieser Studie wurden Netzwerkpharmakologie und molekulares Docking eingesetzt, um die vorhergesagten Wirkmechanismen von Corydalis yanhusuo beim Fibromyalgiesyndrom zu untersuchen.
Forschungsartikel
Mehrfachziel-Mechanismus von Corydalis yanhusuo gegen das Fibromyalgie-Syndrom: Eine Netzwerkpharmakologie- und molekulare Docking-Studie
In diesem Artikel
Zusammenfassung
Zusammenfassung
Das Fibromyalgie-Syndrom (FMS) ist eine chronische Schmerzstörung mit begrenzten therapeutischen Optionen. Diese Studie hatte das Ziel, den Multi-Target-Mechanismus von Corydalis yanhusuo gegen FMS mithilfe von Netzwerkpharmakologie und molekularem Docking vorherzusagen. Aktive Inhaltsstoffe wurden aus der Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform (TCMSP) mit einer oralen Bioverfügbarkeit (OB) ≥30 % und einer drug-likeness (DL) ≥0,18 abgerufen. Krankheitsbezogene Zielstrukturen wurden aus GeneCards gewonnen. Gemeinsame Zielstrukturen wurden für Protein-Protein-Interaktions- (PPI-), Gen-Ontologie- (GO-) und Kyoto Encyclopedia of Genes and Genomes- (KEGG-) Analysen verwendet. Das molekulare Docking wurde mit CB-Dock2 durchgeführt. Insgesamt wurden 49 aktive Inhaltsstoffe und 53 gemeinsame Zielstrukturen identifiziert. Zentrale Zielstrukturen umfassten Tumor-Nekrose-Faktor (TNF), Interleukin-6 (IL6), Interleukin-1-beta (IL1B), Östrogenrezeptor 1 (ESR1) und Prostaglandin-Endoperoxid-Synthase 2 (PTGS2). Die KEGG-Analyse zeigte Interleukin-17 (IL-17), TNF, nukleären Faktor kappa B (NF-κB) und neuroaktive Ligand-Rezeptor-Interaktionswege auf. Die vorhergesagten Docking-Scores lagen zwischen −10,1 und −6,5 kcal/mol, wobei Stigmasterin die niedrigste vorhergesagte Bindungsenergie an den cholinergen muskarinischen Rezeptor 3 (CHRM3) (−10,1 kcal/mol) aufwies. Diese Ergebnisse legen nahe, dass C. yanhusuo potenziell anti-FMS-Wirkungen über Mechanismen mit mehreren Komponenten, Zielstrukturen und Signalwegen entfalten könnte, insbesondere durch die Modulation von Neuroinflammation und Neurotransmitter-Signalübertragung. Experimentelle Validierungen sind erforderlich.
Einleitung
Das Fibromyalgie-Syndrom (FMS) ist eine chronische Schmerzstörung, von der etwa 2–4 % der Weltbevölkerung betroffen sind1,2,3. Es tritt vorwiegend bei Frauen auf und äußert sich durch weitverbreitete muskuloskelettale Schmerzen, Müdigkeit, Schlafstörungen und kognitive Dysfunktion4,5,6. Zudem tritt das Fibromyalgie-Syndrom häufig als Komplikation verschiedener Erkrankungen auf, darunter rheumatoide Arthritis und systemischer Lupus erythematodes7,8,9. Trotz jahrzehntelanger Forschung ist die Ätiologie noch nicht vollständig verstanden10,11. Aktuelle Befunde deuten auf eine zentrale Sensibilisierung als zentralen Mechanismus hin, bei dem Schmerzsignale im zentralen Nervensystem abnorm verstärkt werden12. Dieser Prozess wird zudem durch Ungleichgewichte von Neurotransmittern wie Serotonin, Dopamin und Noradrenalin sowie durch chronische Neuroinflammation, oxidativen Stress und genetische Anfälligkeit moduliert13,14,15. Diese vielschichtige Pathophysiologie erklärt nicht nur die deutliche Heterogenität der klinischen Symptome, sondern auch die begrenzte Wirksamkeit herkömmlicher pharmakologischer Therapien, die in der Regel nur einen einzigen molekularen Signalweg anvisieren. Arzneimittel wie Antidepressiva, Antikonvulsiva und Opioide bewirken oft nur eine geringe Linderung und sind häufig mit Nebenwirkungen assoziiert16,17,18,19. Daher müssen neue Arzneimitteltherapien weiterentwickelt werden, um gleichzeitig mehrere pathogene Zielstrukturen zu modulieren.
Die Netzwerkpharmakologie ist ein leistungsfähiger Ansatz der Systembiologie, der die Analyse von Arzneimittel-Wirkstoff-Ziel-Erkrankungs-Netzwerken integriert, um synergistische Wirkmechanismen von Therapien mit mehreren Wirkstoffen systematisch aufzuklären20,21. Im Gegensatz zu herkömmlichen reduktionistischen Strategien ermöglicht diese Methode die Vorhersage potenziell aktiver Inhaltsstoffe, ihrer entsprechenden Proteinkomponenten und der biologischen Signalwege, die sie gemeinsam regulieren, und bietet somit einen rationalen Rahmen zur Erforschung der Wirkmechanismen von pflanzlichen Arzneimitteln22,23,24. Der molekulare Docking, als ergänzendes In-silico-Verfahren, bewertet zudem vorhergesagte Liganden-Wirkstoff-Wechselwirkungen und mögliche Bindungsmodi zwischen kleinen Molekülen und ihren Zielstrukturen und erhöht dadurch die Zuverlässigkeit netzwerkbasierter Vorhersagen signifikant25. C. yanhusuo, ein bekanntes analgetisches Heilkraut, das reich an Isochinolinalkaloiden wie Corydaline und Dehydrocorydaline ist, hat bereits aussichtsreiche Wirkungen bei schmerzbedingten Erkrankungen gezeigt, doch sein spezifischer Wirkmechanismus bei FMS ist bislang weitgehend ungeklärt26,27. In dieser Studie verwendeten wir die Netzwerkpharmakologie in Kombination mit molekularem Docking, um den Wirkmechanismus mit mehreren Komponenten, mehreren Zielstrukturen und mehreren Signalwegen von C. yanhusuo bei der Behandlung von FMS systematisch zu untersuchen, mit dem Ziel, eine theoretische Grundlage für die klinische Anwendung zu schaffen und Einblicke in die Entwicklung von Wirkstoffen mit mehreren Zielstrukturen bei komplexen chronischen Schmerzsyndromen zu geben.
Protokoll
Erwerb von Wirkstoffen und Zielstrukturen
Die Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform (TCMSP) (https://www.tcmsp-e.com, aufgerufen am 2. August 2026)28 wurde mit dem Kräuternamen "yanhusuo" durchsucht, um alle verfügbaren Inhaltsstoffe sowie deren entsprechende IDs, Namen, Molekulargewichte, orale Bioverfügbarkeit (OB), drug-likeness (DL) und Strukturformeln abzurufen. Inhaltsstoffe mit einer OB ≥30 % und DL ≥0,18 wurden als Schlüsselinhaltsstoffe für den anschließenden Aufbau eines Regulierungsnetzwerks ausgewählt29,30. Anschließend wurden die mit diesen Schlüsselinhaltsstoffen assoziierten Zielstrukturen aus der TCMSP-Datenbank gewonnen. Die erhaltenen Zielproteine wurden anschließend mithilfe der UniProt-Datenbank (Version 2025_01; https://www.uniprot.org; aufgerufen am 2. August 2026)31 auf offizielle Gensymbole standardisiert. Nach Entfernung doppelter Einträge wurden die verbleibenden Zielstrukturen als arzneimittelbezogen definiert.
Erfassung krankheitsbezogener Zielstrukturen
Die GenCards-Datenbank (https://www.genecards.org/, aufgerufen am 2. August 2026)32 wurde mit dem Stichwort „Fibromyalgie“ durchsucht. Alle gefundenen Zielstrukturen wurden heruntergeladen und für die anschließende Schnittmengenanalyse verwendet, ohne zusätzliche Schwellwertfilterung.
Aufbau des „Wirkstoff-Hauptinhaltsstoffe-Ziele-Erkrankung“-Regulationsnetzwerks
Die arzneimittel- und krankheitsbezogenen Zielstrukturen wurden überlappt, und die gemeinsamen Gene wurden als therapeutische Zielstrukturen von C. yanhusuo gegen Fibromyalgie identifiziert. In Tabellenkalkulationen wurden Beziehungen zwischen C. yanhusuo und seinen Hauptinhaltsstoffen, zwischen den Hauptinhaltsstoffen und den therapeutischen Zielstrukturen sowie zwischen den therapeutischen Zielstrukturen und der Fibromyalgie hergestellt. Diese Assoziationsdaten wurden anschließend in Textdateien (TXT) umgewandelt. Danach wurde die Cytoscape-Software (Version 3.7.2, https://cytoscape.org/) verwendet, um das Netzwerk zu visualisieren, wobei Arzneimittel, Hauptinhaltsstoffe, Zielstrukturen und Krankheiten durch unterschiedliche Farben und Symbole dargestellt wurden und ihre Verbindungen grafisch angezeigt wurden33.
Analysen von Protein-Protein-Interaktionsnetzwerken (PPI)
Die STRING-Datenbank (https://cn.string-db.org/, abgerufen am 2. August 2026)34 wurde aufgerufen, und die therapeutischen Zielstrukturen von C. yanhusuo gegen Fibromyalgie wurden in das Suchfeld „Multiple Proteins“ eingefügt, wobei „Homo sapiens“ als Organismus ausgewählt wurde. Nach dem Abruf des PPI-Netzwerks wurden die aktiven Interaktionsquellen auf Textmining, Experimente, Datenbanken, Ko-Expression, Nachbarschaft, Genfusion und Ko-Occurrence festgelegt, während die minimale erforderliche Interaktionsscore auf den mittleren Konfidenzschwellenwert (0,400) gesetzt wurde. Die resultierenden PPI-Netzwerkassoziationen wurden als TSV-Datei exportiert und anschließend in die Cytoscape-Software importiert. Nach dem Dateneinlesen wurde mittels des Network Analyzer-Tools eine umfassende topologische Analyse durchgeführt, und alle Knoten wurden nach absteigenden Degree-Werten35 sortiert. Abschließend wurden die 20 Zielstrukturen mit der höchsten Vernetzung im PPI-Netzwerk mittels eines Balkendiagramms visualisiert.
Anreicherungsanalyse für GO und KEGG
Die therapeutischen Zielstrukturen von C. yanhusuo gegen Fibromyalgie wurden einheitlich mithilfe der Datenbank des National Center for Biotechnology Information (NCBI) den entsprechenden Entrez-ID zugeordnet. Eine Gen-Ontologie-(GO-)Anreicherungsanalyse wurde an diesen Zielstrukturen mithilfe des clusterProfiler Paket in der R-Software (Version 4.3.1, https://www.r-project.org/), abdeckend die Terme biologischer Prozess (BP), zelluläre Komponente (CC) und molekulare Funktion (MF)36,37Die Anreicherungsergebnisse wurden mithilfe von Balkendiagrammen und GO-Kreisdiagrammen visualisiert. Für die Kyoto Encyclopedia of Genes and Genomes (KEGG)-Pathway-Anreicherungsanalyse wurde die enrichKEGG() Funktion innerhalb des Das clusterProfiler-Paket wurde auf denselben Ziel-Satz angewendet. Die Signifikanz der Anreicherung wurde festgelegt bei p < 0,05, und die rohen p-Werte wurden zur Visualisierung verwendet. Die erhaltenen KEGG-Pfad-Begriffe wurden gefiltert, um die beiden breiten Kategorien „Human Diseases“ und „Metabolism“ auszuschließen, die in diesem Kontext keine direkte biologische Relevanz besitzen. Anschließend wurden die 15 signifikantesten Signalwege (geordnet nach Signifikanz) ausgewählt und mittels Bubble-Plots dargestellt. Darüber hinaus wurden die Assoziationen zwischen Zielstrukturen und Pfaden extrahiert und in die Cytoscape-Software zur Netzwerkvisualisierung importiert.
Auswahl des molekularen Docking-Ziels
Die Docking-Ziele wurden aus dem „Wirkstoff–Wirkstoffbestandteil–Target–Erkrankung“-Regulationsnetzwerk ausgewählt, und nicht aus dem PPI-Netzwerk. Konkret wurden alle Target-Knoten im Regulierungsnetzwerk nach ihrem Grad sortiert, und die 10 Knoten mit der höchsten Vernetzung wurden für das molekulare Docking ausgewählt. Diese 10 Targets waren PTGS2, PTGS1, KCNH2, ADRB2, CHRM3, OPRM1, OPRD1, SLC6A4, SLC6A3 und ESR1.
Molekulares Docking
Die zweidimensionalen (2D)-Strukturen der Wirkstoffe wurden aus der PubChem-Datenbank (https://pubchem.ncbi.nlm.nih.gov/, abgerufen am 3. August 2026)38 mithilfe der in Zusatzdatei 1 aufgeführten PubChem-CIDs abgerufen und im Structure Data File-Format (SDF) gespeichert, um als Docking-Liganden verwendet zu werden. Die dreidimensionalen (3D)-Strukturen der 10 wichtigsten Zielstrukturen aus dem regulatorischen Netzwerk wurden über die in Zusatzdatei 2 angegebenen AlphaFold-DB-Eintrags-IDs aus der AlphaFold-Proteinstruktur-Datenbank (https://alphafold.ebi.ac.uk/, abgerufen am 3. August 2026)39 im Protein Data Bank-Format (PDB) abgerufen und heruntergeladen, um als Docking-Rezeptoren zu dienen. Obwohl für einige dieser Zielstrukturen experimentelle Kristallstrukturen verfügbar sind, wurden für alle 10 Zielstrukturen einheitlich AlphaFold-Modelle verwendet, um eine methodische Konsistenz sicherzustellen, da mehrere Zielstrukturen keine vollständigen oder hochauflösenden experimentellen Strukturen besitzen und eine Mischung verschiedener Strukturquellen Verzerrungen verursachen könnte. Vor dem Docking wurden weder an den Liganden noch an den Rezeptoren manuelle Strukturmodifikationen vorgenommen. Jeder Ligand wurde mit jedem Rezeptor kombiniert und der Online-Blind-Docking-Plattform CB-Dock2 (https://cadd.labshare.cn/cb-dock2/, abgerufen am 3. August 2026) zur Durchführung molekularer Docking-Berechnungen übermittelt. CB-Dock2 führte automatisch die erforderlichen Vorbereitungsschritte durch, einschließlich der Entfernung kovalent gebundener Wassermoleküle, des Hinzufügens von Wasserstoffatomen, der Zuweisung von Ladungen und der Konvertierung in dockingsfähige Formate. Diese auf dem AutoDock-Vina-Algorithmus40 basierende Plattform identifiziert und umschließt automatisch potenzielle Bindetaschen auf der Proteinoberfläche, um Docking-Konformationen zwischen kleinen Molekülen und Proteinen vorherzusagen. Nach dem Docking wurde eine Zusammenfassungstabelle aller Ligand-Rezeptor-Kombinationen exportiert, die die niedrigsten Bindungsenergie-Werte für jedes Paar enthielt. Für jedes Ligand-Rezeptor-Paar wurde die Pose mit der niedrigsten vorhergesagten Bindungsenergie als repräsentativer Bindungsmodus ausgewählt. Die resultierenden Docking-Daten wurden mithilfe einer Heatmap organisiert und visualisiert. Zur 3D-Visualisierung wurden die Docking-Ausgabedatei und die Rezeptordatei gleichzeitig in ChimeraX (Version 1.1) importiert. Das kleine Molekül des Liganden wurde ausgewählt, und das Werkzeug „Contact/H-bonds“ unter „Structural Analysis“ wurde mit der Option „Limit by selection: with at least one end selected“ verwendet, um die Atome der wechselwirkenden Reste sichtbar zu machen und die Wechselwirkungen zu protokollieren. Danach wurde der Befehl „cartoon suppress false“ eingegeben, um die Restatome anzuzeigen, wenn Wechselwirkungen mit dem Proteinfaden verbunden waren. Schließlich wurde der Befehl „label @@display“ verwendet, um die Namen der Aminosäurereste anzuzeigen. Zweidimensionale Interaktionsdiagramme wurden mit LigPlus (Version 2.3.1) erstellt, um molekulare Wechselwirkungen umfassend darzustellen, einschließlich Wasserstoffbrückenbindungen und hydrophober Wechselwirkungen.
Ergebnisse
Identifizierung von überlappenden Genen für C. yanhusuo im Zusammenhang mit Fibromyalgie
Eine Suche in der TCMSP-Datenbank ergab 77 Komponenten aus C. yanhusuo. Die weitere Auswahl anhand der Kriterien OB ≥30 % und DL ≥0,18 lieferte 49 wirksame Inhaltsstoffe (Tabelle 1). Insgesamt wurden 177 Zielstrukturen für die Wirkstoffe von C. yanhusuo aus der TCMSP-Datenbank sowie 485 fibromyalgiebezogene Zielstrukturen aus der GeneCards-Datenbank abgerufen. Die Schnittmengenanalyse der beiden Zielgruppen ergab 53 gemeinsame Zielstrukturen, die als therapeutische Zielstrukturen von C. yanhusuo bei Fibromyalgie festgelegt wurden (Abbildung 1).
Aufbau des Regulationsnetzwerks „Wirkstoff-Wirkstoffe-Ziel-Erkrankung“
Um ein „Wirkstoff-Wirkstoffe-Target-Erkrankung“-Regulationsnetzwerk weiter aufzubauen, wurden ein traditionelles chinesisches Arzneimittel (C. yanhusuo), 49 Wirkstoffe, 53 potenzielle Zielstrukturen und eine Erkrankung (Fibromyalgie) in das Netzwerk integriert (Abbildung 2). Mithilfe der Anzahl der Zielstrukturen, die mit jedem Wirkstoff assoziiert sind, als Screening-Kriterium wurden die zehn wichtigsten Wirkstoffe identifiziert, nämlich Quercetin, Isocorypalmin, Hyndarin, (R)-Canadin, Leonticin, (S)-Scoulerin, Fumarin, Clarkeanidin, Stigmasterin und Cryptopin.
Analyse des PPI-Netzwerks
Die therapeutischen Zielstrukturen von C. yanhusuo gegen Fibromyalgie wurden einer PPI-Netzwerkanalyse unterzogen, wodurch ein Netzwerk bestehend aus 53 Knoten und 480 Interaktionskanten entstand (Abbildung 3A). Die 20 am höchsten eingestuften Zielstrukturen waren TNF, IL6, IL1B, ESR1, PTGS2, CXCL8, CCL2, IL1A, MMP9, ICAM1, IL10, IFNG, CRP, MYC, VCAM1, IL2, SERPINE1, CXCL10, ERBB2 und MMP1 (Abbildung 3B).
Anreicherungsanalyse von GO-Termen
Die GO-Anreicherungsanalyse wurde an den potenziellen Zielstrukturen von C. yanhusuo zur Behandlung von Fibromyalgie durchgeführt. Die angereicherten biologischen Prozesse (BP) umfassten die Antwort auf xenobiotische Reize, die Antwort auf Ethanol, den Monoamintransport, die zelluläre Antwort auf Lipopolysaccharid, den Phospholipase-C-aktivierenden, G-Protein-gekoppelten Rezeptorsignalweg, die zelluläre Antwort auf Moleküle bakteriellen Ursprungs, die Antwort auf Lipopolysaccharid, die dopaminerge synaptische Übertragung, die Durchblutung und den Stoffwechselprozess von Stickstoffmonoxid. Die zellulären Komponenten (CC) waren angereichert in der postsynaptischen Membran, der synaptischen Membran, der präsynaptischen Membran, dem neuronalen Zellkörper, dem neuronalen Vesikel mit dichtem Kern, dem Granulum mit dichtem Kern, dem Komplex des G-Protein-gekoppelten Rezeptors, der Membran des synaptischen Vesikels, der Membran des exozytotischen Vesikels und dem synaptischen Vesikel. Bei den molekularen Funktionen (MF) gehörten zu den angereicherten Begriffen Zytokinaktivität, Zytokinrezeptorbindung, Wachstumsfaktor-Rezeptorbindung, Transmembrantransporteraktivität für Monoamine, Katecholaminbindung, Aminbindung, Natrium:Chlorid-Symporteraktivität, Oxidoreduktaseaktivität, die auf die CH-NH₂-Gruppe von Donatoren unter Verwendung von Sauerstoff als Akzeptor wirkt, Chemokinaktivität und Monoatom-Ion:Natrium-Symporteraktivität (Abbildung 4A,B).
Anreicherungsanalyse nach KEGG
Die KEGG-Anreicherungsanalyse überlappender Gene zwischen C. yanhusuo und Fibromyalgie ergab 102 angereicherte Signalwege. Nach Ausschluss von Wegen, die mit menschlichen Erkrankungen und allgemeinem Stoffwechsel in Verbindung stehen, verblieben 39 Wege mit klarer biologischer Regulierungssignifikanz. Die 15 wichtigsten Wege waren der IL-17-Signalweg, der neuroaktive Ligand-Signalweg, der TNF-Signalweg, die Zytokin–Zytokinrezeptor-Interaktion, die Interaktion viraler Proteine mit Zytokinen und Zytokinrezeptoren, der NF-κB-Signalweg, der serotonerge Synapsenweg, der Hormonsignalweg, der C-lectinrezeptorvermittelte Signalweg, die Interaktion neuroaktiver Liganden mit Rezeptoren, der Toll-ähnliche Rezeptor-Signalweg, das intestinale Immunnetzwerk für die IgA-Produktion, die zelluläre Seneszenz, der JAK-STAT-Signalweg und der HIF-1-Signalweg (Abbildung 5A). Anschließend wurde ein Ziel–Weg-Netzwerk erstellt, wobei die 10 wichtigsten Zielstrukturen IL6, TNF, IL1B, CXCL8, PTGS2, IL10, IL2, CXCL10, CCL2 und IFNG waren (Abbildung 5B).
Molekulares Docking
Das molekulare Docking wurde zwischen den 10 wichtigsten Wirkstoffen und den 10 wichtigsten Zielstrukturen aus dem Regulationsnetzwerk „Arzneimittel–Wirkstoff–Target–Erkrankung“ durchgeführt. Diese 10 Zielstrukturen waren PTGS2, PTGS1, KCNH2, ADRB2, CHRM3, OPRM1, OPRD1, SLC6A4, SLC6A3 und ESR1. Bei allen Docking-Kombinationen überstiegen die vorhergesagten Bindungsenergien nicht –5 kcal/mol, und die Verteilung der Gesamtwerte wurde als Heatmap dargestellt (Abbildung 6A). Unter allen gepaarten Modellen war die vorhergesagte Bindungsenergie zwischen Stigmasterin und CHRM3 das globale Minimum (–10,1 kcal/mol). Daher wurde dieser Komplex für eine detaillierte Visualisierung ausgewählt, wobei eine dreidimensionale Konformationsstruktur sowie ein zweidimensionales Bindungsmodell-Diagramm erstellt wurden, das die wesentlichen Wechselwirkungen mit Aminosäureresten veranschaulicht (Abbildung 6B). Diese Werte stellen vorhergesagte Docking-Scores/-Energien dar, nicht experimentell bestimmte Bindungsaffinitäten. Für den ausgewählten Stigmasterin–CHRM3-Komplex wurde das vorhergesagte Bindungsmodell hauptsächlich durch hydrophobe Wechselwirkungen mit den Resten Thr215, Ser227, Asp518, Pro217, Leu226, Glu220, Asn514, Phe222, Lys523, Trp526, Tyr128 und Asn527 stabilisiert. Im vorliegenden Docking-Pose wurden keine offensichtlichen Wasserstoffbrückenbindungen nachgewiesen. Diese Wechselwirkungen legen nahe, dass Stigmasterin eine spezifische, vorhergesagte Bindungstasche auf CHRM3 besetzt; jedoch wurde der Zusammenhang mit etablierten orthosterischen oder allosterischen Bindungsstellen nicht unabhängig überprüft.
VERFÜGBARKEIT VON DATEN:
Die Daten, die die Ergebnisse dieser Studie unterstützen, sind im Science Data Bank unter https://doi.org/10.57760/sciencedb.013nm öffentlich zugänglich. Weitere Einzelheiten können vom entsprechenden Autor auf begründete Anfrage angefordert werden.
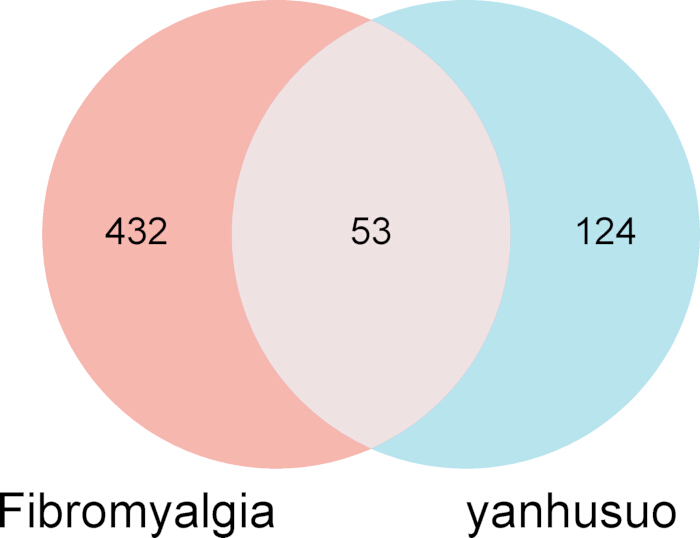
Abbildung 1: Mengendiagramm des Durchschnitts zwischen den Zielstrukturen der Wirkstoffe von C. yanhusuo und den Zielstrukturen der Fibromyalgie. Der linke Kreis stellt die mit der Fibromyalgie assoziierten Zielstrukturen dar; der rechte Kreis stellt die Zielstrukturen der Wirkstoffe von C. yanhusuo dar. Der überlappende Bereich repräsentiert die 53 gemeinsamen Zielstrukturen. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
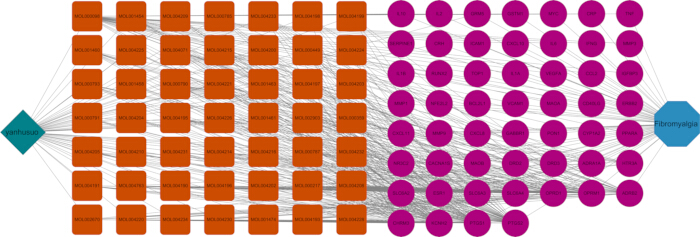
Abbildung 2: Das regulatorische Netzwerk „Arzneimittel–Wirkstoff–Target–Erkrankung“. Knoten repräsentieren Arzneimittel, Wirkstoffe, Targets und Erkrankungen, die jeweils durch unterschiedliche Farben und Formen gekennzeichnet sind. Kanten stellen Assoziationen zwischen den Knoten dar. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
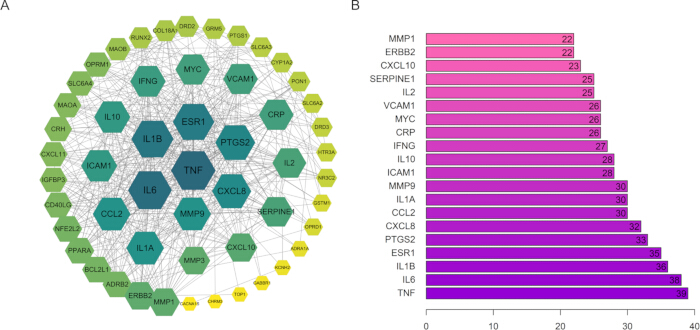
Abbildung 3: Analyse des Protein-Protein-Interaktionsnetzwerks therapeutischer Zielstrukturen. (A) Protein-Protein-Interaktionsnetzwerk (PPI) der 53 überlappenden therapeutischen Zielstrukturen von C. yanhusuo gegen Fibromyalgie, dargestellt mit Cytoscape. Alle 53 Zielstrukturen wurden im Netzwerk abgebildet und beibehalten. Die Knoten repräsentieren Proteine, die Kanten repräsentieren Protein-Protein-Interaktionen. (B) Die 20 wichtigsten Zielstrukturen, geordnet nach Gradzentralität. Die x-Achse zeigt den Grad-Wert, die y-Achse die Gen-Symbole der Zielgene. Abkürzungen: PPI = Protein-Protein-Interaktion. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
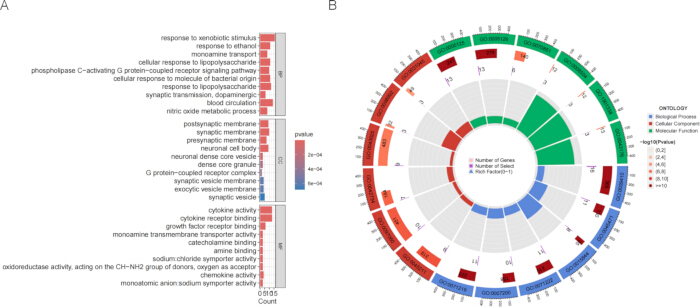
Abbildung 4: GO-Anreicherungsanalyse der Zielstrukturen der Wirkstoffe aus C. yanhusuo und der Fibromyalgie-Zielstrukturen. (A) Balkendiagramm mit den am stärksten angereicherten GO-Termen. Die x-Achse zeigt die Anzahl der Gene; die y-Achse zeigt die GO-Terme. (B) Kreisdiagramme zur Visualisierung der GO-Anreicherungsergebnisse. GO-Terme sind in biologische Prozesse (BP), zelluläre Komponenten (CC) und molekulare Funktionen (MF) gruppiert. Die Farbskalen geben die unkorrigierten p-Werte an. Abkürzungen: GO = Genontologie; BP = biologischer Prozess; CC = zelluläre Komponente; MF = molekulare Funktion. Klicken Sie bitte hier, um eine vergrößerte Version dieser Abbildung anzusehen.
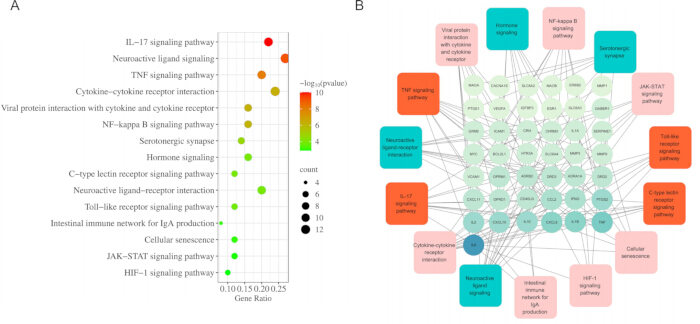
Abbildung 5: KEGG-Anreicherungsanalyse der Zielstrukturen der Wirkstoffe aus C. yanhusuo und der Fibromyalgie-Zielstrukturen. (A) Die 15 wichtigsten Signalwege. Die x-Achse zeigt das Genverhältnis; die y-Achse zeigt die Namen der Signalwege. Die Punktgröße gibt die Anzahl der Gene an; die Punktfarbe zeigt den ursprünglichen p-Wert. (B) Zusammenhänge zwischen den 15 wichtigsten Signalwegen und den Zielstrukturen. In (B) sind die Knoten nach Kategorie der Signalwege eingefärbt: rote/orange Knoten repräsentieren entzündliche/immunologische Signalwege, blaue Knoten repräsentieren neuronale Signalwege. Dabei wirken IL-17, TNF, Toll-ähnliche Rezeptoren und C-type-Lektin-Rezeptor-Signalwege als upstream auslösende Faktoren; NF-κB, Zytokin–Zytokinrezeptor-Interaktion, Janus-Kinase-Signaltransduktor und Aktivator der Transkription (JAK-STAT), hypoxiainduzierbarer Faktor 1 (HIF-1), zelluläre Seneszenz und das intestinale Immunnetzwerk für die IgA-Produktion als downstream wirkende Effektoren; und neuroaktive Liganden-Signalgebung, neuroaktive Liganden–Rezeptor-Interaktion, serotonerge Synapse sowie Hormonsignalgebung fungieren als Verstärker der zentralen Sensibilisierung. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
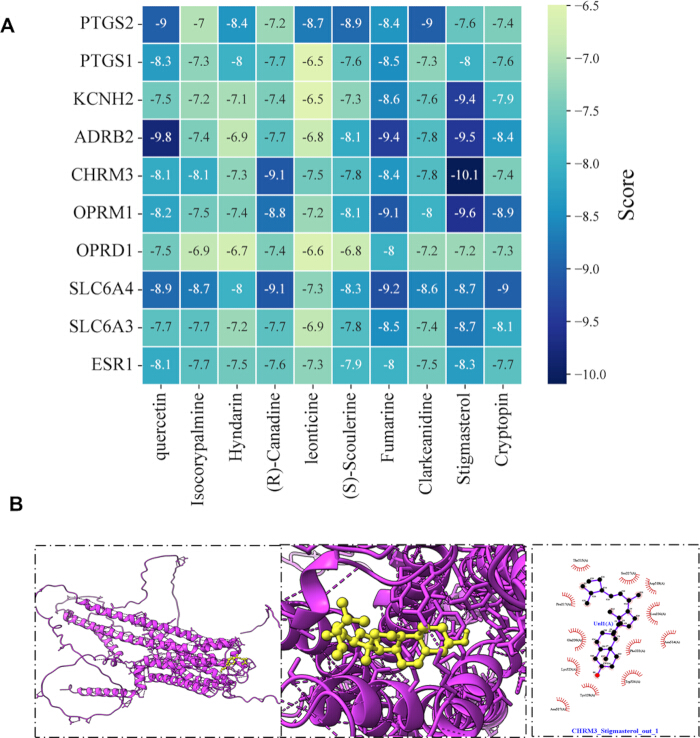
Abbildung 6: Molekulardockingsanalyse der zentralen Wirkstoffe und Zielproteine. (A) Heatmap der vorhergesagten Bindungsenergien des molekularen Dockings zwischen den zehn wichtigsten Wirkstoffen und den zehn wichtigsten Kernzielen aus dem „Arzneimittel–Wirkstoff–Ziel–Erkrankung“-Regulationsnetzwerk (PTGS2, PTGS1, KCNH2, ADRB2, CHRM3, OPRM1, OPRD1, SLC6A4, SLC6A3 und ESR1). (B) Drei- (3D) und zweidimensionale (2D) Bindungsmodus-Diagramme von Stigmasterol mit CHRM3. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Mol-ID | Molekülname | MW | OB(%) | DL |
| MOL004193 | Clarkeanidin | 327,41 | 86,65 | 0,5 |
| MOL001460 | Cryptopin | 369,45 | 78,74 | 0,7 |
| MOL004234 | 2,3,9,10-Tetramethoxy-13-methyl-5,6-dihydroisoquinolino[2,1-b]isoquinolin-8-on | 381,46 | 76,77 | 0,7 |
| MOL004071 | Hyndarin | 355,47 | 73,94 | 0,6 |
| MOL000791 | bicucullin | 367,38 | 69,67 | 0,9 |
| MOL004195 | CORYDALIN | 369,5 | 65,84 | 0,7 |
| MOL000785 | Palmatin | 352,44 | 64,6 | 0,7 |
| MOL004191 | Capaurin | 371,47 | 62,91 | 0,7 |
| MOL004200 | Methyl-[2-(3,4,6,7-tetramethoxy-1-phenanthryl)ethyl]amin | 355,47 | 61,15 | 0,4 |
| MOL001463 | Dihydrosanguinarin | 333,36 | 59,31 | 0,9 |
| MOL000787 | Fumarin | 353,4 | 59,26 | 0,8 |
| MOL004232 | Tetrahydroprotopapaverin | 329,43 | 57,28 | 0,3 |
| MOL002903 | (R)-Canadin | 339,42 | 55,37 | 0,8 |
| MOL004226 | 24240-05-9 | 353,4 | 53,75 | 0,8 |
| MOL004196 | Corydalmin | 340,45 | 52,5 | 0,6 |
| MOL004230 | Stylopin | 323,37 | 48,25 | 0,9 |
| MOL000793 | C09367 | 325,39 | 47,54 | 0,7 |
| MOL004203 | Dehydrocorybulbin | 352,44 | 46,97 | 0,6 |
| MOL000098 | Quercetin | 302,25 | 46,43 | 0,3 |
| MOL004198 | 18797-79-0 | 367,43 | 46,06 | 0,9 |
| MOL004215 | Leonticin | 327,46 | 45,79 | 0,3 |
| MOL004190 | (-)-alpha-N-Methylcanadin | 354,46 | 45,06 | 0,8 |
| MOL004210 | (1S,8'R)-6,7-Dimethoxy-2-methylspiro[3,4-dihydroisoquinolin-1,7'-6,8-dihydrocyclopenta[g][1,3]benzodioxol]-8'-ol | 369,45 | 43,95 | 0,7 |
| MOL004205 | Dehydrocorydalmin | 338,41 | 43,9 | 0,6 |
| MOL000449 | Stigmasterin | 412,77 | 43,83 | 0,8 |
| MOL004228 | Saulatin | 396,47 | 42,74 | 0,8 |
| MOL004204 | Dehydrocorydaline | 366,47 | 41,98 | 0,7 |
| MOL004220 | N-Methyllaurotetanin | 341,44 | 41,62 | 0,6 |
| MOL004216 | 13-Methylpalmatrubin | 352,44 | 40,97 | 0,6 |
| MOL004214 | Isocorybulbin | 368,51 | 40,18 | 0,7 |
| MOL004763 | Izoteolin | 327,41 | 39,53 | 0,5 |
| MOL004202 | Dehydrocavidin | 351,43 | 38,99 | 0,8 |
| MOL004208 | Demethylcorydalmatin | 327,41 | 38,99 | 0,5 |
| MOL004225 | Pseudocoptisin | 320,34 | 38,97 | 0,9 |
| MOL004199 | Corynoloxin | 365,41 | 38,12 | 0,6 |
| MOL001474 | Sanguinarin | 332,35 | 37,81 | 0,9 |
| MOL004197 | Corydin | 341,44 | 37,16 | 0,6 |
| MOL000359 | Sitosterin | 414,79 | 36,91 | 0,8 |
| MOL001454 | Berberin | 336,39 | 36,86 | 0,8 |
| MOL004209 | 13-Methyldehydrocorydalmin | 352,44 | 35,94 | 0,6 |
| MOL000790 | Isocorypalmin | 341,44 | 35,77 | 0,6 |
| MOL002670 | Cavidin | 353,45 | 35,64 | 0,8 |
| MOL004231 | Tetrahydrocorysamin | 337,4 | 34,17 | 0,9 |
| MOL001461 | Dihydrochelerythrin | 349,41 | 32,73 | 0,8 |
| MOL000217 | (S)-Scoulerin | 327,41 | 32,28 | 0,5 |
| MOL004233 | ST057701 | 341,44 | 31,87 | 0,6 |
| MOL001458 | Coptisin | 320,34 | 30,67 | 0,9 |
| MOL004221 | Norglaucing | 341,44 | 30,35 | 0,6 |
| MOL004224 | Pontevedrin | 381,41 | 30,28 | 0,7 |
Tabelle 1: Wirkstoffe von C. yanhusuo, identifiziert aus TCMSP, und ihre pharmakokinetischen Parameter. MW, Molekulargewicht; OB, orale Bioverfügbarkeit; DL, Arzneimittelähnlichkeit. Wirkstoffe mit OB ≥30 % und DL ≥0,18 wurden als Schlüsselwirkstoffe für den anschließenden Netzwerkaufbau beibehalten.
Erweiterte Tabelle 1: Für das molekulare Docking verwendete PubChem-Liganden. Die 10 als Docking-Liganden verwendeten Wirkstoffe sind mit ihren Namen, PubChem-CIDs und molekularen Formeln aufgeführt. Alle Ligandstrukturen wurden im SDF-Format aus PubChem anhand der angegebenen CIDs abgerufen.Bitte klicken Sie hier, um die Datei herunterzuladen.
Zusatz-Tabelle 2: AlphaFold-Rezeptorstrukturen, die für das molekulare Docking verwendet wurden. Die 10 Zielproteine, die als Docking-Rezeptoren verwendet wurden, sind mit ihren Gensymbolen, UniProt-Akzessionsnummern und AlphaFold-DB-Eintrags-IDs aufgelistet. Alle Rezeptorstrukturen wurden im PDB-Format aus der AlphaFold-Proteinstrukturdatenbank heruntergeladen.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
In der vorliegenden Studie verwendeten wir einen Ansatz der Netzwerkpharmakologie in Kombination mit molekularem Docking, um die vielzielgerichteten Wirkmechanismen systematisch vorherzusagen. C. yanhusuo bei der potenziellen Behandlung von FMS. Die In-silico-Ergebnisse sagen die potenziellen therapeutischen Wirkungen von C. yanhusuo gegen FMS könnte über ein komplexes regulatorisches Netzwerk vermittelt werden, das 49 Wirkstoffe, 53 überlappende Zielstrukturen und mehrere Signalwege umfasst. Diese umfassende Analyse steht nicht nur im Einklang mit der traditionellen Verwendung von C. yanhusuo als analgetisches Kraut, sondern liefert auch vorläufige, auf Vorhersagen basierende Erkenntnisse auf molekularer Ebene über seine potenziellen Wirkmechanismen zur Behandlung der vielfältigen Symptome von FMS.
Der Aufbau des regulatorischen Netzwerks „Arzneimittel‑Wirkstoffe‑Target‑Krankheit“ identifizierte Quercetin, Isocorypalmin, Hyndarin, (R)‑Canadin, Leonticin, (S)‑Scoulerin, Fumarin, Clarkeanidin, Stigmasterin und Cryptopin als die zehn wichtigsten kernaktiven Komponenten, basierend auf ihrem Grad der Zielvernetzung. Quercetin ist eine verbreitete Flavonoidverbindung mit signifikanten biologischen Aktivitäten, einschließlich antioxidativer, entzündungshemmender und immunmodulatorischer Wirkungen41. In experimentellen pharmakologischen Studien wurde berichtet, dass eine Quercetin-Intervention die muskuläre Hyperalgesie, taktile Allodynie und Kälteallodynie bei Reserpin-induzierten Fibromyalgie-Rattenmodellen deutlich verbessert42. In einem Tiermodell wurde berichtet, dass Stigmasterin dosisabhängig die mechanische und kalte Allodynie, wärmeinduzierte thermische Hyperalgesie, periorbitale mechanische Allodynie, den Verlust der Muskelkraft sowie affektiv-motivationale Schmerzverhalten im Reserpin-induzierten Fibromyalgie-Mausmodell reduziert43. Diese In-vivo-Befunde liefern indirekte pharmakologische Hinweise auf die mögliche Relevanz dieser Verbindungen in Fibromyalgie-Modellen, validieren jedoch nicht die spezifischen molekularen Targets, die in der vorliegenden Studie vorhergesagt wurden. Isocorypalmin, Hyndarin, (R)‑Canadin, Leonticin, (S)‑Scoulerin, Fumarin, Clarkeanidin und Cryptopin sind Alkaloide, die in C. yanhusuo vorkommen, und es wurde berichtet, dass diese Alkaloide schmerzlindernde Wirkungen über eine Blockade von Ionenkanälen, Regulation von Neurotransmittern und Hemmung der Cyclooxygenase-2 (COX-2) entfalten.
Die PPI-Netzwerkanalyse prognostizierte TNF, IL6, IL1B, ESR1 und PTGS2 als die am höchsten bewerteten Hub-Ziele, was auf eine möglicherweise wichtige Rolle von Neuroinflammation und Immunmodulation in der Pathophysiologie von FMS hindeutet. Um über eine einfache Rangfolge hinauszugehen, gruppierten wir die Hub-Ziele weiterhin basierend auf ihren bekannten biologischen Funktionen und Netzwerkverbindungen in drei funktionelle Module: ein inflammatorisches/Zytokin-Modul (TNF, IL6, IL1B, CXCL8), ein Neurotransmitterrezeptor-Modul (CHRM3, ADRB2, ESR1) und ein Signaltransduktions-Modul (PTGS2, MMP9). Diese Module könnten gemeinsam den Teufelskreis aus „peripherer Immunaktivierung → zentrale Sensibilisierung“ bei FMS antreiben, anstatt isoliert zu wirken. Chronische, niedriggradige Entzündungen werden zunehmend als beitragender Faktor zur zentralen Sensibilisierung erkannt, einem zentralen Mechanismus, der der FMS zugrunde liegt. TNF und IL-1β sind wichtige proinflammatorische Zytokine, die Schmerzsignale verstärken, indem sie Gliazellen aktivieren und die synaptische Erregbarkeit in Rückenmark und Gehirnregionen, die an der Schmerzverarbeitung beteiligt sind, erhöhen44,45,46. Das prognostizierte Netzwerk legt nahe, dass mehrere aktive Komponenten von C. yanhusuo, wie Quercetin und Stigmasterol, möglicherweise gleichzeitig diese inflammatorischen Mediatoren ansprechen, was auf eine potenziell breitgefächerte anti-neuroinflammatorische Wirkung hindeutet47,48,49. Dies ist besonders relevant, da herkömmliche pharmakologische Therapien wie Pregabalin und Duloxetin hauptsächlich darauf ausgelegt sind, die Neurotransmitterkonzentrationen zu modulieren und möglicherweise nicht direkt den inflammatorischen Anteil von FMS ansprechen.
Die GO-Anreicherungsanalyse sagte darüber hinaus biologische Prozesse vorher, die C. yanhusuo möglicherweise moduliert, wobei hervorragende Begriffe wie die Antwort auf xenobiotische Reize, den Monoamintransport, die dopaminerge synaptische Übertragung und die zelluläre Antwort auf Lipopolysaccharid enthalten waren. Diese vorhergesagten Ergebnisse stimmen mit den bekannten Rollen von Dopamin und Serotonin bei der Schmerzmodulation und Stimmungsregulation überein, die beide bei FMS-Patienten häufig gestört sind. Die KEGG-Pfad-Anreicherungsanalyse sagte voraus, dass die potenziellen Zielstrukturen von C. yanhusuo hauptsächlich an dem IL-17-Signalweg, der neuroaktiven Liganden-Rezeptor-Interaktion, dem TNF-Signalweg, der Zytokin-Zytokin-Rezeptor-Interaktion und dem NF-κB-Signalweg beteiligt sein könnten.
Der IL‑17-Signalweg hat sich als entscheidender Faktor für chronische Schmerzen bei entzündlichen und autoimmunen Erkrankungen herausgestellt, da er die Rekrutierung von Neutrophilen vermittelt und die Freisetzung proinflammatorischer Zytokine wie TNF und IL‑6 fördert50,51,52. Die gezielte Beeinflussung dieses Signalwegs durch C. yanhusuo legt nahe, dass das Kraut die periphere Immunaktivierung und die daraus resultierende zentrale Neuroinflammation abschwächen könnte, die zunehmend als Ursache für Schübe der FMS-Symptome anerkannt werden. Darüber hinaus stellt der neuroaktive Ligand-Rezeptor-Interaktionsweg einen zentralen Ansatzpunkt für mehrere Transmittersysteme dar, darunter glutamaterge, GABAerge und cholinerge Signalwege, die alle an der Schmerzverarbeitung und kognitiven Störungen bei FMS beteiligt sind50,51,52,53,54,55. Die Regulation dieses Signalwegs durch C. yanhusuo könnte teilweise erklären, warum das Kraut voraussichtlich nicht nur Schmerzen, sondern auch mit der FMS assoziierte Erschöpfung, Schlafstörungen und Stimmungsstörungen modulieren kann.
Die Ergebnisse des molekularen Dockings lieferten eine In-silico-Vorhersage der möglichen Bindungsinteraktionen zwischen den zehn wirksamsten Wirkstoffen und den zehn wichtigsten Zielstrukturen aus dem „Arzneimittel–Wirkstoff–Zielstruktur–Erkrankung“-Regulationsnetzwerk (PTGS2, PTGS1, KCNH2, ADRB2, CHRM3, OPRM1, OPRD1, SLC6A4, SLC6A3 und ESR1). Bemerkenswert ist, dass die vorhergesagten Bindungsenergien für alle Ligand-Rezeptor-Paare unter -5 kcal/mol lagen, was auf eine moderate bis starke vorausgesagte Bindung hindeutet. Die niedrigste vorhergesagte Docking-Score wurde für Stigmasterol–CHRM3 (−10,1 kcal/mol) beobachtet, gefolgt von Quercetin–ADRB2 (−9,8 kcal/mol) und Stigmasterol–OPRM1 (−9,6 kcal/mol). Stigmasterol, ein pflanzlicher Phytosterin, das zuvor in C. yanhusuo identifiziert wurde , hat in verschiedenen Krankheitsmodellen entzündungshemmende und antioxidative Wirkungen gezeigt56,57,58. Die vorhergesagte starke Bindung an CHRM3 und ADRB2 legt nahe, dass neben Alkaloiden auch nicht-alkaloidische Inhaltsstoffe zur therapeutischen Wirksamkeit von C. yanhusuo beitragen könnten, indem sie die cholinerge und adrenerge Signalübertragung modulieren, die für die Regulation des autonomen Nervensystems und die Schmerzmodulation entscheidend ist. Die vorhergesagte starke Bindung von Stigmasterol an CHRM3 und ADRB2 könnte mit der traditionellen Wirkung von C. yanhusuo „Qi regulieren und Schmerzen lindern“ in Zusammenhang stehen. Im Gegensatz zu nichtsteroidalen Entzündungshemmern (NSAR) könnte C. yanhusuo möglicherweise sowohl über entzündliche Mediatoren als auch über autonome Neurotransmitterrezeptoren wirken, was auf einen potenziellen Doppelwirkmechanismus hindeutet. Der relative Beitrag des cholinergen entzündungshemmenden Wegs und des klassischen TNF/IL-6-Wegs muss experimentell noch bestätigt werden. Unter den Hauptinhaltsstoffen könnte Quercetin als breitbandiger entzündungshemmender Bestandteil wirken, während Stigmasterol relativ starke vorhergesagte Docking-Interaktionen mit ausgewählten Zielstrukturen wie CHRM3 und ADRB2 aufweisen könnte. Dieses Muster aus „breiter Abdeckung + hoher Präzision“ könnte den heterogenen Schmerzcharakter des FMS entsprechen.
Vorhersagen in Grenzen umsetzen
Obwohl die Netzwerkpharmakologie vorhersagend ist, sollten die Ergebnisse mit Vorsicht interpretiert werden. Basierend auf den Vorhersagen vermuten wir, dass die klinisch vielversprechendste Fraktion C. yanhusuo könnte ein spezifischer Extrakt sein, der angereichert ist mit Quercetin und Stigmasterol, anstelle der gesamten Mischung. Diese Hypothese bedarf der experimentellen Überprüfung. Zukünftige Studien sollten darauf abzielen, derart angereicherte Fraktionen in vitro und in vivo zu isolieren und zu testen, um die vorhergesagten Zielstrukturen und Signalwege zu bestätigen.
Schlussfolgerung
Diese Studie legt nahe, dass C. yanhusuo therapeutische Wirkungen gegen das Fibromyalgie-Syndrom vermutlich über einen synergistischen Wirkmechanismus entfaltet, der mehrere Komponenten, Zielstrukturen und Signalwege umfasst, wobei die zentralen Wirkungen möglicherweise auf der Hemmung von Neuroinflammation und Neuromodulation beruhen. Die integrierten Analysen der Netzwerkpharmakologie und molekularen Docking-Vorgänge zeigen, dass Schlüsselwirkstoffe wie Quercetin und Stigmasterol gemeinsam entscheidende inflammatorische Mediatoren und neuroaktive Signalwege regulieren können, wodurch sowohl die periphere Immunaktivierung als auch die zentrale Sensibilisierung möglicherweise beeinflusst werden. Diese Ergebnisse liefern eine vorläufige, auf Vorhersagen basierende Begründung für zukünftige experimentelle Untersuchungen und eine mögliche klinische Anwendung von C. yanhusuo bei FMS und könnten zielgerichtete, multi-target-orientierte Wirkstoffforschung für komplexe chronische Schmerzerkrankungen leiten. Experimentelle Validierungen sind erforderlich, um diese Vorhersagen zu bestätigen.
Einschränkungen:
Diese Studie basiert ausschließlich auf in-silico-Netzwerkpharmakologie- und molekularen Docking-Vorhersagen, die über keine experimentelle oder klinische Validierung verfügen. Die Schwellenwerte OB ≥30 % und DL ≥0,18 sind in der Netzwerkpharmakologie etabliert; sie könnten jedoch potenziell aktive Substanzen mit niedriger oraler Bioverfügbarkeit ausschließen, wie beispielsweise bestimmte analgetische Alkaloide. Die Verwendung von mittels AlphaFold vorhergesagten Strukturen anstelle experimentell ermittelter Kristallstrukturen für das molekulare Docking stellt eine Einschränkung dar. Zukünftige Docking-Studien sollten diese Vorhersagen nach Möglichkeit anhand verfügbarer PDB-Strukturen validieren. Weitere Untersuchungen werden in-vitro- und in-vivo-Experimente umfassen, um die identifizierten Zielstrukturen und Signalwege zu bestätigen, gefolgt von klinischen Studien zur Bewertung der therapeutischen Wirksamkeit und Sicherheit des C. yanhusuo-Extrakts bei Patienten mit Fibromyalgie. Letztendlich zielen wir darauf ab, eine standardisierte C. yanhusuo-Präparation für die klinische Anwendung bei Fibromyalgie-Syndrom zu entwickeln.
Offenlegungen
Die Autoren erklären, dass kein Interessenkonflikt besteht.
Hinweis zur Nutzung von KI: Bei der Erstellung dieser Arbeit wurde Deepseek zur Sprachüberarbeitung und Grammatikprüfung eingesetzt. Alle mit KI unterstützten Inhalte wurden von den Autoren überprüft und überarbeitet, die die vollständige Verantwortung für die Publikation übernehmen.
Danksagungen
Die Autoren erklärten, dass für diese Arbeit und/oder deren Veröffentlichung keine finanzielle Unterstützung erhalten wurde.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| AlphaFold-Proteinstrukturdatenbank | DeepMind & EMBL-EBI | https://alphafold.ebi.ac.uk/ | Heruntergeladene 3D-Strukturen (PDB) der Kernzielproteine als Docking-Rezeptoren. |
| CB-Dock2 | Online-Blind-Docking-Plattform | https://cadd.labshare.cn/cb-dock2/ | Blind-Docking basierend auf AutoDock Vina; identifizierte Bindungstaschen, vorhergesagte Konformationen und exportierte niedrigste Bindungsenergien. |
| ChimeraX | UCSF-Ressource für Biocomputing, Visualisierung und Informatik | https://www.cgl.ucsf.edu/chimerax/ | Visualisierte 3D-Bindungskonformationen von Proteinen–Ligand-Komplexe. Version 1.1 |
| Cytoscape | Cytoscape-Konsortium | https://cytoscape.org/ | Herstellung und Visualisierung von Arzneimitteln–Bestandteil–Ziel–Krankheit und PPI-Netzwerke; topologische Analyse mittels Network Analyzer (Grad-Ranking). Version 3.7.2 |
| GeneCards | Weizmann Institute of Science, Israel | https://www.genecards.org/ | Fibromyalgiebezogene Ziele mittels des Suchbegriffs abgerufen “Fibromyalgie”; alle abgerufenen Ziele wurden ohne zusätzliche Schwellwertfilterung beibehalten. |
| LigPlus | Nicht zutreffend | http://www.ebi.ac.uk/thornton-srv/software/LigPlus/ | Erzeugte 2D-Interaktionsdiagramme mit Wasserstoffbrückenbindungen und hydrophoben Wechselwirkungen. Version 2.3.1 |
| PubChem | Nationallbibliothek für Medizin (NCBI), USA | https://pubchem.ncbi.nlm.nih.gov/ | Abrufen der 2D-Strukturen (SDF) der 10 wirksamsten Wirkstoffe als Docking-Liganden. |
| R | R Foundation für Statistische Software | https://www.r-project.org/ | GO- und KEGG-Anreicherung mit clusterProfiler durchgeführt; ausgeschlossen "Menschliche Krankheiten" und "Stoffwechsel" Signalwege. Version 4.3.1 |
| STRING | STRING-Konsortium (EMBL, SIB, etc.) | https://string-db.org/ | Konstruiertes PPI-Netzwerk (Homo sapiens, Vertrauensstufe) ≥0,400); exportierte TSV-Datei für Cytoscape. |
| TCMSP | Nordwest A&F Universität, China | https://www.tcmsp-e.com/ | Alle Komponenten von C. yanhusuo extrahiert; pharmakologisch aktive Inhaltsstoffe (OB≥30 %, DL≥0,18); erhielten die entsprechenden Zielproteine. |
| UniProt | UniProt-Konsortium (EBI, SIB, PIR) | https://www.uniprot.org/ | Umgewandelte Zielproteine in offizielle Gensymbole (Homo sapiens). Version 2025_01 |
Referenzen
- Winslow BT, Vandal C, Dang L. Fibromyalgia: diagnosis and management. Am Fam Physician. 2023;107(2):137-144.
- Kocyigit BF, Akyol A. Fibromyalgia syndrome: epidemiology, diagnosis and treatment. Reumatologia. 2022;60(6):413-421.
- Berwick R, Barker C, Goebel A; Guideline Development Group. The diagnosis of fibromyalgia syndrome. Clin Med (Lond). 2022;22(6):570-574.
- Carrasco-Querol N, et al. Nutrition and chronobiology as key components of multidisciplinary therapeutic interventions for fibromyalgia and associated chronic fatigue syndrome: a narrative and critical review. Nutrients. 2024;16(2):182.
- Ughreja RA, Venkatesan P, Balebail Gopalakrishna D, Singh YP. Effectiveness of myofascial release on pain, sleep, and quality of life in patients with fibromyalgia syndrome: a systematic review. Complement Ther Clin Pract. 2021;45:101477.
- Favretti M, Iannuccelli C, Di Franco M. Pain biomarkers in fibromyalgia syndrome: current understanding and future directions. Int J Mol Sci. 2023;24(13):10443.
- Minhas D, Murphy A, Clauw DJ. Fibromyalgia and centralized pain in the rheumatoid arthritis patient. Curr Opin Rheumatol. 2023;35(3):170-174.
- Monteiro JAM, et al. Fibromyalgia comorbidity in systemic lupus erythematosus patients: assessing impact on quality of life. Adv Rheumatol. 2024;64(1):90.
- Chen G, Yan Z, Wang Y, Tao Q. Rheumatoid arthritis and fibromyalgia syndrome: a bibliometric and bioinformatics perspective on comorbidity research. J Multidiscip Healthc. 2025;18:6811-6827.
- Jurado-Priego LN, Cueto-Ureña C, Ramírez-Expósito MJ, Martínez-Martos JM. Fibromyalgia: a review of the pathophysiological mechanisms and multidisciplinary treatment strategies. Biomedicines. 2024;12(7):1543.
- Paroli M, Gioia C, Accapezzato D, Caccavale R. Inflammation, autoimmunity, and infection in fibromyalgia: a narrative review. Int J Mol Sci. 2024;25(11):5922.
- Marino Y, et al. Role of mitochondrial dysfunction and biogenesis in fibromyalgia syndrome: molecular mechanism in central nervous system. Biochim Biophys Acta Mol Basis Dis. 2024;1870(7):167301.
- Malik A, et al. Serotonin and norepinephrine reuptake inhibitors (SNRIs) for treatment of fibromyalgia: a comprehensive clinical review. Psychopharmacol Bull. 2025;55(2):24-40.
- García-Domínguez M. Fibromyalgia and inflammation: unrevealing the connection. Cells. 2025;14(4):271.
- Assavarittirong C, Samborski W, Grygiel-Górniak B. Oxidative stress in fibromyalgia: from pathology to treatment. Oxid Med Cell Longev. 2022;2022:1582432.
- Giorgi V, et al. Pharmacological treatment of fibromyalgia syndrome: a practice-based review. Curr Pain Headache Rep. 2024;28(12):1349-1363.
- Migliorini F, et al. Duloxetine for fibromyalgia syndrome: a systematic review and meta-analysis. J Orthop Surg Res. 2023;18(1):504.
- Moore A, et al. Effectiveness of pharmacological therapies for fibromyalgia syndrome in adults: an overview of Cochrane Reviews. Rheumatology (Oxford). 2025;64(5):2385-2394.
- Lum G, et al. Current pharmacological management, treatment challenges, and potential future treatment options for fibromyalgia syndrome. Expert Opin Pharmacother. 2025;26(18):2013-2025.
- Zhang P, et al. Network pharmacology: towards the artificial intelligence-based precision traditional Chinese medicine. Brief Bioinform. 2024;25(1):bbad518.
- Wang Y, El-Kott AF, El-Kenawy AE, Xue L. Decorated CuO nanoparticles over chitosan-functionalized magnetic nanoparticles: investigation of its anti-colon carcinoma and anti-gastric cancer effects. Arabian J Chem. 2021;14(7):103201.
- Zeng Y, et al. Fisetin micelles precisely exhibit a radiosensitization effect by inhibiting PDGFRβ/STAT1/STAT3/Bcl-2 signaling pathway in tumor. Chin Chem Lett. 2025;36(2):109734.
- Chen GY, et al. Mechanisms of total glucosides of paeony in alleviating methotrexate-induced liver injury. Drug Des Devel Ther. 2025;19:3407-3423.
- Chen GY, et al. Prediction of Rhizoma Drynariae targets in the treatment of osteoarthritis based on network pharmacology and experimental verification. Evid Based Complement Alternat Med. 2021;2021:5233462.
- Aguiar C, Camps I. Molecular docking in drug discovery: techniques, applications, and advancements. Curr Med Chem. 2025;32(28):5924-5938.
- Wu L, et al. Processing and compatibility of Corydalis yanhusuo: phytochemistry, pharmacology, pharmacokinetics, and safety. Evid Based Complement Alternat Med. 2021;2021:1271953.
- Alhassen L, et al. The analgesic properties of Corydalis yanhusuo. Molecules. 2021;26(24):7498.
- Ru J, et al. TCMSP: a database of systems pharmacology for drug discovery from herbal medicines. J Cheminform. 2014;6:13.
- Chen GY, et al. Integrating network pharmacology and experimental validation to explore the key mechanism of Gubitong recipe in the treatment of osteoarthritis. Comput Math Methods Med. 2022;2022:7858925.
- Jin Q, et al. Network and experimental pharmacology to decode the action of Wendan decoction against generalized anxiety disorder. Drug Des Devel Ther. 2022;16:3297-3314.
- UniProt Consortium. UniProt: the Universal Protein Knowledgebase in 2025. Nucleic Acids Res. 2025;53(D1):D609-D617.
- Stelzer G, et al. The GeneCards Suite: from gene data mining to disease genome sequence analyses. Curr Protoc Bioinformatics. 2016;54:1.30.1-1.30.33.
- Otasek D, et al. Cytoscape Automation: empowering workflow-based network analysis. Genome Biol. 2019;20(1):185.
- Szklarczyk D, et al. The STRING database in 2025: protein networks with directionality of regulation. Nucleic Acids Res. 2025;53(D1):D730-D737.
- Majeed A, Mukhtar S. Protein-protein interaction network exploration using Cytoscape. Methods Mol Biol. 2023;2690:419-427.
- Yu G, Wang LG, Han Y, He QY. clusterProfiler: an R package for comparing biological themes among gene clusters. OMICS. 2012;16(5):284-287.
- Feng S, et al. Harnessing gene editing technology for tumor microenvironment modulation: an emerging anticancer strategy. Chemistry. 2024;30(62):e202402485.
- Kim S, et al. PubChem in 2021: new data content and improved web interfaces. Nucleic Acids Res. 2021;49(D1):D1388-D1395.
- Varadi M, et al. AlphaFold Protein Structure Database: massively expanding the structural coverage of protein-sequence space with high-accuracy models. Nucleic Acids Res. 2022;50(D1):D439-D444.
- Eberhardt J, Santos-Martins D, Tillack AF, Forli S. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891-3898.
- He L, et al. Shape-based virtual screen for the discovery of novel CDK8 inhibitor chemotypes. Bioorg Med Chem Lett. 2019;29(4):549-555.
- Quinto-Ortiz YE, et al. Pharmacological interaction of quercetin derivatives of Tilia americana and clinical drugs in experimental fibromyalgia. Metabolites. 2022;12(10):916.
- Perazzio AC, et al. Stigmasterol attenuates nociplastic pain and fatigue-like symptoms in a reserpine-induced fibromyalgia model in mice. Inflammopharmacology. 2026;34(1):509-523.
- Ji RR, et al. Neuroinflammation and central sensitization in chronic and widespread pain. Anesthesiology. 2018;129(2):343-366.
- Biltz RG, Sawicki CM, Sheridan JF, Godbout JP. The neuroimmunology of social-stress-induced sensitization. Nat Immunol. 2022;23(11):1527-1535.
- Ahmed I, et al. Oral and gut health, (neuro)inflammation, and central sensitization in chronic pain: a narrative review of mechanisms, treatment opportunities, and research agenda. Int J Mol Sci. 2026;27(1):114.
- Wu J, et al. The role of quercetin in NLRP3-associated inflammation. Inflammopharmacology. 2024;32(6):3585-3610.
- Xiong QQ, et al. Hypericum aqueous extract promotes skin wound healing by modulating the PI3K/Akt signaling pathway. Food & Medicine Homology. 2026;3(4):9420125.
- Sun M, et al. Stigmasterol from Prunella vulgaris L. alleviates LPS-induced mammary gland injury by inhibiting inflammation and ferroptosis. Phytomedicine. 2025;137:156362.
- McNamee KE, et al. IL-17 induces hyperalgesia via TNF-dependent neutrophil infiltration. Pain. 2011;152(8):1838-1845.
- Jiang X, et al. Interleukin-17 as a potential therapeutic target for chronic pain. Front Immunol. 2022;13:999407.
- Gao SJ, et al. Interleukin-17: a putative novel pharmacological target for pathological pain. Curr Neuropharmacol. 2024;22(2):204-216.
- Yang Y, et al. Inhibition of neuroactive ligand-receptor interaction pathway can enhance immunotherapy response in colon cancer: an in silico study. Expert Rev Anticancer Ther. 2023;23(11):1205-1215.
- Li QR, et al. Unveiling the mechanism of Cibotium barometz in the treatment of rheumatoid arthritis: a study based on network pharmacology and experimental validation. Curr Med Chem. In press. https://www.eurekaselect.com/article/158465
- Chan RJ, et al. Perturbations in the neuroactive ligand-receptor interaction and renin angiotensin system pathways are associated with cancer-related cognitive impairment. Support Care Cancer. 2025;33(4):254.
- Cao W, et al. Structural elucidation of an active polysaccharide from Radix Puerariae lobatae and its protection against acute alcoholic liver disease. Carbohydr Polym. 2024;325:121565.
- Tong Y, et al. Stigmasterol exerts antioxidant effects through activation of the Keap1/Nrf2 signaling pathway in Parkinson's disease model. J Transl Med. 2026;24:9.
- Ohara Y, Osada K. Effect of dietary oxidized stigmasterol on the antioxidant system in mice. J Oleo Sci. 2024;73(12):1493-1503