Dieses Protokoll beschreibt die Analyse der Lebensdauer mittels zeitraffenden Mikroskopie anhand von Saccharomyces cerevisiae-Gameten, die aus jungen oder gealterten Vorläuferzellen gewonnen wurden.
Methodenartikel
Ein mikrofluidikbasiertes Assay zur Entdeckung von gametogenetischen Verjüngungsfaktoren in Saccharomyces cerevisiae
In diesem Artikel
Zusammenfassung
Zusammenfassung
Saccharomyces cerevisiae altert schrittweise durch asymmetrische Zellteilungen, wobei altersassoziierte Schäden in der Mutterzelle verbleiben und junge Tochterzellen entstehen. Die Gametogenese setzt die replikative Lebensdauer gealterter Zellen vollständig zurück und stellt somit die Alterungsuhr für die nächste Generation zurück. Obwohl die gametogene Verjüngung bei Hefe bereits früher beschrieben wurde, fehlten bisher Methoden, um die Rückstellung der replikativen Lebensdauer mit hoher Durchsatzleistung zu quantifizieren. Frühere Verfahren zur Quantifizierung der Verjüngung nach der Gametogenese waren auf zeitaufwändige, niedrigdurchsatzige Ansätze beschränkt, die auf wiederholter manueller Mikromanipulation einzelner Zellen beruhten. Hier beschreiben wir detailliert einen mikrofluidikbasierten Mikroskopie-Test mit hoher Durchsatzleistung, der eine systematische Charakterisierung der für die gametogene Verjüngung in S. cerevisiae erforderlichen Faktoren ermöglicht. Diese Methode nutzt zwei inerte genetische Modifikationen, die eine mikrofluidikbasierte Bestimmung der replikativen Lebensdauer von Gameten ermöglichen. Nach Alterstrennung und Tetraden-Dissociation werden bedingt sterile Gameten in mikrofluidikbasierte Bildgebungssysteme geladen und mithilfe eines gametenspezifischen Markers identifiziert. Langzeit-Zeitraffer-Bildgebung ermöglicht eine zuverlässige Verfolgung und den Vergleich der replikativen Lebensdauer von Gameten, die von jungen und alten Vorläuferzellen abstammen. Wir stellen hier eine Schritt-für-Schritt-Anleitung bereit, die eine systematische Quantifizierung der Gametenlebensdauer sowie die Identifizierung molekularer Faktoren mit hoher Durchsatzleistung ermöglicht, die an der gametogenen zellulären Verjüngung in S. cerevisiae beteiligt sind.
Einleitung
Saccharomyces cerevisiae-Zellen altern während der Mitose replikativ, indem sie sich asymmetrisch teilen und altersassoziierte Schäden in der Mutterzelle zurückbehalten, während sie junge Tochterzellen hervorbringen1,2,3,4. Die replikative Lebensspanne von Hefe ist daher begrenzt und wird definiert als die Anzahl der Tochterzellen, die eine bestimmte Mutterzelle vor ihrer terminalen Teilung produziert, gefolgt von Seneszenz und letztlich Tod. Auffälligerweise wird die replikative Lebensspanne aller resultierenden Gameten vollständig zurückgesetzt, wenn eine gealterte S. cerevisiae-Zelle die Gametogenese abschließt, wodurch sie von Gameten, die aus jungen Vorläuferzellen stammen, nicht zu unterscheiden sind5,6,7,8,9 (Abbildung 1A). Seit der ersten Entdeckung der gametogenetischen Verjüngung in Hefe wurden mehrere wichtige Faktoren identifiziert, die altersassoziierte Schäden während der Gametogenese beseitigen; das Fehlen von Hochdurchsatz-Methoden hat es jedoch erschwert, den Einfluss dieser Signalwege auf die Lebensspanne der Gameten zu untersuchen6. Die Quantifizierung der replikativen Lebensspanne von Gameten beruhte historisch auf der manuellen Zählung von Zellteilungen mittels eines fluoreszierenden Mikrodissektionsmikroskops, wobei die replikative Lebensspanne der Gameten über mehrere Tage durch kontinuierliches Zählen und manuelles Entfernen der entstandenen Tochterzellen ermittelt wird7. Obwohl die replikative Lebensspanne von Gameten mit dieser Technik analysiert werden kann, hat ihre arbeitsintensive und zeitaufwändige Natur in den letzten zehn Jahren zu einer nur geringen Anwendung im Fachgebiet geführt10,11. Die Tatsache, dass seit der ursprünglichen Entdeckung keine spezifischen molekularen Signalwege nachgewiesen wurden, die direkt zur gametogenetischen Verjüngung beitragen7, unterstreicht die Grenzen der derzeitigen Methode und die Notwendigkeit eines automatisierten und hochdurchsatzfähigen Assays.
In den letzten Jahren haben neuartige, auf Mikrofluidik basierende Ansätze die Quantifizierung der reproduktiven Lebensspanne mittels Mikromanipulation abgelöst, wodurch die manuelle Trennung von Tochterzellen entfällt12. Unterschiedliche Fallen wurden entwickelt, um Mutterzellen in Abbildungskammern festzuhalten und über ihre gesamte reproduktive Lebensspanne hinweg einen kontinuierlichen Fluss frischen Mediums sicherzustellen, wodurch neu gebildete Tochterzellen weggespült werden. Die Parallelisierung mehrerer Abbildungskammern ermöglicht es zudem, in einem einzigen Experiment über mehrere Tage hinweg die reproduktive Lebensspanne von Hunderten von Zellen mit unterschiedlichem genetischem Hintergrund zu erfassen13,14,15,16,17,18,19. Während diese mikrofluidikbasierten Ansätze mittlerweile für vegetativ wachsende haploide Hefe-Zellen bevorzugt werden, wurde die Anwendung dieser Technik zur Bestimmung der reproduktiven Lebensspanne von Hefe-Gameten bislang nicht beschrieben.
Drei wesentliche technische und biologische Hindernisse erschweren die Bestimmung der replikativen Lebensdauer von S. cerevisiae-Gameten mittels mikrofluidischer Geräte. Erstens durchläuft während der Gametogenese eine diploide Hefezelle zwei meiotische Teilungen und bildet ein dicht gepacktes Tetrad, das vier haploide Gameten mit einer 2:2-Segregation der beiden Konjugationstypen MATa und MATα enthält (Abbildung 1A). Daher führt beim Beladen von MATa- und MATα-Gameten in mikrofluidische Vorrichtungen die Freisetzung von Konjugationspheromonen zu einer Konjugationsreaktion benachbarter Zellen, was einen Wachstumsarrest, abnormale Zellmorphologien und eine Verstopfung der mikrofluidischen Vorrichtungen verursacht. Zweitens trennen sich die vier Gameten innerhalb eines Tetrad-Asci während der Keimung nicht von selbst. Daher können ohne manuelle Trennung nur ganze Tetrads in mikrofluidischen Kammern festgehalten werden. Die verminderte Haltefähigkeit für nicht getrennte Tetrads sowie die Unmöglichkeit, die einzelnen Teilungen der weiterhin verbundenen vier Gameten zu verfolgen, machen die Erfassung der replikativen Lebensdauer jedes einzelnen Gameten unmöglich. Drittens sind Tetrads, die vor dem Einbringen in mikrofluidische Vorrichtungen in einzelne Gameten getrennt wurden, deutlich kleiner als vegetativ wachsende Zellen und werden von Standardfallen nicht erfasst (Abbildung 2A–C).
Um diese Einschränkungen zu überwinden, kombinierten Spiri et al. 20269 inerten genetischen Modifikationen, Tetradentrennung und Gameten-Auswuchs mit einem gametenspezifischen Marker, um eine mikrofluidikbasierte Hochdurchsatzquantifizierung der replikativen Lebensdauer von Gameten und die Charakterisierung von Faktoren, die für die gametogene Verjüngung in S. cerevisiae erforderlich sind, zu ermöglichen (Abbildung 1B–F). Zunächst wurde, um eine post-keimungsbedingte Paarung zu verhindern, ohne dabei standardmäßige genetische Kreuzungen zu stören, ein konditional steril machendes Allel konstruiert (Abbildung 3A). Zweitens wurde zur Trennung der Tetrads in einzelne Gameten eine Zymolyase-Behandlung, die die äußere Sporenwand schwächt, mit mechanischer Manipulation kombiniert. Drittens wurde zur effizienten Identifizierung von Gameten, auch nach Trennung und dem kurzen Auswuchs, der für die Verwendung standardmäßiger mikrofluidischer Fallen erforderlich ist, ein langlebiger, zurückgehaltener, gametenspezifischer fluoreszierender Reporter eingeführt. Mithilfe dieses Ansatzes können einzelne Gameten, die von zuvor sortierten jungen und alten Vorläuferzellen stammen, isoliert und in mikrofluidische Vorrichtungen eingebracht werden, um über einen Zeitraum von 72 h kontinuierliche Zeitrafferaufnahmen durchzuführen, was eine quantitative Analyse und Vergleich der replikativen Lebensdauer von Gameten aus jungen und alten Vorläuferzellen ermöglicht9. Das hier beschriebene detaillierte Protokoll verbessert die Durchführbarkeit und den Durchsatz der Lebensdaueranalyse von Gameten in sowohl alten als auch jungen Vorläuferzellen erheblich und ermöglicht die direkte Identifizierung der molekularen Signalwege, die die zelluläre Verjüngung während der Gametogenese vermitteln.
Protokoll
Eine detaillierte Liste der in diesem Protokoll verwendeten Reagenzien und Geräte finden Sie in der Tabelle der Materialien.
1. Replikative Alterung von Gründerzellen
HINWEIS: Alle Experimente, die mit dem unten stehenden Protokoll durchgeführt werden, erfolgen in diploiden S. cerevisiae-Zellen des Stammhintergrunds SK1 mit dem folgenden minimalen genetischen Hintergrund: pPMA2-PMA2-eGFP, ste5::NATR-pTet07.1-STE5, pRNR2-TetR-TUP1, pTetO7.1-TetR, flo8Δ, amn1D368V. Bei allen Kulturen, die in Glasflaschen inkubiert werden, sollte das Kulturvolumen 1/5 des Flaschenvolumens nicht überschreiten, um eine ausreichende Belüftung sicherzustellen.
- Diploide Zellen auf Platten mit Hefeextrakt-Pepton (YP) Glycerin auftauen und über Nacht bei 30 °C inkubieren. Diploide Zellen auf YP-Dextrose (YPD)-Platten überführen und bei 30 °C inkubieren (>8 h).
- Frisch aufgetaute Diploide in 5 mL flüssigem YPD (2 % Dextrose) ansäen. Die Kulturen schütteln (300 U/min) bei Raumtemperatur über Nacht (>12 h).
- Die Animpfkultur erneut auf eine optische Dichte bei 600 nm (OD600) = 0,2 in 30 mL YPD (2 % Dextrose) verdünnen. Die Kulturen (300 U/min) bei 30 °C 3–4 h schütteln, bis die Kulturen die Dichte OD600 = 0,6–1 erreichen.
- Stellen Sie sicher, dass genügend Kultur angesetzt wird, um 16 OD600-Einheiten Zellen pro Genotyp zur Markierung vorliegen zu haben. Überführen Sie 2 × 8 OD600-Einheiten Zellen pro Genotyp in einen 50-mL-Konischgefäß.
- Empfohlen: 16 OD600-Einheiten in zwei Proben (jeweils 8 OD600-Einheiten) aufteilen, um für jeden Genotyp zwei unabhängige Kulturansätze mit Ausgangszellen einzurichten. Nach der Alterungssortierung (Schritt 2.16) die gealterten Zellen aus beiden Kulturansätzen kombinieren, um die Gesamtausbeute an gealterten Zellen zu erhöhen.
- Das 50-mL-Konischgefäß 2 min bei 1.900 × g zentrifugieren und das Überstandmedium dekantieren. Den Zellpellet in 20 mL phosphatgepufferter Salzlösung (PBS) (pH 8) resuspendieren.
- Wiederholen Sie Schritt 1.6 noch zweimal, sodass insgesamt drei Waschschritte mit PBS (pH 8) durchgeführt werden. Bereiten Sie eine 8 mg/mL Biotin-Lösung vor (500 μL pro 8 OD600-Einheiten Zellen erforderlich).
- Wägen Sie Biotin (4 mg/Probe) ab und lösen Sie das Pulver vollständig in PBS (pH 8) auf, um eine Endkonzentration von 8 mg/mL zu erreichen (500 μL pro Probe erforderlich). Nach dem dritten Waschschritt die Zellen in 1 mL PBS (pH 8) resuspendieren.
- Verteilen Sie jeweils 500 μL Zellsuspension auf zwei niedrig-bindende Zentrifugenröhrchen, wodurch die anfänglichen 2 × 8 OD600-Einheiten aufgeteilt werden. Geben Sie 500 μL Biotin-Lösung (8 mg/mL) zu jedem Zentrifugenröhrchen hinzu, sodass sich ein Gesamtvolumen von 1 mL ergibt (Abbildung 1B).
- Verschließen Sie den Deckel mit Parafilm und vortexen Sie 1 Minute. Gealterte Zellen sind mechanischen Belastungen empfindlich; dies ist der letzte Zeitpunkt, zu dem die Zellen vortext werden. Ab jetzt resuspendieren Sie die Zellpellets durch vorsichtiges Auf- und Abpipettieren.
- Stellen Sie die Zentrifugenröhrchen auf einen rotierenden Rost und inkubieren Sie 30 min bei 4 °C. Zentrifugieren Sie 2 min bei 1.900 × g und pipettieren Sie das Überstandmedium ab. Resuspendieren Sie den Pellet in 1 mL PBS (pH 8 + 100 mM Glycin), um überschüssiges Biotin chemisch zu quenchen.
- Wiederholen Sie Schritt 1.11 noch dreimal, sodass insgesamt drei Waschschritte mit PBS (pH 8 + 100 mM Glycin) durchgeführt werden. Resuspendieren Sie die Zellen in 1 mL YPD (2 % Dextrose).
- Zentrifugieren Sie 2 min bei 1.900 × g und pipettieren Sie das Überstandmedium ab. Bereiten Sie 50 mL YPD (2 % Dextrose) + Ampicillin (100 µg/mL) in 500-mL-Flaschen für jede biotinmarkierte Probe vor.
- Resuspendieren Sie die biotinmarkierten Zellen in 1 mL YPD (2 % Dextrose) und geben Sie sie in die 500-mL-Flasche. Messen Sie die optische Dichte (OD600) der Ausgangskultur, um am nächsten Tag die Anzahl der Generationen abzuschätzen.
- Schütteln Sie die Ausgangskulturen (300 U/min) bei 30 °C über Nacht (16–18 h), um eine replikative Alterung zu erreichen (Abbildung 1B). Dies führt zu etwa 6–7 Teilungen jeder biotinmarkierten Ausgangszelle.
2. Isolierung alter Stammzellen
HINWEIS: PBS (pH 7,4) + BSA (5 g/L) bei 4 °C lagern und während des Experiments auf Eis halten.
Stellen Sie beim erneuten Verdünnen von Zellpellets sicher, dass diese vollständig resuspendiert und gut gemischt sind, um Verstopfungen der Säule zu vermeiden und die Sortierausbeute zu maximieren. Um die Reinheit der alten Zellpopulation zu erhöhen, werden zwei aufeinanderfolgende Sortierungen durchgeführt, wobei das Eluat der ersten Sortiersäule auf eine frische zweite Sortiersäule aufgetragen wird. Dieses Verfahren liefert Populationen alter Zellen mit minimaler Kontamination durch junge Zellen (90–98 % Reinheit). Alte Zellen sind mechanischen Belastungen gegenüber empfindlich; resuspendieren Sie die Zellpellets daher vorsichtig durch mehrmaliges Auf- und Abpipettieren mit einer serologischen Pipette.
- Nach 16–18 h Inkubation die optische Dichte (OD600) jeder Stammsorte aufzeichnen. Berechnen Sie die geschätzte Anzahl an Generationen (mittleres Alter = log2(OD600Ende / OD600Start)).
- Jede Kultur 2 min bei 1.900 × g in 50-mL-Kegelröhrchen zentrifugieren und Überstand abgießen. Das Pellet durch mehrmaliges Auf- und Abpipettieren mit einer 25-mL-Serologiepipette in 20 mL PBS (pH 7,4 + BSA (5 g/L)) resuspendieren.
- Schritt 2,2 einmal wiederholen. Die Suspension der Anti-Biotin-MicroBeads durch mehrmaliges Umstülpen mischen. Mit einer abgeschnittenen Pipettenspitze 100 μL Anti-Biotin-MicroBeads zur Zellsuspension hinzufügen.
- Durch Umstülpen mischen. 15 min bei 4 °C inkubieren. Auf einem rotierenden Gestell inkubieren oder das Röhrchen mindestens alle 5 min 3–4 Mal umgestülpt werden (Abbildung 1C).
- Den QuadroMACS-Magneten, die Säulen und die Vorseparationfilter (30 µm) vorbereiten. Einen Behälter unter die Säule stellen, um die gesamte Durchflüssigkeit aufzufangen.
- Jeden Filter/Säule mit 3 mL PBS (pH 7,4 + BSA (5 g/L)) vorbelegen. Zwei 15-mL-Kegelröhrchen pro Säule und Bedingung beschriften (eines für „eluierte alte Zellen“ und eines für „junge Zellen im Durchfluss“).
- Die Zellsuspensionen 2 min bei 1.900 × g zentrifugieren und den Überstand abgießen. Das Pellet in 20 mL PBS (pH 7,4 + BSA (5 g/L)) resuspendieren und erneut zentrifugieren.
ANMERKUNG: Dieser Schritt ist wichtig, um überschüssige freie Anti-Biotin-MicroBeads zu entfernen, die sonst die Säule saturieren würden. - Das Zellpellet vollständig in 5 mL PBS (pH 7,4 + BSA (5 g/L)) resuspendieren und auf die erste Sortiersäule auftragen (Abbildung 1C). Die Säulen mit dem jeweiligen Genotyp beschriften, um die Zuordnung zu erleichtern.
- Den ersten Durchfluss in den als „junge Zellen im Durchfluss“ beschrifteten 15-mL-Kegelröhrchen sammeln. Nachdem die Zellsuspension durch die Säule geflossen ist, die 15-mL-Kegelröhrchen durch einen Abfallbehälter ersetzen.
- Die beiden Durchflüsse junger Zellen desselben Genotyps in einem 15-mL-Kegelröhrchen vereinigen. 250 μL der vereinigten Durchflusssuspension mit 9,75 mL PBS (pH 7,4 + BSA (5 g/L)) in einem neuen 15-mL-Kegelröhrchen verdünnen. Als „verdünnte junge Zellen“ beschriften und für spätere Schritte beiseitestellen.
- Jede Säule 4-mal mit jeweils 3 mL PBS (pH 7,4 + BSA (5 g/L)) waschen. Für die erste Waschung 3 mL PBS (pH 7,4 + BSA (5 g/L)) zurück in das 50-mL-Kegelröhrchen pipettieren, das die Zellsuspension enthielt. Anschließend auf die entsprechende Säule übertragen, um verbleibende Zellen auf die Säule aufzutragen. Die Säule dreimal mit jeweils frischen 3 mL PBS (pH 7,4 + BSA (5 g/L)) waschen.
- Für die zweite Sortierung neue Säulen und Vorseparationfilter (30 µm) vorbereiten. Jeden Filter/Säule mit 3 mL PBS (pH 7,4 + BSA (5 g/L)) vorbelegen.
- Die erste Säule vom Magneten nehmen und über der zweiten Säule für die zweite Sortierung halten. 5 mL PBS (pH 7,4 + BSA (5 g/L)) zur ersten Säule hinzufügen und die alten Zellen durch gleichmäßiges (sanft, aber festes) Andrücken mit dem beiliegenden Kolben eluieren.
- Die eluierten alten Zellen auf die zweite Säule auftragen. Die Säulen mit dem jeweiligen Genotyp beschriften, um die Zuordnung zu erleichtern.
- Jede Säule dreimal mit jeweils 3 mL PBS (pH 7,4 + BSA (5 g/L)) waschen. Die Säule vom Magneten nehmen und in ein als „eluierte alte Zellen“ beschriftetes 15-mL-Kegelröhrchen stellen. 5 mL PBS (pH 7,4 + BSA (5 g/L)) zu den Säulen hinzufügen und die alten Zellen durch gleichmäßiges (sanft, aber festes) Andrücken mit dem beiliegenden Kolben eluieren.
- Die beiden Eluate aus den zwei unabhängigen Stammsorten desselben Genotyps kombinieren, um die Gesamtausbeute an alten Zellen zu erhöhen (siehe Schritt 1,5).
3. Fluoreszenzmarkierung von Knospennarben und Biotin
HINWEIS: Bei fluoreszenzmarkierten Zellen muss während der Inkubation Lichtschutz gewährleistet sein. Das konditionierte gametogeneseinduzierende Medium wird durch Filtration eines gametogeneseinduzierenden Kulturansatzes in standardmäßigem gametogeneseinduzierendem Medium 5 h nach der Induktion der Gametogenese sterilisiert. Das konditionierte gametogenseinduzierende Medium sollte luftdicht mit Parafilm verschlossen bei 4 °C gelagert werden.
- Zentrifugieren Sie die kombinierte, gealterte und verdünnte Jungzellsuspension 2 min bei 1.900 x g und dekantieren Sie das Überstand. Resuspendieren Sie die Zellen in 12 mL PBS (pH 7).
- Wiederholen Sie Schritt 3.1 zweimal und resuspendieren Sie die Zellen beim zweiten Mal in 4 mL PBS (pH 7). Geben Sie 4 μL fluoreszenzmarkiertes Weizenkeimagglutinin (1 µg/mL) und 4 μL fluoreszenzmarkiertes Streptavidin (1 µg/mL) in jedes Reagenzglas (Abbildung 1C).
- Inkubieren Sie 15 min im Dunkeln bei Raumtemperatur. Invertieren Sie alle 5 min 3–4 Mal. Zentrifugieren Sie die Zellen 2 min bei 1.900 x g und dekantieren Sie anschließend den Überstand.
- Resuspendieren Sie in 12 mL Gametogenese-induzierendem Medium. Wiederholen Sie die Zentrifugation und Resuspension als Waschschritt dreimal; nach dem letzten Waschschritt resuspendieren Sie die Zellen in 2 mL konditioniertem Gametogenese-induzierendem Medium mit Ampicillin (100 µg/mL).
4. Induktion der Gametogenese und Analyse der Alterssortierung
ACHTUNG: Formaldehyd ist toxisch und reizend; handhaben Sie es in einer chemischen Abzugshaube unter Verwendung geeigneter persönlicher Schutzausrüstung (PSA).
- Messen Sie die Dichte (OD600) der erneut suspendierten Zellsuspension (aus Schritt 3.4). Verdünnen Sie die Kulturen mit konditioniertem gametogeneseinduzierendem Medium, das Ampicillin (100 µg/mL) enthält, auf einen OD600 von 0,8 und überführen Sie sie anschließend in einen Glasflasche.
ANMERKUNG: Das Volumen hängt von der Gesamtausbeute an gealterten Zellen ab; ein Endvolumen von 10 mL ist für nachfolgende Anwendungen ausreichend. - Geben Sie 135 μl der verdünnten Prägametogen-Kultur in 1,5-mL-Zentrifugenröhrchen, die 15 μl Formaldehyd (37 %) enthalten. Rotieren und inkubieren Sie 15 min bei Raumtemperatur. Lagern Sie bei 4 °C.
- Schütteln Sie die Kulturen (300 rpm) 24 h bei 30 °C, um die Gametogenese abzuschließen (Abbildung 1C).
PAUSESTELLE: Die Bildaufnahme von formaldehydfixierten Zellen kann zu jedem geeigneten Zeitpunkt erfolgen. Es wird jedoch empfohlen, die Sortierleistung der gealterten Zellen zu überprüfen, bevor mit dem Rest des Protokolls fortgefahren wird. Die Zellen können bis zu 48 h in der Formaldehydfixierungslösung bei 4 °C gelagert werden. Für die Langzeitlagerung tauschen Sie die formaldehydhaltige Lösung gegen Sorbitol (1,2 M) aus und lagern Sie bei -20 °C. - Zentrifugieren Sie die formaldehydfixierten Zellen vor der Bildaufnahme 2 min bei 1.900 x g. Entsorgen Sie den Überstand mit einer Pipette in einen speziellen Abfallbehälter für Formaldehyd.
- Resuspendieren Sie in 20 μL Sorbitol (1,2 M). Geben Sie 3,3 μL der Zellsuspension auf einen Standard-Objektträger und setzen Sie ein 22 x 22 mm Deckglas auf.
- Nehmen Sie einen Z-Stack auf, der das gesamte Zellvolumen in den Kanälen DAPI, mCherry, FITC und differentielle Interferenzkontrastmikroskopie (DIC) umfasst, um die Anzahl der Bud-Narben, die Biotin-Markierung und Pma2-GFP zu bewerten (Abbildung 1C und Abbildung 4A; dargestellt in Magenta, Gelb bzw. Cyan).
- Fahren Sie fort, mindestens 50 Zellen pro Bedingung aufzunehmen.
5. Bildanalyse zur Beurteilung der Biotinmarkierungseffizienz und der Anzahl der Bud-Narben
PAUSE-PUNKT: Die Bildanalyse zur Überprüfung der Altersseparation kann zu jedem geeigneten Zeitpunkt durchgeführt werden. Es wird jedoch empfohlen, die Sortierleistung zu überprüfen, bevor mit dem Rest des Protokolls fortgefahren wird.
HINWEIS: Bilder werden mithilfe benutzerdefinierter halbautomatischer Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21-Makros quantifiziert. Spezifische Hinweise zu den Makro-Eingaben sind im Header jedes Makros vermerkt und müssen an die individuellen Eingabedaten angepasst werden.
- Fiji/ImageJ öffnen. Das Makro Manuelle ROI-Auswahl und TIFF-Export (Ergänzende Datei 1) per Drag & Drop in Fiji/ImageJ ziehen, um es zu öffnen.
- Im Makro-Fenster auf Ausführen klicken. Eingabe- und Ausgabeverzeichnis entsprechend der Aufforderung auswählen und auf OK klicken.
- Einen Rechteckbereich um die Zellen von Interesse zeichnen und jedes Rechteck entweder manuell oder über die Tastenkürzel t dem Region-of-Interest-(ROI-)Manager hinzufügen. Die gesamte Zelle muss im Rechteck enthalten sein, wobei auf jeder Seite ein Rand von etwa einem Zelldurchmesser freigelassen werden sollte.
- Sobald alle ROI aus dem ersten Bild dem ROI-Manager hinzugefügt wurden, im Aufforderungsfenster OK klicken: Handlung erforderlich (Alle ROI ausgewählt und im ROI-Manager (t) gespeichert?) (Ergänzende Abbildung 1). Alle ausgewählten ROI werden automatisch zugeschnitten und gespeichert. Das nächste Bild im Eingabeverzeichnis wird automatisch geöffnet.
- Wiederholen Sie die Schritte 5.3–5.4 für alle Bilder im Eingabeverzeichnis. Das Makro stoppt, sobald alle Bilder im Eingabeverzeichnis verarbeitet wurden. Ziehen Sie das Makro Einzelzell-3D- und Z-Projektion (Ergänzende Datei 2) per Drag & Drop in Fiji/ImageJ, um es zu öffnen.
- Passen Sie gegebenenfalls den Schichtabstand im Befehl 3D-Projektion… an. Klicken Sie im Makro-Fenster auf Ausführen. Wählen Sie Eingabe- und Ausgabeverzeichnis entsprechend der Aufforderung und klicken Sie auf OK.
HINWEIS: Das Makro läuft automatisch ab; keine Benutzereingabe erforderlich. Das Makro stoppt, sobald alle Bilder im Verzeichnis verarbeitet wurden. - Alle Bilder mit dem Namen Y_Projektion… in einen neuen Eingabeordner für die Zählung verschieben. Ziehen Sie das Makro Manuelle Bud-Scar- und Biotin-Kennzeichnung (Ergänzende Datei 3) per Drag & Drop in Fiji/ImageJ, um es zu öffnen.
- Klicken Sie im Makro-Fenster auf Ausführen. Wählen Sie Eingabe- und Ausgabeverzeichnis entsprechend der Aufforderung und klicken Sie auf OK. Zählen Sie die Bud-Scars, indem Sie die Zelle in 3D drehen.
HINWEIS: Jede ringförmige, DAPI- und mCherry-positive Struktur wird als ein Bud-Scar gezählt, es sei denn, sie überlappen und stellen dasselbe Bud-Scar-Ereignis dar. Die große, gefüllte, kreisförmige biotin-positive (mCherry) Markierung an jeder Zelle, die von ihrer Geburt stammt, wird nicht zur Gesamtanzahl der Bud-Scars hinzugerechnet (Abbildung 4A). - Klicken Sie im Aufforderungsfenster auf OK: Handlung erforderlich (Anzahl der Bud-Scars?). Geben Sie die gezählte Anzahl der Bud-Scars im Fenster ein und klicken Sie dann auf OK (Ergänzende Abbildung 2).
- Prüfen Sie durch Untersuchung des mCherry-Signals, ob die Zelle biotinmarkiert ist. War eine Zelle während der Biotinmarkierung vorhanden, ist die gesamte Zelle mCherry-positiv (Abbildung 4A).
- Klicken Sie im Aufforderungsfenster auf OK: Handlung erforderlich (Biotin-Markierung: Nein = 0 / Ja = 1?). Wählen Sie 0, wenn die Zelle keine Biotin-Markierung aufweist, und 1, wenn sie eine Biotin-Markierung aufweist. Klicken Sie im nächsten Fenster auf OK (Ergänzende Abbildung 3).
- Die Ergebnisse werden automatisch im Log-Fenster erfasst und als .txt-Datei im Ausgabeverzeichnis gespeichert. Schließen Sie das Log-Fenster während der Zählung nicht.
- Das nächste Bild wird automatisch geöffnet. Wiederholen Sie die Schritte 5.9–5.13 für alle Bilder im Eingabeverzeichnis. Das Makro stoppt, sobald alle Bilder im Eingabeverzeichnis verarbeitet wurden.
6. Beurteilen der Effizienz der Gametogenese und Analyse des Alters von Tetraden
HINWEIS: Es ist wichtig, die Altersseparation der Tetraden erneut zu überprüfen, um eine spezifische Deanreicherung alter Zellen während der Gametogenese auszuschließen. Verwenden Sie die gleiche Analyse-Pipeline wie für prägametogene Zellen, beschrieben in Schritt 5 (Bildanalyse zur Beurteilung der Biotinmarkierungseffizienz und der Anzahl der Bud-Narben), mit dem Unterschied, dass nur Tetraden zugeschnitten und für die Analyse unter postgametogenen Bedingungen verwendet werden, da nur Gameten innerhalb von Tetraden der Zymolyase-Behandlung überleben und somit zur Gametenpopulation beitragen. Die Bildauswertung erfolgt mithilfe benutzerdefinierter, halbautomatischer Makros für Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Spezifische Hinweise zu den Makro-Eingaben sind im Header jedes Makros vermerkt und müssen an die individuellen Eingabedaten angepasst werden.
PAUSE-PUKT: Die Bestimmung der Sporulationseffizienz kann nach der Einrichtung der Sporenseparation durchgeführt werden, indem ein Aliquot (100 μl) der Anfangskultur in einem Zentrifugenröhrchen zur Zählung beiseitegestellt wird.
- Bestimmen Sie die Sporulationseffizienz, indem Sie die Anzahl der Monaden, Dyaden und Tetraden für 300 Zellen jeder Kultur mithilfe eines Lichtmikroskops ermitteln.
- Geben Sie nach 24 Stunden in gametogeneseinduzierendem Medium 135 μL der verdünnten post-gametogenetischen Kultur (aus Schritt 4.3) in Röhrchen, die 15 μL Formaldehyd (37 %) enthalten.
- Rotieren und inkubieren Sie 15 min bei Raumtemperatur. Lagern Sie bei 4 °C.
PAUSE-PUKT: Falls eine Alterssortierung für prä-gametogene Zellen durchgeführt wurde, kann die Bildgebung von formaldehydfixierten Tetraden zu jedem geeigneten Zeitpunkt erfolgen. Die Zellen können bis zu 48 Stunden im Formaldehyd-Fixiermedium bei 4 °C gelagert werden. Für die Langzeitlagerung ersetzen Sie die formaldehydhaltige Lösung durch Sorbitol (1,2 M) und lagern Sie bei -20 °C. - Vor der Bildgebung Zellen, die mit Formaldehyd fixiert wurden, 2 min bei 1.900 x g zentrifugieren. Den Überstand in einen dafür vorgesehenen Formaldehyd-Abfallbehälter abpipettieren.
- In 20 μL Sorbitol (1,2 M) resuspendieren. 3,3 μL der Zellsuspension auf einen Standard-Objektträger geben und ein 22 x 22 mm Deckglas auflegen.
- Erfassen Sie einen Z-Stack, der das gesamte Zellvolumen in den DAPI-, mCherry-, FITC- und DIC-Kanälen umfasst, um die Anzahl der Bud-Scars, die Biotinmarkierung sowie PMA2-GFP zu bewerten (Abbildung 1D und Abbildung 4A; dargestellt in Magenta, Gelb bzw. Cyan).
- Fahren Sie mit der Aufnahme von mindestens 50 Tetraden pro Bedingung fort.
PAUSE-PUKT: Falls eine Alterssortierung für prä-gametogene Zellen durchgeführt wurde, kann die Analyse der Biotinmarkierungseffizienz und der Anzahl der Bud-Scars an Tetraden zu jedem geeigneten Zeitpunkt erfolgen. - Analysieren Sie die Biotinmarkierungseffizienz und die Anzahl der Bud-Scars post-gametogener Tetraden, wie in Schritt 5 beschrieben.
7. Trennung der Tetraden in einzelne Gameten
HINWEIS: Nach der Behandlung mit Zymolyase sind die Zellen sehr klebrig; beim Wiederaufschlämmen der Zellpellets ist Vorsicht geboten, um ein Absaugen oder Verlieren der Pellets zu vermeiden. Bereiten Sie YPD (2 % Dextrose) + Ampicillin (100 µg/mL) am Tag des Experiments frisch zu und filtrieren Sie die Lösung steril, um unerwünschte Partikel oder Ausfällungen zu entfernen.
ACHTUNG: β-Mercaptoethanol ist toxisch und flüchtig; handhaben Sie es in einem Abzug unter Verwendung geeigneter PSA.
- Nach 24 Stunden in gametogeneseinduzierendem Medium überführen Sie die Kulturen (aus Schritt 4.3) in 15-mL-Kegelröhrchen. Zentrifugieren Sie 2 min bei 1.900 × g und dekantieren Sie das Überstand.
- Suspendieren Sie den Pellet in 900 μl sterilem, deionisiertem H2O und überführen Sie in 1,5-mL-Röhrchen mit geringer Adhäsivität. Geben Sie 100 μL Zymolyase (1 mg/mL) hinzu.
- Fügen Sie in einem Abzug 2 μL β-Mercaptoethanol hinzu. Verschließen Sie die Röhrchen mit Parafilm, stellen Sie sie auf einen rotierenden Rührer und inkubieren Sie 3 h bei 30 °C (Abbildung 1D).
- Nach 3-stündiger Inkubation überführen Sie die Suspension in ein 15-mL-Kegelröhrchen. Pipettieren Sie vorsichtig, da die Zellen sehr klebrig sind. Zentrifugieren Sie die Proben 2 min bei 1.900 × g. Entfernen Sie den Überstand vollständig und vorsichtig, wobei Sie den klebrigen Pellet vermeiden, und resuspendieren Sie ihn anschließend in 1 mL sterilem, deionisiertem H2O.
- Wiederholen Sie Schritt 7.4 einmal. Sonifizieren Sie die Proben mit einem Handschallgeber (Abbildung 1D). Sonifizieren Sie 20 Sekunden lang mit einem Puls pro Sekunde und 50 % Einschaltzeit. Kühlen Sie die Proben zwischen den einzelnen Sonifikationszyklen 1 Minute lang auf Eis.
- Reinigen Sie den Schallgeber zwischen den Proben mit 70 %igem Ethanol. Wiederholen Sie den in Schritt 7.5 beschriebenen Sonifikationsvorgang noch fünfmal, sodass insgesamt sechs Sonifikationszyklen durchgeführt werden.
- Kontrollieren Sie die Trennung der Tetraden mittels Lichtmikroskop (Abbildung 3B). Geben Sie 1 mL YPD (2 % Dextrose) + Ampicillin (100 µg/mL) (am Tag des Experiments filtratsterilisiert) zu jeder Probe hinzu.
- Verdünnen Sie erneut auf OD600 = 0,8 mit YPD (2 % Dextrose) + Ampicillin (100 µg/mL). Die benötigte Volumenmenge hängt von der Gesamtausbeute an getrennten Zellen ab.
ANMERKUNG: Das maximale Volumen beträgt 12 mL, wenn 15-mL-Kegelröhrchen verwendet werden. - Filtern Sie die Kulturen durch einen Vortrennfilter in ein frisches 15-mL-Kegelröhrchen. Überführen Sie sie auf einen rotierenden Rührer und inkubieren Sie 3 h bei 30 °C, bevor sie in mikrofluidische Vorrichtungen eingebracht werden (Abbildung 1D).
8. Vorbereitung des mikrofluidischen Geräts
HINWEIS: Dieser Abschnitt beschreibt den Aufbau mikrofluidischer Vorrichtungen (Abbildung 2A–C) gemäß den Herstellerempfehlungen unter Verwendung eines invertierten Fluoreszenzmikroskops mit einer Umweltkammer. Desinfizieren Sie den Arbeitsbereich, die Schere, die Schläuche und die Handschuhe während des gesamten Aufbaus mit 70 %igem Ethanol, um das Risiko einer Kontamination zu verringern. Um das Risiko von Zellagglomerationen und Verstopfungen während des Experiments zu reduzieren, wird Pluronic F-127 dem Wachstumsmedium zugesetzt. Lösen Sie einen Tag vor dem Experiment 5 g Pluronic F-127-Pulver (10 g/L) in 500 mL YPD-Medium (2 % Dextrose) auf, fügen Sie Ampicillin (100 µg/mL) hinzu und filtrieren Sie das Medium 1–2 Stunden vor der Verwendung zur Sterilisation. Stellen Sie sicher, dass während des Aufbaus der mikrofluidischen Vorrichtung keine Luftblasen in den Medienspritzen und Schläuchen verbleiben.
- Lösen Sie 5 g Pluronic F-127-Pulver (10 g/L) in 500 mL YPD (2 % Dextrose) auf. Bereiten Sie die Lösung einen Tag vor dem Experiment vor und lassen Sie das Pulver über Nacht auflösen. Am Tag des Experiments fügen Sie Ampicillin (100 µg/mL) zu YPD (2 % Dextrose), Pluronic F-127 (10 g/L) hinzu.
- Sterilfiltrieren Sie YPD (2 % Dextrose) + Ampicillin (100 µg/mL) + Pluronic F-127 (10 g/L). Lassen Sie die Lösung 1–2 Stunden stehen, bevor Sie die Medienpumpen befüllen, um Luftblasen, die während der Filtration eingeführt wurden, zu entfernen.
- Überprüfen Sie das mikrofluidische Gerät auf eventuelle Beschädigungen, wie z. B. Risse im Deckglas. Verschließen Sie die Zelllade-Einlassöffnungen mit festen Edelstahlnadeln (Abbildung 2A,D,E).
HINWEIS: Achten Sie darauf, die festen Edelstahlnadeln nicht zu tief in die Zellladeöffnungen einzuführen, da dies das Entfernen während des Zellladevorgangs erschweren kann. - Schneiden Sie den Schlauch für den Medienauslass auf die erforderliche Länge zu, um die Verbindung vom Medienauslass zum Abfallbehälter herzustellen, und lassen Sie Spielraum für die Bewegung des Objekttisches während der Bildaufnahme (Abbildung 2A,G).
- Verbinden Sie hohle Edelstahlnadeln mit dem Schlauch für den Medienauslass. Stecken Sie die hohlen Edelstahlnadeln und den Schlauch in die Medienauslassöffnungen (Abbildung 2D–F). Geben Sie Öl auf das Mikroskopobjektiv und das Deckglas des mikrofluidischen Geräts.
- Montieren Sie das mikrofluidische Gerät am Mikroskop (Abbildung 2G). Suchen Sie die Fokusebene der Bildgebungseinheiten und überprüfen Sie die Integrität der Polydimethylsiloxan (PDMS)-U-Trap-Strukturen (Abbildung 2C).
- Leiten Sie den Schlauch vom Medienauslass in einen Abfallbehälter (Abbildung 2G). Befestigen Sie den Schlauch für den Medienauslass mit Klebeband am Mikroskoptisch (Abbildung 2G, grünes Klebeband).
- Stellen Sie sicher, dass sich das Ende des Schlauchs für den Medienauslass deutlich über dem Boden des Abfallbehälters befindet, um zu verhindern, dass der Schlauch in das sich während des Experiments ansammelnde Abfallmedium eintaucht, was zu einem Gegendruck führen würde.
- Kürzen Sie den Schlauch für den Medienauslass gegebenenfalls. Schneiden Sie den Schlauch für den Medieneinlass auf die erforderliche Länge, um die Verbindung vom Medieneinlass zum Medienspritzen, die auf den Mikropumpen platziert sind, herzustellen. Lassen Sie Spielraum für die Bewegung des Objekttisches während der Bildaufnahme.
- Verbinden Sie hohle Edelstahlnadeln mit dem Schlauch für den Medieneinlass. Öffnen Sie die Verpackung der 20-mL-Spritze und entfernen Sie die Luft vollständig.
- Füllen Sie 20 mL YPD (2 % Dextrose) + Ampicillin (100 µg/mL) + Pluronic F-127 (10 g/L) in 20-mL-Spritzen auf. Befestigen Sie einen Spritzenadapter am Kopf der Medienspritze.
- Stellen Sie sicher, dass der Spritzenadapter fest eingeschraubt ist. Verbinden Sie den Schlauch für den Medieneinlass mit dem Adapter der Medienspritze. Befestigen Sie das andere Ende des Schlauchs für den Medieneinlass mit Klebeband an einem Abfallbehälter, sodass die hohle Edelstahlnadel auf den Behälter weist.
- Entfernen Sie vorsichtig die verbleibenden Luftblasen aus der Medienspritze. Halten Sie die Medienspritze senkrecht, damit die Luftblasen zum Spritzenkopf aufsteigen können. Drücken Sie leicht, um Luftblasen und Medium durch den Schlauch in den Abfallbehälter zu pressen.
- Klopfen Sie vorsichtig die Seite der Spritze an einen Tisch, während Sie sie aufrecht halten, um verbleibende Luftblasen zu lösen, und drücken Sie erneut, bis alle Luftblasen entfernt sind. Überprüfen Sie Schlauch und Spritze sorgfältig auf verbleibende Luftblasen.
- Montieren Sie die Medienspritze auf der Mikropumpe. Falls eine Mikropumpe mit mehreren Fächern verwendet wird, wiederholen Sie die Spritzenvorbereitung gemäß den Schritten 8.10–8.14 für jede zusätzliche Spritze und montieren Sie jede vorbereitete Spritze auf der Mikropumpe, bis alle gewünschten Fächer belegt sind. Bewegen Sie den Kolben der Mikropumpe nach vorne, bis er mit den Spritzenkolben einrastet und Medium durch die Schläuche aller Spritzen ausgetrieben wird.
- Stecken Sie die hohlen Edelstahlnadeln, die mit Schläuchen und einer Medienspritze verbunden sind, in die Medieneinlassöffnung des montierten mikrofluidischen Geräts (Abbildung 2A,H,I).
- Starten Sie die Pumpe mit einer Flussrate von 2,4 µL/min, sobald alle auf der Mikropumpe montierten Spritzen mit dem mikrofluidischen Gerät verbunden sind. Befestigen Sie die mit dem Medieneinlass verbundenen Schläuche mit Klebeband am Mikroskoptisch (Abbildung 2I, grünes Klebeband im Hintergrund).
- Stellen Sie sicher, dass die Schläuche ausreichend Spielraum haben, um die Bewegung des Objekttisches während der Bildaufnahme zu ermöglichen. Schalten Sie die Umweltkammer ein und stellen Sie sie auf 30 °C. Betreiben Sie die Medienpumpen mindestens 2 Stunden, bevor Zellen beladen werden, um die Bildgebungseinheiten mit Medium zu befüllen.
- Nehmen Sie Testbilder des interessierenden Bereichs (ROI) nach etwa 1 Stunde Medienfluss auf, um Unterschiede in der Fokusebene innerhalb einer einzelnen Bildgebungseinheit zu überprüfen.
- Je nach Mikroskop und Vergrößerung nehmen Sie für jede Kammer 2 x 27 Bilder und drei z-Schnitte pro Position mit einem Abstand von 3–8 µm auf, um Unterschiede in der Fokusebene innerhalb einer einzelnen Bildgebungseinheit auszugleichen.
- Stoppen Sie die Pumpen 1 Stunde vor dem Beladen der Zellen, um den Druck zu verringern und das Beladen zu erleichtern.
9. Beladung von Gameten in mikrofluidische Geräte
HINWEIS: Das Beladen der Zellen für alle Bedingungen muss innerhalb von weniger als 1 h abgeschlossen sein, um vorzeitige Zellteilungen der Gameten zu vermeiden. Andernfalls kommt es zu einer Verdünnung der Gameten durch neu gebildete Tochterzellen und einer ungenauen Bestimmung der gesamten replikativen Lebensdauer. Für jede Bedingung und jeden Genotyp werden zwei Bildgebungsplatten beladen, um zwei technische Replikate zur Analyse zu erhalten.
- Schneiden Sie den Schlauch für das Zellladen auf die erforderliche Länge zu, um den Zellladezulauf mit der Spritze zu verbinden. Verbinden Sie hohle Edelstahlnadeln mit dem Schlauch für das Zellladen. Befestigen Sie einen Spritzenadapter am Kopf einer 5-mL-Spritze.
- Verbinden Sie den Schlauch für das Zellladen mit dem Spritzenadapter an der 5-mL-Spritze. Nach 3 Stunden Nachwachsen (Schritt 7.9) überprüfen Sie, ob die meisten Gameten mit dem Wachstum begonnen haben. Suchen Sie mit einem Lichtmikroskop nach vergrößerten Gameten und sich bildenden Knospen.
- Geben Sie 2 mL der ersten Bedingung, die beladen werden soll, in ein 2-mL-Zentrifugenröhrchen ab. Führen Sie für jede Bedingung die Schritte 9.3–9.15 einzeln nacheinander durch. Entfernen Sie die feste Edelstahlnadel aus den beiden Abbildungseinheiten, die mit Zellen aus einer bestimmten Bedingung beladen werden sollen, um den Druck abzulassen.
- Schallen Sie die abgefüllten Zellen kurz vor dem Ansaugen in die Spritze mit einem Handschallexzenter (fünf Pulse bei 1 Puls/Sekunde und 50 % Einschaltdauer). Leiten Sie die schallbehandelte Zellsuspension durch einen Vortrennfilter (30 µm) in ein neues 2-mL-Zentrifugenröhrchen.
- Füllen Sie die Zellsuspension über die hohle Edelstahlnadel und den angeschlossenen Schlauch in die vorbereitete 5-mL-Spritze. Drücken Sie die Luft aus der Spritze mit der Zellsuspension heraus, sodass keine Luft mehr in der Spritze und im Schlauch verbleibt.
- Drücken Sie den Spritzenkolben, bis ein kleiner Tropfen Flüssigkeit an der hohlen Edelstahlnadel austritt. Stecken Sie die hohle Edelstahlnadel in den Zellladezulauf des mikrofluidischen Geräts.
- Stellen Sie sicher, dass keine Luft eingebracht wird, indem Sie einen Flüssigkeitstropfen von der Edelstahlnadel direkt mit dem Zellladezulauf verbinden. Tupfen Sie überschüssige Flüssigkeit am mikrofluidischen Gerät vorsichtig mit einem aufgerollten, fusselfreien Laborabwischpapier ab.
- Laden Sie die Zellen manuell, indem Sie vorsichtig Druck auf den Spritzenkolben ausüben, während Sie die Abbildungseinheit direkt am Mikroskop mit Live-Ansicht beobachten. Üben Sie Druck auf den Kolben aus, bis sich die PDMS-U-Trap-Strukturen leicht zu verformen beginnen.
- Halten Sie den Druck kontinuierlich aufrecht und warten Sie, bis die Zellen in den Abbildungsbereich strömen. Vermeiden Sie übermäßigen Druck, da dies zu einer Überladung und/oder Ablösung der PDMS-Strukturen vom Deckglas führen kann, wodurch die Abbildungseinheit unbrauchbar wird.
- Nehmen Sie den Druck zurück, sobald die Zellen in die Fallen eintreten, und überwachen Sie die Ladeeffizienz über die gesamte Abbildungseinheit. Setzen Sie den Druck erneut an, um den Ladezyklus zu wiederholen, bis genügend Zellen eingefangen sind.
- Wiederholen Sie den Ladezyklus, falls weniger als 200 Fallen belegt sind. Optimal beladene Einheiten weisen Zellen in etwa 2/3 der Fallen auf, was eine ausreichende Beladung bei gleichzeitig geringem Risiko einer Überladung gewährleistet, die das Verstopfungsrisiko im Verlauf des Experiments erhöht.
- Wenn gemeinsam genutzte Pumpen für verschiedene Abbildungseinheiten verwendet werden und eine Abbildungseinheit überladen ist, wird der Schlauch der betroffenen Einheit von der Medienpumpe getrennt, um ein Stillstehen der Pumpe aufgrund einer Verstopfung zu verhindern und um den Verlust weiterer experimenteller Bedingungen zu vermeiden (Abbildung 2J).
- Entfernen Sie die hohlen Edelstahlnadeln aus dem Zellladezulauf, sobald ausreichend Zellen geladen wurden. Stecken Sie die feste Edelstahlnadel vorsichtig langsam wieder in den Zellladezulauf.
- Vermeiden Sie es, die feste Edelstahlnadel zu tief oder zu schnell in die Ladeöffnung einzuführen, da dies zu einem plötzlichen Druckanstieg in der Abbildungseinheit führen kann, wodurch eingefangene Zellen verloren gehen können. Laden Sie den zweiten Kanal für dieselbe Bedingung, indem Sie bei Schritt 9.6 erneut beginnen.
- Entfernen Sie die feste Edelstahlnadel aus den Abbildungseinheiten, die als nächstes beladen werden sollen, und beginnen Sie bei Schritt 9.3 erneut, um die nächste Bedingung zu laden. Wiederholen Sie dies, bis alle Bedingungen geladen sind.
- Überprüfen Sie mithilfe der Live-Ansicht am Mikroskop alle beladenen Abbildungseinheiten auf ausreichende und stabile Beladung und stellen Sie sicher, dass keine Überladung vorliegt. Sobald alle mit der Mikropumpe verbundenen Abbildungseinheiten beladen sind und eine geeignete Zellbeladung bestätigt wurde, starten Sie die Mikropumpe mit einer konstanten Flussrate von 2,4 µL/min.
- Überprüfen Sie das mikrofluidische Gerät sorgfältig auf eventuelle Leckagen an den wieder verschlossenen Ladeöffnungen, sobald der Medienfluss wieder aufgenommen wurde. Falls Leckagen beobachtet werden: ziehen Sie die feste Edelstahlnadel heraus und stecken Sie sie vorsichtig erneut ein.
- Falls die Leckage nicht behoben werden kann, trennen Sie die betroffene Abbildungseinheit von der Medienpumpe, indem Sie den Schlauch vom Adapter der 20-mL-Medien-Spritze abziehen (Abbildung 2J). Falls die Abbildungseinheit überladen ist, trennen Sie sie von der Medienpumpe, indem Sie den Schlauch vom Adapter am Kopf der 20-mL-Medien-Spritze abziehen.
10. Bildaufnahme
HINWEIS: Sobald die Pumpen laufen und die Qualitätskontrolle abgeschlossen ist, werden Gameten durch Abbildung des gesamten Sichtfeldes (Bereiche mit eingefangenen Zellen) für jede Kammer in den FITC- und Hellfeldkanälen zum Zeitpunkt t0 identifiziert (Abbildung 1E und Abbildung 3D,E). Die Bildaufnahmebedingungen hängen vom spezifischen System und den experimentellen Anforderungen ab und können entsprechend angepasst werden. Beispielsweise werden mit einem 40x-Objektiv 2 × 27 Bilder und drei z-Schnitte pro Position mit einem Abstand von 3–8 µm in den FITC- und Hellfeldkanälen aufgenommen, um variable Unterschiede in der Fokusebene über eine einzelne Einheit auszugleichen. Nach der Aufnahme von t0 erfolgt die zeitraffende Bildaufnahme desselben Sichtfeldes in Intervallen von 15–20 Minuten über einen Zeitraum von 72 Stunden, um die gesamte reproduktive Lebensdauer der Gameten abzudecken (Abbildung 3D,E). Die zeitraffende Bildaufnahme wird ausschließlich im DIC-Kanal durchgeführt, um eine kumulative Phototoxizität durch wiederholte Aufnahmen im FITC-Kanal zu vermeiden.
- Wenn die Mikropumpen laufen, überprüfen Sie erneut alle ROIs und Fokusebenen für alle geladenen Bildgebungsgeräte. Nehmen Sie den ersten Zeitpunkt (t0) in den FITC- und DIC-Kanälen für alle ROIs auf, um Gameten (GFP-positiv) zu identifizieren (Abbildung 1D und Abbildung 3C).
- Nach der Aufnahme von t0 beginnen Sie mit der Zeitrafferaufnahme in Intervallen von 15–20 Minuten über insgesamt 72 Stunden, wobei ausschließlich im DIC-Kanal aufgenommen wird (Abbildung 1E und Abbildung 3D,E). Überwachen Sie das Gerät während des Experiments gelegentlich auf unvorhergesehene Lecks. Falls Lecks beobachtet werden, ziehen Sie die entsprechende Spritze ab, um umfassende Pumpenpannen oder Medienaustritt in das Mikroskop zu verhindern.
- Nach Abschluss der Zeitrafferaufnahme übertragen Sie die Daten und führen Sie die Reinigung durch.
11. Reinigung
- Pumpen 30 Minuten vor der Reinigung nach Abschluss der Zeitrafferaufnahme anhalten. Medienspritzen von den Mikropumpen entfernen und Pumpen ausschalten. Hohle Edelstahlstifte, die mit der Schlauchleitung und Medienspritze verbunden sind, abziehen.
- Entfernen Sie das mikrofluidische Gerät vom Mikroskop und ziehen Sie alle Edelstahlnadeln heraus. Reinigen Sie das Öl vom Mikroskopobjektiv.
- Entsorgen Sie die mikrofluidische Vorrichtung und die Edelstahlnadeln in dafür vorgesehene Abfallbehälter. Übertragen Sie die Daten und schalten Sie das Mikroskop aus.
12. Analyse der replikativen Lebensspanne von Gameten
HINWEIS: Um die replikative Lebensspanne von Gameten nach Abschluss eines Zeitrafferexperiments zu quantifizieren, werden die Bilder verarbeitet und die replikative Lebensspanne der Gameten gezählt (Abbildung 1F). Die Bildverarbeitung hängt von der Mikroskopanlage und den Anforderungen ab. Kurz gesagt, werden Helligkeitsfeld-Zeitrafferbilder aus jeder Bedingung (gleiche Bildgebungsanordnung) zu einem Hyper-Stack zusammengesetzt. Gegebenenfalls werden der Helligkeitsfeld-Zeitraffer-Hyper-Stack und die t0 FITC-Bilder zugeschnitten und in der Größe angepasst, sodass die X-Y-Koordinaten eines bestimmten Punktes über alle Bilder hinweg übereinstimmen. Die Bildauswertung erfolgt mithilfe benutzerdefinierter halbautomatischer Makros für Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Spezifische Hinweise zu den Makroeingaben sind im Kopfbereich jedes Makros vermerkt und müssen an die individuellen Eingabedaten angepasst werden. Die replikative Lebensspanne wird für 200 Zellen pro technischem Replikat für jeden Genotyp und jede Bedingung erfasst. Die Zähldaten aus zwei technischen Replikaten werden zusammengeführt, um robuste Messungen der replikativen Lebensspanne zu erhalten. Das Experiment wird wiederholt, um ein individuelles biologisches Replikat zu erhalten.
PAUSE-PUNKT: Die Bildanalyse zur Beurteilung der replikativen Lebensdauer von Gameten kann zu jedem geeigneten Zeitpunkt durchgeführt werden, sobald der experimentelle Teil des Protokolls abgeschlossen ist.
- Öffnen Sie t0 FITC-Bild einer bestimmten Mikrofluidikeinheit. Wählen Sie die Eingabe- und Ausgabeordner entsprechend der Aufforderung aus und klicken Sie auf OK.
- Zeichnen Sie ein Rechteck um das FITC-positive Gameten, das in die mikrofluidische Falle geladen ist, und fügen Sie das Rechteck dem ROI-Manager hinzu (Tastenkürzel t). Beschneiden Sie nicht eng um die Zelle herum, sondern lassen Sie auf jeder Seite einen Rand von etwa einer Falle-Breite. (Abbildung 1D, Abbildung 3C, und Zusatzabbildung 4).
- Fortfahren, bis alle FITC-positiven Gameten dem ROI-Manager hinzugefügt wurden (Zusatzabbildung 5. Gehen Sie zum ROI-Manager und wählen Sie alle Punkte aus. Klicken Sie auf Mehr und Speichern.
- ROI-Liste im Ausgabeordner speichern. Makro per Drag & Drop Manuelle ROI-Ausschneidung und TIFF-Export – Bilder öffnen (Zusatzdatei 4) in FIJI/ImageJ öffnen, um sie zu öffnen.
- Wählen Sie das letzte ROI in der Liste aus und klicken Sie auf Durchführen im Makrofenster: Manuelle ROI-Ausschneidung und TIFF-Export – Bilder öffnen (Zusatzdatei 4). Wählen Sie den Ausgabeordner aus, indem Sie den Anweisungen folgen, um das Makro zu starten.
- Das Makro beginnt damit, alle ausgewählten ROI zu duplizieren und im angegebenen Ausgabeordner zu speichern. Das Makro stoppt, sobald alle ROI dupliziert und gespeichert wurden.
- Schließen0 FITC-Bild. Öffnen Sie den hellfeldmikroskopischen Zeitrafferverlaufshyperstack für dieselbe Mikrofluidikeinheit. Falls noch nicht geöffnet, ziehen und legen Sie das Makro ab Manuelle ROI-Ausschnittsfunktion und TIFF-Export – Bilder öffnen (Zusatzdatei 4) in Fiji/ImageJ öffnen, um sie zu öffnen.
- Falls noch nicht geöffnet, ziehen und legen Sie die gespeicherte ROI-Liste aus dem t0 FITC-Bild in Fiji/ImageJ öffnen. Letztes ROI in der Liste auswählen und klicken Durchführen auf Makro: Manuelle ROI-Ausschneidung und TIFF-Export – Bilder öffnen (Zusatzdatei 4).
- Wählen Sie den Ausgabeordner aus, folgen Sie den Anweisungen, um das Makro zu starten, und klicken Sie auf OK. Makro beginnt mit der Verdopplung und dem Speichern aller ausgewählten ROI in den angegebenen Ausgabeordner.
- Das Makro stoppt, sobald es alle ausgewählten ROIs dupliziert und gespeichert hat. Schließen Sie den Brightfield-Zeitraffer-Hyperstack.
- Ziehen und lassen Sie das Makro Manuelle GFP-, RLS- und Terminale Phänotyp-Annotierung (Zusatzdatei 5) in Fiji/ImageJ, um sie zu öffnen. Klicken Sie Durchführen im Makrofenster.
- Wählen Sie die Eingabe- und Ausgabemappen wie angefordert aus und klicken Sie dann auf OK. Überprüfen Sie t0 FITC, um sicherzustellen, dass ein Gamet (GFP-positives Zell) beladen ist. Vergleichen Sie t0 FITC-Bild und t0 Hellfeld-Zeitraffer, um sicherzustellen, dass dieselbe Zelle weiterhin im t geladen ist0 Hellfeld-Zeitraffer (Abbildung 3C).
- Klicken Sie OK im Eingabefenster: Aktion erforderlich (GFP-Zelle gefangen J/N?)Ergänzende Abbildung 6. Wenn das t0 FITC-Zelle ist nicht GFP-positiv, wählen 0 im Eingabefenster.
- Wenn die Zelle, die im t0-Helligkeitsbild der Zeitrafferaufnahme geladen wurde, nicht dieselbe Zelle ist wie die im t0-FITC-Bild, wählen Sie 0 im Eingabefenster. Wenn das t0 FITC-Zelle ist GFP-positiv und die Zelle, die im Hellfeld-Zeitraffer bei t0 beladen wurde, ist dieselbe Zelle wie die, die bei t beladen wurde0 FITC-Bild, auswählen 1 im Eingabefenster (Zusatzabbildung 7). Klicken Sie OK im Eingabefenster, sobald die Entscheidung für die GFP-Zelle getroffen wurde.
- Zählen Sie die replikative Lebensspanne, indem Sie ermitteln, wie viele Tochterzellen aus der beladenen Gamete hervorgehen, bevor diese entweder ein terminales Phänotyp erreicht (die Teilung einstellt) oder aus der Falle ausgestoßen wird (aus dem ROI verloren geht).
- Sobald die replikative Lebensdauer gezählt wurde, klicken Sie OK im Eingabefenster: Aktion erforderlich (RLS der Zelle?)Zusatzliche Abbildung 8). Wählen Sie im Eingabefenster aus, wie viele Teilungen beobachtet wurden (RLS) (Abbildung 3D,; Zusatzabbildung 9).
- Sobald RLS gemeldet wurde, klicken Sie auf OK im Eingabefenster. Bestimmen Sie, ob die Zelle das terminale Phänotyp erreicht hat oder zuvor aus der Falle ausgestoßen wurde, bevor sie mit der Teilung aufhörte.
- Klicken Sie OK im Eingabefenster: Aktion erforderlich (Terminale?) (Zusatzabbildung 10. Wählen Sie im Eingabefenster 0 wenn die Zelle ausgestoßen wird, während sie sich noch teilt, bevor das terminale Phänotyp beobachtet wurde.
- Wählen Sie im Eingabefenster 1 wenn ein terminales Phänotyp beobachtet wurde (Zusatzabbildung 11). Wählen Sie im Eingabefenster „?” falls unklar.
- Klicken Sie im Eingabefenster auf OK, sobald die endgültige Zellentscheidung getroffen wurde. Klicken Sie OK im Eingabefenster: Aktion erforderlich (Begründung?) (Zusatzabbildung 12.
- Wenn die Zelle ausgestoßen wird, bevor sie das terminale Phänotyp erreicht hat, wählen Sie den Zell-Schicksals-Status „ausgestoßen“: „ausgestoßen“ = Zelle wurde ausgestoßen, während sie sich noch teilte; wenn die Zelle das terminale Phänotyp erreicht hat, wählen Sie den terminalen Zell-Schicksals-Status: (a) ausgestoßen/abgeschlossen = Zelle hat terminale Morphologie erreicht, wurde aber innerhalb von 3 h nach der letzten Teilung ausgestoßen; (b) vergrößert = Zelle hat an Größe zugenommen und die Teilung eingestellt; (c) Teilung fehlgeschlagen und vergrößert = Zelle hat bei der letzten Teilung die Trennung nicht vollzogen und die Teilung eingestellt; (d) geschrumpft = Zelle teilt sich nicht mehr und zeigt eine verkleinerte, eingeschrumpfte MorphologieZusatzabbildung 13); (e) andere = jede andere Klasse, die nicht unter die oben genannten Beschreibungen fällt.
- Klicken Sie OK im Eingabefenster, sobald die endgültige Zellschicksensentscheidung getroffen wurde. Die Ergebnisse aller Eingaben werden automatisch im Protokollfenster aufgezeichnet und als .txt-Datei im Ausgabeverzeichnis gespeichert.
- Schließen Sie das Protokollfenster während des Zählens nicht. Das nächste Bild im Eingabeordner wird automatisch geöffnet. Wiederholen Sie die Schritte 12.12–12.22, bis das Skript alle Bilder in den Eingabeordnern durchlaufen hat.
Ergebnisse
Beurteilung der Trennung des replikativen Alters und der Effizienz der Gametogenese
Um die replikative Lebensdauer von Gameten aus Vorläuferzellen unterschiedlichen Alters zu vergleichen, müssen eine ausreichende Altersseparation und Reinheit der Zellpopulationen sichergestellt werden. Um die Reinheit der gewonnenen alten Zellpopulationen auf 90–100 % zu erhöhen, wurde eine entscheidende Anpassung an das Standardprotokoll zur Altersseparation vorgenommen, bei der das Eluat alter Zellen aus einer ersten Sortierung erneut auf eine neue Säule zur zweiten Sortierung aufgetragen wird9. Um Reinheit und Alter doppelt sortierter alter und junger Zellpopulationen zu bewerten, erfolgt eine Färbung gegen Knospennarben und Biotin, und für jede Bedingung werden etwa 50 Zellen abgebildet. Weizenkeimagglutinin bindet spezifisch an Knospennarben, ringförmige, chitinreiche Strukturen in der Hefezellwand, von denen nach jedem Knospungsereignis eine zurückbleibt, wodurch das exakte replikative Alter einer Zelle sichtbar wird (Abbildung 1C und Abbildung 4A)22. Die Bilder prägametogener Zellen werden anschließend gemäß der in Schritt 5 des Protokolls beschriebenen Bildanalyse-Pipeline ausgewertet.
Das hier beschriebene Nacheinandersortierungsprotokoll führt konsequent zu jungen Zellpopulationen mit nur etwa 3,63 % biotinylierten Zellen und einem mittleren replikativen Alter von 1,16 sowie zu alten Zellpopulationen mit etwa 96,74 % biotinylierten Zellen und einem mittleren replikativen Alter von 8,55 (Abbildung 4B,C)9. Falls die Reinheit entweder der alten oder der jungen Zellpopulation, beurteilt anhand der Biotin-Färbung, unter 80 % liegt, wird das Experiment abgebrochen. In einem optimalen Experiment beträgt der Unterschied im mittleren Alter zwischen jungen und alten Zellpopulationen mindestens 6 Teilungen; falls die Trennung weniger als 4 Teilungen beträgt, wird das Experiment abgebrochen.
Die Effizienz der Gametogenese wird nach 24 Stunden in gametogeneseinduzierenden Medien analysiert. Unter den beschriebenen Bedingungen bilden 79,8 % der jungen Zellen und 78,89 % der alten Zellen im Kontroll-Genotyp sichtbar unterschiedliche Tetraden aus (Abbildung 4D)9. Eine geringe Effizienz der Gametogenese stellt für dieses Protokoll kein striktes Engpasskriterium dar, verringert jedoch die Gameten-Ausbeute und macht nachfolgende Schritte anspruchsvoller und weniger reproduzierbar. Daher wird die Zellmenge für die Sortierung verdoppelt (4 × 8 OD600), falls die Effizienz der Gametogenese unter 30 % liegt, um eine ausreichend hohe Gameten-Ausbeute aus alten Vorläuferzellen sicherzustellen.
Nachgametogene Tetrad-Populationen aus jungen Vorläuferzellen weisen reproduzierbar eine Reinheit von 13,38 % biotinylierter Zellen und ein mittleres replikatives Alter von 1,31 auf, während solche aus alternden Zellen eine Reinheit von 97,34 % biotinylierter Zellen und ein mittleres replikatives Alter von 8,17 aufweisen (Abbildung 4E,F)9. Weitere Bewertungen sind erforderlich, wenn bei einem bestimmten Genotyp die Reinheit der sortierten Tetrad-Populationen um mehr als 20 % variiert oder das mittlere Alter alternder Tetrads im Vergleich zu prägametogenen, alternden Zellpopulationen um mehr als drei Teilungen abnimmt (Abbildung 4E,F).
Zusammenfassend ermöglicht die wiederholte magnetische Bead-Aufreinigung eine effiziente Alterstrennung von prämeiotischen Zellen, wobei die Gametogenese-Effizienzen in beiden Gruppen – jungen (79,8 %) und alten (78,89 %) Zellen – vergleichbar sind. Das replikative Alter und die Reinheit der Zellpopulationen werden zweimal analysiert: vor und nach der Gametogenese. Eine erneute Überprüfung der Altersseparation von Tetraden ist wichtig, um die Möglichkeit auszuschließen, dass eine bestimmte Mutation die Gametogenese altersabhängig stört und dadurch eine gametogenese-spezifische Deanreicherung alter Zellen verursacht.
Beurteilung der gametogenetischen Verjüngung
Vorgametogene, wilde Zellen wurden in junge und alte Zellpopulationen sortiert, und die Gametogenese wurde wie hier beschrieben induziert. Die Anzahl der Budennarben pro Tetrad wurde quantifiziert, um das replikative Alter der Populationen vor der Trennung der Gameten und dem Erwerb der replikativen Lebensdauer der Gameten zu bestimmen (Abbildung 5A)9. Nach der Zeitrafferaufnahme zeigte die Quantifizierung und der Vergleich der replikativen Lebensdauer von Gameten, die aus jungen und alten Vorläuferzellen hervorgingen, ähnliche mediane replikative Lebensdauern (21 bzw. 22 Teilungen; p = 0,982; Abbildung 5B), was bestätigt, dass das hier beschriebene Protokoll die gametogene Verjüngung erfasst.
Mit diesem Ansatz zeigen wir, dass der Abbau geschädigter zellulärer Bestandteile über selektive Autophagie für die gametogene Verjüngung erforderlich ist9. Autophagie-Wege, die den Abbau geschädigter Bestandteile über das Vakuol vermitteln, nehmen mit dem Alter ab, was zu einer Zunahme geschädigter zellulärer Komponenten führt23,24. Atg11, das Hauptgerüstprotein der selektiven Autophagie, das für die Rekrutierung der zentralen Autophagie-Maschinerie an selektive Autophagie-Rezeptoren benötigt wird, die spezifische Frachten markieren, wird während der Gametogenese dynamisch hochreguliert9. Um zu testen, ob der Abbau von Schäden über selektive Autophagie für die gametogene Verjüngung wichtig ist, wurden prägametogene atg11Δ-Zellen in junge und alte Zellpopulationen sortiert, und die Gametogenese wurde anschließend gemäß dem hier beschriebenen Protokoll induziert. Nachdem das replikative Alter der Tetradenpopulation durch Quantifizierung der Bud-Scars pro Tetrad bestätigt worden war (Abbildung 5C)9, wurden die Tetrads getrennt und die replikative Lebensspanne der Gameten ermittelt. Die Quantifizierung der medianen replikativen Lebensspanne von atg11Δ-Gameten aus jungen und alten Vorläuferzellen zeigte, dass Gameten aus alten Vorläuferzellen eine signifikant und reproduzierbar kürzere replikative Lebensspanne aufwiesen als Gameten aus jungen atg11Δ-Vorläuferzellen (Abbildung 5D, Rep.1, p = 2 x 10⁻⁶, Rep.2, p = 3 x 10⁻⁶ im Vergleich zu Abbildung 5B)9. Dieses Ergebnis legt nahe, dass die selektive Autophagie über Atg11 eine entscheidende Rolle bei der vollständigen Verjüngung von Gameten spielt, die aus alten Vorläuferzellen hervorgehen, und zeigt, dass der hier beschriebene Arbeitsablauf Komponenten offenbaren kann, die notwendig sind, um vollständig verjüngte Gameten zu erzeugen.
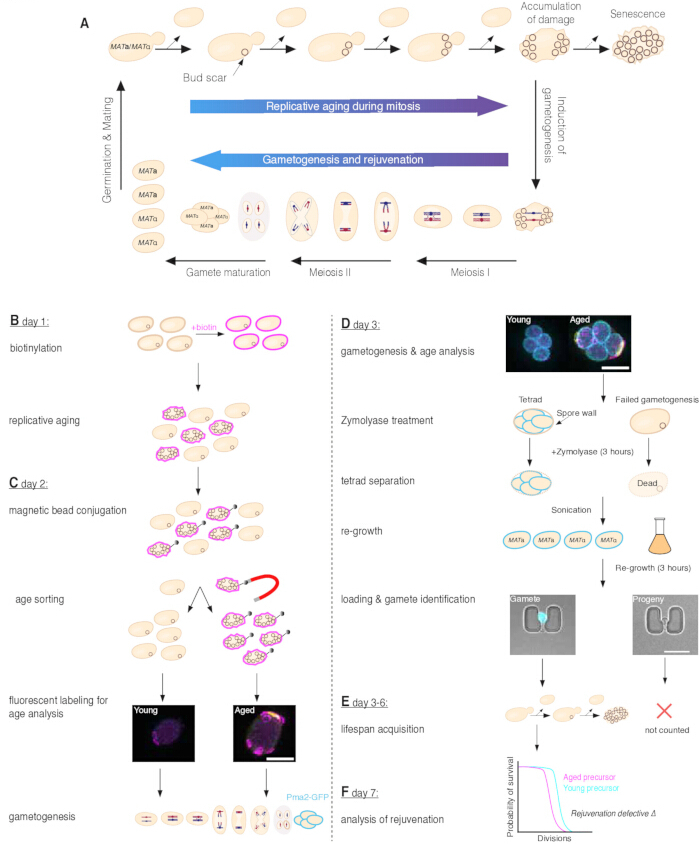
Abbildung 1. Gametogene Rejuvenation und eine Pipeline zur Beurteilung der replikativen Lebensdauer von Gameten. (A) Während des vegetativen Wachstums teilt sich die Hefe (Budding yeast) asymmetrisch. Neu gebildete Tochterzellen werden jung geboren, während Mutterzellen schrittweise altersassoziierte Schäden ansammeln und schließlich seneszieren. Das replikative Alter einer einzelnen Hefezelle wird durch die Anzahl der Knospennarben angegeben, die nach jeder Teilung entstehen und an der Zellwand der Mutterzelle verbleiben (oberes Panel). Die Gametogenese wird durch Nährstoffentzug induziert (abwärts gerichteter Pfeil, rechts). Während dieses Prozesses teilt sich die diploide Hefe symmetrisch und erzeugt Tetraden, die vier gleich junge haploide Gameten mit zwei verschiedenen Kopplungstypen enthalten. Die replikative Lebensdauer der Gameten wird vollständig zurückgesetzt, selbst bei Gameten, die aus replikativ alten Vorläuferzellen hervorgehen (unteres Panel). Nach Zugabe von Nährstoffen keimen die Gameten aus, setzen das mitotische Wachstum fort und bilden durch Paarung der beiden Kopplungstypen diploide Zellen (aufwärts gerichteter Pfeil, links). (B) Am Tag 1 werden Gründerzellen mit Biotin markiert und über Nacht in reichhaltigem Medium bei optimaler Wachstumstemperatur kultiviert, um replikativ alte Gründerzellen und junge Tochterzellen zu erzeugen. (C) Am Tag 2 werden die mit Biotin markierten Gründerzellen an magnetische Kügelchen konjugiert, gefolgt von einer magnetischen Alterssortierung, um alte Gründerzellen von jungen Tochterzellen zu trennen. Biotinmarkierung und Fluoreszenz der Knospennarben werden anschließend analysiert, um die Effizienz der Sortierung zu bestimmen und die replikativen Alter der getrennten Populationen zu verifizieren. Die Zellen werden dann über Nacht in einem Medium zur Induktion der Gametogenese inkubiert, um Tetraden, die Pma2-GFP exprimieren, zu erzeugen. (D) Am Tag 3 werden die Effizienz der Gametogenese, die Biotinmarkierung und die Knospennarben überprüft, um die Gametogenese sowie die Altersverteilung der Populationen zu bestätigen. Die Tetraden werden 3 Stunden lang mit Zymolyase behandelt, um die Sporenwand abzubauen und Zellen zu lysieren, die die Gametogenese nicht erfolgreich durchlaufen haben, gefolgt von mechanischer Trennung mittels Beschallung. Die getrennten Gameten dürfen regenerieren, um ihre Retention in den mikrofluidischen U-Fallen zu erleichtern, und werden anschließend in die mikrofluidische Vorrichtung geladen. Repräsentative Bilder zeigen einen Pma2-GFP-positive Gameten (links) und Pma2-GFP-negative Gameten-Nachkommen (rechts), die in der U-Falle festgehalten und mittels Hellfeld- und Pma2-GFP-Fluoreszenz (cyan) visualisiert wurden. (E) Die replikative Lebensdauer der Gameten wird mittels langzeitiger, mikrofluidikbasierter Zeitrafferaufnahmen während der Tage 3–6 des Protokolls gemessen. (F) Hypothetisches Ergebnis nach Analyse der replikativen Lebensdauer von Gameten in einem Hintergrund mit defekter Rejuvenation am Tag 7 des Protokolls. Maßstabsbalken = 5 µm. Diese Abbildung ist angelehnt an Spiri et al.9. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
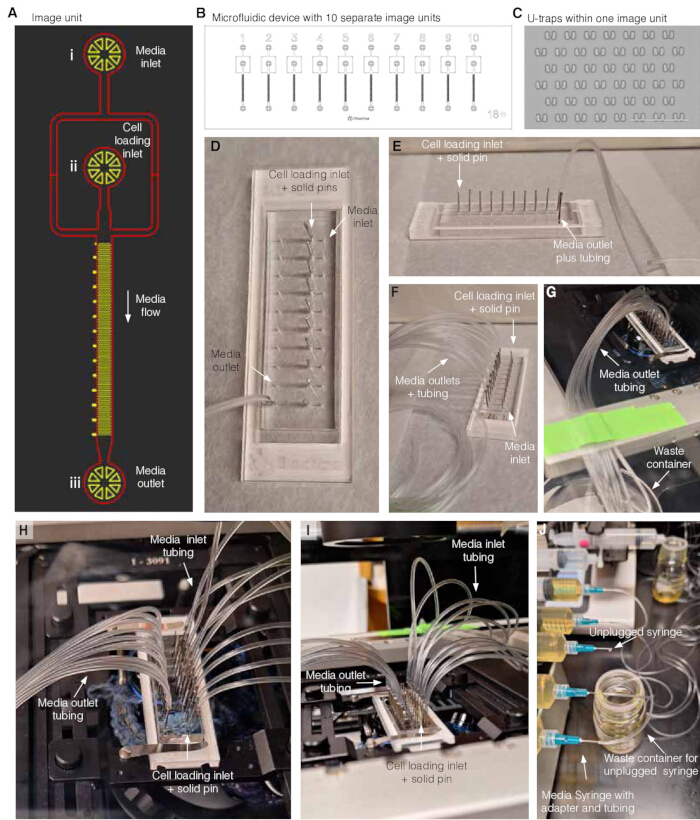
Abbildung 2. Herstellung des mikrofluidischen Geräts. (A) Schematische Übersicht einer Bildgebungseinheit. (i) Medienzulauf; (ii) Zellzufuhröffnung und (iii) Mediumsablauf. Während des Experiments strömt frisches Medium vom Medienzulauf (i) zum Mediumsablauf (iii), während die Zellzufuhröffnung (ii) mit einer festen Edelstahlnadel verschlossen ist. (B) Schematische Übersicht eines mikrofluidischen Geräts mit 10 separaten Bildgebungseinheiten. (C) Bild der PDMS-U-Fallen und des Abstands in einer Bildgebungseinheit, Maßstabsbalken beträgt 100 µm. (D) Draufsicht auf das mikrofluidische Gerät mit festen Edelstahlnadeln in allen Zellzufuhröffnungen und einer hohlen Edelstahlnadel mit Schlauch, die in einen Mediumsablauf zur Sammlung des durchströmenden Mediums eingesteckt ist. (E) Seitenansicht des mikrofluidischen Geräts mit festen Edelstahlnadeln in allen Zellzufuhröffnungen und einer hohlen Edelstahlnadel mit Schlauch, die in einen Mediumsablauf zur Sammlung des durchströmenden Mediums eingesteckt ist. (F) Mikrofluidisches Gerät mit festen Edelstahlnadeln in allen Zellzufuhröffnungen und hohlen Edelstahlnadeln mit Schläuchen in allen Mediumsabläufen zur Sammlung des durchströmenden Mediums. (G) Mikrofluidisches Gerät mit festen Edelstahlnadeln in allen Zellzufuhröffnungen und hohlen Edelstahlnadeln mit Schläuchen in allen Mediumsabläufen zur Sammlung des durchströmenden Mediums, montiert auf einem Mikroskop. Die Schläuche zur Sammlung des durchströmenden Mediums sind mit Klebeband (grünes Band) am Mikroskoptisch befestigt und in den Abfallbehälter geleitet. (H) Mikrofluidisches Gerät mit festen Edelstahlnadeln in allen Zellzufuhröffnungen, hohlen Edelstahlnadeln mit Schläuchen in allen Mediumsabläufen und hohlen Edelstahlnadeln mit Schläuchen, die an Medienspritzen angeschlossen sind und in alle Medienzuläufe eingesteckt sind, montiert auf einem Mikroskop. (I) Mikrofluidisches Gerät mit festen Edelstahlnadeln in allen Zellzufuhröffnungen, hohler Edelstahlnadel mit Schlauch in allen Mediumsabläufen und hohlen Edelstahlnadeln mit Schläuchen, die an Medienspritzen angeschlossen sind und in alle Medienzuläufe eingesteckt sind, montiert auf einem Mikroskop. Die Schläuche der Medienspritzen sind am Mikroskoptisch befestigt (grünes Band im Hintergrund). (J) Beispiel, wie die Medienspritze vom mikrofluidischen Gerät abgesteckt wird, falls ein Leck oder eine überlastete Bildgebungseinheit vorliegt. Abbildung 2A–C ist nach Jo et al.15. Abbildung D–J ist nach Spiri et al.9. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
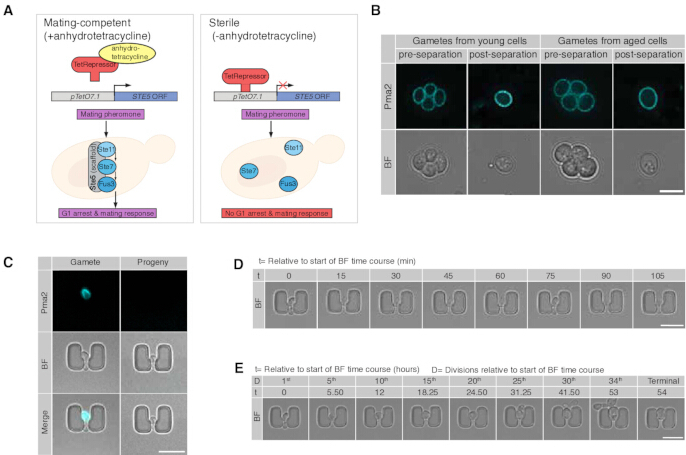
Abbildung 3. Gametenpräparation zur mikrofluidikbasierten Erfassung der replikativen Lebensdauer von Gameten. (A) Schematische Darstellung des genetischen Systems zur bedingten Sterilität. Der endogene Promotor von STE5, einem Gerüstprotein, das für die Signalübertragung nach Wahrnehmung von Pheromonen während der Paarung notwendig ist, wird durch das pTetO7.1-Promotorfragment ersetzt. Im Grundzustand bindet das unter einem konstitutiven Promotor exprimierte Tet-Repressor-Protein (TetR) an pTetO7.1 und unterdrückt die Transkription von diesem Promotor. Die Zugabe und Bindung von Anhydrotetracyclin induziert eine Konformationsänderung im Tet-Repressor, wodurch seine Affinität zu pTet07.1 verringert wird und somit die Transkription von STE5 freigeschaltet wird. (B) Repräsentative einzelne Z-Schnitte von jungem (linkes Panel) und altem (rechtes Panel) Tetraden und Gameten vor und nach der Trennung, jeweils dargestellt als Hellfeld- und Pma2-GFP-Bild (cyan). (C) Repräsentativer Pma2-GFP-positiver Gamet (linkes Panel) und Pma2-GFP-negativer Gameten-Nachkommen (rechtes Panel), die in mikrofluidikbasierten Vorrichtungen eingefangen wurden, dargestellt als Hellfeld- und Pma2-GFP-Bild (cyan). (D) Repräsentativer eingefangener Gamet teilt sich zweimal innerhalb eines Zeitraums von 2 h. (E) Repräsentativer Gamet, der in einer mikrofluidischen Bildgebungseinheit eingefangen wurde, mit Visualisierung jeder 5.ten Teilung bis zur endgültigen 34.ten Teilung über einen Zeitraum von 54 h. Maßstabsbalken = 5 µm. Diese Abbildung wurde angepasst nach Spiri et al.9. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
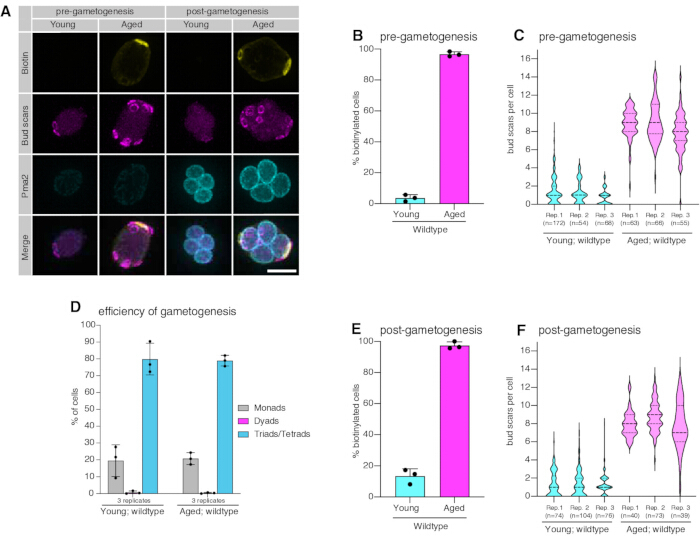
Abbildung 4. Quantifizierung des replikativen Alters und der Gametogenese-Effizienz. (A) Repräsentative, nach Alter sortierte prä-gametogene Max-Intensitäts-Projektionen von Zellen (linkes Panel) und post-gametogene Tetraden (rechtes Panel) zur Visualisierung von Biotin mittels fluoreszenzmarkiertem Streptavidin (gelb), chitinreichen Knospennarben, die mit fluoreszenzmarkiertem Weizenkeim-Agglutinin (magenta) dargestellt werden, sowie Pma2-GFP (cyan). (B) Quantifizierung des Anteils biotinylierter Zellen in jungen (3,63 ± 2,12 %, Mittelwert ± Standardabweichung (SD), 3 Replikate, n = 172, 54 und 68 jeweils) und alten (96,74 ± 1,58 %, Mittelwert ± SD, 3 Replikate, n = 63, 66 und 55 jeweils) Wildtyp-Zellpopulationen; Fehlerbalken repräsentieren die SD. (C) Quantifizierung des replikativen Alters durch Bestimmung der Anzahl der Knospennarben in jungen (1,16 ± 0,41, Mittelwert ± SD, n = 3 Replikate, n = 172, 54 und 68 jeweils) und alten (8,55 ± 0,66, Mittelwert ± SD, 3 Replikate, n = 63, 66 und 55 jeweils) Wildtyp-Zellpopulationen. (D) Quantifizierung des Anteils an Tetraden in jungen (79,8 ± 9,43 %; Mittelwert ± SD, 3 Replikate, Rep.1 und 3 n = 300, Rep. 2 n = 281) und alten (78,89 ± 3,17 %, Mittelwert ± SD, 3 Replikate, jeweils n = 300) post-gametogenen Wildtyp-Zellpopulationen; Fehlerbalken repräsentieren die SD. (E) Quantifizierung des Anteils biotinylierter Tetraden in jungen (13,38 ± 4,74 %, Mittelwert ± SD, n = 3 Replikate, n = 74, 104 und 76 jeweils) und alten (97,34 ± 2,33 %, Mittelwert ± SD, 3 Replikate, n = 40, 73 und 39 jeweils) Wildtyp-Populationen nach Abschluss der Gametogenese; Fehlerbalken repräsentieren die SD. (F) Quantifizierung des replikativen Alters durch Bestimmung der Anzahl der Knospennarben in jungen (1,31 ± 0,04, Mittelwert ± SD, 3 Replikate, n = 74, 104 und 76 jeweils) und alten (8,17 ± 0,54, Mittelwert ± SD, 3 Replikate, n = 40, 73 und 39 jeweils) Wildtyp-Tetrad-Populationen. Maßstabsbalken = 5 µm. Konfidenzintervalle wurden nach der Wilson-Score-Methode berechnet. Violin-Diagramme zeigen den Median (durchgezogene Linien), das 25te und 75te Perzentil (gestrichelte Linien). Diese Abbildung ist angelehnt an Spiri et al.9. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
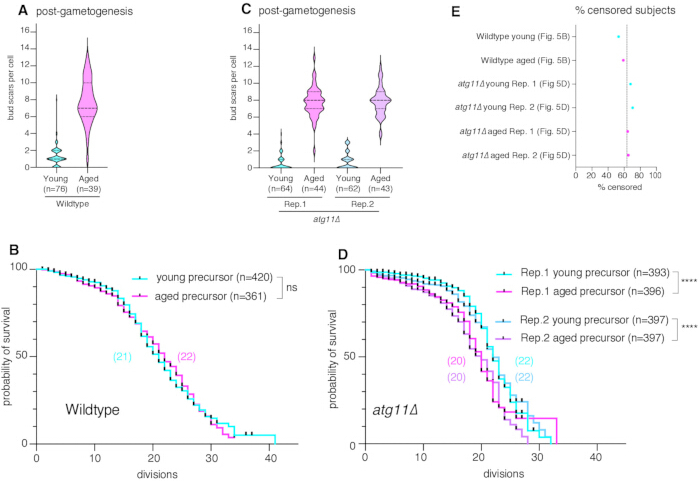
Abbildung 5. Quantifizierung der reproduktiven Lebensspanne. (A) Quantifizierung des reproduktiven Alters durch Bestimmung der Anzahl der Knospennarben in jungen (1,3 ± 1,2, Mittelwert ± SD, n =76) und alten (7,8 ± 2,6, Mittelwert ± SD, n = 39) Populationen von Wildtyp-Gameten; dieselben Daten wie in Abbildung 4F für Rep. 3 gezeigt. (B) Quantifizierung der reproduktiven Lebensspanne junger (mittlere Lebensspanne = 21, n = 420, 223 zensierte Probanden) und alter (mittlere Lebensspanne = 22, n = 361, 213 zensierte Probanden, p = 0,982 im Vergleich zu jung) Wildtyp-Gameten. Die Zählungen aus zwei technischen Replikaten wurden zusammengefasst. (C) Quantifizierung des reproduktiven Alters durch Bestimmung der Anzahl der Knospennarben in atg11Δ Tetrad-Populationen: Rep. 1 jung (0,53 ± 0,91, Mittelwert ± SD, n = 64) und alt (7,8 ± 1,8, Mittelwert ± SD, n = 44); Rep. 2 jung (0,82 ± 1, Mittelwert ± SD, n = 62) und alt (7,9 ± 1,7, Mittelwert ± SD, n = 43). (D) Quantifizierung der reproduktiven Lebensspanne von atg11Δ-Gameten aus zwei unabhängigen biologischen Replikaten: Rep.1 jung (mittlere Lebensspanne = 22, n = 393, 267 zensierte Probanden) und alt (mittlere Lebensspanne = 20, n = 396, 255 zensierte Probanden, p = 2 × 10⁻⁶); Rep. 2 jung (mittlere Lebensspanne = 22, n = 397, 280 zensierte Probanden) und alt (mittlere Lebensspanne = 20, n = 397, 259 zensierte Probanden, p = 3 × 10⁻⁶ im Vergleich zu jung). Für jedes unabhängige biologische Replikat wurden die Zählungen aus zwei technischen Replikaten zusammengefasst. (E) Anteil zensierter Ereignisse über alle Lebensspannungs-Experimente hinweg. Die gestrichelte Linie zeigt den Mittelwert (63,4 % ± 6,2, Mittelwert ± SD) zensierter Probanden aus n = 6 Experimenten an. Die statistische Signifikanz von Unterschieden in den reproduktiven Lebensspannen wurde mittels des Log-Rank-(Mantel-Cox)-Tests bewertet; Ticks auf den Überlebenskurven repräsentieren zensierte Ereignisse. Violin-Plots zeigen den Median (durchgezogene Linien), das 25ste und 75ste Perzentil (gestrichelte Linien) an. p-Werte sind angegeben (ns = p > 0,05, * = p ≤ 0,05, ** = p ≤ 0,01, *** = p ≤ 0,001, **** = p ≤ 0,0001). Diese Abbildung ist nach Spiri et al.9 adaptiert. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Abbildung 1, Zusatzmaterial: Auswahl von interessierenden Bereichen für die Analyse von Knospennarben. Repräsentativer Screenshot von ImageJ, der einzelne Zellen zeigt, die mithilfe rechteckförmiger interessierender Bereiche (ROIs) ausgewählt und dem ROI-Manager für die anschließende Analyse hinzugefügt wurden. Die ausgewählten ROIs werden als gelbe Kästchen dargestellt. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 2, Zusatzmaterial: Manuelle Eingabe der Narbenanzahl nach der Knospung. Beispielhafter Screenshot von ImageJ, der das Dialogfeld zeigt, das zur manuellen Eingabe der Anzahl der Narben nach der Knospung verwendet wird, die für jede ausgewählte Zelle identifiziert wurden. Die Narben nach der Knospung werden gezählt, indem die Y-Projektion rotiert und das Signal für Weizenkeim-Agglutinin untersucht wird. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 3, Zusatzmaterial: Manuelle Klassifizierung der Biotinmarkierung. Beispielscreenshot von ImageJ mit dem Dialogfeld zur Erfassung, ob eine ausgewählte Zelle positiv oder negativ für die Biotinmarkierung ist. Ein Wert von 1 kennzeichnet eine biotinpositive Zelle, ein Wert von 0 eine biotinnegative Zelle. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 4 als Zusatzmaterial: Auswahl von interessierenden Bereichen in einer mikrofluidischen Vorrichtung. Beispielhaftes Bildschirmfoto von ImageJ, das einzelne mikrofluidische U-Fallen zeigt, die mithilfe rechteckiger ROIs ausgewählt und dem ROI-Manager hinzugefügt wurden. Jede ROI umfasst eine einzelne U-Falle zur anschließenden Analyse. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 5 (Zusatzmaterial): Visualisierung ausgewählter mikrofluidischer U-Trap-Auswahlfelder (ROIs). Beispielhafter Bildschirmabdruck von ImageJ, der mehrere rechteckige Auswahlfelder (ROIs) zeigt, die nach der Auswahl einzelner U-Traps auf dem mikrofluidischen Gerät aufliegen. Die ROIs werden gleichzeitig mithilfe der Funktion „Alle anzeigen“ im ROI-Manager angezeigt. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 6, Zusatzmaterial: Identifizierung von GFP-positiven Zellen in mikrofluidischen U-Fallen. Ein repräsentativer Screenshot von ImageJ zeigt die Abfrage zur Bestimmung, ob sich eine GFP-positive Zelle in der ausgewählten U-Falle befindet. Zur Unterstützung der Identifizierung wird ein Fluoreszenzbild neben dem Hellfeldbild dargestellt. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 7, Zusatzmaterial: Manuelle Klassifizierung von GFP-positiven Zellen. Beispielhafter Screenshot von ImageJ, der das Dialogfeld zeigt, das zur Erfassung des GFP-Status einer Zelle innerhalb einer ausgewählten U-Falle verwendet wird. Ein Wert von 1 kennzeichnet eine GFP-positive Zelle, während ein Wert von 0 eine GFP-negative Zelle anzeigt. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 8 (zusätzlich): Manuelle Eingabe der replikativen Lebensspanne. Beispielhafter Screenshot von ImageJ, der das Dialogfeld zeigt, das verwendet wird, um die replikative Lebensspanne (RLS) einer einzelnen Zelle nach der Überprüfung des Zeitrafferbildstapels einzugeben. Die RLS wird als die Gesamtzahl der beobachteten Zellteilungen bestimmt. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 9 (Zusatzmaterial): Manuelle Eingabe der reproduktiven Lebensspanne. Beispielhafter Screenshot von Fiji/ImageJ, der das Dialogfeld zeigt, das zur Eingabe der reproduktiven Lebensspanne (RLS) einer einzelnen Zelle nach Überprüfung des Hellfeld-Zeitraffer-Bildstapels verwendet wird. Die RLS wird als Gesamtanzahl der beobachteten Zellteilungen erfasst. Klicken Sie bitte hier, um diese Datei herunterzuladen.
Abbildung 10 (Zusatzmaterial): Beurteilung des terminalen Zustands während der Analyse der replikativen Lebensdauer. Beispielhafter Screenshot von Fiji/ImageJ, der die Abfrage „Terminal?“ zeigt, mit der bestimmt wird, ob die analysierte Zelle ein terminales Phänotyp erreicht hat oder vor dem terminalen Arrest aus der Falle ausgestoßen wurde. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 11 (zusätzlich): Aufzeichnung des Endzustands während der Analyse der replikativen Lebensdauer. Beispielhafter Fiji-Bildschirmabzug, der die Auswahl des Endzustandswerts zeigt, nachdem bestimmt wurde, ob ein terminaler Phänotyp beobachtet wurde. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 12 (Zusatzmaterial): Auswahl des terminalen Zellzustands. Typischer Ausschnitt aus Fiji, der die Aufforderung zeigt, den Grund für die Zensur oder das terminale Schicksal einer analysierten Zelle zuzuweisen. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 13 (zusätzlich): Klassifizierung der terminalen Zellmorphologie. Beispielhafter Screenshot von Fiji, der die Auswahl des terminalen Phänotyps zeigt, einschließlich der Klassifizierung „schrumpelig“, für eine Zelle, die mit der Teilung aufgehört hat und eine geschrumpfte Morphologie aufwies. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzdatei 1. Manuelle ROI-Auswahl und TIFF-Export Fiji-Makro. Eigenes Fiji/ImageJ-Makro, das verwendet wird, um einzelne Zellen manuell als Bereiche von Interesse (ROIs) auszuwählen, die ausgewählten ROIs zuzuschneiden und die zugeschnittenen Bilder als TIFF-Dateien für die anschließende Analyse zu exportieren. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzdatei 2. Einzelzell-3D- und Z-Projektions-Makro für Fiji. Eigenes Fiji/ImageJ-Makro, das zur Erstellung dreidimensionaler Projektionen und Z-Projektionsaufnahmen einzelner zugeschnittener Zellen für anschließende Analysen von Knospungsspuren und Biotinmarkierungen verwendet wird. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Datei 3. Manuelles Budscar- und Biotin-Annotierungs-Fiji-Makro. Eigenes Fiji/ImageJ-Makro, das verwendet wird, um die Anzahl der Budscars manuell zu erfassen und einzelne Zellen entsprechend ihres Biotin-Markierungsstatus zu klassifizieren. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzdatei 4. Manuelle ROI-Ausschneidung und TIFF-Export – Makro zum Öffnen von Bildern in Fiji. Ein benutzerdefiniertes Fiji/ImageJ-Makro, das verwendet wird, um entsprechende Regionen von Interesse aus den t0-FITC-Bildern und den Brightfield-Zeitraffer-Hyper-Stacks zuzuschneiden und zu exportieren, für die anschließende Analyse der reproduktiven Lebensdauer von Gameten. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzdatei 5. Manuelle GFP-, RLS- und Terminale-Phänotyp-Anmerkung Fiji-Makro. Eigenes Fiji/ImageJ-Makro zur Identifizierung von GFP-positiven Gameten, zur manuellen Erfassung der replikativen Lebensspanne (RLS), zur Bestimmung des terminalen Status und zur Klassifizierung terminaler oder Ausstoß-Phänotypen während der Analyse der replikativen Lebensspanne von Gameten. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Hier stellen wir ein detailliertes Protokoll zur Messung der replikativen Lebensdauer von Hefegameten bereit, die aus unterschiedlich gealterten Vorläuferzellen stammen, unter Verwendung eines hochdurchsatzfähigen, mikrofluidikbasierten Workflows, der von Spiri et al9 eingeführt wurde. Diese Technik beschleunigt die Untersuchung der Effizienz der gametogenen Verjüngung in verschiedenen genetischen Hintergründen und kann genutzt werden, um mechanistische Einblicke in den konservierten Prozess der gametogenen Verjüngung zu gewinnen. Die Entdeckung, dass die Gametogenese die replikative Lebensdauer in Hefe zurücksetzt, wurde ursprünglich in den Stämmen W303 und A364 mittels Mikrodissektionsassays als Nachweismethode gemacht7. Eine Bewertung der Rücksetzung der replikativen Lebensdauer während der Gametogenese war für den SK1-Stamm bisher nicht möglich, obwohl dieser häufig zur Untersuchung der Gametogenese verwendet wird, da es schwierig ist, die ersten Tochterzellen vom Gameten zu trennen7. Bei der Entwicklung dieses Protokolls umgingen wir diese Einschränkung, indem wir den SK1-Stammhintergrund genetisch veränderten, eine Punktmutation D368V in das AMN1-Locus einführten, um die Zellteilung zu modulieren, und FLO8 deletierten, um Flokkulation zu verhindern25,26. Außerdem wurde die Expression von STE5, einem Signalvermittler-Protein, das für die Auslösung der Paarungsreaktion essentiell ist, bedingt durch ein anhydrotetracyclin-induzierbares Tet-OFF-System am endogenen Locus eingeschränkt (Abbildung 3A)27,28,29. Dies führt zu einer vollständigen, bedingten Paarungsdefizienz zwischen MATa- und MATα-Zellen, wodurch genetische Kreuzungen ermöglicht werden, während die Auslösung von Paarungsreaktionen zwischen MATa- und MATα-Gameten während der Experimente vermieden wird. Schließlich wurde ein transgener Reporter, der ein Pma2-GFP-Fusionsprotein unter seinem endogenen Promotor trägt, eingeführt, um Gameten zu identifizieren und von vegetativen Zellen nach einem kurzen Wachstumsschub zu unterscheiden. Pma2-GFP wird spezifisch spät in der Gametogenese exprimiert, lokalisiert an die Plasmamembran des Gameten und bleibt über mehrere Zellteilungsrunden nach der Keimung erhalten (Abbildung 1D, Abbildung 3B,C, und Abbildung 4A)9. Der hier beschriebene mikrofluidikbasierte Assay erhöht deutlich den Durchsatz und die Durchführbarkeit von Untersuchungen zum Programm der gametogenen Verjüngung im Vergleich zu aufwändigen, mehrere Tage dauernden Mikrodissektionsassays, die bisher die einzige verfügbare Methode zur Quantifizierung der gametogenen Verjüngung waren. In Übereinstimmung mit den mittels Mikrodissektion in W303 und A364 erhaltenen Ergebnissen7 zeigen wir, dass die replikative Lebensdauer nach der Gametogenese im SK1-Stammhintergrund vollständig zurückgesetzt wird. Außerdem konnten wir mit dieser Methode nachweisen, dass die Atg11-abhängige selektive Autophagie für die vollständige Verjüngung der Gameten essentiell ist (Abbildung 5B,D) (Daten basierend auf Spiri et al)9.
Mikrofluidische Geräte (Abbildung 2A–D) werden gemäß dem beschriebenen Protokoll (Schritt 8) aufgebaut und montiert. Vor der Montage des mikrofluidischen Geräts am Mikroskop wird die Deckglasoberfläche sorgfältig auf Risse überprüft. Beim Umgang mit dem mikrofluidischen Gerät ist Vorsicht geboten, um Beschädigungen des Deckglases zu vermeiden. Sollten Risse festgestellt werden, wird die betroffene Bildgebungseinheit nicht verwendet, um ein Versickern der Medien in das Mikroskop und Druckunterschiede während des Experiments zu verhindern. Obwohl theoretisch unbeeinflusste Bildgebungseinheiten desselben mikrofluidischen Geräts weiterverwendet werden könnten, wird empfohlen, auf ein neues mikrofluidisches Gerät umzusteigen, da das strukturell geschwächte Deckglas ein hohes Risiko für weitere Rissausbreitung während des Experiments birgt. Anschließend muss jede Bildgebungseinheit unter dem Mikroskop überprüft werden, um die Integrität der PDMS-Strukturen und deren ordnungsgemäße Verbindung mit dem Deckglas zu bestätigen. Um die Bildung von Zellklumpen und Verstopfungen während des Experiments zu reduzieren, wird Pluronic F-127 dem Wachstumsmedium zugesetzt, und das Medium wird vor dem Experiment filtriert, um Verunreinigungen zu entfernen. Das Medium wird mindestens 2 Stunden vor der Zellbeladung durch die mikrofluidischen Bildgebungseinheiten geleitet, um sicherzustellen, dass diese ausreichend mit Medium befüllt sind. Wenn sich in einer bestimmten Bildgebungseinheit eine nennenswerte Menge an Partikeln im oberen Bereich der U-Falle ansammelt, was die Zellbeladung und den Medienfluss behindert, wird empfohlen, diese Einheit vom Experiment auszuschließen, indem sie von der Medienpumpe abgetrennt wird (Abbildung 2J). Sobald das Medium gleichmäßig in allen Bildgebungseinheiten verteilt ist, wird ein Testbild der interessierenden Bereiche (ROIs) aufgenommen, um Fokusebenenunterschiede innerhalb einer einzelnen Bildgebungseinheit und über das gesamte mikrofluidische Gerät hinweg zu kontrollieren. Falls das mikrofluidische Gerät eine interne Neigung aufweist, können mikrofeine Anpassungen der Probentischnellung diese beeinträchtigung ausgleichen. Alternativ können pro Position und Zeitpunkt drei z-Schichten mit einem z-Abstand von 3–8 µm aufgenommen werden, um Fokusebenenunterschiede innerhalb einer einzelnen Bildgebungseinheit auszugleichen.
Um die Tetraden in einzelne Gameten zu trennen, werden nach der Gametogenese alterssortierte Kulturen 3 h lang mit Zymolyase inkubiert (Abbildung 1D). Dieses Enzym verdaut gezielt die Zellwand von Hefe, wodurch der Tetrad-Ascus, der die Gameten schützt, geschwächt und Nicht-Gameten lysiert werden (Abbildung 1D). Die getrennten Gameten sind durch ihre eigenen Zellwände geschützt, die widerstandsfähiger gegenüber Verdauung sind und somit eine Lyse verhindern. Nach der Trennung der Tetrade sollten die getrennten Gameten untersucht werden, um eine ausreichende Dissoziation der Tetrade und die Integrität der Gameten zu bestätigen. Falls mehr als 30 % der Zellen weiterhin intakte Tetrade darstellen, können zusätzliche Beschallungszyklen helfen, diese weiter aufzubrechen (Abbildung 3B). Es wird empfohlen, das Experiment abzubrechen und mit einer frischen Zymolyase-Batch neu zu beginnen, wenn mehr als 30 % der Tetrade intakt bleiben, da sie während des Wiederauswachsens Zellklumpen bilden können, was Probleme beim Beladen und Betrieb des mikrofluidischen Systems verursachen kann. Nach der Trennung werden die Gameten-Kulturen 3 h lang bei 30 °C in reichhaltigem Medium ausgewachsen, lange genug, damit die Gameten an Größe zunehmen und leicht in mikrofluidischen Vorrichtungen eingefangen werden können, aber kurz genug, dass die meisten Zellen ihre erste Teilung noch nicht abgeschlossen haben (Abbildung 1D). Nach dem Auswachsen werden die Zellen unter dem Lichtmikroskop untersucht, um eine vergrößerte Zellgröße und das Auftreten des ersten Keims zu bestätigen. Falls ein bestimmter Genotyp deutlich länger benötigt, damit die Gameten an Größe zunehmen und sich zu teilen beginnen, sollte die Inkubationsdauer entsprechend angepasst werden, um eine effiziente Einfangung der Gameten sicherzustellen.
Überwachsene Zellen werden anschließend manuell in mikrofluidische Abbildungseinheiten geladen, indem vorsichtig Druck auf die Spritze ausgeübt wird, während die Einheit über die Live-Ansicht des Mikroskops beobachtet wird. Es ist darauf zu achten, keinen übermäßigen Druck auszuüben, da dies dazu führen kann, dass sich die PDMS-Strukturen von der Deckglasoberfläche lösen und die Abbildungseinheit beschädigt wird. Der Druck wird kontinuierlich aufrechterhalten, bis sich die PDMS-Strukturen leicht verformen und die Zellen in den Abbildungsbereich zu fließen beginnen. Sobald die Zellen in das Abbildungsgerät einströmen, wird der Druck reduziert, während sie die Einheit passieren und einzelne Fallen besiedeln. Falls in der ersten Runde weniger als 200 Zellen eingefangen werden, wird der Druck erneut angewendet, um den Ladevorgang zu wiederholen. Optimal beladene Einheiten weisen Zellen in mindestens 66 % der Fallen auf, was ein Gleichgewicht zwischen ausreichender Beladung und Überladung darstellt, wobei letztere das Verstopfungsrisiko während des Experiments erhöht. Überlastete Abbildungseinheiten weisen eine übermäßige Menge an Zellen und Trümmern oberhalb und innerhalb des U-Fallen-Bereichs auf, was den Medienfluss durch die gesamte Abbildungseinheit behindern kann. Werden gemeinsam genutzte Pumpen für verschiedene Abbildungseinheiten verwendet und wird versehentlich eine Einheit überladen, wird die betroffene Einheit von der Medienpumpe abgetrennt, um ein Stillstehen der Pumpe aufgrund einer Verstopfung zu verhindern und somit Störungen weiterer experimenteller Gruppen zu vermeiden (Abbildung 2J). Das Beladen aller Bedingungen wird innerhalb von 1 Stunde abgeschlossen, um vorzeitige Zellteilungen der Gameten zu vermeiden, die zu einer Verdünnung der Gameten durch neu gebildete Tochterzellen und einer ungenauen Beurteilung der replikativen Lebensdauer führen würden. Sobald das Beladen aller Bedingungen abgeschlossen ist und der Medienfluss wiederhergestellt wurde, wird das mikrofluidische Gerät sorgfältig auf eventuelles Austreten von Medium aus den erneut verschlossenen Ladeanschlüssen überprüft. Falls ein Austritt beobachtet wird, entfernen Sie vorsichtig den festen Edelstahlstift und stecken Sie ihn erneut in die Ladeanschlüsse, um das Problem zu beheben. Alternativ, falls der Austritt nicht gestoppt werden kann, wird die Abbildungseinheit von der Medienpumpe abgetrennt, um während des Experiments ein Verschütten von Flüssigkeit in das Mikroskop zu verhindern (Abbildung 2J). Falls die Abbildungseinheit überladen ist, wie durch die Anzahl der Zellen und Trümmer in der Nähe der ersten paar Fallen angezeigt, wird sie ebenfalls von der Medienpumpe abgetrennt, um ein Stillstehen der Pumpe während des Experiments aufgrund erhöhten Gegendrucks infolge reduzierten Medienflusses zu verhindern (Abbildung 2J).
Die hier verwendeten maßgeschneiderten offenen U-Trap-Mikrofluidikgeräte, die speziell für den Einsatz mit SK1 optimiert sind, ermöglichen die Erfassung eines breiten dynamischen Bereichs der replikativen Lebensspanne bei geringerer räumlicher Einschränkung der Zellen im Vergleich zu anderen Fallenkonzepten und minimieren so die Wahrscheinlichkeit bereits früher beschriebener Effekte auf die Langlebigkeit30. Dieses offene Design hat jedoch den Nachteil, dass Zellen vorzeitig ausgestoßen werden können, bevor das Altern beobachtet werden kann, hauptsächlich aufgrund einer erheblichen Zunahme der Zellgröße während der letzten paar Teilungen des replikativen Lebens (spezifisch für SK1 beobachtet und unvermeidbar) oder aufgrund geringfügiger Druckschwankungen im Fluidiksystem im Laufe der Zeit. Daher ist besondere Vorsicht erforderlich, um das Eindringen von Luft in das mikrofluidische System während der Gerätevorbereitung und Zellbeladung zu vermeiden. Um eine Verzerrung bei der Bewertung der replikativen Lebensspanne von Gameten zu vermeiden, wird jedes zu Beginn der Zeitrafferaufnahme beladene Gamet gezählt, bis insgesamt 200 Gameten analysiert wurden. Zellen, die vor dem Eintritt von Seneszenz ausgestoßen werden, werden für die Analyse strikt als zensierte Probanden klassifiziert. Wir fanden heraus, dass die Zensurquoten zwischen den Genotypen vergleichbar sind (Abbildung 5E, zensierte Probanden = 63,4 % ± 6,2, Mittelwert ± SD), ohne systematischen Zusammenhang zwischen der Ausstoßhäufigkeit und den beobachteten Lebensspannenphänotypen. Obwohl dies bisher nicht beobachtet wurde, empfehlen wir, das Experiment zu wiederholen, falls die Ausstoßraten unter den analysierten Zellen 80 % überschreiten. Obwohl die Zellausstoßung eine erhebliche, dem Assay inhärente Quelle der Zensur darstellt – teilweise, weil jedes beladene Gamet gezählt wird, auch wenn es innerhalb der ersten paar Teilungen ausgestoßen wird –, gibt es keine Hinweise darauf, dass unterschiedliche Ausstoßraten zwischen Genotypen für die berichteten Unterschiede in der Lebensspanne verantwortlich sind. Mit diesem Ansatz kann die replikative Lebensspanne konsistent und robust gemessen werden. Um zukünftig die Zahl der Ausstoßereignisse zu verringern, werden derzeit Geräte mit neuartigen Fallenkonzepten entwickelt und getestet.
Obwohl die Durchsatzkapazität zur Quantifizierung des gametogenetischen Reset des Lebensspanne deutlich höher ist als die der zuvor bestehenden Methode, müssen die Zellteilungen in jedem Gameten manuell von einem geschulten Wissenschaftler gezählt werden, wodurch die Datenanalyse derzeit eine Einschränkung der vorgestellten Methode darstellt. Jüngste Fortschritte bei maschinellen Lernverfahren zur Automatisierung der Analyse der replikativen Lebensdauer von Hefe bieten eine vielversprechende Strategie, um die oben genannte Einschränkung zu überwinden31. Besonders vielversprechend ist ein kürzlich veröffentlichtes Verfahren namens BudFinder, das einen maskierten Autoencoder nutzt, der auf umfangreichen Hefe-Bildgebungsdaten in selbstüberwachter Weise vortrainiert wurde, und anschließend einen Transformer-Modell verfeinert, um Zellteilungsereignisse direkt zu detektieren32. Dieses Verfahren reduziert signifikant die Anzahl manuell annotierter Teilungsereignisse, die zur Modellverfeinerung erforderlich sind, im Vergleich zu früheren Methoden. Spannenderweise ist die große Menge bereits erzeugter und annotierter Daten, die mit dem hier beschriebenen Protokoll gewonnen wurde, gut geeignet für einen ähnlichen Ansatz, der zukünftig die Analyse der replikativen Lebensdauer von Gameten automatisieren und die derzeitige Einschränkung überwinden könnte. Darüber hinaus kann dieses Protokoll für zukünftige Anwendungen leicht mit etablierten Biomarkern und anspruchsvollen Expressionssystemen kombiniert werden, um molekulare Mechanismen und Faktoren zu identifizieren, die die zelluläre Verjüngung während der Gametogenese in S. cerevisiae vermitteln, und ermöglicht so neue Erkenntnisse in diesen konservierten Prozess.
Offenlegungen
Die Autoren erklären, dass kein Wettbewerbsinteresse besteht.
Danksagungen
Wir danken den aktuellen und ehemaligen Mitgliedern der Labore von Brar und Ünal für kritische Diskussionen und Kommentare zum Manuskript. Diese Arbeit wurde durch ein Mobilitätsstipendium der Schweizerischen Nationalstiftung (P500PB_214421) an S.S. unterstützt. G.A.B. erhält Fördermittel vom National Institutes of Health (R01AG071869). T.L.S. wurde durch ein Longevity Impetus Grant der Norn Group, der Hevolution Foundation und der Rosenkranz Foundation unterstützt. E.Ü. erhält Fördermittel vom National Institutes of Health (R01AG071801) und dem Astera Institute.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1000 mL Vakuumfilter-/Aufbewahrungssystem | Corning | 431098 | 0.22 µm Pore 54,5 cm2 PES-Membran, steril. Bei Raumtemperatur lagern. |
| 20 mL-Spritze | Becton, Dickinson and Company (BD) | 302830 | 20 mL Luer-Lok-Spritze. Bei Raumtemperatur lagern. |
| 5-mL-Spritze | Becton, Dickinson and Company (BD) | 14-829-45 | 5 mL Luer-Lok-Spritze, bei Raumtemperatur lagern. |
| Ampicillin | Alpha Teknova | A9510 | Bei -20 °C lagern20 °C nach der Rekonstitution in Wasser. |
| Anti-Biotin-Magnetkugeln | Miltenyi Biotechnology | 130-097-046 | Lagern bei 4 °C. |
| β- Mercaptoethanol | MilliPORE SIGMA | M625-250 mL | Lagern bei 4 °C. |
| BSA | MilliPORE SIGMA | A4503-100G | Lagern bei 4 °C. |
| Clay Adams Intramedic Luer-Stub-Adapter | Becton, Dickinson and Company (BD) | 427565 | 23 Gauge, bei Raumtemperatur lagern. |
| Küvetten | Bio Rad | 2239955 | Küvetten aus Polystyrol mit semimikroskaligem Volumen, Einweg. Bei Raumtemperatur lagern. |
| Ethanol | NA | verschiedene | |
| EZ-Link Sulfo-NHS-LC-Biotin | ThermoFisher Scientific | 21335 | Biotin zur Markierung von Gründerzellen für die replikative Alterung |
| Fiji-Software | https://fiji.sc/ | NA | Version: Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m) |
| Mit Fluoreszenzfarbstoff markiertes Streptavidin | ThermoFisher Scientific | S11225 | Alexa Fluor 546-Konjugat, bei -20 °C lagern20 °C in Aliquote |
| Fluoreszenzmarkiertes Weizenkeimagglutinin | ThermoFisher Scientific | W11263 | Alexa Fluor 350-Konjugat, bei -20 °C lagern20 °C in Aliquoten |
| Formaldehyd | ThermoFisher Scientific | F79-1 | 37 %, Lagern bei 4 °C. |
| Gametogenese-induzierende Medien | NA | In Eigenanfertigung nach Standardrezeptur hergestellt | 2 % Kaliumacetat, Aminosäurezusätze und Ampicillin (40 mg/L Adenin, 40 mg/L Uracil, 10 mg/L Histidin, 10 mg/L Leucin und 10 mg/L Tryptophan, 100 μg/mL Ampicillin |
| Glycin | ThermoFisher Scientific | BP381-1 | 100 %, 200 proof. Bei Raumtemperatur lagern. |
| Hohle Edelstahlnadel | iBiochips | HSP-100 | P/N: 0,28”, OD, 0,016”, ID, 0,500” Lange Lagerung bei Raumtemperatur. |
| Invertiertes Fluoreszenzmikroskop | NA | NA | |
| Legato 200 Spritzenpumpen | kdScientific | 788200 | Bei Raumtemperatur lagern. |
| Legato 200/210 Kunststoff- oder Glas-Multigestell 6/10 | kdScientific | 788300 | Bei Raumtemperatur lagern. |
| Lichtmikroskop | NA | NA | |
| Röhrchen mit geringer Adhäsion | USA Scientific | 1415-2600 | Bei Raumtemperatur lagern. |
| LS-Säulen | Miltenyi Biotechnology | 130-042-401 | Bei Raumtemperatur lagern. |
| Mikrofluidische Geräte | iBiochips | ADU-10, (AD-Chips der #18++) | Bei Raumtemperatur lagern. |
| Medizinisches Schlauchmaterial ohne DEHP | iBiochips | MTB-100 | ID = 0,202”, OD = 0,060”, Wand = 0,20”, bei Raumtemperatur lagern. |
| PBS | NA | In Eigenregie nach Standardrezept hergestellt | Bereiten Sie 1 L von Folgendem vor: PBS pH 7; PBS pH 8; PBS pH 8 + 100 mM Glycin, PBS pH 7,4 + 0,5 % BSA |
| Pluronic F-127 | MilliPORE SIGMA | P2443 | Bei Raumtemperatur lagern. |
| Vortrennfilter | Miltenyi Biotechnology | 130-041-407 | Porengröße 30 µm |
| QuadroMACS-Separator und Start-Kits | Miltenyi Biotechnology | 130-091-051 | Bei Raumtemperatur lagern. |
| Fester Edelstahlstift | iBiochips | SSP-200 | OD, 0,027”, ID, 0,500”, bei Raumtemperatur lagern. |
| Sonicator | Branson | 100-132-1623R & 101-135-066R | |
| Spektrophotometer | NA | NA | |
| Röhrenrotator | NA | NA | |
| Y+A8+2:29+2:31+A8+2+2:33 | Brar-Ünale Hefestamm-Datenbank | pÜB42275 | trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| Hefestamm 2 | Brar-Ünale Hefestamm-Datenbank | pÜB48561 | atg11Δ::KanMX, trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| YPD (YEP + 2 % Glucose, ergänzt mit Trp und Ura) | NA | In Eigenregie nach Standardrezept hergestellt | YPD (1 % Hefeextrakt, 2 % Pepton, 2 % Glukose, 22,4 mg/L Uracil und 80 mg/L Tryptophan). |
| Zymolyase 100T | MP Biomedicals | 8320932 | Lagerung bei -20 °C in Aliquote nach Rekonstitution in Wasser. |
Referenzen
- Denoth Lippuner A, Julou T, Barral Y. Budding yeast as a model organism to study the effects of age. FEMS Microbiol Rev. 2014;38(2):300-25.
- Higuchi-Sanabria R et al. Role of asymmetric cell division in lifespan control in Saccharomyces cerevisiae. FEMS Yeast Res. 2014;14(8):1133-46.
- Hughes AL, Gottschling DE. An early age increase in vacuolar pH limits mitochondrial function and lifespan in yeast. Nature. 2012;492(7428):261-5.
- Nyström T, Liu B. Protein quality control in time and space—links to cellular aging. FEMS Yeast Res. 2014;14(1):40-8.
- Neiman AM. Sporulation in the budding yeast Saccharomyces cerevisiae. Genetics. 2011;189(3):737-65.
- Sing TL, Brar GA, Ünal E. Gametogenesis: exploring an endogenous rejuvenation program to understand cellular aging and quality control. Annu Rev Genet. 2022;56(1):89-112.
- Ünal E, Kinde B, Amon A. Gametogenesis eliminates age-induced cellular damage and resets life span in yeast. Science. 2011;332(6037):1554-7.
- Ünal E, Amon A. Gamete formation resets the aging clock in yeast. Cold Spring Harb Symp Quant Biol. 2011;76:73-80.
- Spiri S et al. A role for selective ER autophagy in gametogenic rejuvenation revealed by high-throughput lifespan profiling. Nat Commun. 2026. doi:10.1038/s41467-026-77993-0.
- Koch BA, Staley E, Jin H, Yu HG. The ESCRT-III complex is required for nuclear pore complex sequestration and regulates gamete replicative lifespan in budding yeast meiosis. Nucleus. 2020;11(1):219-36.
- Lee MB et al. Defining the impact of mutation accumulation on replicative lifespan in yeast using cancer-associated mutator phenotypes. Proc Natl Acad Sci U S A. 2019;116(8):3062-71.
- Mortimer RK, Johnston JR. Life span of individual yeast cells. Nature. 1959;183(4677):1751-2.
- Chen KL, Crane MM, Kaeberlein M. Microfluidic technologies for yeast replicative lifespan studies. Mech Ageing Dev. 2017;161(Pt B):262-9.
- Jin M et al. Divergent aging of isogenic yeast cells revealed through single-cell phenotypic dynamics. Cell Syst. 2019;8(3):242-53.e3.
- Jo MC et al. High-throughput analysis of yeast replicative aging using a microfluidic system. Proc Natl Acad Sci U S A. 2015;112(30):9364-9.
- Li Y et al. A programmable fate decision landscape underlies single-cell aging in yeast. Science. 2020;369(6501):325-9.
- Li Y et al. Multigenerational silencing dynamics control cell aging. Proc Natl Acad Sci U S A. 2017;114(42):11253-8.
- Liu P, Young TZ, Acar M. Yeast Replicator: a high-throughput multiplexed microfluidics platform for automated measurements of single-cell aging. Cell Rep. 2015;13(3):634-44.
- Thayer NH et al. The Yeast Lifespan Machine: a microfluidic platform for automated replicative lifespan measurements. bioRxiv. 2022;2022.02.14.480146.
- Schindelin J et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Spiri S. Fiji macros for microscopy analysis of gametogenic rejuvenation [Internet]. Zenodo; 2026. Available from: [https://doi.org/10.5281/zenodo.22004193](https://doi.org/10.5281/zenodo.22004193)
- Cabib E, Bowers B. Chitin and yeast budding: localization of chitin in yeast bud scars. J Biol Chem. 1971;246(1):152-9.
- Mizushima N, Levine B, Cuervo AM, Klionsky DJ. Autophagy fights disease through cellular self-digestion. Nature. 2008;451(7182):1069-75.
- Rubinsztein DC, Mariño G, Kroemer G. Autophagy and aging. Cell. 2011;146(5):682-95.
- Kobayashi O, Suda H, Ohtani T, Sone H. Molecular cloning and analysis of the dominant flocculation gene FLO8 from Saccharomyces cerevisiae. Mol Gen Genet. 1996;251(6):707-15.
- Fang O et al. Amn1 governs post-mitotic cell separation in Saccharomyces cerevisiae. PLoS Genet. 2018;14(10):e1007691.
- Azizoglu A, Brent R, Rudolf F. A precisely adjustable, variation-suppressed eukaryotic transcriptional controller to enable genetic discovery. eLife. 2021;10:e69549.
- Choi KY, Satterberg B, Lyons DM, Elion EA. Ste5 tethers multiple protein kinases in the MAP kinase cascade required for mating in S. cerevisiae. Cell. 1994;78(3):499-512.
- Bellí G et al. An activator/repressor dual system allows tight tetracycline-regulated gene expression in budding yeast. Nucleic Acids Res. 1998;26(4):942-7.
- Gao Z et al. Comparative analysis of yeast replicative lifespan in different trapping structures using an integrated microfluidic system. Adv Mater Technol. 2020;5(12):2000655.
- Aspert T, Hentsch D, Charvin G. DetecDiv, a generalist deep-learning platform for automated cell division tracking and survival analysis. eLife. 2022;11:e79519.
- Nguyen P et al. BudFinder: a masked auto-encoder vision transformer framework for yeast budding detection and lifespan quantification. PLoS Comput Biol. 2026;22(5):e1013700.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar