In diesem Artikel wird beschrieben, wie ein optimiertes In-situ-Protokoll für Sehnen durchgeführt wird. Diese Methode befasst sich mit der Gewebepräparation, der Schnittpermeabilisierung, dem Sondendesign und den Signalamplifikationsmethoden.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Räumliche hochauflösende Analyse der Genexpressionsniveaus in Sehnen
In diesem Artikel
Zusammenfassung
Zusammenfassung
In den letzten Jahren wurden viele Protokolle für hochauflösende Transkriptomik in vielen verschiedenen Bereichen der Medizin und Biologie entwickelt. Matrixreiche Gewebe und insbesondere Sehnen blieben jedoch aufgrund ihrer geringen Zellzahl, der geringen RNA-Menge pro Zelle und des hohen Matrixgehalts zurück, was ihre Analyse erschwerte. Eines der jüngsten und wichtigsten Einzelzellwerkzeuge ist die räumliche Analyse der Genexpressionsniveaus in Sehnen. Diese räumlichen RNA-Werkzeuge sind besonders wichtig für Sehnen, um spezifische Zellen neuer und unbekannter Populationen zu lokalisieren, Einzelzell-RNA-Seq-Ergebnisse zu validieren und den Einzelzell-RNA-Seq-Daten einen histologischen Kontext hinzuzufügen. Diese neuen Methoden werden die Analyse von RNA in Zellen mit außergewöhnlicher Empfindlichkeit und den Nachweis von Einzelmolekül-RNA-Zielen auf Einzelzellebene ermöglichen, was dazu beitragen wird, Sehnen molekular zu charakterisieren und die Sehnenforschung zu fördern.
In diesem Methodenpapier konzentrieren wir uns auf die verfügbaren Methoden zur Analyse der räumlichen Genexpressionsniveaus in histologischen Schnitten, indem wir neuartige in situ Hybridisierungsassays verwenden, um Ziel-RNA in intakten Zellen auf Einzelzellebene nachzuweisen. Zunächst werden wir uns darauf konzentrieren, wie das Sehnengewebe für die verschiedenen verfügbaren Assays vorbereitet werden kann und wie man zielspezifische Signale ohne Hintergrundrauschen, aber mit hoher Sensitivität und hoher Spezifität amplifiziert. Anschließend werden spezifische Permeabilisierungsmethoden, die verschiedenen Sondendesigns und die derzeit verfügbaren Signalverstärkungsstrategien beschrieben. Diese einzigartigen Methoden zur Analyse der Transkriptionsniveaus verschiedener Gene in Einzelzellauflösung werden die Identifizierung und Charakterisierung der Sehnengewebezellen in jungen und älteren Populationen verschiedener Tiermodelle und menschlicher Sehnengewebe ermöglichen. Diese Methode wird auch dazu beitragen, die Genexpression in anderen matrixreichen Geweben wie Knochen, Knorpel und Bändern zu analysieren.
Einleitung
Sehnen sind Bindegewebe, das die Kraftübertragung zwischen Muskel und Knochen ermöglicht1. Entwicklungsbedingt stammen axiale Tenozyten aus mesenchymalen Zellen innerhalb des Sklerotoms der Somiten2; Die Gliedmaßensehnen stammen aus dem Mesoderm der lateralen Platte; und kraniale Sehnen entspringen der Linie der kranialen Neuralleiste 3,4. Die Sehne kann durch die Expression des Skleraxis-Transkriptionsfaktors5 charakterisiert werden, obwohl mehrere Marker auch eine Schlüsselrolle bei der Sehnenentwicklung spielen, darunter Tenomodulin, Irokesenschnitt und frühe Wachstumsreaktion 1/2 6,7,8,9.
Trotz der wenigen bekannten Marker der Sehne bleibt eine tiefergehende Charakterisierung im Allgemeinen eine Herausforderung, da die Sehne Zellen enthält, die sich über einen Gradienten biomechanischer Eigenschaften erstrecken. Vom myotendinösen Übergang über die Sehnenmitte bis hin zur stärker verkalkten Enthese befinden sich die Sehnenzellen in extrazellulären Matrizen, die sich in ihren Zugeigenschaften unterscheiden. Da die Sehne Zugbelastungen standhalten muss, die durch den Unterschied in der mechanischen Festigkeit zwischen Weich- und Hartgewebe entstehen, ist die räumliche Organisation der Zellen in der Sehne für ihre Funktion besonders wichtig. Über diese Sehnensubpopulationen ist jedoch nur wenig bekannt.
Viele hochauflösende räumliche Transkriptomik-Werkzeuge können verwendet werden, um mit der Aufklärung von Zellsubpopulationen zu beginnen, einschließlich, aber nicht beschränkt auf Einzelzell-RNA-Seq oder In-situ-Hybridisierung . Während diese räumlichen Profiling-Assays jedoch dazu beitragen, die RNA-Expression im Gewebe nach Mikrodissektion oder Schnitt aufzudecken, können diese Methoden bei der Durchführung von Sehnengewebe eine Herausforderung darstellen. Sehnen sind matrixreiche Gewebe, die zu fast 86 % aus Kollagen in der Trockenmasse10 bestehen, was es schwierig macht, die Zellen für die Sequenzierung zu extrahieren. Aufgrund der Komplikationen bei der Isolierung von Zellen aus der Matrix, der hypozellulären Natur der Sehne11 und der relativ niedrigen RNA-Anzahl ist die Sehne ein schwer zu analysierendes Gewebe.
In diesem Artikel stellen wir eine Methode zur Optimierung neuartiger in situ Hybridisierungsassays vor, um sie für Sehnen zu nutzen, indem wir Methoden zur Gewebepräparation, Permeabilisierung und Sondendesign bereitstellen. In Verbindung mit bestehenden Sequenzierungstechnologien kann dies Forschern helfen, Sehnensubpopulationen über sich entwickelnde, adulte oder verletzte Sehnen hinweg räumlich zu charakterisieren und dabei die Sensitivität und Spezifität des Assays zu erhöhen.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
Alle Tierversuche wurden in Übereinstimmung mit dem Institutional Animal Care and Use Committee (IACUC) und den AAALAC-Richtlinien durchgeführt. Die Experimente wurden nach dem genehmigten Protokoll #2013N000062 am Massachusetts General Hospital durchgeführt. In dieser Studie wurden C57BL/J6-Mäuse (5 Wochen alt und P0) verwendet. In der Materialtabelle finden Sie Einzelheiten zu allen Materialien, Reagenzien und Instrumenten, die in diesem Protokoll verwendet werden.
1. Probenvorbereitung und -fixierung
- Euthanasieren Sie Mäuse in einer CO2 -Kammer, gefolgt von einer Gebärmutterhalsdislokation als sekundäre Methode der Euthanasie. Schneiden Sie dann mit einer Schere die Hintergliedmaßen der Maus entlang des Hüftgelenks12 ab. Tauchen Sie die Hintergliedmaßen der Maus in ein Szintillationsfläschchen in ausreichend 4%ige Paraformaldehyd (PFA)-Lösung, um die Probe vollständig zu bedecken, und fixieren Sie das Gewebe für 24 Stunden.
HINWEIS: Anstelle von 4 % PFA kann auch 10 % Formalin zur Fixierung verwendet werden. Nach der Fixierung kann die Probe bis zur weiteren Verarbeitung in phosphatgepufferter Kochsalzlösung (PBS) gelagert werden. Durch die Fixierung der gesamten Hintergliedmaße können wir die Spannung auf der Sehne aufrechterhalten und haben die Möglichkeit, die Enthese, die Sehnenmitte oder den myotendinösen Übergang zu untersuchen. - Nachdem Sie das PFA aus dem Szintillationsfläschchen entfernt haben, waschen Sie die Probe 3 x 10 Minuten lang mit 1x PBS, indem Sie so viel PBS hinzufügen, dass die Probe bedeckt ist. Tauchen Sie dann die Hintergliedmaßen in 0,5 M EDTA bei 4 °C unter Rühren für 1-2 Wochen und ersetzen Sie sie alle 2-3 Tage durch frisches EDTA.
- Nach der Entfernung des EDTA waschen Sie die Probe 3 x 10 min mit 1x PBS, dehydrieren Sie die Proben in 70% EtOH und betten Sie sie in der gewünschten Ausrichtung in Paraffin ein. Verwenden Sie herkömmliche FFPE-Schnitttechniken, um das Gewebe mit einer Dicke von 3 μm zu schneiden und übertragen Sie die Schnitte auf einen behandelten, geladenen Objektträger (siehe Materialtabelle)13.
HINWEIS: Die Abschnitte können bei 4 °C gelagert werden, bevor mit den nächsten Schritten fortgefahren wird. - Entparaffinisierung
- Die Dias auf einer heißen Platte bei 60 °C 1 h backen und anschließend auf Raumtemperatur (RT) kommen lassen. Um das Paraffinwachs von den Objektträgern zu entfernen, legen Sie die Objektträger auf ein Objektträgergestell und senken Sie sie in eine mit Xylol gefüllte Färbeschale. In frischem Xylol 3 x 5 min wiederholen.
ACHTUNG: Xylol ist gefährlich; Mit Vorsicht behandeln. - Um die Schnitte zu rehydrieren, tauchen Sie die Objektträger 5 Minuten lang pro Waschgang in die folgenden Objekte, alles bei RT: Waschen Sie 2x in 100 % EtOH, 1x in 75 % EtOH verdünnt in dH2O, 1x in 50 % EtOH verdünnt in PBS, 1x in 25 % EtOH verdünnt in PBS und 2x in PBS.
HINWEIS: Alle Rehydratisierungsschritte werden mit den Objektträgern auf einem Objektträgergestell und mit den verschiedenen EtOH-Lösungen in Färbeschalen durchgeführt.
- Die Dias auf einer heißen Platte bei 60 °C 1 h backen und anschließend auf Raumtemperatur (RT) kommen lassen. Um das Paraffinwachs von den Objektträgern zu entfernen, legen Sie die Objektträger auf ein Objektträgergestell und senken Sie sie in eine mit Xylol gefüllte Färbeschale. In frischem Xylol 3 x 5 min wiederholen.
2. Adaption des RNAscope-Protokolls (kommerzialisiertes ISH)14
- Vorbereiten von Lösungen und Sonden
- Bereiten Sie die TEG-Lösung für die Vorbehandlung von geschnittenen Proben vor, indem Sie 25 mM Tris-HCl bei pH 8, 10 mM EDTA und 50 mM Glukose kombinieren. Es ist ein ausreichendes Volumen für alle zu behandelnden Proben herzustellen oder überschüssige Proben vorzubereiten. Filter-sterilisieren und bei RT lagern; Mischen Sie die Lösung richtig, bevor Sie sie verwenden.
- Bereiten Sie genügend 1x Waschpuffer (siehe Materialtabelle) für alle Wäschen vor und lagern Sie ihn bei RT.
- Erwärmen Sie die Sonden in einem 40 °C heißen Wasserbad oder Inkubator 10 Minuten lang. Bereiten Sie dann die Sonden gemäß dem ISH-Protokoll14 vor.
- Vorbehandlung von Proben
- Anstatt die empfohlene Vorbehandlungslösung zu verwenden, tauchen Sie die Objektträger 4 h lang bei 60 °C in eine Färbeschale mit TEG-Puffer.
HINWEIS: Die Inkubation des TEG-Puffers kann um bis zu 6 Stunden verlängert werden, wenn das Gewebe besonders dicht ist oder wenn die Antigengewinnung des interessierenden RNA-Bindungsmotivs eine Herausforderung darstellt. In diesem Fall kann hier ein Stopppunkt eingebaut werden, bei dem die Objektträger getrocknet und über Nacht im Kühlschrank bei 4 °C aufbewahrt werden. - Nehmen Sie die Proben aus dem Puffer und lassen Sie sie trocknen. Ziehen Sie dann mit einem hydrophoben Barrierestift um die Proben herum, tauchen Sie sie in eine andere Färbeschale mit Protease IV und inkubieren Sie sie 45 Minuten lang bei 40 °C in einem Ofen.
HINWEIS: Wir empfehlen Protease IV für erwachsene Mäuse. Bei der Verwendung jüngerer Mäuse, wie z. B. P0, empfehlen wir, ein milderes Enzym, wie z. B. Protease III, für 30 Minuten zu verwenden. Beobachten Sie bei der Fehlerbehebung für verschiedene Altersgruppen die Unversehrtheit der Sehne und prüfen Sie sie auf Degradation. Wenn das Gewebe dissoziiert oder abgebaut wird, verkürzen Sie die Inkubationszeit oder wechseln Sie die verwendete Protease. - Waschen Sie die Proben erneut 30 Minuten lang in TEG-Puffer und hybridisieren Sie dann die Sonden gemäß dem ISH-Protokoll14.
- Geben Sie 50-100 μl Einbettreagenz auf die Probe. Legen Sie ein Deckglas auf die Proben für die Mikroskopie. Verwenden Sie bei der Bildgebung eine hohe Vergrößerung (40-faches Objektiv oder höher), um das Signal zu betrachten.
- Anstatt die empfohlene Vorbehandlungslösung zu verwenden, tauchen Sie die Objektträger 4 h lang bei 60 °C in eine Färbeschale mit TEG-Puffer.
3. Anpassung des HCR ISH-Protokolls15
- Nachfixierung
- Bereiten Sie 4 % PFA (in PBS), PBT-Lösung (0,1 % Tween-20 in PBS) und Proteinase K in PBS (Stammkonzentration von 10 mg/ml, Endkonzentration von 5 μg/ml) vor.
- Um den ersten Postfix-Schritt zu beginnen, tauchen Sie die Objektträger 5 Minuten lang in eine Färbeschale mit 4 % PFA; Entfernen Sie dann die 4%ige PFA-Lösung und lagern Sie sie für die Verwendung in späteren Schritten. Spülen Sie die Objektträger 2 x 5 min in PBT-Lösung und entfernen Sie die PBT-Lösung. Legen Sie die Objektträger für 5 min in eine Färbeschale mit Proteinase K-Lösung (5 μg/ml) und spülen Sie sie 2 x 5 min in der PBT-Lösung ab.
- Beginnen Sie mit dem zweiten Postfix-Schritt und tauchen Sie die Objektträger 5 Minuten lang in das 4%ige PFA.
HINWEIS: Dies sind die gleichen 4 % PFA, die aus Schritt 3.1.2 eingespart wurden. - Spülen Sie die Objektträger 3 x 5 min in der PBT-Lösung.
HINWEIS: Alle Schritte nach der Fixierung werden mit den Objektträgern auf einem Objektträgergestell und in Färbeschalen mit den jeweiligen Lösungen durchgeführt.
- Acetylierung
- Bereiten Sie die Acetylierungslösung vor, die 625 μl Essigsäureanhydrid, 3,3 ml 1 M Triethanolamin (TEA)-Puffer und 246 ml ddH2O enthält. Achten Sie darauf, gut zu mischen und sofort nach der Zubereitung zu verwenden.
- Legen Sie die Objektträger 10 Minuten in die Acetylierungslösung und spülen Sie sie dann 3 x 5 Minuten in PBT-Lösung. Spülen Sie die Objektträger in ddH2O ab und lassen Sie sie 30 min an der Luft trocknen. Zeichnen Sie dann mit einem hydrophoben Barrierestift um die Proben herum.
HINWEIS: Alle Acetylierungsschritte werden mit den Objektträgern auf einem Objektträgergestell und in Färbeschalen mit den jeweiligen Lösungen durchgeführt
- Hybridisierung
- Den Hybridisierungspuffer auf 37 °C vorheizen und eine befeuchtete Kammer auf 37 °C vorwärmen.
ACHTUNG: Der Puffer enthält Formamid, ein gefährliches Material. Wenn die Objektträger nicht ausreichend trocken sind, tupfen Sie die Ränder mit einem Labortuch ab, um überschüssiges dH2O zu entfernen. - Bereiten Sie Sondenlösungen vor, indem Sie 0,4 pmol jeder Sondenmischung zu 100 μl Hybridisierungspuffer hinzufügen.
HINWEIS: Wenn Sie dHCR-Bildgebung verwenden, verwenden Sie eine höhere Sondenkonzentration, um die Effizienz der Sondenhybridisierung zu verbessern. - Bereiten Sie 4 l Natriumchlorid-Natriumcitrat-Puffer (20x SSC) vor, indem Sie 3 M NaCl (701,1 g NaCl in einem Endvolumen von 4 l) und 0,3 M Na3CH6H5O7•2H2O (352,8 g) kombinieren und dann den endgültigen pH-Wert durch Zugabe von HCl oder 10 N NaOH auf 7 einstellen. Fügen Sie so viel H2O hinzu, dass es 4 l erreicht. Bereiten Sie 5x SSCT vor, indem Sie 20x SSC auf 5x verdünnen und so viel 10 % Tween 20 hinzufügen, dass es 0,1 % des Gesamtvolumens beträgt.
- Geben Sie 200 μl Hybridisierungspuffer in die Probe, legen Sie die Objektträger in eine befeuchtete Kammer und lassen Sie die Objektträger 10 Minuten lang inkubieren. Entfernen Sie die Hybridisierungslösung und lassen Sie den überschüssigen Puffer auf dem Objektträger abtropfen, indem Sie die Ränder mit einem Labortuch abtupfen.
- Geben Sie 100 μl der vorbereiteten Sondenlösung auf die Probe und legen Sie ein Deckglas auf die Probe. Über Nacht im Ofen oder ca. 12-16 h in einer Kammer inkubieren, die mit einer Lösung befeuchtet ist, die 5x SSC und 50% Formamid enthält. Stellen Sie die Temperatur auf 37 °C ein.
HINWEIS: Da die Inkubation über Nacht erfolgt, soll die Zugabe des Deckglases die Verdunstung minimieren. - Lassen Sie ein Aliquot aus 5x SSCT-Lösung in einem 37 °C warmen Wasserbad und ein zweites Aliquot bei RT. Antizipieren Sie das benötigte Volumen dieser Aliquote basierend auf der Probenanzahl und der Anzahl der Wäschen im nächsten Schritt.
- Den Hybridisierungspuffer auf 37 °C vorheizen und eine befeuchtete Kammer auf 37 °C vorwärmen.
- Waschen
- Bereiten Sie unter Verwendung der zuvor vorgewärmten 5x SSCT-Lösung 75 % Waschpuffer/25 % 5x SSCT, 50 % Waschpuffer/50 % 5x SSCT und 25 % Waschpuffer/75 % 5x SSCT-Lösungen vor.
- Um überschüssige Sonden zu entfernen, tauchen Sie die Objektträger 15 Minuten pro Waschgang bei 37 °C in Reihe in 75 % Waschpuffer/25 % 5x SSCT, 50 % Waschpuffer/50 % 5x SSCT und 25 % Waschpuffer/75 % 5x SSCT. Lassen Sie die Deckgläser von den Proben abschwimmen.
- Inkubieren Sie die Objektträger 2 x 15 min mit 100% 5x SSCT und tauchen Sie sie dann für 5 min bei RT in 5x SSCT ein.
HINWEIS: Die Waschschritte können mit den Objektträgern auf einem Objektträgergestell und in Färbeschalen mit den jeweiligen Lösungen oder mit den Lösungen als Tröpfchen durchgeführt werden.
- Verstärkung
- Bereiten Sie 6 pmol Haarnadel h1 und 6 pmol Haarnadel h2 vor, indem Sie 2 μl eines 3 μM Stammes abkühlen lassen (90 s lang bei 95 °C erhitzen und auf RT abkühlen). Schützen Sie die Haarnadeln während dieses Vorgangs vor Licht.
HINWEIS: Die HCR-Hairpins h1 und h2 werden in einem Hairpin-Speicherpuffer geliefert und sind bereit für die Schnappkühlung. Coole h1- und h2-Haarnadeln in separate Röhren stecken. - Trocknen Sie die Objektträger, indem Sie die Ränder mit einem Labortuch abtupfen. Geben Sie dann 200 μl Amplifikationspuffer auf die Probe und legen Sie sie für 30 Minuten bei RT in eine befeuchtete Kammer. Bereiten Sie die Haarnadelmischung vor, indem Sie snapcooled h1 Hairpins und snapcooled h2 Hairpins zu 100 μl Amplifikationspuffer bei RT hinzufügen.
- Entfernen Sie den Amplifikationspuffer und lassen Sie die überschüssige Flüssigkeit auf dem Objektträger ab, indem Sie die Ränder mit einem Labortuch abtupfen. Fügen Sie 100 μl der zuvor vorbereiteten Haarnadelmischung hinzu und legen Sie Parafilm auf die Probe. Inkubieren Sie die Objektträger für mindestens 4 Stunden oder über Nacht in einer dunklen, befeuchteten Kammer bei RT.
- Um überschüssige Haarnadeln zu entfernen, tauchen Sie die Objektträger in 5x SSCT in eine Färbeschale und inkubieren Sie sie 30 Minuten lang bei RT. Wiederholen Sie die Wäsche in frischem 5x SSCT für 30 min und ein drittes Mal für 5 min.
- Trocknen Sie die Objektträger, indem Sie die Ränder mit einem Labortuch abtupfen und 50-100 μl Einbettreagenz auf die Probe geben. Legen Sie ein Deckglas auf die Proben für die Mikroskopie. Verwenden Sie bei der Bildgebung eine hohe Vergrößerung (40-faches Objektiv oder höher), um das Signal zu betrachten.
- Bereiten Sie 6 pmol Haarnadel h1 und 6 pmol Haarnadel h2 vor, indem Sie 2 μl eines 3 μM Stammes abkühlen lassen (90 s lang bei 95 °C erhitzen und auf RT abkühlen). Schützen Sie die Haarnadeln während dieses Vorgangs vor Licht.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
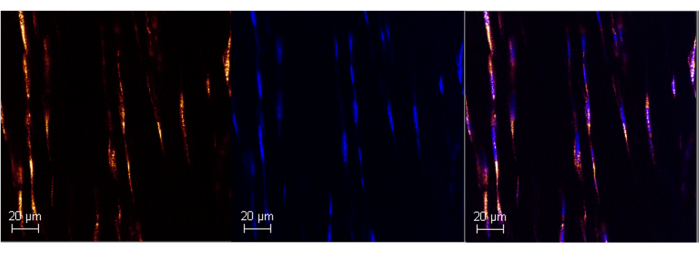
Abbildung 1: Poly-A-RNA-Expression in der Achillessehne adulter Mäuse mit RNAScope. Repräsentatives Bild der erfolgreichen Poly-A-Markierung in der Achillessehne der Maus (linkes Bild) unter Verwendung des kommerzialisierten ISH-Assays. Die Kolokalisierung mit DAPI bestätigt die Spezifität der Sonde (mittleres und rechtes Feld) und ermöglicht die K...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
In diesem Artikel beschreiben wir Modifikationen, die vorgenommen wurden, um bestehende ISH-Werkzeuge so zu nutzen, dass sie mit einem hohen Maß an Spezifität und Sensitivität im Sehnengewebe eingesetzt werden können. Da es sich bei der Sehne um ein Gewebe mit hoher Matrixdichte handelt, müssen häufig Protokollanpassungen vorgenommen werden, um einen ähnlichen Grad an Sondenpenetration und Spezifität zu erreichen. Diese spezifischen Permeabilisierungsmethoden und Signalverstärkungsstrate...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren haben keine Interessenkonflikte offenzulegen.
Danksagungen
Die Autoren danken Jenna Galloway und den Mitgliedern des Galloway Lab für ihre Unterstützung und Ermutigung bei der Entwicklung und Fehlerbehebung dieser Protokolle.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1 M Triethanolamin-Puffer | |||
| 10% Formalinlösung | |||
| 10% Tween-20 | |||
| 20x Kochsalzlösung Natriumcitrat Puffer | |||
| 4% PFA | |||
| ACD RNAscope Fluoreszierendes Multiplex-Fluoreszenz-Reagenzkit V2 | ACD | 323100 | |
| Essigsäure Anhydrid | |||
| Axio Imager Mikroskop | ZEISS | ||
| C57BL/J6 Mäuse | JAX-ID: 000664 | ||
| Deckgläser | Fisher | 12-541-042 | |
| ddH2O | |||
| ETDA | Thermofisher | AM9262 | |
| EtOH | |||
| Glukose | VWR Chemicals BDH | BDH9230-500G | |
| HCR RNA-FISH Bundle | Molecular Instruments Inc. | ||
| HybEZ II Hybridisierungssystem | ACD | ||
| Immedge Barrier Pen | Vector Laboratories | H4000 | |
| Leica SPE Konfokales Mikroskop | Leica | ||
| Parafilm | Fisher | ||
| Phosphatgepufferte Kochsalzlösung (PBS, 1x) | Invitrogen | AM9625 | 10x PBS in Milli-Q-Wasser verdünnen, um 1x Lösung zu erhalten |
| Protease IV | |||
| Proteinase K | Roche | 3115836001 | |
| RNAscope H2O2 und Protease-Reagenzien | ACD | PN 322381 | im ACD RNAscope Fluoreszierendes Multiplex-Fluoreszenz-Reagenzien-Kit enthalten V3 |
| RNAscope Multiplex-Fluoreszenz-Detektionskit | ACD | PN 323110 | Enthalten im ACD RNAscope Fluoreszierendes Multiplex-Fluoreszenz-Reagenzien-Kit V2 |
| RNAscope Target Retrieval-Reagenzien | ACD | 322000 | Enthalten im ACD RNAscope Fluoreszierendes Multiplex-Fluoreszenz-Reagenzkit V4 |
| RNAscope Wash Buffer | ACD | PN 310091 | Enthalten im ACD RNAscope Fluoreszierendes Multiplex-Fluoreszenz-Reagenzien-Kit V5 |
| RNAscope Sonde Verdünnungsmittel | ACD | 300041 | |
| Objektträgerhalter | StatLab | 4465A | |
| Färbeschale mit Deckel | StatLab | LWS20WH | |
| Superfrost Plus Objektträger | Fisher | 1255015 | behandelte, geladene Objektträger |
| Tris-HCl | |||
| Xylol | Sigma-Aldrich | 534056-4L |
Referenzen
- Sharma, P., Maffulli, N. Tendon injury and tendinopathy: healing and repair. Journal of Bone and Joint Surgery. 87 (1), 187-202 (2005).
- Brent, A. E., Schweitzer, R., Tabin, C. J. A somitic compartment of tendon progenitors. Cell. 113 (2), 235-248 (2003).
- Noden, D. M. The role of the neural crest in patterning of avian cranial skeletal, connective, and muscle tissues. Developmental Biology. 96 (1), 144-165 (1983).
- Chen, J. W., Galloway, J. L. The development of zebrafish tendon and ligament progenitors. Development. 141 (10), 2035-2045 (2014).
- Schweitzer, R., et al. Analysis of the tendon cell fate using Scleraxis, a specific marker for tendons and ligaments. Development. 128 (19), 3855-3866 (2001).
- Tsai, S., Nödl, M., Galloway, J. Bringing tendon biology to heel: Leveraging mechanisms of tendon development, healing, and regeneration to advance therapeutic strategies. Developmental Dynamics. 250 (3), 393-413 (2021).
- Kannus, P., et al. Location and distribution of non-collagenous matrix proteins in musculoskeletal tissues of rat. The Histochemical Journal. 30 (11), 799-810 (1998).
- Kannus, P. Structure of the tendon connective tissue. Scandinavian Journal of Medicine & Science in Sports. 10 (6), 312-320 (2000).
- Thorpe, C. T., Birch, H. L., Clegg, P. D., Screen, H. R. C. The role of the non-collagenous matrix in tendon function. International Journal of Experimental Pathology. 94 (4), 248-259 (2013).
- Lin, T. W., Cardenas, L., Soslowsky, L. J. Biomechanics of tendon injury and repair. Journal of Biomechanics. 37 (6), 865-877 (2004).
- Grinstein, M., et al. A distinct transition from cell growth to physiological homeostasis in the tendon. eLife. 8, e48689(2019).
- Villaseñor, S., Grinstein, M. Two-photon microscopy for the study of tendons. Journal of Visualized Experiments. , e65853(2023).
- Qin, C., et al. The cutting and floating method for paraffin-embedded tissue for sectioning. Journal of Visualized Experiments. (139), e58288(2018).
- Wang, F., et al. RNAscope®: A Novel In Situ RNA Analysis Platform for Formalin-Fixed Paraffin-Embedded Tissues. Journal of Molecular Diagnostics. 14 (1), 22-29 (2012).
- Choi, H. M. T., et al. Third-generation situ hybridization chain reaction: multiplexed, quantitative, sensitive, versatile, robust. Development. 145 (12), 165753(2018).
- Jackson, D. J., Herlitze, I., Hohagen, J. A whole mount in situ hybridization method for the gastropod mollusc Lymnaea stagnalis. Journal of Visualized Experiments. (109), e53968(2016).
- Young, A. P., Jackson, D. J., Wyeth, R. C. A technical review and guide to RNA fluorescence in situ hybridization. PeerJ. 8, e8806(2020).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar