Este video demuestra la amplificación dependiente del iniciador de un plásmido suicida en E. coli. El plásmido, que porta un gen de resistencia a los antibióticos, se replica solo en presencia de una proteína iniciadora codificada por el huésped. Después de la electroporación e incubación en medio de recuperación, la mezcla se siembra en agar que contiene antibióticos. Las bacterias con un plásmido sobreviven, ya que su proteína iniciadora permite la expresión del gen resistente a los antibióticos del plásmido.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Amplificación de un plásmido suicida en un huésped bacteriano
756 visualizaciones
⸱
26 de septiembre de 2025
En este artículo
Resumen
Protocolo
1. Generación de mutantes nulos en los genes de la isla de glicosilación de flagelos
NOTA: Este método de mutagénesis se basa en el intercambio alélico de productos de deleción en el marco de la reacción en cadena de la polimerasa (PCR) utilizando el vector suicida pDM428 (GenBank: KC795686.1). La replicación del vector pDM4 depende de lambda pir , y el intercambio alélico completo se coacciona utilizando el gen sacB ubicado en el vector.
- Construcción de productos de eliminación de PCR en el marco.
- Diseñe dos pares de cebadores que amplifiquen las regiones de ADN aguas arriba (cebadores A y B) y aguas abajo (cebadores C y D) del gen o región seleccionados que se eliminarán (Figura 1B).
- Asegúrese de que los cebadores A y D tengan más de 600 pb aguas arriba del inicio y aguas abajo de la parada, respectivamente, del gen o genes que se van a eliminar. Estos dos cebadores deben incluir un sitio de restricción en el extremo 5 'para una endonucleasa que permita la clonación en pDM4.
NOTA: El sitio de restricción incluido en el extremo 5' de los cebadores A y D no debe ser el mismo que los sitios dentro de los amplicones AB o CD. - Asegúrese de que los cebadores B y C estén dentro del gen que se va a eliminar o dentro del primer y último gen, respectivamente, de la región que se va a eliminar. Asegúrese de que ambos cebadores (B y C) estén en el marco y ubicados entre 5-6 codones dentro del gen. Además, asegúrese de que ambos cebadores incluyan en el extremo 5' una secuencia complementaria de 21 pb (Tabla 1) que permita unir los amplicones de ADN AB y CD.
- Cultive la cepa de Aeromonas seleccionada en 5 ml de caldo de soja tríptico (TSB) durante la noche (O/N) a 30 °C. Utilice un kit disponible en el mercado para la purificación del ADN genómico y siga las instrucciones del fabricante (tabla de materiales). Cuantifique 2 μL del ADN purificado con un espectrofotómetro.
NOTA: Utilice agua bidestilada en blanco, con el instrumento configurado para registrar la absorbancia a 260 nm. Registre la absorbancia con 2 μL de ADN purificado de 3 a 5 veces y calcule una lectura de absorbancia promedio. Utilice la ley de Beer-Lambert para calcular la concentración de ADN, donde A = Ɛ.c.l. En donde "A" es la absorbancia, "Ɛ" es el coeficiente de extinción promedio molar para el ADN, "c" es la concentración de ADN y "l" es la longitud de la trayectoria (consulte las instrucciones del fabricante para conocer la longitud de la trayectoria de cada instrumento). - Utilice 100 ng de ADN cromosómico purificado como plantilla en dos conjuntos de PCR asimétricas con cebadores A-B y C-D (Tabla de materiales). Use una proporción molar de 10: 1 de pares de cebadores A: B y D: C.
NOTA: Las PCR asimétricas permiten la amplificación preferencial de una hebra de la plantilla sobre la otra. - Analizar los productos de PCR por electroforesis en un gel de agarosa al 1%. Utilice TAE (40 mM de trisacetato, 1 mM de ácido etilendiaminotetraacético (EDTA)) como tampón de funcionamiento en gel y un ajuste de potencia de 8 V/cm. Para visualizar el ADN, agregue bromuro de etidio (0,5 μg / ml) al gel y visualice los productos de PCR utilizando una estación de bioimagen (Tabla de materiales).
- Extirpar los amplicones del gel con un bisturí, purificarlos siguiendo el protocolo del fabricante (Tabla de materiales) y cuantificarlos.
- Unir amplicones AB y CD por sus secuencias superpuestas de 21 pb en el extremo 3' de los productos de PCR (Figura 2). Mezcle 100 ng de cada amplicón (AB y CD) en un tubo de PCR con reactivos de PCR (pre-AD PCR), pero sin cebadores, y extienda usando el programa termociclador. Luego, agregue 100 μM de cebadores A y D a la reacción (AD PCR) y amplíe como un solo fragmento.
- Analizar el producto de PCR (amplicón AD) por electroforesis en un gel de agarosa al 1% utilizando las condiciones descritas en el paso 1.1.6, extirpar el amplicón del gel, purificarlo siguiendo el protocolo del fabricante y cuantificar el amplicón (Tabla de materiales).
- Construcción del plásmido recombinante pDM4 con la deleción en el marco.
- Cultivar un cultivo O/N de Escherichia coli cc18λ pir que contenga pDM4 en caldo Luria-Bertani (LB) Miller (10 mL) con cloranfenicol (25 μg/mL) a 30 °C.
- Centrifugar el cultivo a 5.000 x g a 4 °C y suspender el pellet en 600 μL de agua destilada estéril. Realice la extracción y purificación del plásmido pDM4 utilizando un kit de purificación de plásmidos disponible comercialmente, siguiendo las instrucciones del proveedor (Tabla de materiales).
- Digestión de 1 μg de pDM4 y 400 ng de amplicón AD durante 2 h con una endonucleasa capaz de digerir ambos extremos del amplicón AD y el sitio de clonación de pDM4 (Figura 2). Siga el protocolo del fabricante de la enzima para conocer las condiciones de reacción (Tabla de materiales).
- Limpie el plásmido y el amplicón digeridos con un kit de purificación de ADN y cuantifique siguiendo las instrucciones del fabricante (Tabla de materiales).
- Para evitar la religación del pDM4 linealizado, retire el grupo fosfato de ambos extremos 5' utilizando la enzima fosfatasa alcalina siguiendo las instrucciones del fabricante (Tabla de materiales). Luego, limpie el plásmido tratado y cuantifique usando un espectrofotómetro como se describe en el paso 1.1.4 (Tabla de materiales).
- Combine 150 ng de pDM4 tratado alcalino digerido y fosfatasa con 95-100 ng de amplicón AD digerido en una relación vector:inserción molar de 1:4. Preparar la reacción de ligadura en un volumen de 15 μL, siguiendo las instrucciones del fabricante (Tabla de Materiales).
- Incubar O/N a 20 °C o durante el fin de semana a 4 °C. Después de la incubación, inactivar la ligasa T4 a 70 °C durante 20 min.
- Utilice la ligadura para introducir el plásmido en la cepaλpir Escherichia coli MC1061 mediante electroporación. Utilice bacterias electrocompetentes y cubetas de electroporación con un espacio de 2 mm.
- Preparación de E. coli electrocompetente y electroporación del plásmido recombinante pDM4
- Inocular una sola colonia de la cepaλpir E. coli MC1061 en el caldo Luria-Bertani (LB) Miller y cultivar O/N a 30 °C con agitación de 200 rpm.
- Diluir 2 mL del cultivo bacteriano en 18 mL de caldo LB e incubar a 30 °C con agitación (200 rpm) hasta alcanzar una densidad óptica (OD600) entre 0,4-0,6.
- Granular el cultivo bacteriano por centrifugación a 5.000 x g y 4 °C durante 15 min. Deseche el sobrenadante y suspenda el pellet en 40 ml de H2O destilado refrigerado.
- Repita este paso de limpieza dos veces más para eliminar todas las sales de cultivo. Finalmente, suspenda el pellet en 4 ml de H2O destilado refrigerado y transfiera 1 ml de la suspensión a cada uno de los cuatro tubos cónicos de microfuga de 1,5 ml.
- Granular el cultivo bacteriano por centrifugación a 14.000 x g y 4 °C durante 5 min. Retire el sobrenadante sin alterar el pellet y suspenda cada pellet en 100 μL de H2O destilado refrigerado.
- Agregue 3-3,5 μL de la mezcla de ligadura a cada tubo e incube en hielo durante 5 min. Luego, transfiera el contenido de cada tubo a una cubeta de electroporación de 2 mm de espacio enfriado y aplique 2 kV, 129 Ω y una constante de tiempo de alrededor de 5 ms.
NOTA: Enfríe previamente las cubetas de electroporación en hielo. Mantenga las bacterias en hielo durante todo el procedimiento. - Después de la electroporación, agregue 250 μL de medio SOC (caldo súper óptimo con represión de catabolitos) a cada una de las cuatro cubetas para recuperar su contenido, transfiéralas a un tubo de cultivo (aproximadamente 1 ml) e incube durante 1 h a 30 ° C con agitación (200 rpm).
- Coloque las células transformadas en placas de agar Luria-Bertani (LB) complementadas con cloranfenicol (25 μg / ml) para garantizar que todas las colonias que crecen en la placa tengan la columna vertebral del plásmido.
Tabla 1: Cebadores utilizados para la construcción de mutantes nulos. Las regiones superpuestas en los cebadores B y C están subrayadas. El sitio de BamHI está en negrita en los cebadores A y D.
| Nombre del cebador | Secuencia en dirección de 5' a 3' | Utilizado para |
| A. piscicola AH-3 | ||
| A-FLGI1 | CGCGGATCCGACTGTACCCGTTTCAATCA | fgi mutante |
| B-FLGI1 | CCCATCCACTAAAACAGATCACCTCGAACTCGAAAA | |
| C-FLGI12 | TGTTTAAGTTTAGTGGATGGGGGAACCTTAAATGCCATGA | |
| D-FLGI12 | CGCGGATCCCAGTCTTCAGCTTCCATCC | |
| E-FLGI1 | ACCCGCTTCATTCGCTAT | |
| F-FLGI12 | TCCGATTTTCTGACTCAGGG | |
| A-FGI4 | CGCGGATCCGATGCGTACGCTAATATGAA | Mutante FGI-4 |
| B-FGI4 | CCCATCCACTAAACTTAAACACATATTATCTTGCCCCTGAT | |
| C-FGI4 | TGTTTAAGTTTAGTGGATGGGATGGAGCTAATCACTCGTTT | |
| D-FGI4 | CGCGGATCCACATATCAACCCCCAAC | |
| E-FGI4 | ATTTCCCTGCCAAATACG | |
| F-FGI4 | CCTGCCAACAGGATGTAAG | |
| Vector pDM4 | ||
| pDM4para | AGTGATCTTCCGTCACAGG | Inserciones en el vector pDM4 |
| pDM4rev | AAGGTTTAACGG TTGTGGA | |
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
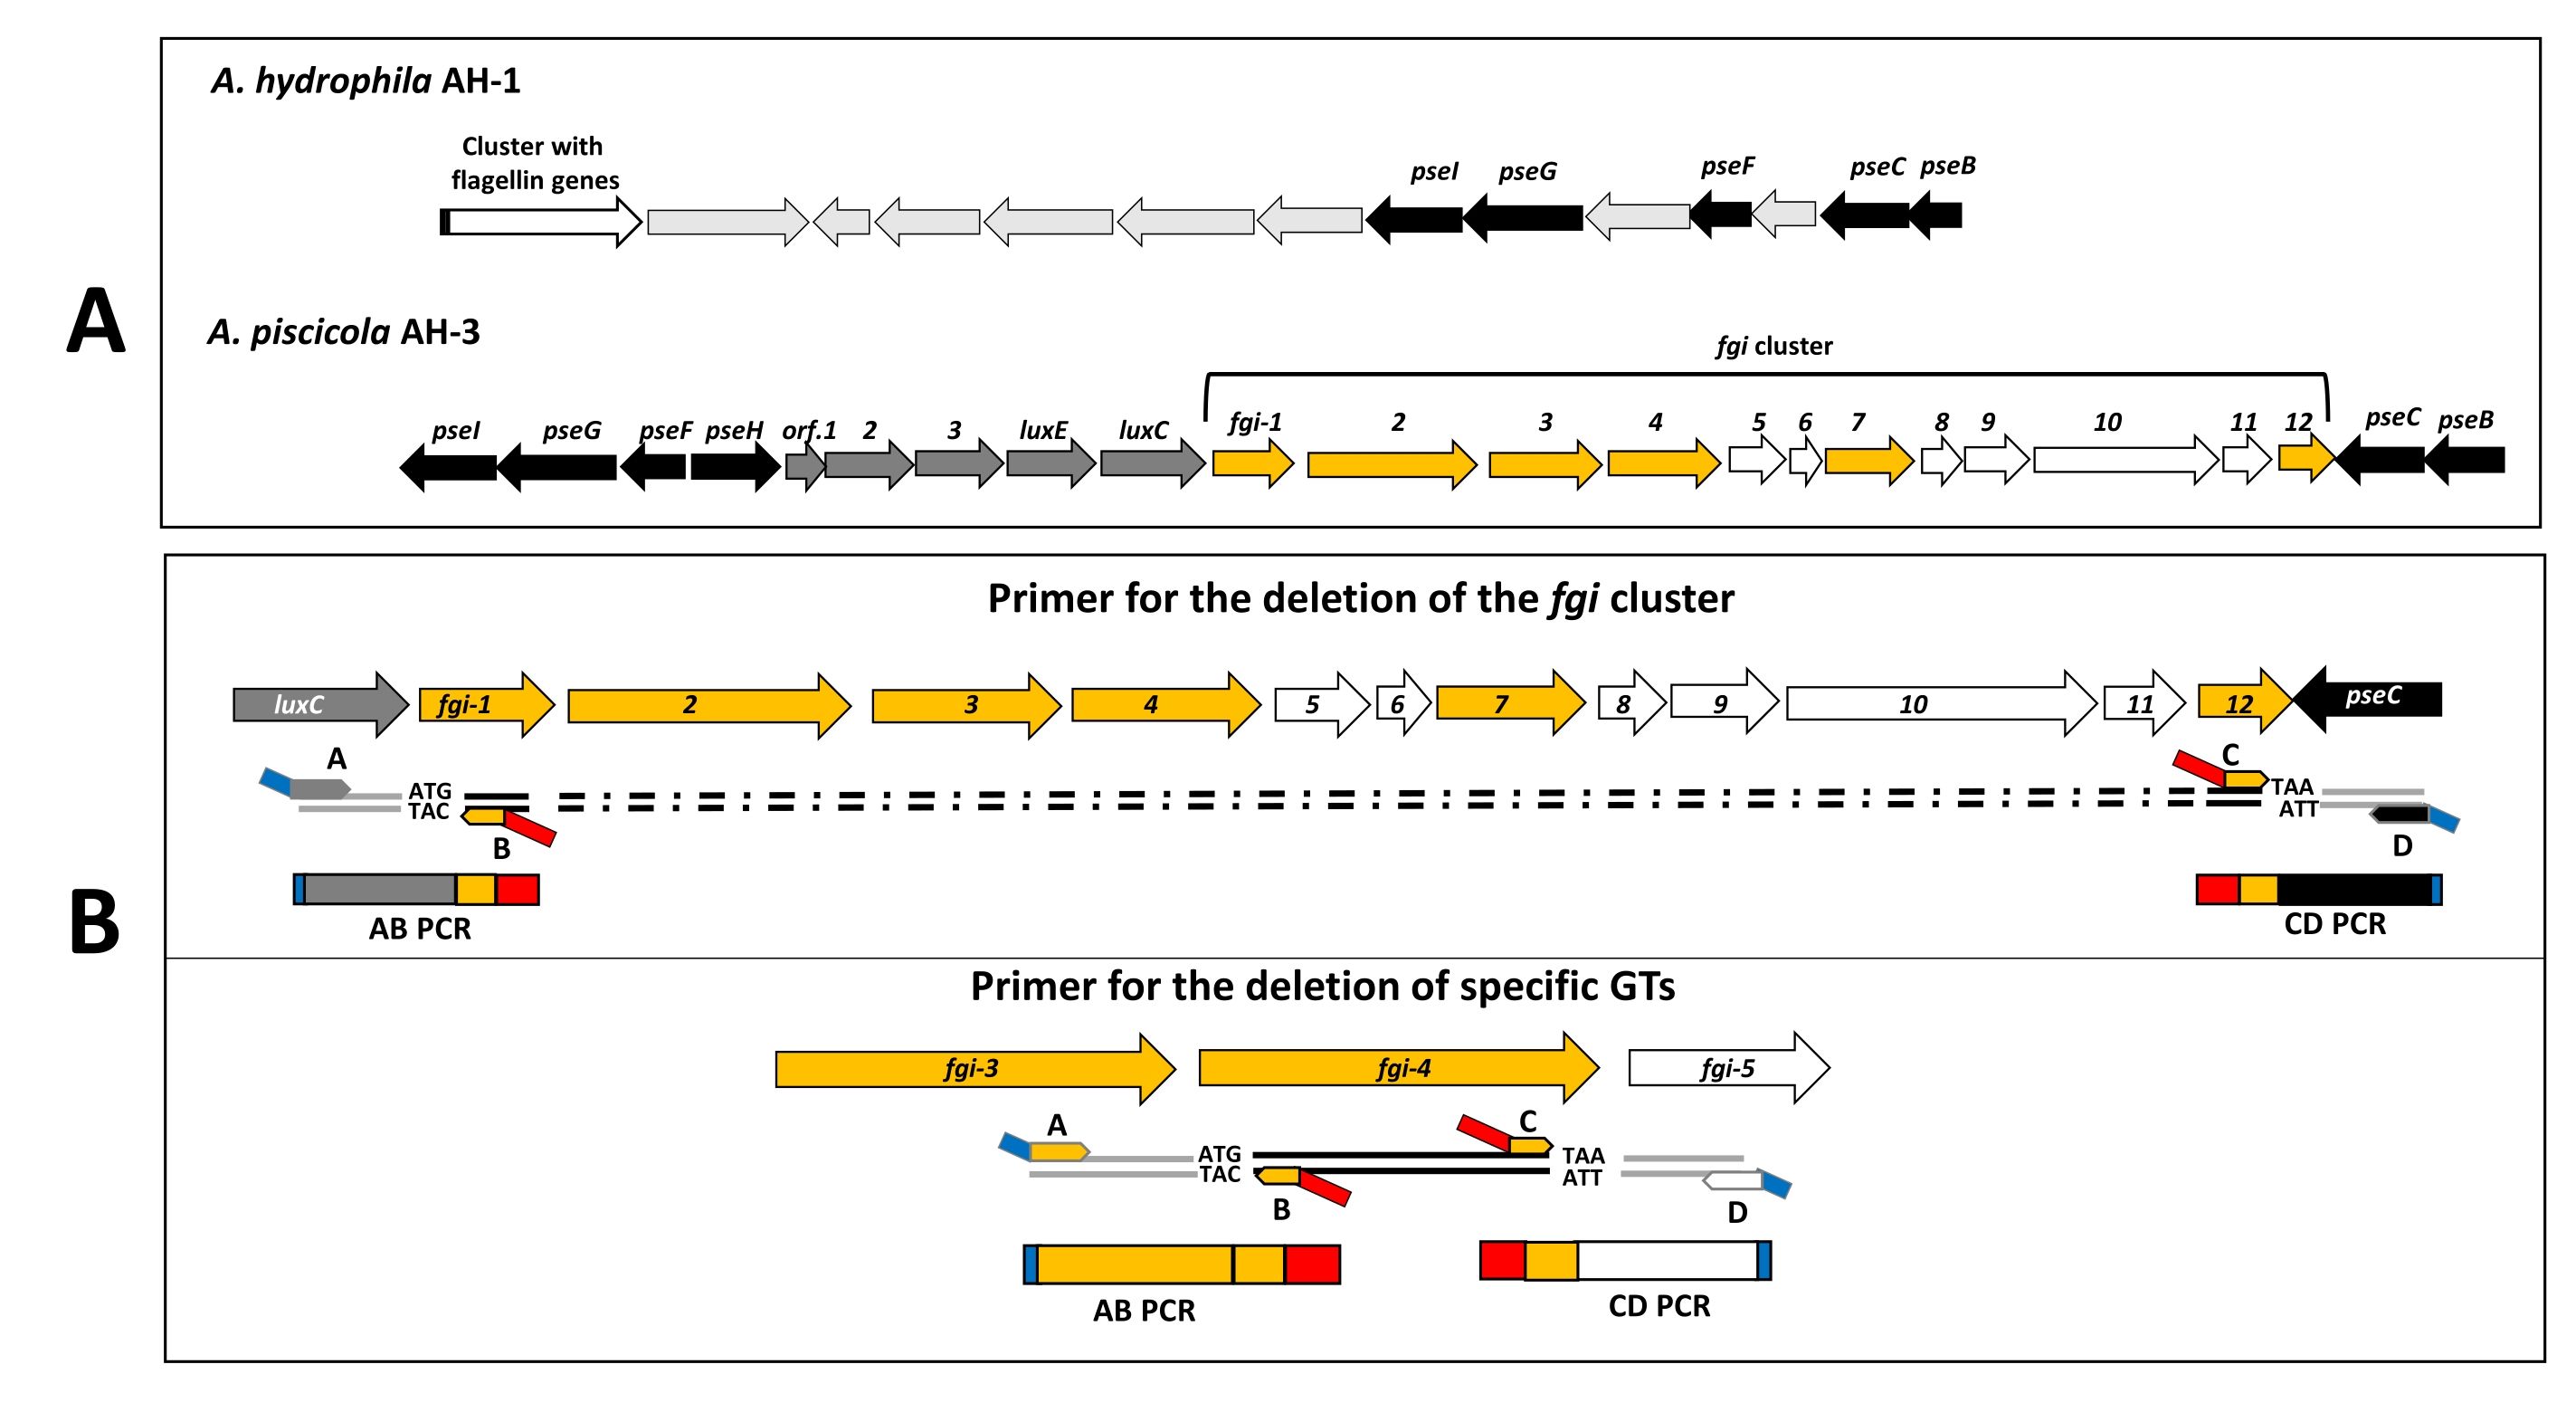
Figura 1: Detección bioinformática de regiones cromosómicas y diseño de cebadores. (A) Esquema de regiones cromosómicas identificadas en A. hydrophila AH-1 y A. piscicola AH-3. La isla de glicosilación de flagelos AH-1 de A. hydrophila es re...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Kit de reacción listo para secuenciar grandes Dye Terminator v. 3.1 de ABI PRISM | Biosistemas aplicados | 4337455 | Se utiliza para la secuenciación |
| ADN polimerasa AccuPrime Taq, alta fidelidad | Invitrogen | 12346-086 | Se utiliza para la amplificación de fragmentos AB, CD y AD |
| Agarosa | Conda-Pronadise | 8008 | Utilizado para electroforesis de ADN |
| Fosfatasa alcalina, intestinal de ternera (CIAP) | Promega | M1821 | Se utiliza para eliminar el fosfato en el extremo 5' |
| Bacto agar | Becton Dickinson | 214010 | Uso para análisis de motilidad |
| BamHI | Promega | Referencia R6021 | Se utiliza para la restricción de endonucleasas |
| BglII | Promega | R6081 | Se utiliza para la restricción de endonucleasas |
| Sistema BioDoc-It Imagin | UVP | Estación de bioimagen utilizada para la visualización del ADN | |
| Biotaq polimerasa | Bioline | BIO-21040 | Se utiliza para el cribado de colonias |
| Kit de purificación de banda de gel y ADN de PCR Cytiva illustra GFX | Citivia | 28-9034-71 | Se utiliza para la purificación de amplicones de PCR y fragmentos de ADN. |
| EDTA | Aplicar | 131026.1211 | Utilizado para electroforesis de ADN |
| Cubetas de electroporación con un espacio de 2 mm | VWR | 732-1133 | Utilizado para la transformación |
| Agar Luria-Bertani (LB) Miller | Condalab | 996 | Utilizado para el cultivo de Escherichia coli |
| Caldo Luria-Bertani (LB) Miller | Condalab | 1551 | Utilizado para el cultivo de Escherichia coli |
| Nanodrop ND-1000 | NanoDrop Techonologies Inc | Espectrofotómetro utilizado para la cuantificación del ADN | |
| Rifampicina | Aplicar | A2220,0005 | Se utiliza para el apareamiento triparental |
| SOC Medio | Invitrogen | 15544034 | Se utiliza para la recuperación de electroporación |
| ADN ligasa T4 | Invitrogen | 15224017 | Se utiliza para la reacción de ligadura |
| Termociclador Veriti de 96 pocillos | Biosistemas aplicados | Se utiliza para reacciones de PCR |
