El video demuestra el ensamblaje in vitro de nucleocápsides específicas del virus a partir de un complejo purificado de nucleoproteína–fosfoproteína libre de ARN, su purificación mediante cromatografía de exclusión por tamaño y la validación del ARN viral de longitud completa dentro de las partículas ensambladas.
Artículo de método
Reconstitución in vitro y purificación de partículas similares a la nucleocápside viral
12 visualizaciones
⸱
30 de septiembre de 2026
En este artículo
Resumen
Protocolo
1. Clonación molecular
NOTA: Se utilizó la clonación independiente de ligasa (LIC) para generar un plásmido de construcción de coexpresión bicistrónica del virus respiratorio sincitial (VRS). LIC es un método desarrollado a principios de la década de 1990, que utiliza la actividad 3’-5’ Exo de la ADN polimerasa T4 para crear extremos salientes con complementariedad entre el vector y el inserto de ADN. Las construcciones se realizaron utilizando el ADN vectorial 2BT-10, que consiste en una etiqueta His de 10x en el extremo N-terminal del marco de lectura abierto (ORF) (Figura 1).
- Realice la linealización de los vectores LIC mediante digestión con SSPI.
- Combine 10 μL de tampón SSPI 10X, 4 μL de enzima SSPI a una concentración de 5 U/μL, el volumen equivalente de 5 μg de ADN de vector obtenido por miniprep y agua estéril ddH2O hasta completar 100 μL.
- Incube la digestión durante 3 horas a 37 °C.
- Corra la digestión en un gel de agarosa al 1,0 % para la extracción del ADN del vector.
- Utilice un kit de extracción de gel para realizar la extracción y purificación. Suspenda el volumen final de ADN del vector en 30 μL de ddH2O y almacénelo a -20 °C.
Prepare los insertos de ADN para N1-391 y P1-126 utilizando los cebadores N1-391 Forward Primer, N1-391 Reverse Primer, P1-126 Forward Primer y P1-126 Reverse Primer (Tabla 1).
NOTA: Existe suficiente solapamiento con el vector linealizado para garantizar una temperatura de fusión entre 55 °C y 60 °C. Para el cebador reverso, hay suficiente solapamiento con la cadena complementaria inversa del vector linealizado por la misma razón.
Tabla 1. Secuencias de los cebadores.
Cebadores Secuencia N1-391 Forward 5’-TACTTCCAATCCAATGCAATGGCCCTGAGCAAAGTGAAG-3’ N1-391 Reverse 5’-TTATCCACTTCCAATGTTATTACAGTTCCACGTCGTTGTCCTTGG-3' P1-126 Forward 5’-TACTTCCAATCCAATGCAATGGAAAAGTTCGCCCCCGAG-3' P1-126 Reverse 5’-TTATCCACTTCCAATGTTATTACTGGTCGTTGATTTCCTCGTAGC-3’ - Realice la amplificación por reacción en cadena de la polimerasa (PCR) del inserto de ADN utilizando las condiciones descritas en la Tabla 2 y la Tabla 3.
- Extraiga el inserto de ADN amplificado. Corra los productos de PCR del paso anterior en un gel de agarosa al 1,0 %, luego extraiga y purifique las bandas mediante extracción de gel. Suspenda el volumen final de ADN extraído en 15 μL de ddH2O.
Tabla 2. Reactivos para la amplificación por PCR del inserto de ADN.
Amplificación por PCR del inserto de ADN 15 μL Tampón de reacción 10x para polimerasa Pfu 3 μL Cebador directo (concentración 100 μM) 3 μL Cebador reverso (concentración 100 μM) 15 μL Mezcla de desoxinucleótidos trifosfato (dNTP) a concentración 2,5 mM 6 μL ADN plasmídico que contiene el gen N o P (100 ng/μL) 7 μL DMSO (dimetilsulfóxido) 3 μL Polimerasa Pfu a 2,5 U/μL Volumen para completar hasta 150 μL Agua estéril ddH2O Tabla 3. Programa de termociclado para la amplificación por PCR del inserto de ADN.
Amplificación por PCR del inserto de ADN Paso Tiempo Temperatura Ciclos Desnaturalización 4 min. 95 ºC 1 Desnaturalización 45 seg. 95 ºC 30 Emparejamiento 30 seg. 62 ºC Extensión* 90 seg. 72 ºC Extensión 10 min. 72 ºC 1 Mantenimiento ∞ 4 ºC 1 La mezcla de 150 μL puede dividirse en tres reacciones de PCR separadas (3 x 50 μL). *Para la polimerasa Pfu de ADN, se recomienda una velocidad de 1 kb/min en la fase de extensión. En este caso, la longitud tanto del gen N1-391 como del gen P1-126 es inferior a 1,5 kb. Por lo tanto, se utilizó 90 segundos para el paso de extensión. Tratamiento del ADN del vector y del inserto con polimerasa T4 (Tabla 4).
Tabla 4. Tratamiento con polimerasa T4.
Tratamiento con polimerasa T4 Tampón 10 x 2 μL ADN del vector/inserto (0,1 pmol de vector o 0,2 pmol de inserto) 5 μL dNTP* a 25 mM 2 μL DTT a 100 mM 1 μL Polimerasa T4 de ADN (calificada para LIC) 0,4 μL (1,25 U) Agua estéril ddH2O 9,6 μL *Se utilizó dGTP para el vector y dCTP para el ADN del inserto. NOTA: El tratamiento debe realizarse por separado para el ADN del vector y el ADN del inserto.
- Incube la mezcla durante 40 minutos a temperatura ambiente. Luego, inactível la polimerasa mediante calor a 75 °C durante 20 minutos. Almacene la mezcla de reacción a -20 °C.
- Empareje el vector LIC y el vector inserto.
- Prepare un control negativo con 2 μL de ADN del vector LIC y 2 μL de agua estéril ddH2O.
- Combine 2 μL de ADN del inserto y 2 μL de ADN del vector LIC procedentes de las reacciones previas con polimerasa T4 en un tubo de 0,2 mL.
- Realice la reacción de emparejamiento a temperatura ambiente durante 10 minutos.
- Detenga la reacción con 1,3 μL de ácido etilendiaminotetraacético (EDTA) a una concentración de 25 mM.
- Transforme la reacción en 100 μL de células competentes Escherichia coli Top10 y siembre en una placa selectiva con ampicilina.
- Identifique los constructos positivos.
- Prepare la solución de miniprep de plásmido. Esto puede hacerse mediante selección de colonias e inoculación en medio de caldo Luria (LB). Por lo general, son suficientes 3 colonias.
- Incube la mezcla durante la noche a 37 °C.
- Centrifugue la mezcla a 4.560 x g durante 10 minutos y deseche el sobrenadante.
- Resuspenda los precipitados en 250 μL de tampón P1 y prepare minipreps de plásmido utilizando un kit de miniprep por centrifugación.
- Realice un análisis de digestión del producto de miniprep utilizando AseI u otras enzimas de restricción.
- Cargue las muestras en un gel de agarosa al 0,8 % y corra el plásmido digerido. Analice el gel bajo una lámpara UV.
- Utilice un servicio de secuenciación para validar la secuencia del producto positivo.
Obtenga el inserto de ADN para coexpresión.
- Realice PCR para obtener N1-391 y P1-126 utilizando los constructos previamente generados 2BT-10 N1-391 y 2BT-10 P1-126 como plantillas.
- Realice la 1ª PCR para obtener N1-391 a partir del constructo 2BT-10 N1-391 utilizando las condiciones de PCR de la Tabla 2 y la Tabla 3 con el cebador N1-391 Forward y el cebador reverso 5 ́-GTGAAGATCCTGGCTGATGCAATGCGGCGGCGCGCCGCGATCGCGGATCC-3 ́.
- Realice la 2ª PCR para obtener P1-126 a partir del constructo 2BT-10 P1-126 utilizando el cebador directo: 5’-CCGCCGCATTGCATCAGCCAGGATCTTCACTGCAGGACTCGAGTTCTAGA-3 ́ y el cebador P1-126 Reverse (utilice las condiciones de PCR de la Tabla 2 y la Tabla 3).
- Finalmente, realice una PCR de solapamiento sobre los productos mezclados de las dos reacciones de PCR anteriores para fusionar N1-391 y P1-126. Utilice el cebador N1-391 Forward y el cebador P1-126 Reverse. Utilice las condiciones de PCR de la Tabla 5 y la Tabla 6.
Tabla 5. Reactivos para PCR de solapamiento.
PCR de solapamiento 15 μL Tampón de reacción 10 X para polimerasa Pfu 3 μL Cebador directo (100 μM) 3 μL Cebador reverso (100 μM) 15 μL Mezcla de dNTP (2,5 mM) 3 μL ADN de la 1ª ronda de PCR que contiene el gen N1-391 (100 ng/μL) 3 μL ADN de la 1ª ronda de PCR que contiene el gen P1-126 (100 ng/μL) 7 μL DMSO 3 μL Polimerasa Pfu (2,5 U/μL) Volumen para completar hasta 150 μL Agua estéril ddH2O Tabla 6. Programa de termociclado para PCR de solapamiento.
PCR de solapamiento Paso Tiempo Temperatura Ciclos Desnaturalización 4 min. 95 °C 1 Desnaturalización 45 seg. 95 °C 30 Emparejamiento 30 seg. 62 °C Extensión* 2 min. 72 °C Extensión 10 min. 72 °C 1 Mantenimiento ∞ 4 °C 1 La mezcla de 150 μL puede dividirse en tres reacciones de PCR separadas (3 x 50 μL). *Para la polimerasa Pfu de ADN, se recomienda una velocidad de 1 kb/min en la fase de extensión. En este caso, la longitud total del gen N1-391 y del gen P1-126 es inferior a 2,0 kb. Por lo tanto, se utilizaron 2 minutos para el paso de extensión. - Una el vector y el inserto de ADN.
- Trate el producto de PCR de solapamiento con polimerasa T4 siguiendo el protocolo del paso 1.3.
- Empareje el vector LIC y el producto de PCR siguiendo el protocolo del paso 1.4.
- Identifique los constructos positivos siguiendo el protocolo del paso 1.5.
2. Expresión y purificación de proteínas
NOTA: Utilice E. coli para el constructo bicistrónico de la coexpresión de N y P. Cultive las células a 37 °C, pero realice la expresión a una temperatura reducida (16 °C) durante la noche. Purifique los complejos proteicos mediante una combinación de cromatografía en columna de cobalto, intercambio iónico y exclusión por tamaño (Figura 2).
- Utilice la cepa E. coli BL21(DE3) para la producción de proteínas. Cultive 4 L de cultivo celular a 37 °C en medio LB (caldo Luria) hasta que la DO600 alcance 0,6.
- Reduzca la temperatura a 16 °C. Una hora después, induzca la expresión con 0,5 mM de Isopropil β-D-1-tiogalactopiranósido (IPTG) durante la noche.
- Centrifugue las células a 4.104 x g durante 25 min y luego deseche el sobrenadante.
- Re suspenda los pellet celulares en 200 mL de tampón de lisis A (50 mM de fosfato de sodio, pH 7,4, 500 mM de NaCl, 5 mM de imidazol, 10% de glicerol y 0,2% de NP40). Utilice 50 mL de tampón de lisis para resuspender los pellet celulares provenientes de 1 L de cultivo celular.
Lise las células por sonicación durante 15 min, con ciclos de 3 segundos encendido y 3 segundos apagado. Luego, centrifugue las células a 37.888 x g durante 40 min.
NOTA: El protocolo puede interrumpirse congelando las células antes de la sonicación en un congelador a -80 °C.
- Cargue el sobrenadante en una columna de gravedad de cobalto (diámetro x longitud: 2,5 cm x 10 cm) con aproximadamente 10 mL de perlas previamente equilibradas con 5-10 volúmenes de columna (VC) del tampón de lisis.
- Lave la columna con 5 VC del tampón B (50 mM Tris-HCl pH 7,4, 1 M NaCl, 10% de glicerol y 5 mM de imidazol) y 5 VC del tampón C (50 mM Tris-HCl pH 7,4, 500 mM NaCl, 10% de glicerol y 5 mM de imidazol).
- Eluya la proteína de las perlas utilizando 2 VC del tampón D (50 mM Tris-HCl pH 7,4, 500 mM NaCl y 250 mM de imidazol).
- Diluya la proteína eluida 5 veces con tampón QA (50 mM Tris-HCl pH 8,0, 5% de glicerol) para la columna Q.
- Lave 5 mL de columna Q con tampón QA para equilibrar la columna, luego cargue la muestra diluida en la columna Q utilizando una bomba peristáltica (por ejemplo, Rabbit).
- Cargue la columna Q en la máquina de HPLC junto con el tampón QA y el tampón QB (50 mM Tris-HCl pH 7,4, 1,5 M NaCl, 5% de glicerol). Establezca un flujo de 1 mL/min.
- Ejecute el programa de "lavado de bomba" para lavar la máquina con tampón QB seguido por tampón QA (1-2 VC de cada uno). Establezca el flujo del sistema en 3 mL/min.
- Configure UV1 a 280 nm y UV2 a 260 nm. Utilice una placa profunda de 96 pocillos para recolectar las fracciones.
- Eluya las proteínas utilizando un gradiente escalonado del agente de elución (tampón QB), aplicando 3-4 VC de cada concentración, aumentando el porcentaje en un 5% cada vez, comenzando con 0% de tampón QB. El complejo proteico N0P se eluirá con 15% de tampón QB.
- Una vez que toda la proteína haya sido eluida, lave la columna con tampón QB al 100% (2 VC).
- Aísle la proteína mediante filtración en gel en una columna Superdex 200 Increase 10/300 GL (diámetro x longitud: 1,0 cm x 30 cm) y equilíbrela con el tampón E (20 mM 4-(2-hidroxietil)-1-piperazinaetanosulfónico, o HEPES pH 7,4 y 200 mM NaCl).
- Analice las fracciones que contienen proteína mediante electroforesis en gel de poliacrilamida con dodecilsulfato sódico (SDS-PAGE).
3. Ensamblaje in vitro de los NC específicos del virus
NOTA: La ensamblaje in vitro del NC específico para el VSR (N:ARN) se realizó incubando el complejo N0P preparado con oligos de ARN. Luego, se utilizó cromatografía de exclusión por tamaño (SEC) para separar el complejo ensamblado del N0P y el exceso de ARN (Figura 2).
- Mezcle y incube el complejo N0P purificado con el oligómero de ARN en una proporción molecular de 1:1,5 a temperatura ambiente durante 1 hora; normalmente, 1 mL del complejo proteico N0P con una concentración de 1 mg/mL es suficiente para el siguiente paso. Prepare una muestra control que contenga únicamente la misma cantidad de proteína N0P.
- Equilibre previamente la columna de filtración en gel Superdex 200 Increase 10/300 GL con el tampón E (20 mM HEPES, pH 7,4, 200 mM NaCl).
- Centrifugue la muestra a 21.130 × g durante 15 minutos, elimine cualquier precipitado y cargue el sobrenadante en la columna de cromatografía de exclusión por tamaño (SEC).
- Compare las imágenes de cromatografía de exclusión por tamaño de la muestra de ensamblaje N:ARN y de la muestra control N0P, y utilice la relación A260/A280 para identificar qué picos corresponden al N-ARN ensamblado, al N0P y al ARN libre.
- Recoja las fracciones de los picos, realice una electroforesis en gel SDS-PAGE o prepare rejillas.
- Para el complejo N-ARN ensamblado, reúna todas las fracciones del pico de N-ARN, realice la extracción de ARN y ejecute un gel de Urea-PAGE para verificar nuevamente la longitud del ARN específico, que debe ser la misma que la utilizada en la mezcla e incubación del primer paso.
Resultados
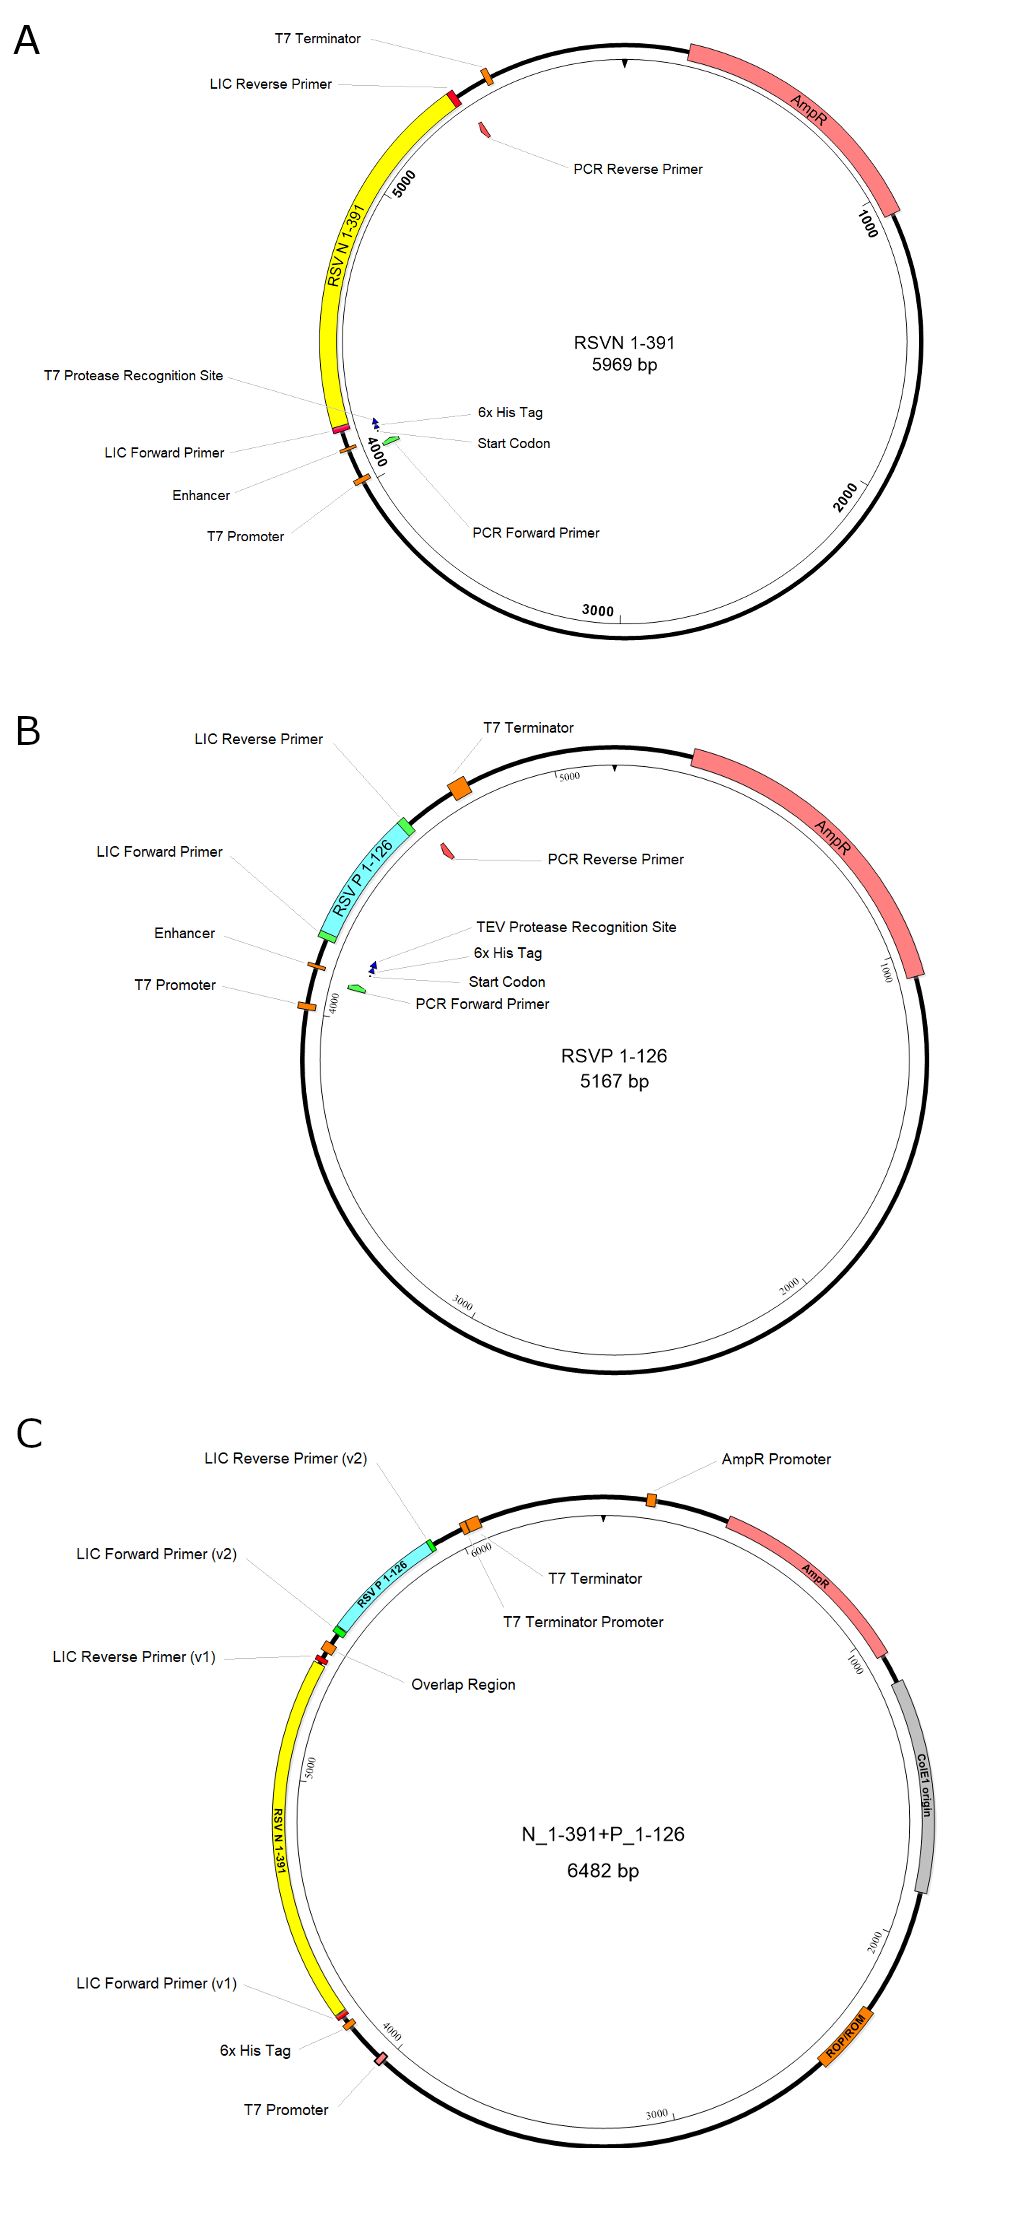
Figura 1. Ilustración de las construcciones de los plásmidos. A. La construcción del RSV N1-391; B. La construcción del RSV P1-126; C. La construcción bicistrónica para la coexpresión de N1-391 y P1-126. El primer gen RSV N1-391, el segundo gen RSV P1-126, el gen de resistencia a antibióticos (AmpR) y los promotores se resaltan con cajas amarillas, cian, rosadas y naranjas, respectivamente. En resumen, los insertos génicos del RSV N1-391 y del RSV P1-126 se construyen por separado y luego se ensamblan.
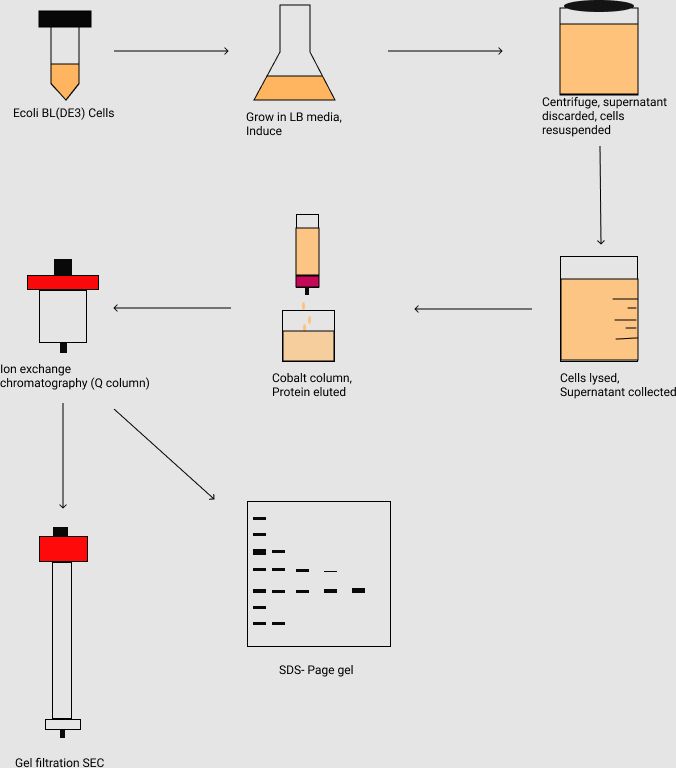
Figura 2. Diagrama de flujo de la purificación del complejo proteico N1-391P1-126. Se describe la inoculación y el cultivo a gran escala de la cepa E. coli, así como la recolección de las células mediante centrifugación. Tras la lisis celular, las muestras proteicas se purifican mediante cromatografía de afinidad (es decir, columna de Co2+), cromatografía de intercambio iónico (es decir, columna Q) y cromatografía de exclusión por permeación en gel (SEC). Las muestras proteicas se analizan posteriormente mediante electroforesis en gel de SDS-PAGE.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Agarosa | SIgma | A9539-500G | elaboración del constructo mediante el método LIC |
| Ampicilina sódica | GOLD BIOTECHNOLOGY | 5118.111317A | antibiótico para cultivo celular |
| AseI | NEB | R0526S | elaboración del constructo mediante el método LIC |
| Perlas de agarosa de cobalto (alta densidad) | Gold Bio | H-310-500 | para la purificación de proteínas con etiqueta His |
| Calentador seco digital Corning LSE | CORNING | 6885-DB | calentar la muestra |
| dCTP | Invitrogen | 10217016 | elaboración del constructo mediante el método LIC |
| dGTP | Invitrogen | 10218014 | elaboración del constructo mediante el método LIC |
| Glicerol | Sigma | G5516-4L | preparación de soluciones |
| HEPES | Sigma | H3375-100G | preparación de soluciones |
| HiTrap Q HP | Sigma | GE29-0513-25 | purificación de proteínas |
| Imidazol | Sigma | I5513-100G | preparación de soluciones |
| IPTG (Isopropil-beta-D-tiogalactopiranosido) | GOLD BIOTECHNOLOGY | 1116.071717A | inducir la expresión de la proteína |
| Tubos de microcentrífuga | VWR | 47730-598 | para PCR |
| Procesador ultrasónico Misonix Sonicator XL2020 | SpectraLab | MSX-XL-2020 | sonicador para lisar células |
| New Brunswick Innova 44/44R | eppendorf | M1282-0000 | agitador para el cultivo celular |
| Sustituto de Nonidet P 40 | Sigma | 74385-1L | preparación de soluciones |
| OneTaq DNA polimerasa | NEB | M0480L | PCR |
| Kit QIAquick de extracción de gel | QIAGEN | 28706 | purificación de ADN |
| SSPI-HF | NEB | R3132S | elaboración del constructo mediante el método LIC |
| Superose 6 Increase 10/300 GL | Sigma | GE29-0915-96 | purificación de proteínas |
| T4 DNA polimerasa | Sigma | 70099-3 | elaboración del constructo mediante el método LIC |
| Centrífuga Thermo Scientific Sorvall RC 6 Plus | Fisher Scientific | 36-101-0816 | centrífuga, velocidad máxima de 20.000 rpm |
| Clorhidrato de Trizma | Sigma | T3253-250G | preparación de soluciones |
