Todos los procedimientos relacionados con la recolección de muestras se han realizado de acuerdo con las directrices del IRB del instituto.
1. Preparación de la solución
- Prepare la solución extracelular S1: 4-(2-hidroxi-etil)piperazina-1-etanosulfónico (HEPES) solución extracelular tamponada que contiene (en mM) 145 NaCl, 5 KCl, 1 CaCl2, 1 MgCl2, 10 HEPES; pH = 7,3 (ajustado con NaOH); osmolaridad = 300 mOsm (ajustado con glucosa).
- Prepare la solución extracelular S2: Solución extracelular oxigenada por carbógenos (95% O2, 5% CO2) que contiene (en mM) 125 NaCl, 25 NaHCO3, 5 KCl, 1 CaCl2, 1 MgSO4, 5 bis(2-hidroxietil)-2-aminoetanosulfónico (BES); pH = 7,3; osmolaridad = 300 mOsm (ajustado con glucosa).
- Preparar una solución de agarosa a baja temperatura de gelificación al 4% (S3) para la inclusión en tejidos: 4% de agarosa a baja temperatura de gelificación. Disolver 2 g de agarosa poco gelificante en 50 ml de S1 en un frasco de laboratorio de vidrio de 100 ml junto con un agitador magnético. Para derretir la agarosa, coloque el frasco en un baño de agua (con la tapa no bien cerrada) a 70 °C durante aproximadamente 20 minutos o hasta que la solución se vuelva transparente mientras se agita. Enfriar y mantener la agarosa derretida en un segundo baño de agua a 42 °C hasta su nuevo uso.
- Prepare la solución intracelular S4: Solución de pipeta que contiene (en mM) 143 KCl, 2 KOH, 1 ácido etilenglicol tetraacético (EGTA), 0,3 CaCl2 (Ca2+ libre = 110 nM), 10 HEPES, 2 adenosina 5′-trifosfato sal magnésica (MgATP), 1 guanosina 5′-trifosfato sódico sal (NaGTP); pH = 7,1 (ajustado con KOH); osmolaridad = 290 mOsm.
- Modificar/ajustar la composición de S1, S2 y S4 de acuerdo con el diseño experimental individual (por ejemplo, bloqueadores farmacológicos para aislar ciertos tipos de corrientes activadas por voltaje).
>2. Disección e incrustación de VNO
- Sacrificar al animal mediante una breve exposición al CO2 y decapitarlo con tijeras quirúrgicas afiladas. Nota: Dado que el tiempo que transcurre desde el sacrificio del animal hasta la colocación de la cápsula VNO en hielo es crítico, minimice el tiempo a menos de 2 minutos. Para mantener la viabilidad del tejido, incruste ambos VNOs completamente disecados en agarosa en menos de 30 min.
- Retire la mandíbula inferior con unas tijeras quirúrgicas grandes. Entra por la cavidad bucal y corta los huesos de la mandíbula y el músculo de cada lado por separado.
- Coloque la parte restante de la cabeza boca abajo en la placa de Petri grande.
- Retire la piel de la mandíbula superior y alrededor de la punta de la nariz con pinzas medianas para obtener un mejor acceso a los incisivos.
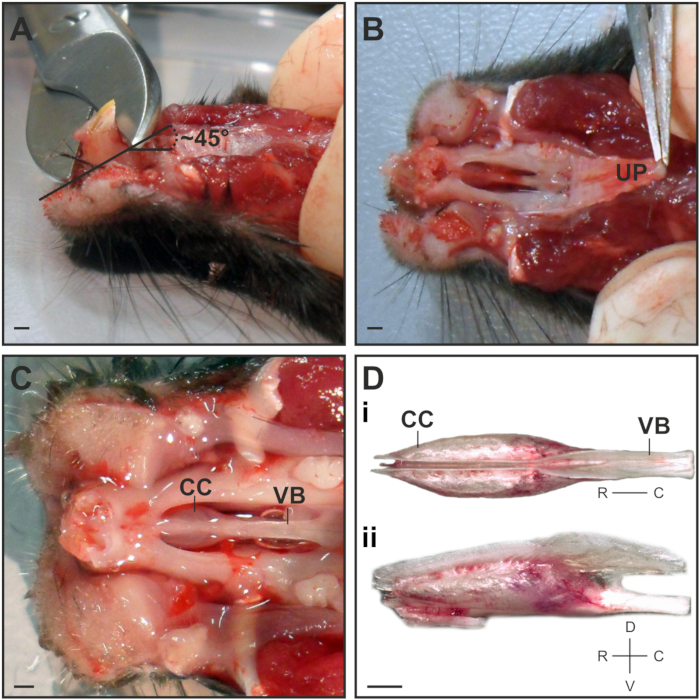
- Use tijeras para huesos para cortar la parte más grande de los incisivos en un ángulo de ~45 ° en la dirección rostral (Figura 1A). Esto facilitará la extracción de la cápsula de VNO de la cavidad nasal.
nota: No corte hasta la raíz del diente para evitar daños en la punta de la cápsula de VNO.
- Agarre el paladar superior rígido en su parte rostral con pinzas medianas y despegue cuidadosamente una pieza en un ángulo plano (Figura 1B).
nota: Enjuague repetidamente con S2 helado.
- Use tijeras de microresorte para cortar la fusión ósea entre la punta del hueso vómer y la mandíbula. Inserte las puntas de las tijeras con la parte curva de la punta apuntando hacia afuera, lejos del VNO, y corte con cuidado el hueso en pequeños pasos tanto en el lado izquierdo como en el derecho, lateral a la cápsula VNO.
- Para extraer la cápsula de VNO, use unas tijeras de microresorte para cortar el hueso vómer en la parte caudal y levante con cuidado el hueso vómer fuera de la cavidad nasal con pinzas medianas. Transfiera inmediatamente el VNO a una pequeña placa de Petri bajo un microscopio estereoscópico en una bolsa de gel de hielo donde se realizarán los pasos restantes de la disección.
- Enjuague el VNO con una pequeña cantidad de S2 helado para evitar que el tejido se seque.
- Separe las cápsulas cartilaginosas que contienen los tejidos blandos del VNO agarrando la parte posterior del hueso vómer con pinzas medianas. Coloque la cápsula para una vista dorsal, de modo que se haga visible una división entre ambos VNO (Figura 1Di).
- Utilice la punta de las pinzas finas para separar ambas cápsulas de cartílago VNO del hueso central mientras mantiene el hueso vómer inmovilizado en la parte posterior.
nota: Use pinzas solo en el borde de la cápsula de cartílago y tenga mucho cuidado de no perforar el cartílago, ya que el delicado epitelio sensorial se daña fácilmente.
- Una vez que los dos VNOs estén separados, comience a extraer el cartílago que encapsula el primer VNO.
- Agarre el borde superior de la cápsula con una pinza fina y separe la pared del cartílago que estaba previamente unida al hueso del vómer (lado medial).
- Para eliminar el cartílago restante, gire el VNO con su lado lateral curvo hacia el fondo del plato y sujete firmemente el cartílago de un lado con pinzas. Mueva con cuidado la segunda pinza fina desde la parte posterior en un ángulo muy plano entre el cartílago y el VNO para aflojar la conexión entre el tejido y el cartílago.
- Retire lentamente el VNO del cartílago sosteniéndolo en su punta caudal, para evitar dañar el epitelio sensorial.
- Una vez que el VNO se haya apalancado de la cápsula, asegúrese de eliminar todas las partes pequeñas de cartílago restantes, ya que cualquier pieza de cartílago restante desprenderá el tejido de la agarosa circundante durante el proceso de corte.
- Coloque una pequeña gota de S2 helada en el primer VNO disecado para evitar daños en los tejidos. Un gran vaso sanguíneo en el lado lateral se hará visible, lo que indica que el órgano aún está intacto y no fue dañado gravemente durante la disección (Figura 2Aii). En caso de que el vaso sanguíneo se haya dañado, valdrá la pena continuar con el corte del VNO siempre que la morfología general no se haya visto claramente afectada.
- Disecciona inmediatamente el segundo VNO.
- Para incrustar los VNO, llene ambas placas de Petri pequeñas hasta el borde con S3 derretido (almacenado en un baño de agua a 42 °C; ver 1.3).
- Sostenga el VNO en el extremo caudal más ancho con pinzas finas para evitar daños en el epitelio sensorial.
- Sumerja el VNO en la agarosa y muévalo horizontalmente hacia adelante y hacia atrás varias veces para eliminar la película de solución extracelular, así como las burbujas de aire de su superficie.
- Coloque el VNO verticalmente con la punta caudal hacia el fondo del plato. En lugar de pellizcar el VNO directamente con las pinzas, ajuste la orientación moviendo la punta de la pinza muy cerca del VNO.
nota: La orientación durante la incrustación es crucial, ya que determina el plano de corte y la accesibilidad a las neuronas sensoriales durante el experimento.
- Coloque los platos en una bolsa de hielo en gel y espere hasta que la agarosa se haya solidificado.
Nota: No cambie la orientación del VNO una vez que la agarosa haya comenzado a solidificarse, ya que esto desprenderá el tejido de la agarosa circundante.
3. Corte de tejido VNO coronal
- Use una espátula pequeña para quitar el bloque de agarosa del plato pequeño y colóquelo en la tapa de una placa de Petri grande, voltee la agarosa al revés dejando la punta caudal del VNO hacia arriba.
- Corta el bloque en forma piramidal con un bisturí quirúrgico (3-4 mm en la punta, 8-10 mm en la parte inferior). Tenga cuidado de no dañar el tejido incrustado.
- Use superpegamento para fijar el bloque en forma de pirámide al centro de la placa de muestra del vibratomo y espere ~ 1 minuto para que el pegamento se seque por completo.
- Transfiera la placa de muestra a la cámara de corte y prepare el segundo VNO, en consecuencia. Mantenga la placa con el segundo espécimen a 4 °C hasta su uso.
- Utilice un micrótomo de cuchilla vibratoria con los siguientes ajustes: grosor: 150-200 μm; velocidad: 3,5 u.a. = 0,15 mm/seg; frecuencia: 7,5 u.a. = 75 Hz. Transfiera las rodajas a la cámara de oxigenación hasta su uso después de inspeccionar brevemente la morfología de las rodajas bajo el microscopio de disección. Las rodajas se pueden conservar durante varias horas.
>4. Registros electrofisiológicos de una sola célula
- Para las grabaciones, utilice un microscopio vertical de platina fija equipado con objetivos de inmersión en agua, Dodt o contraste de interferencia diferencial infrarrojo (IR-DIC) y epifluorescencia, así como una cámara de dispositivo de carga acoplada refrigerada (CCD). Para la adquisición de datos, utilice un amplificador de pinza de parche, una etapa principal, una placa de interfaz de analógico a digital / digital a analógico (AD/DA) y una computadora (incluido el software de grabación).
- Prepare un stock de 10-20 pipetas de parche (4-7 MΩ). Extraiga pipetas de capilares de vidrio de borosilicato (1,50 mm de diámetro exterior [OD]/0,86 mm de diámetro interior [ID]) con un extractor de micropipetas y pula al fuego con una microforge.
nota: El pulido al fuego de las puntas de pipeta es crucial cuando se parchean las VSN bastante pequeñas. Esto ayudará a evitar la ruptura de la membrana celular al aplicar presión negativa para obtener un sellado de alta resistencia. Después del pulido, la abertura de la pipeta debe ser de aproximadamente 1 μm.
- Mantenga las pipetas en un frasco de almacenamiento de pipetas para evitar daños y acumulación de polvo hasta su uso.
- Preparar el sistema de perfusión llenando los depósitos de solución y los tubos de acuerdo con el diseño experimental.
nota: Elimine completamente las burbujas de aire de los tubos, ya que interferirán fuertemente con las grabaciones electrofisiológicas.
- Ajuste la presión para lograr un flujo de ~3 ml/min.
nota: Las altas presiones causarán el movimiento del corte de tejido, así como la terminación de los registros electrofisiológicos.
- Transfiera el corte VNO a la cámara de imágenes y fije la posición del corte utilizando un anclaje de acero inoxidable cableado con fibras sintéticas de 0,1 mm de espesor (Figura 2B-C).
nota: No cubra la rodaja de tejido con uno de los hilos de fibra sintética, sino con la agarosa que rodea la rodaja.
- Transfiera la cámara de imágenes a la configuración de grabación y superfusione continuamente el corte con S2 oxigenado a temperatura ambiente a través de una aplicación de baño.
- Ajuste el capilar de succión a la superficie de la solución para crear una succión lenta para el intercambio constante de la solución del baño. Ajuste el "lápiz de perfusión" de múltiples cilindros 8 en 1 por encima y cerca de la parte no sensorial del corte de VNO que contiene el vaso sanguíneo (Figura 2C, 3A). Será beneficioso colocar el lápiz de perfusión y la pipeta de grabación de manera que estén orientados hacia la rebanada desde direcciones opuestas.
- Conecte el electrodo de referencia y la solución de baño usando un puente de agar en forma de L (lleno con 150 mM de KCl).
- Llene la pipeta de parche con la solución de pipeta S4.
- Monte la pipeta sobre el electrodo de parche recubierto de cloruro de plata conectado a la platina de la cabeza sin raspar el recubrimiento y fíjela firmemente.
- Aplique una ligera presión positiva (aproximadamente 1 ml en una jeringa de plástico de 10 ml) a la pipeta de parche antes de entrar en el baño.
- Baje la pipeta en el baño utilizando micromanipuladores lo suficientemente lejos como para poder sumergir el objetivo sin golpearlo (Figura 2D).
- Monitorice la resistencia de la pipeta (Rpip, entre 4 y 7 MΩ) mediante un software de electrofisiología conectado a la platina de cabeza.
nota: Si Rpip es <4 MΩ, la punta del vidrio está rota. Si R pip es >10 MΩ, lo más probable es que la punta esté obstruida y que la pipeta deba ser reemplazada.
- Visualice el corte VNO con una cámara CCD que utilice contraste de interferencia diferencial (DIC) optimizado para infrarrojos e identifique las células que expresan FPR-rs3-i-Venus (FPR-rs3: secuencia 3 relacionada con el receptor del péptido formilo) (o neuronas marcadas de manera similar) utilizando iluminación de fluorescencia y un cubo de filtro adecuado.
- Enfoque y orientación de células fluorescentes o no fluorescentes en función del diseño experimental.
- Para acercarse al cuerpo de la célula, utilice volantes para obtener la máxima sensibilidad. Debido a la presión positiva, una pequeña abolladura en la membrana del soma celular se hace visible una vez que la punta de la pipeta está muy cerca.
- Libere la presión positiva y aplique una ligera presión negativa para aspirar la membrana celular con el fin de obtener un sello de alta resistencia (1-20 GΩ). Aplique una succión corta y suave para romper la membrana celular y establecer la configuración de toda la célula.
- Monitoree constantemente la resistencia de acceso durante el experimento.
nota: Solo incluya las neuronas que muestren una resistencia de acceso pequeña y estable (≤3% de laentrada de R; cambio <20% en el transcurso del experimento) en el análisis.