Las células endoteliales primarias de la vena umbilical humana (HUVECs) se cultivaron hasta la confluencia dentro de un dispositivo de red microfluídica. Se ilustró la unión de las células endoteliales y las distribuciones de F-actina, y se cuantificaron en tiempo real los cambios en la concentración de calcio intracelular y la producción de óxido nítrico en respuesta al trifosfato de adenosina (ATP) a nivel de células individuales.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Desarrollo y caracterización de
* These authors contributed equally
En este artículo
Resumen
Resumen
Las células endoteliales (EC) que recubren las paredes de los vasos sanguíneos in vivo están constantemente expuestos a fluir, pero ECs cultivadas a menudo se cultivan en condiciones estáticas y exhiben un fenotipo pro-inflamatoria. Aunque el desarrollo de dispositivos de microfluidos ha sido abrazado por los ingenieros de más de dos décadas, sus aplicaciones biológicas siguen siendo limitados. Un modelo in vitro de microvasos fisiológicamente más relevantes en validada por aplicaciones biológicas es importante para avanzar en el campo y salvar las diferencias entre in vivo e in vitro estudios. A continuación, presentamos los procedimientos detallados para el desarrollo de la red de microvasos cultivan utilizando un dispositivo de microfluidos con una capacidad de perfusión a largo plazo. También demuestran sus aplicaciones para mediciones cuantitativas de los cambios inducidos por agonistas en EC I y el óxido nítrico (NO) [Ca 2+] en tiempo real utilizando confocal y microscopía de fluorescencia convencional. La red de microvasos formadotrabajo con perfusión continua mostró uniones bien desarrollados entre los CE. VE-cadherina distribución estaba más cerca de la observada en los microvasos intacto que monocapas CE estáticamente cultivadas. ATP-indujo aumentos transitorios en la CE [Ca2 +] i y la producción de NO se midió cuantitativamente en los niveles de células individuales, que haya validado la funcionalidad de los microvasos cultivadas. Este dispositivo de microfluidos permite ECs para crecer bajo un bien controlado, el flujo fisiológicamente relevante, lo que hace que el entorno de cultivo celular más cercano a in vivo que el de los cultivos 2D convencionales, estáticas. El diseño de la red de microcanales es altamente versátil, y el proceso de fabricación es simple y repetible. El dispositivo se puede integrar fácilmente en el sistema microscópico confocal o convencional que permite imágenes de alta resolución. Lo más importante, ya que la red de microvasos cultivadas puede estar formado por ECs humanos primarios, este enfoque servirá como una herramienta útil para investigar cómopatológicamente componentes sanguíneos alterados a partir de muestras de pacientes humanos afectan a los EC y dar una idea de los problemas clínicos. También puede ser desarrollado como una plataforma para la detección de drogas.
Introducción
Las células endoteliales (EC) que recubren las paredes de los vasos sanguíneos in vivo están constantemente expuestos a fluir, pero ECs cultivadas a menudo se cultivan en condiciones estáticas y exhiben un fenotipo pro-inflamatoria 1,2. La tecnología microfluídica permite un fluido controlada con precisión a través de una microescala geométricamente limitados (sub-milímetro) los canales 3, lo que proporciona la oportunidad para que las células cultivadas, especialmente para ECs vascular, creciendo bajo condiciones de flujo deseadas. Estas características hacen que las condiciones de cultivo celular in vivo más cerca de que los cultivos convencionales, estáticas 2D celulares. Son extremadamente importante cuando los dispositivos de microfluidos se utilizan para modelar los diferentes tipos de vasculatures y para estudiar las respuestas de las CE a estímulos mecánicos y / o químicos.
A pesar de las ventajas demostradas por la red de microcanales a través de un cultivo de células estático, la adaptación y aplicación de la microfluídica en la f biomédicaield siguen siendo limitados. Informado por una revisión reciente, la mayoría de las publicaciones de este campo (85%) se encuentran todavía en revistas de ingeniería 4. El rendimiento de los dispositivos de microfluidos no ha sido lo suficientemente convincente como para la mayoría de los biólogos para pasar de las técnicas actuales, tales como el ensayo Transwell y la macro-escala de diapositivas placa de cultivo / vidrio para este dispositivo miniaturizado. Microfluídica es un campo multidisciplinario, que requiere la colaboración interdisciplinaria para progresar en este campo. El objetivo de este artículo técnico es reducir las brechas de conocimiento entre disciplinas y realizar los procedimientos de fabricación comprensible por los biólogos, mientras que proporciona la aplicación biológica y validación funcional de los microvasos de microfluidos. Los protocolos experimentales visualizados incluyen la fabricación de ambos dispositivos de microfluidos y sus utilidades biológicas, lo que supone una estrecha colaboración entre los ingenieros y biólogos.
Recientemente hemos informado de algunosaplicaciones biológicas que utilizan la red de microvasos in vitro con dispositivo de microfluidos 5. Con el fin de diseñar apropiadamente las dimensiones de la red de microcanales y aplicar la tensión de corte deseado, un modelo numérico fue construido con el software de dinámica de fluidos computacional para estimar estrechamente el perfil de flujo. Las células primarias humanas endoteliales de vena umbilical (HUVEC) que fueron sembradas en los microcanales alcanzaron la confluencia, es decir, cubiertas las superficies interiores enteras del microcanal, en 3-4 días con perfusión continua. La formación de la barrera adecuada se demostró por tinción VE-cadherina y en comparación con los formados en condiciones de cultivo de células estáticos y en microvasos intactas. Mediante la aplicación de los protocolos experimentales desarrolladas en microvasos intactas perfundidos individualmente 6-8, que mide cuantitativamente los cambios en la CE [Ca2 +] i y el óxido nítrico (NO) en respuesta a la adenosina trifosfato (ATP) con fluorescente inindicadores y confocal y microscopía de fluorescencia convencional. Los aumentos inducidos por agonistas en CE [Ca2 +] i y la producción de NO se han reportado como señales intracelulares necesarias para inflamatorias mediador aumentos inducidos en la permeabilidad microvascular 6-15. Aunque algunos estudios anteriores mostraron imágenes de dispositivos de microfluidos DAF-2 DA cargados 16,17, resolución y los datos apropiados análisis todavía no había alcanzado 18. Para nuestro conocimiento, este estudio demuestra las primeras mediciones cuantitativas de cambio dinámico inducida por el agonista en endotelial i y la producción de NO utilizando microfluidos sistema basado en [Ca 2 +].
Técnicas de microfabricación tienen la flexibilidad para fabricar microcanales a unas pocas micras y permitir el desarrollo de patrones complejos para imitar las geometrías de la microvasculatura en vivo. Aquí presentamos una red de microcanales típico con tres niveles de ramificación. Estala red se fabrica mediante la combinación de fotolitografía que se realiza en una sala limpia de microfabricación y litografía blanda.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
1. La fabricación de dispositivos de microfluidos
- La fabricación estándar de fotolitografía de un SU-8 maestro molde 50
- Limpiar la oblea de silicio antes de spin-coating. Enjuagar una oblea de silicio de 2 pulgadas desnudo con acetona durante 15 min seguido de alcohol isopropílico (IPA) para 15 min. Deshidratar la oblea colocándolo en una placa caliente a 150 ° C durante 1 hr. Después de la deshidratación, enfriar la oblea a temperatura ambiente.
- Spin-capa de la oblea de silicio con SU-8 fotoprotector. Añadir 2 ml SU-8 fotoprotector sobre la oblea. Rampa de la oblea a 500 rpm a 100 rpm de aceleración / s durante 10 s, seguido de 1.000 rpm a 300 rpm / seg aceleración para 30 seg. (Ver Suplementario vídeo 1)
- Pre-hornear la oblea en una placa caliente a 65 ° C durante 10 minutos, luego horneado suave a 95 ° C durante 30 minutos.
- Utilice la exposición UV para transformar el patrón diseñado a partir de una máscara de película a la fotoprotección spin-revestido. Imprimir el patrón sobre una fina película transparente como una máscara de película. Coloque la máscara de la película en la parte superior de lamediante revestimiento por centrifugación fotorresistente y exponer a los rayos UV con una dosis de 300 mJ / cm 2. (Ver Suplementario vídeo 2)
Nota: En este protocolo, el patrón de red de microcanales (159 micras de ancho madre canales de derivación en cuatro canales de 100 micras de ancho hija) está diseñado con el software de CAD. El patrón en la película muestra como un campo claro y el resto de la película está cubierta por la tinta de color negro. Debido SU-8 es un fotorresistente negativo, la parte de la resina fotosensible que se expone a los rayos UV se pueden reticular y convertirse en insoluble al disolvente durante el desarrollo del molde (etapa 1.1.6). Después del desarrollo, esta porción insoluble se replicará el patrón de red diseñado y servir como un molde maestro. - Post-hornear la oblea expuesta sobre una placa caliente a 65 ° C durante 1 min, luego 95 ° C durante 10 min.
- Desarrollar el molde maestro. Uso SU-8 desarrollador como disolvente para eliminar la resina fotosensible no reticulado. Sumergir la oblea en el SU-8 revelador durante 3 minutos y enjuagar con IPApara 1 min.
- Repita este ciclo de desarrollo de 2-3 veces hasta que no hay formación de estrías de color blanco (residuo de resina fotosensible no curada) después del enjuague IPA. secar suavemente la oblea con gas nitrógeno y examinar las pequeñas características del patrón con un microscopio. Repetir los ciclos de desarrollo adicionales si es necesario.
- Duro hornear la oblea en una placa caliente a 150 ° C durante 15 minutos.
- La litografía blanda
- mezclar manualmente las dos partes (base y agente de curado) de polidimetilsiloxano de elastómero (PDMS) en un peso. relación de 10: 1.
- De-gas la mezcla de PDMS con un desecador de vacío conectado con una casa de 15 min. Reparto de la solución de PDMS en el molde maestro fotoprotector. El espesor de la PDMS tiene que ser mayor de 3 mm para proporcionar una sujeción estable de la tubería de entrada / salida. De-gas el PDMS de nuevo durante 15 min, y eliminar las burbujas de aire que quedan con gas nitrógeno, si es necesario. Curar el PDMS fundidos en un horno a 65 ° C durante 3 horas.
- Limpiar la superficie deel cubreobjetos de vidrio con una cinta adhesiva y un limpiador de plasma (tratamiento con plasma de 30 segundos). Spin-capa de PDMS ONU-curado (0,5 ml) sobre el cubreobjetos de vidrio por el aumento gradual a 4.000 rpm a velocidad de aceleración / seg a 500 rpm durante 30 segundos. Curar el cubreobjetos recubierto spin-PDMS en un horno a 65 ° C durante al menos 30 min.
- Cortar y liberar el PDMS curado del molde maestro. A continuación, cree una entrada y una salida con una perforadora 1 mm de diámetro en el extremo distal de los canales madre.
- Unir el dispositivo a la cubreobjetos de vidrio recubiertos-spin PDMS. Oxidar la superficie de los PDMS y el cubreobjetos con un limpiador de plasma para 1 min. Después del tratamiento con plasma de oxígeno, colocar una gota de agua desionizada (agua DI) en la superficie de unión, y colocar las dos piezas juntas. Hornear el dispositivo en un horno a 65 ° C durante 30 min para lograr una unión permanente.
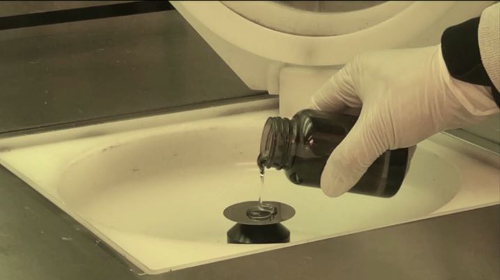
Suplementario de vídeo 1 (Haga clic derecho para descargar).
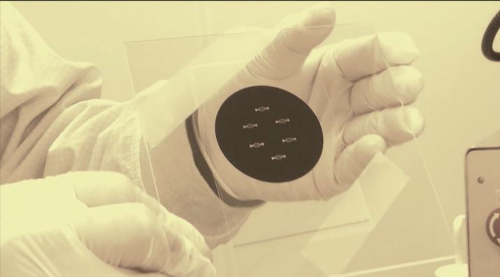
Suplementario Video 2 (Haga clic derecho para descargar).
2. endotelial siembra de células y Cultura
- La esterilización de dispositivos y fibronectina Revestimiento
- Preservar la propiedad hidrófoba de la superficie de PDMS alrededor de la entrada / salida de la oxidación. Cubrir la superficie de PDMS alrededor de la entrada y la salida con pequeñas tiras de cinta adhesiva para evitar la oxidación. Este procedimiento puede evitar que el agua DI se propague por toda la superficie superior del dispositivo durante la etapa de llenado (2.1.3).
- Se trata el dispositivo de PDMS con plasma de oxígeno for 5 min para cambiar la superficie para que sea hidrófila, de este modo facilitar el flujo de fluido a través del microcanal y prevenir la burbuja atrapando en el procedimiento de llenado (2.1.3).
- Utilice una jeringa con una aguja unida o una pipeta para llenar el dispositivo con agua DI desde la entrada. Continuar el relleno hasta que hay una gota de agua DI (30-50 l) acumulada en la salida. Examine el dispositivo bajo un microscopio para verificar si hay burbujas atrapadas en el interior del microcanal. Eliminar la gotita de agua excesiva en la entrada y la salida con un pañuelo de papel.
- Esterilizar el dispositivo en una placa de Petri con UV durante un mínimo de 3 horas en una campana de bioseguridad laminar. Para evitar la evaporación, cubra la entrada / salida con una fina pieza de PDMS, poner un pañuelo de papel húmedo en el interior del plato, y envolver el plato con Parafilm.
- Recubrir el dispositivo con fibronectina. Enjuague el dispositivo por primera vez con solución salina tamponada con fosfato (PBS), a continuación, cubrir con 100 mg / ml de fibronectina durante la noche en un refrigerador (4 ° C). Coloque una gota de la solución en la entrada, y luego crear una presión negativa en la salida con un vacío de la casa, una jeringa con una aguja o una pipeta.
- Complete el dispositivo con medios de cultivo celular. Enjuague el dispositivo con PBS manualmente por 3 veces antes de cargar el medio de cultivo celular. Calentar el dispositivo en una incubadora a 37 ° C.
- EC Siembra y la perfusión a largo plazo
Nota: En comparación con la cultura 2D CE estática convencional, el modelo de red de microvasos in vitro con perfusión continua hizo que el ambiente de cultivo celular más cerca de las condiciones in vivo. El vitro red de microvasos en demostrado en este protocolo se puede mantener hasta dos semanas. La perfusión bien controlada va a reponer los nutrientes de forma continua, eliminar los desechos y evitar el exceso de confluencia de la monocapa CE. Por lo tanto, se puede extender a unos estudios a largo plazo, imitando el entorno celular y hemodinámica bajo diferentes physiological y condiciones patológicas.- Mezclar HUVECs primarias en medios de cultivo de HUVEC (MCDB 131) con 8% de dextrano (peso molecular 70.000). El dextrano se utiliza para aumentar la viscosidad de los medios de carga y lograr un mejor resultado la siembra de células. La densidad celular recomendada es de alrededor de 2-4 x 10 6 células / ml.
- Sembrar las células en el dispositivo. Coloque una gota de 10-20 l de células sobre la entrada. Introducir un flujo suave ya sea por la inclinación del dispositivo, o la acción capilar usando una pipeta Pasteur de vidrio en la salida. La clave para el éxito de carga de las células es el control de la velocidad de flujo de menos de 1 mm / s dentro de los canales más pequeños.
- Compruebe la siembra de células. Después de la siembra inicial, incubar el dispositivo durante 15-20 min (atmósfera humidificada de 5% de CO2 a 37 ° C) antes de comprobar el estado de la siembra en el microscopio. Si es necesario, realizar la carga celular adicional para alcanzar una densidad celular deseada.
- Enjuague suavemente el dispositivo con medio de cultivo celular (37° C) para eliminar el dextrano. Cultura del dispositivo en ausencia de flujo para la primera 6 h en una incubadora (5% de CO2 a 37 ° C).
- Configurar la conexión de tubos para la perfusión a largo plazo. Tape el dispositivo en una placa de Petri para evitar el movimiento. Crear pequeños agujeros en la tapa de la placa de Petri para las inserciones de entrada y tubo de salida. Conectar el tubo de entrada a una jeringa con una aguja para la perfusión medios de cultivo celular. Conecte el tubo de salida a un colector de residuos.
Nota: Coloque el dispositivo y el colector de residuos en una incubadora de cultivo de células, mientras que la colocación de una bomba de perfusión fuera de la incubadora y conectarlo con el dispositivo por el tubo de entrada de largo. La tasa de perfusión se determina por el diseño experimental. En el presente dispositivo, utilice una velocidad de perfusión de 0,35 l / min y un rango de tensiones de cizallamiento entre 1-2 dinas / cm 2. Bajo esta condición de perfusión, las HUVECs alcanzan la confluencia en aproximadamente 3-4 días.
3. ILa tinción mmunofluorescent
- Fijar el ECs en el dispositivo por perfusión de paraformaldehído al 2% durante 30 min a 4 ° C, seguido de 1x PBS enjuague a temperatura ambiente durante 15 min, y el bloqueo de 30 min 1% de BSA. Utilice una velocidad de perfusión que es el mismo que el utilizado para el cultivo celular.
- Permeabilizar las ECs fijo para la tinción de anticuerpo con 0,1% Triton X-100. Perfundir el dispositivo con Triton de 5-7 minutos a la etiqueta VE-cadherina, y 3 minutos a la etiqueta de F-actina.
- Cargar los anticuerpos en el dispositivo. Perfundir el dispositivo con 1x PBS durante 15 min para lavar las soluciones anteriores. cargar manualmente el anticuerpo primario contra cadherina VE (anti-cabra) en el dispositivo a la concentración de 2 mg / ml (el volumen total es de 20 a 50 l). Mantenga el dispositivo en un refrigerador a 4 ° C durante la noche. Perfundir el anticuerpo secundario (de burro anti-cabra) por una bomba de jeringa a una concentración de 7 g / ml durante 45-60 min.
- Etiqueta CE F-actina con faloidina. Perfundir el dispositivo con PBS 1x for 15 min antes de cargar manualmente faloidina (10 mg / ml) durante 7-10 min.
- Etiqueta núcleos CE (véase la Lista de Materiales).
- Enjuague el dispositivo con 1x PBS, y mantenerla a 4 ° C hasta que la imagen.
4. Obtención de imágenes de fluorescencia endotelial [Ca2 +] i
- Perfundir el dispositivo con la albúmina (10 mg / ml) la solución de -Ringer durante 15 min a 37 ° C. Utilizar la misma tasa de perfusión que el utilizado para el cultivo celular. Las concentraciones de todos los componentes de la solución de albúmina-Ringer se describen en la Lista de materiales.
- Establecer un sistema confocal para EC [Ca2 +] i la formación de imágenes con fluo-4 PM. Utilice un sistema de microscopio confocal para obtener imágenes de Ca 2+. Utilizar un láser de argón (488 nm) para la excitación y ajustar la banda de emisión como 510-530 nm. Recoger las imágenes con un objetivo 25X (inmersión en agua, NA: 0,95) a 512 x 512 formato de exploración. Use un z-escalón de 2 my un intervalo de exploración para cada pila de imagos de 20 seg.
- Perfundir el dispositivo con fluo-4 de AM (5 M) durante 40 minutos a 37 ° C, y luego lavar el lumen fluo-4 AM con la solución de albúmina-Ringer.
- Adquirir imágenes de microvasos fluo-4 cargado. Recoger las imágenes de línea de base durante 10 minutos. Perfundir el dispositivo con ATP (10 mM) y registrar los cambios de intensidad de fluorescencia (FI) para 20 min.
5. Obtención de imágenes de fluorescencia producción de óxido nítrico
- Perfundir el dispositivo con la solución de albúmina-Ringer durante 15 min. Utilice una velocidad de perfusión que es el mismo que el utilizado para el cultivo celular.
- Configurar el sistema de imágenes de fluorescencia para medir la producción de óxido nítrico inducida por ATP. Use un microscopio equipado con una cámara CCD digital de 12 bits y un obturador controlado por ordenador para la medición de óxido nítrico. Utilice una lámpara de xenón de 75 W como fuente de luz.
Nota: Seleccionar la excitación y emisión de longitudes de onda para DAF-2 DA por un filtro de interferencia (480/40 nm) y un espejo dicroico(505 nm) con una barrera de paso de banda (535/50 nm). Use un lente objetivo de 20X (NA: 0,75) para recoger las imágenes. Para minimizar photobleaching, coloque un filtro de densidad neutra (0,5 N) delante del filtro de interferencia y limitar el tiempo de exposición a 0,12 seg. - Cargar las células con DAF-2 DA (5 M). Perfundir el dispositivo con DAF-2 DA durante aproximadamente 35-40 minutos a 37 ° C. Grabar la línea de base de DAF-2 intensidad de fluorescencia (FI DAF) después de la carga inicial.
Nota: DAF-2 DA está continuamente presente en el perfundido durante todo el experimento 7. - Recoger DAF-2 imágenes. Grabar la línea de base de FI DAF durante 5 min. Perfundir el dispositivo con ATP (10 mM) y recoger las imágenes durante 30 minutos con intervalos de 1 min. Recoge todas las imágenes de un mismo grupo de células en el mismo plano focal.
Análisis 6. Datos
- seleccionar manualmente la región de interés (ROI) de las imágenes recogidas a nivel de células individuales. CadaRetorno de la inversión cubre la superficie de una célula individual que puede ser indicada por el contorno de fluorescencia.
- Restar la fluorescencia de fondo y calcular la media de cada FI ROI.
- Medir los cambios inducidos por el ATP en CE [Ca2 +] i y la producción de NO. Cuantificar los cambios inducidos por el ATP en CE [Ca2 +] i mediante el cálculo de los cambios en el Fluo-4 FI (FI / FI 0 * 100, donde 0 es la FI FI basal media durante la perfusión de albúmina-Ringer antes de añadir ATP) menos la medida fondo. NO cuantificar la tasa de producción mediante la realización de la primera conversión diferencial de la FI DAF con el tiempo.
Nota: El curso temporal de FI DAF representa una producción de NO acumulado con el tiempo. Por lo tanto, NO tasa de producción se calcula en base al perfil de FI DAF bajo tanto basal como estimulada condiciones ATP. Los detalles de análisis de datos y procedimientos experimentales se han descrito en una publicación anterior 7.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Esta sección muestra algunos de los resultados obtenidos con la red de microvasos cultivaron desarrollado con este protocolo. El patrón de microcanales es una red de ramificación de tres niveles (Figura 1A). En este diseño, unas 159 micras de ancho ramas del canal madre en dos canales de 126 micras de ancho, y las ramas de nuevo en cuatro canales de 100 micras de ancho hija. Una simulación numérica 3D se realizó para estimar la distribución de esfuerzo cortante bajo el c...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
En este artículo, se presentan los protocolos detallados para el desarrollo de la red de microvasos culta, la caracterización de los cruces de la CE y el citoesqueleto de actina F de distribución, y las mediciones cuantitativas de la CE [Ca2 +] i y la producción de NO usando un dispositivo de microfluidos. El dispositivo de microfluidos perfundido proporciona un modelo in vitro que permite un cierre de simulación de las geometrías microvasculares in vivo y las condiciones de...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores no tienen intereses en competencia o intereses en conflicto a revelar.
Agradecimientos
Este trabajo fue apoyado por el Instituto Nacional del Corazón, Pulmón y la Sangre otorga HL56237, Instituto Nacional de Diabetes y Enfermedades Digestivas y Renales Instituto DK97391-03, la Fundación Nacional de Ciencia (NSF-1227359 y EPS-1003907).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| ATP | Sigma-Aldrich | A2383 | |
| Acetona | Fisher Scientific | A929 | |
| Punzón de biopsia | Miltex | 33-31 AA | |
| Albúmina bovina | MP Biomedicals 810014 | ||
| Extracto de cerebro bovino (BBE) | Lonza | CC-4098 | |
| Cubreobjetos | Fisher Scientific | 12-542C | |
| DAF-2 DA | Calbiochem | 251505 | |
| Dextrano | Sigma-Aldrich | 31390 | |
| Burro anti-Cabra IgG (H+L) Anticuerpo secundario | technologies | A-11055 | |
| DPBS, sin calcio, sin magnesio | Gibco | 14190-250 | |
| DRAQ5 (tinción de núcleos) | Tecnología de señalización celular | 4084 | |
| Suplemento de crecimiento de células endoteliales (ECGS) | Sigma-Aldrich | E2759-15MG | |
| Suero fetal bovino | Gibco | 16000-044 | |
| Fibronectina | Gibco | PHE0023 | |
| Fluo-4 AM | Life technologies | F-14201 | |
| Gelatina de piel porcina | Sigma-Aldrich | G1890-100G | |
| Gentamicina (50 mg/ml) | Gibco | 15750-078 | |
| Cubreobjetos de vidrio | Fisher Scientific | 12-548B | |
| Pippette de vidrio Pasteur | VWR | 14672 | |
| Sal sódica de heparina de mucosa intestinal porcina | Sigma-Aldrich | H3393-10KU | |
| HEPES Solución salina tamponada | Lonza | CC-5024 | |
| Células endoteliales de la vena umbilical humana (HUVEC) | Lonza | CC-2517 | |
| Alcohol isopropílico (IPA) | VWR | 89125 | |
| L-Glutamina (200 mM) | Gibco | 25030-081 | |
| Solución de Ringer de Mamífero Ingrediente | |||
| NaCl (132 mM) | Fisher Scientific | S671-3 | |
| KCl (4.6 mM) | Fisher Scientific | P217-500 | |
| CaCl2 · 2H2O (2.0 mM) | Fisher Scientific | C79-500 | |
| MgSO4 · 7H2O (1,2 mM) | Fisher Scientific | M63-500 | |
| Glucosa (5,5 mM) | Fisher Scientific | BP350-1 | |
| NaHCO3 (5,0 mM) | Fisher Scientific | S233-500 | |
| Hepes Salt (9,1 mM) | Research Organics | 6007H | |
| Hepes Acid (10,9 mM) | Research Organics | 6003H | |
| MCDB 131 Tecnologías de vida del medio de cultivo | 10372-019 | ||
| Ciencias de la microscopía electrónica | con paraformaldehído | 15710 | |
| Faloidina (tinción con f-actina) | Sigma-Aldrich | P1951 | |
| Solución salina tamponada con fosfato | Life technologies | 14040-133 | |
| Polidimetilsiloxano (PDMS) | Dow Corning Corporation | Sylgard 184 | |
| Bisturí | Exel Int | 29552 | |
| Cinta adhesiva | 3M 34-8711-3070-3 | ||
| Oblea de silicio | VWR | 14672 | |
| SU-8 fotorresistente | MicroChem | SU-8 2050 Y111072 | |
| Revelador SU-8 | MicroChem | Y020100 | |
| matraces de cultivo de tejidos | Sigma-Aldrich | Z707503-100EA | |
| Triton X-100 | Chemical Book | T6878 | |
| Solución neutralizadora de tripsina | Gibco | R-002-100 | |
| Solución de tripsina/EDTA (TE) | Gibco | R-001-100 | |
| Tubo | Cole-Parmer | Tubo de microperforación de PTFE, 0.012" de diámetro interno x 0.030" de diámetro exterior | |
| VE-cadherin | Santa Cruz Biotechnology | SC-6458 | |
| Nombre del equipo | Company | Número de catálogo | Comentarios/Descripción |
| Biosafety Campana laminar | NuAire | NU-425 Clase II, Tipo A2 | |
| Cámara CCD | Hamamatsu | ORCA | |
| Microscopio confocal | Leica | TCS SL | |
| Desecador | Bel-Art | F42022 | |
| Placa calefactora | Wenesco | HP-1212 | |
| Incubadora | Forma Scientific | 3110 | |
| Horno Isotemp | Barnstead | 3608-5 | |
| Litografía banco | Karl Suss | MA6 Contacto Litografía | |
| Microscopio óptico | Nikon | L200 ND & Diaphod 300 | |
| Obturador para la cámara CCD | Sutter Instrument Lambda | 10-2 | |
| Limpiador | plasma PVA TePla/Harrick plasma | M4L/PDC-32G | |
| Recubrimiento por centrifugado | Brewer Science | Cee 200X | |
| Sistema de bomba de jeringa | Harvard Apparatus 703005 | ||
| Nombre del software | Empresa | Número de catálogo | >Comments/Description |
| CAD software de simulación Autodesk | AutoCAD | 2015 | |
| CFD | COMSOL COMSOL | Multiphysics 4.0.0.982 | |
| Adquisición y análisis de imágenes para la producción de NO | Imagen universal | Metafluor |
Referencias
- Curry, F. R. E., Adamson, R. H. Vascular permeability modulation at the cell, microvessel, or whole organ level: towards closing gaps in our knowledge. Cardiovasc Res. 87, 218-229 (2010).
- Michel, C. C., Curry, F. E. Microvascular permeability. Physiol Rev. 79, 703-761 (1999).
- Rogers, J. A., Nuzzo, R. G. Recent progress in soft lithography. Mater Today. 8, 50-56 (2005).
- Sackmann, E. K., Fulton, A. L., Beebe, D. J. The present and future role of microfluidics in biomedical research. Nature. 507, 181-189 (2014).
- Li, X., Xu, S., He, P., Liu, Y. In vitro recapitulation of functional microvessels for the study of endothelial shear response, nitric oxide and [Ca2+]I. PLoS One. 10, 0126797(2015).
- He, P., Pagakis, S. N., Curry, F. E. Measurement of cytoplasmic calcium in single microvessels with increased permeability. Am J Physiol. 258, 1366-1374 (1990).
- Zhou, X., He, P. Improved measurements of intracellular nitric oxide in intact microvessels using 4,5-diaminofluorescein diacetate. Am J Physiol-Heart C. 301, 108-114 (2011).
- Yuan, D., He, P. Vascular remodeling alters adhesion protein and cytoskeleton reactions to inflammatory stimuli resulting in enhanced permeability increases in rat venules. Journal of Applied Physiology. 113, 1110-1120 (2012).
- He, P., Zhang, X., Curry, F. E. Ca2+ entry through conductive pathway modulates receptor-mediated increase in microvessel permeability. Am J Physiol. 271, 2377-2387 (1996).
- Zhou, X., He, P. Endothelial [Ca2+]i and caveolin-1 antagonistically regulate eNOS activity and microvessel permeability in rat venules. Cardiovasc Res. 87, 340-347 (2010).
- Zhu, L., He, P. Platelet-activating factor increases endothelial [Ca2+] i and NO production in individually perfused intact microvessels. Am J Physiol-Heart C. 288, 2869-2877 (2005).
- He, P., Curry, F. E. Depolarization modulates endothelial cell calcium influx and microvessel permeability. Am J Physiol. 261, 1246-1254 (1991).
- He, P., Curry, F. E. Endothelial cell hyperpolarization increases [Ca2+]i and venular microvessel permeability. J Appl Physiol. 76 (1985), 2288-2297 (1994).
- Xu, S., Zhou, X., Yuan, D., Xu, Y., He, P. Caveolin-1 scaffolding domain promotes leukocyte adhesion by reduced basal endothelial nitric oxide-mediated ICAM-1 phosphorylation in rat mesenteric venules. Am J Physiol Heart Circ Physiol. 305, 1484-1493 (2013).
- Zadeh, M. H., Glass, C. A., Magnussen, A., Hancox, J. C., Bates, D. O. VEGF-Mediated Elevated Intracellular Calcium and Angiogenesis in Human Microvascular Endothelial Cells In Vitro are Inhibited by Dominant Negative TRPC6. Microcirculation. 15, 605-614 (2008).
- Tsai, M., et al. In vitro modeling of the microvascular occlusion and thrombosis that occur in hematologic diseases using microfluidic technology. The Journal of clinical investigation. 122, 408-418 (2012).
- Kim, S., Lee, H., Chung, M., Jeon, N. L. Engineering of functional, perfusable 3D microvascular networks on a chip. Lab Chip. 13, 1489-1500 (2013).
- D'Amico Oblak, T., Root, P., Spence, D. M. Fluorescence monitoring of ATP-stimulated, endothelium-derived nitric oxide production in channels of a poly(dimethylsiloxane)-based microfluidic device. Analytical chemistry. 78, 3193-3197 (2006).
- Zhou, X. P., Yuan, D., Wang, M. X., He, P. N. H2O2-induced endothelial NO production contributes to vascular cell apoptosis and increased permeability in rat venules. Am J Physiol-Heart C. 304, 82-93 (2013).
- Lee, P. J., Hung, P. J., Rao, V. M., Lee, L. P. Nanoliter scale microbioreactor array for quantitative cell biology. Biotechnol Bioeng. 94, 5-14 (2006).
- Zakrzewicz, A., Secomb, T. W., Pries, A. R. Angioadaptation: Keeping the Vascular System in Shape. Physiology. 17, 197-201 (2002).
- Lipowsky, H. H., Kovalcheck, S., Zweifach, B. W. The distribution of blood rheological parameters in the microvasculature of cat mesentery. Circulation Research. 43, 738-749 (1978).
- Pisano, M., Triacca, V., Barbee, K. A., Swartz, M. A. An in vitro model of the tumor-lymphatic microenvironment with simultaneous transendothelial and luminal flows reveals mechanisms of flow enhanced invasion. Integr Biol (Camb). 7, 525-533 (2015).
- McCann, J. A., Peterson, S. D., Plesniak, M. W., Webster, T. J., Haberstroh, K. M. Non-uniform flow behavior in a parallel plate flow chamber : alters endothelial cell responses. Ann Biomed Eng. 33, 328-336 (2005).
- Curry, F. E. Modulation of venular microvessel permeability by calcium influx into endothelial cells. FASEB J. 6, 2456-2466 (1992).
- Kojima, H., et al. Detection and imaging of nitric oxide with novel fluorescent indicators: diaminofluoresceins. Anal Chem. 70, 2446-2453 (1998).
- Whitesides, G. M. The origins and the future of microfluidics. Nature. 442, 368-373 (2006).
- Lamberti, G., et al. Bioinspired microfluidic assay for in vitro modeling of leukocyte-endothelium interactions. Anal Chem. 86, 8344-8351 (2014).
- Myers, D. R., et al. Endothelialized microfluidics for studying microvascular interactions in hematologic diseases. J Vis Exp. , (2012).
- Smith, A. M., Prabhakarpandian, B., Pant, K. Generation of Shear Adhesion Map Using SynVivo Synthetic Microvascular Networks. Jove-J Vis Exp. , e51025(2014).
- Booth, R., Kim, H. Characterization of a microfluidic in vitro model of the blood-brain barrier (iBBB). Lab on a Chip. 12, (vol 12, pg 1784, 2012) 5282-5282 (2012).
- Shao, J. B., et al. Integrated microfluidic chip for endothelial cells culture and analysis exposed to a pulsatile and oscillatory shear stress. Lab on a Chip. 9, 3118-3125 (2009).
- Yeon, J. H., et al. Reliable permeability assay system in a microfluidic device mimicking cerebral vasculatures. Biomed Microdevices. 14, 1141-1148 (2012).
- Golden, A. P., Tien, J. Fabrication of microfluidic hydrogels using molded gelatin as a sacrificial element. Lab Chip. 7, 720-725 (2007).
- Zheng, Y., et al. In vitro microvessels for the study of angiogenesis and thrombosis. Proc Natl Acad Sci U S A. 109, 9342-9347 (2012).
- Baker, B. M., Trappmann, B., Stapleton, S. C., Toro, E., Chen, C. S. Microfluidics embedded within extracellular matrix to define vascular architectures and pattern diffusive gradients. Lab Chip. 13, 3246-3252 (2013).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
