Este protocolo describe la implementación de un sistema de microscopía óptica de estiramiento-tiempo de detección asimétrica para la obtención de imágenes de una sola célula en el flujo microfluídico ultrarrápido y sus aplicaciones en citometría de flujo por imágenes.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Microfluidic Imaging Cytometría de flujo por Asimétrica de detección de tiempo de estiramiento Microscopía óptica (ATOM)
En este artículo
Resumen
Resumen
Escalar el número de parámetros medibles, lo que permite el análisis de datos multidimensionales y, por tanto, resultados estadísticos de mayor confianza, ha sido la principal tendencia en el desarrollo avanzado de la citometría de flujo. En particular, la adición de capacidades de imagen de alta resolución permite el análisis morfológico complejo de estructuras celulares / sub-celulares. Esto no es posible con citómetros de flujo estándar. Sin embargo, es valiosa para avanzar en nuestro conocimiento de las funciones celulares y puede beneficiar la investigación de las ciencias de la vida, el diagnóstico clínico y el monitoreo ambiental. La incorporación de capacidades de imagen en citometría de flujo compromete el rendimiento del análisis, principalmente debido a las limitaciones en la velocidad y sensibilidad en las tecnologías de cámara. Para superar este reto de velocidad o rendimiento enfrentado a la citometría de flujo de imágenes mientras se preserva la calidad de imagen, se ha demostrado que la microscopía óptica de estiramiento de tiempo de detección asimétrica (ATOM) permiteCon una resolución sub-celular, con una capacidad de procesamiento de imágenes de hasta 100.000 células / s. Basado en el concepto de imagen de imágenes de estiramiento de tiempo convencional, que se basa en la codificación y recuperación de toda la imagen óptica mediante el uso de pulsos de láser de banda ancha ultrarrápidos, ATOM avanza adicionalmente el rendimiento de imagen aumentando el contraste de imagen de células no etiquetadas / no teñidas. Esto se logra accediendo a la información de gradiente de fase de las células, que se codifica espectralmente en impulsos de banda ancha de un solo disparo. Por lo tanto, el ATOM es particularmente ventajoso en mediciones de alto rendimiento de la morfología de una sola célula y de la textura - información indicativa de tipos de células, estados e incluso funciones. En última instancia, esto podría convertirse en una potente plataforma de citometría de flujo de imágenes para el fenotipado biofísico de las células, que complementa el estado actual de la técnica bioquímica basada en marcador de ensayo celular. Este trabajo describe un protocolo para establecer los módulos clave de un sistema ATOM (desde el frontend óptico a los datos pRocessing y visualización backend), así como el flujo de trabajo de citometría de flujo de imagen basado en ATOM, utilizando células humanas y microalgas como ejemplos.
Introducción
La imagen óptica presenta una poderosa herramienta y un ensayo basado en células para visualizar (casi) de forma no invasiva la distribución espacial detallada de muchos componentes celulares / subcelulares, descubriendo así una multitud de firmas morfológicas, biofísicas y biomoléculas de células. Sin embargo, esta capacidad para extraer información de alto contenido de células individuales ha sido generalmente comprometida cuando una enorme y heterogénea población de células tuvo que ser investigado. Esto marca una compensación común en los ensayos basados en células entre el rendimiento de medición y el contenido. Un ejemplo notable es que la adición de capacidad de formación de imágenes a la citometría de flujo ha dado lugar a una disminución de la escala de rendimiento en al menos 1-2 órdenes de magnitud en comparación con la de la clásica no citometría de flujo de imágenes. A pesar de que podría ofrecer un análisis morfológico de células complejas que no es posible con citómetros de flujo estándar 1 , la citometría de flujo de imagen generalmente carece de suficiente rendimiento para idEnriqueciendo la heterogeneidad celular con alta confianza estadística. Esto es necesario para los nuevos descubrimientos en biología y para obtener una comprensión de la patogénesis de las enfermedades. El desafío técnico clave radica en el límite de velocidad inherente impuesto por las estrategias de imagen óptica comunes: exploración por haz láser ( por ejemplo, por espejos galvanométricos) y / o sensores de imagen ( por ejemplo, dispositivo de acoplamiento de carga (CCD) Óxido semiconductor (CMOS)). La velocidad de escaneado láser está intrínsecamente limitada por la inercia mecánica de los espejos de exploración, mientras que la velocidad de fotogramas de CCD o CMOS está limitada por el equilibrio fundamental entre velocidad de imagen y sensibilidad ( es decir, , y viceversa).
Basado en un mecanismo de codificación de imágenes ultrarrápido y óptico, se ha demostrado que la imagen óptica de tiempo-estiramiento es una plataforma atractiva para el flujo de imágenes de alto rendimiento cytOmeters, sin necesidad de los sensores convencionales de imagen o escaneo láser mecánico 2 , 3 . En las referencias 4 , 5 , 6 , 7 se pueden encontrar descripciones detalladas del principio de funcionamiento de la proyección de imagen de tiempo-estiramiento. En resumen, consta de dos etapas de mapeo intercambiables: (i) codificación espectral (mapeado de espacio de longitud de onda), en el que las coordenadas espaciales de la muestra de imagen son mapeadas a diferentes longitudes de onda a través del espectro del haz de luz pulsada 8 , Y (ii) una transformación de Fourier dispersiva 9 , en la que las componentes de longitud de onda de los pulsos individuales de un láser son transformadas (estiradas) a través de la dispersión de velocidad de grupo (GVD) en formas de onda temporales (longitud de onda). Un importanteCaracterística de la formación de imágenes de tiempo-estiramiento es la amplificación óptica, que juega un papel crítico en la lucha contra la pérdida de sensibilidad debido a la fotodetección ultrarrápida y la pérdida de GVD, aumentando así la relación señal-ruido de imagen sin ser contaminado por el ruido fotodetector 9 . Puesto que cada pulso de láser codifica un barrido de línea de la muestra de imagen, que es ortogonal al flujo unidireccional de las células, se determina una velocidad de barrido de línea efectiva por la velocidad de repetición del láser, que está típicamente por encima de 10 MHz. Esta operación ultrarrápida permite una captura de imagen de una sola célula sin fluctuaciones a un rendimiento de 10.000 a 100.000 células / es ( es decir, 10-100 veces mayor que la citometría de flujo de imagen convencional). Como resultado, la proyección de imágenes de tiempo-estiramiento podría encontrar aplicaciones únicas en cribado basado en imágenes de una sola célula, especialmente cuando hay una necesidad de identificar heterogeneidad desconocida o células raras / aberrantes dentro de una población considerable (miles a millones de imágenes) Cel Ls), como el rastreo de células cancerosas raras 10 o la clasificación de microalgas [ 11] .
La proyección de imagen de tiempo-estiramiento confía predominante en la captura de la imagen del campo brillante (BF), de la cual el contraste de la imagen se genera a través de la dispersión de la luz y de la absorción de las células 2 , 3 , 9 , 10 , Dichas capacidades de formación de imágenes de una sola célula libres de etiquetas podrían evitar los efectos perjudiciales asociados con las etiquetas fluorescentes, tales como la citotoxicidad y el fotoblanqueo, y proporcionar información valiosa para el análisis de una célula basada en la textura y morfología celular y subcelular. Estos parámetros libres de etiquetas se han demostrado eficaces para la clasificación profunda de las células, especialmente cuando existe una enorme población de células 11 ,"Xref"> 12. Sin embargo, en muchas ocasiones, la formación de imágenes BF no proporciona un contraste suficiente para revelar la morfología detallada de las células transparentes sin etiqueta. Se han desarrollado diferentes modalidades de formación de imágenes de tiempo de estiramiento temporal sin contraste de etiquetas para mejorar el contraste de imagen a velocidades de fotogramas ultrarrápidos 13 , 14 , 15 . Entre estas técnicas, se desarrolló microscopía óptica de estiramiento-tiempo de detección asimétrica (ATOM) para revelar el contraste gradiente de fase (contraste diferencial de interferencia-contraste (DIC)) basado en un concepto similar a la fotografía de Schlieren, Libre de alto contraste de células individuales a una velocidad microfluídica ultra alta (hasta 10 m / s) 16 . Este efecto puede generarse fácilmente mediante detección o iluminación oblicua bloqueando parcialmente la trayectoria del haz codificado por imagen o inclinando el haz antes de la fotodetección. Otra ventaja de ATOM es suPara adquirir simultáneamente dos contrastes de gradiente de fase a lo largo de orientaciones opuestas. La substracción de intensidad y la suma de dos imágenes de contraste opuesto proporcionan el contraste diferencial de gradiente de fase y el contraste de absorción, respectivamente, de la misma exploración de línea. Este trabajo presenta un protocolo detallado que describe la implementación de ATOM, incluyendo el establecimiento de la configuración óptica, la preparación de la muestra, y la adquisición y visualización de datos. Específicamente, este trabajo demuestra la operación ATOM con imágenes de células únicas de células sanguíneas humanas, células cancerosas y fitoplancton (microalgas). Esto pone de manifiesto la aplicabilidad de ATOM a la citometría de flujo de imagen, no sólo en el ámbito biomédico, sino también en la investigación marina y de biocombustibles 17 , 18 .
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
1. Preparación de la muestra
- Preparación de la muestra (células adherentes, células MCF-7)
- Saque el plato de cultivo celular de la incubadora y drene el medio de cultivo.
- Enjuague las células en un plato con 1x solución salina tamponada con fosfato (PBS) para eliminar el medio de cultivo excesivo.
- Añadir 3 ml de una solución de 0,25% de tripsina al plato de cultivo (diámetro de 100 mm) y ponerlo en una incubadora a 37ºC, 5% de CO 2 durante 4 min.
NOTA: La tripsina disuelve la proteína adhesiva de las células para que se separen del plato de cultivo. - Compruebe si todas las células se han separado del plato de cultivo utilizando un microscopio óptico (objetivo 10X). Si no, agitar suavemente el plato de cultivo celular.
- Añadir 4 ml del medio de cultivo estándar (formulado con 89% de medio Eagle modificado de Dulbecco (DMEM), 10% de suero bovino fetal (FBS) y 1% de penicilina-estreptomicina (PS)) para detener la acción de la tripsina.
- TRansferir la mezcla completa (células en solución de tripsina y medio de cultivo) a un tubo de centrífuga y centrifugar durante 5 min a 200 x g.
- Retirar todo el líquido y volver a suspender las células en 1 mL de 1x PBS (valor de pH: 7,4, precalentado a 37 ° C).
- Preparación de muestras (microalgas cultivadas)
- Transferir las microalgas cultivadas y el medio de cultivo ( por ejemplo, agua de mar, agar o agua dulce) a tubos nuevos de cultivo de vidrio (~ 15 mL) en una relación volumétrica (microalgas al medio de cultivo) de 1: 5 para establecer Un nuevo medio de subcultura.
- Coloque los tubos de cultivo de vidrio en una cámara a prueba de polvo bajo iluminación constante mediante iluminación artificial de las bombillas fluorescentes de acuerdo con un ciclo claro / oscuro (LD 16: 8) durante 72 - 120 horas antes del experimento.
- Transferir las muestras subcultivadas a un tubo de centrifugación y mezclar bien.
2. Configuración del sistema ATOM
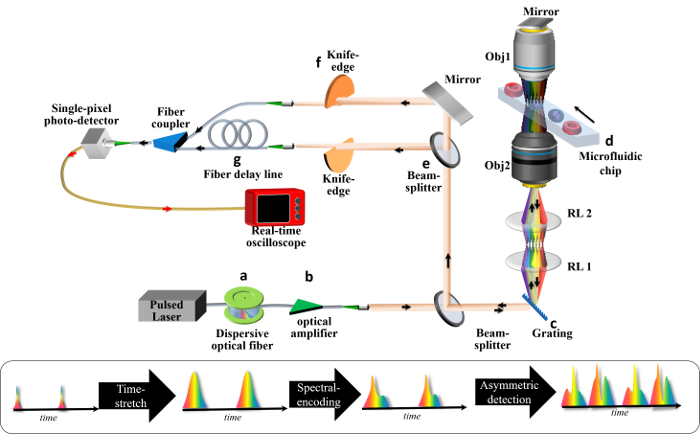
Figura 1: Esquema de un sistema ATOM. Se emplea un láser pulsado de banda ancha para suministrar impulsos ultrarrápidos a ( a ) un módulo de estiramiento de tiempo y ( b ) un módulo amplificador óptico en línea. El módulo de tiempo-estiramiento genera un tren de formas de onda temporales, cada una de las cuales es la réplica del espectro de longitud de onda de la fuente de láser ( es decir, mapeado de longitud de onda a tiempo). El módulo amplificador se utiliza para la compensación de pérdidas por dispersión de impulsos (dispersiva). El pulso estirado es entonces ( c ) espacialmente dispersado por una rejilla de difracción, formando una iluminación de ducha espectral 1D en la que componentes de longitud de onda individuales son retransmitidos por un par de lentes de relé y enfocados por la lente de objetivo en diferentes posiciones sobre la celda que fluye dentro del ) Chip microfluídico. Este es el proceso de codificación espectral. losLa luz espectralmente codificada pasará de nuevo la célula a través de otra lente objetiva y un espejo, volviendo a la rejilla de difracción y recombinándose como un haz pulsado espacialmente no dispersado. Este haz pulsado codificado por imagen es entonces ( E ) se dividen en dos trayectorias, de manera que ambos haces están parcialmente bloqueados con ( f ) el borde de la cuchilla, pero desde direcciones opuestas, antes de ser acoplados a las fibras. Estos dos haces representan los dos contrastes de gradiente de fase codificados (opuestos) de la imagen final. Para la detección simultánea de ambos contrastes de señal, una de las señales sufre ( g ) una línea de retardo de tiempo, de manera que las dos señales son multiplexadas (entrelazadas) en el tiempo. Para la adquisición de datos se utiliza un fotodetector de alta velocidad y un osciloscopio en tiempo real. Haga clic aquí para ver una versión más grande de esta figura.
- Hora Módulo de vórtice
- Emplear una fuente láser pulsada femtoseconda (fs) o picosegundo (ps) de banda ancha con una longitud de onda central recomendada en el rango del infrarrojo cercano (NIR), 800-1.500 nm.
NOTA: El ancho de impulso requerido típico puede variar desde sub-100 fs a unos ps. Los requisitos detallados de las fuentes láser pulsadas se pueden ver en las Referencias 4 y 5. Las métricas importantes se destacan en la Tabla 1 .- Asegúrese de que la fuente láser tiene una alta tasa de repetición, que debe estar en el régimen de megahertz ( por ejemplo, decenas de MHz) para asegurar la imagen ultra rápida en ATOM. Además, establezca la potencia láser de salida máxima por debajo del umbral de potencia de daño de la cavidad de la fibra, aproximadamente 1 kW.
- Garantizar una buena estabilidad temporal y espectral disparo-disparo de la fuente láser pulsada.
NOTA: La tolerancia típica en la fluctuación de la amplitud espectral debe mantenerse dentro del 1,2% 19 , 20 ,Ss = "xref"> 21, tal y como lo consigue el láser con bloqueo de modo de fibra en esta configuración.
NOTA: Se espera que el ancho de banda óptico de la fuente láser sea de 10-100 nm, lo cual es esencial para garantizar un campo de visión de imagen (FOV) suficiente en la formación de imágenes monocelulares 21 .
- A través de un colimador de fibra, se acopla el haz de rayos láser a una fibra óptica dispersiva monomodo, en la que los impulsos se estiran a través de la dispersión de velocidad de grupo (GVD) ( Figura 1a ).
NOTA: Este es el proceso después del cual el espectro de cada pulso es mapeado en tiempo como una forma de onda barrida en longitud de onda ( es decir, mapeado de longitud de onda a tiempo).
NOTA: El GVD total requerido debe ser suficiente para asegurar que la resolución global de la imagen ATOM no se vea afectada por el proceso de mapeado de longitud de onda a tiempo (Ver la discusión). Típicamente, en el rango NIR, el GVD debe estar muy por encima de 0,1 ns / nm. Por ejemplo, se emplea una fibra monomodoS actual configuración proporciona un GVD total de 0,38 ns / nm alrededor de la longitud de onda de 1,060 nm (una longitud total de fibra de 10 km).
- Emplear una fuente láser pulsada femtoseconda (fs) o picosegundo (ps) de banda ancha con una longitud de onda central recomendada en el rango del infrarrojo cercano (NIR), 800-1.500 nm.
- Módulo de codificación espectral
- Construir un sistema de microscopio óptico para realizar la imagen espectralmente codificada de las células que fluyen a lo largo del canal microfluídico, como se ilustra en la Figura 1 .
NOTA: Los componentes clave de este microscopio óptico incluyen: (1) una rejilla de difracción, un módulo telescópico de relé-lente (RL1 y RL2 en la Figura 1 ) y dos lentes objetivas (Obj1 y Obj2 en la Figura 1 ).- En primer lugar, ilumine el haz estirado en tiempo y colimado sobre una rejilla de difracción (se emplea rejilla de tipo de transmisión en esta configuración) para generar una ducha espectral ( Figura 1c ).
NOTA: La potencia del haz difractado ( es decir, eficiencia de difracción) se puede maximizar ajustando tLa orientación de la rejilla se cerró a la configuración de Littrow. - Configure las dos lentes de relé (RL1 y RL2) en un sistema de imágenes de 4 f ( es decir, coloque la rejilla de difracción en el plano focal de RL1 y separe RL1 y RL2 por una distancia igual a la suma de sus longitudes focales. Se formará una imagen en el plano focal trasero de la lente objetivo Obj1).
- Alinee cuidadosamente la ducha espectral para llenar la abertura trasera del Obj1, de modo que la ducha espectral se pueda proyectar y enfocar en el plano de la imagen del microscopio.
NOTA: Aquí, el NA de la lente objetivo (Obj1 en la Figura 1 ) es 0.75. - Coloque otra lente objetiva (Obj2 en la Figura 1 ) con un NA similar y un espejo plano en la abertura trasera de esta lente objetiva (Obj2), de modo que el haz de ducha espectral pueda alinearse para pasar el plano de la imagen y volver a la imagen rejilla de difracción.
- AjustarEl par de lentes objetivas (Obj1 y Obj2) de manera que sus planos focales se superponen entre sí. Compruebe si la ducha espectral duplica el plano de la imagen en el mismo lugar y regresa a la rejilla siguiendo el mismo camino. Si no, realice una mayor alineación y ajuste del sistema óptico.
NOTA: La luz devuelta debe pasar a través de un divisor de haz adicional, de modo que la luz pueda ser transmitida a un módulo de detección asimétrica. - Ajuste la ganancia del amplificador óptico a un nivel adecuado, de modo que la señal resultante pueda ser detectada por el fotodetector con una buena SNR, que es típicamente> 10 dB.
- Colocar y ajustar la posición del chip microfluídico en la plataforma de muestra y asegurarse de que la ducha espectral, y por lo tanto el área de imagen, se coloca a través del canal microfluídico ( Figura 1d ).
NOTA: La ducha espectral se ilumina ortogonalmente a la dirección del flujo de fluidos dentro del mChip icrofluídico, de manera que el movimiento de flujo realiza automáticamente exploraciones bidimensionales (2D).
- En primer lugar, ilumine el haz estirado en tiempo y colimado sobre una rejilla de difracción (se emplea rejilla de tipo de transmisión en esta configuración) para generar una ducha espectral ( Figura 1c ).
- Construir un sistema de microscopio óptico para realizar la imagen espectralmente codificada de las células que fluyen a lo largo del canal microfluídico, como se ilustra en la Figura 1 .
- Módulo de detección asimétrica
- Coloque un divisor de haz adicional para separar el haz codificado por imágenes en dos ( Figura 1e ).
NOTA: Cada réplica de viga está parcialmente bloqueada por un borde de cuchilla. - Mida y registre la potencia óptica del haz antes del bloque del haz. Luego, coloque manualmente los bordes de las cuchillas (montados en una etapa de traslación lineal) de manera que bloqueen aproximadamente la mitad de la viga (mediante inspección visual). Después, utilice el medidor de potencia óptica para controlar la potencia del haz mientras se ajusta con precisión la posición de los bordes de la cuchilla al trasladarlos a través de la viga.
NOTA: Se sugiere que la posición óptima es donde la potencia se reduce en ~ 50% del valor original ( es decir, el caso no bloqueado). Esta es la condición que proporciona la mejor combinación de señal de imagenLa fuerza y la mejora del contraste de la imagen. - Repita el paso 2.3.2 para otra réplica de haz. Obsérvese que la orientación del bloque de haz parcial para un haz debe ser opuesta con respecto al otro haz ( Figura 1f ).
- Acople los dos haces parcialmente bloqueados en dos brazos separados de fibra monomodo a través de colimadores de dos fibras.
NOTA: Uno de los brazos tiene una longitud extra de fibra, sirviendo como línea de retardo a base de fibra, para introducir un retardo de tiempo con respecto a la otra réplica (sin la línea de retardo) ( Figura 1g ). Ambos se dirigen a una única fibra por un acoplador de fibra antes de fotodetección. El tiempo de retardo debe ser lo suficientemente largo para separar temporalmente las dos réplicas y lo suficientemente corto para evitar la superposición temporal con la siguiente forma de onda ( es decir, las dos réplicas son siempre entrelazadas en el tiempo y multiplexado en el tiempo en una sola fibra antes de la detección ( Figura 2a )). - GorraY digitalizar las señales ópticas detectadas con el osciloscopio en tiempo real. Obsérvese que el ancho de banda y por lo tanto la frecuencia de muestreo del osciloscopio deben ser suficientemente altos para asegurar que no influyen en la resolución final de la imagen (Ver la discusión).
NOTA: En este caso, con el GVD de 0,38 ns / nm, se requiere un ancho de banda de adquisición del backend y una frecuencia de muestreo> 20 GHz y> 40 GSa / s, respectivamente.
- Coloque un divisor de haz adicional para separar el haz codificado por imágenes en dos ( Figura 1e ).
3. Procedimientos experimentales
- Carga de muestras
- Realizar el recuento celular bajo un microscopio de contraste de fase convencional en un hemocitómetro estándar.
- Ajustar la densidad celular diluyendo con 1x PBS (con agua de manantial para microalgas) y mezclar bien con una pipeta.
NOTA: La concentración sugerida es de 10 5 a 10 6 células / mL. - Monte el chip microfluídico en la plataforma de muestra del sistema de imágenes ópticas.
NOTA: El microfluídicoChip está hecho principalmente de polidimetilsiloxano (PDMS) y se fabrica usando el método de moldeo de réplica estándar. El canal microfluídico está diseñado con un canal curvo asimétrico para generar el efecto de enfoque de flujo inercial, de tal manera que las células pueden fluir en un solo archivo en la sección de formación de imágenes (con una dimensión de 80 μm x 80 μm (altura x anchura)) a alta velocidad . - Transferir la solución de células ajustada a la densidad a una jeringa de 10 ml.
- Conecte la jeringa a la entrada del chip microfluídico y un tubo centrífugo a la salida del chip microfluídico para la recogida de la eliminación.
- Montar la jeringa en una bomba de jeringa y establecer un caudal adecuado para dar un rendimiento deseable y evitar imponer una fuerza de corte excesiva entre las células y el canal.
NOTA: La velocidad lineal de las muestras debe estar dentro de 0,5 y 10 m / s. Tenga en cuenta que antes de la grabación de la imagen real, a menudo es necesario afinar más el sistema, en términos de maximizar laLa intensidad de la señal de imagen y optimizar el enfoque de la imagen repitiendo los pasos 2.2.1.4-2.2.1.6.
4. Adquisición de datos
- Establezca un número adecuado de puntos de datos que se guardarán para cada experimento. El número de puntos de datos a guardar depende del tamaño y el caudal de las muestras.
NOTA: Normalmente, se establece en 8-16 millones de puntos de muestra bajo una frecuencia de muestreo de 80 GSa / s. - Adquirir y guardar los datos en un modo por lotes utilizando el osciloscopio.
5. Procesamiento de backend
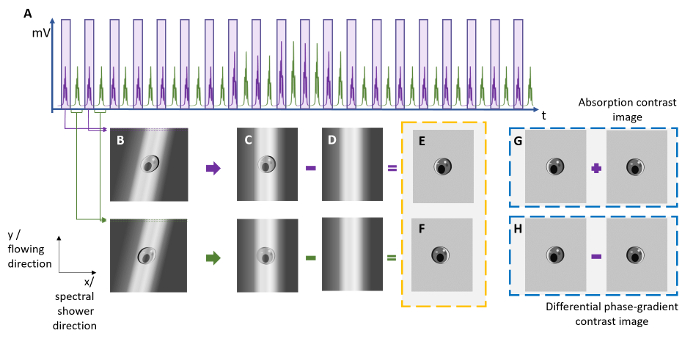
Figura 2: Reconstrucción de imágenes ATOM a partir del trazado de tiempo de barrido de línea. Para reconstruir las imágenes ATOM con el contraste de absorción y el contraste diferencial diferencial (mejorado), se extraen dos series de pulsos de tiempo estirado (ver los pulsos púrpura y verde)(A) la traza temporal de la forma de onda temporal multiplexada y luego se segmentan digitalmente y se apilan para formar ( b ) dos imágenes 2D que muestran los dos contrastes opuestos de gradiente de fase. Obsérvese que se necesita una operación de cizallamiento para formar ( c ) las imágenes libres de distorsión compensando el desplazamiento del subíndice debido al error de redondeo en la estimación de la velocidad de repetición del láser. Al restar la ( d ) línea de exploración en bruto de la envolvente de intensidad espectral de la fuente láser, el fondo de las imágenes puede ser eliminado. ( G ) Se puede obtener una imagen de contraste de absorción mediante una suma de intensidad de píxel a píxel de las imágenes ( e ) y ( f ), mientras que ( h ) se puede obtener una imagen diferencial de contraste de gradiente de fase a partir de la sustracción de imágenes ) Y (f). Haga clic aquí para ver una versión más grandeDe esta cifra.
- Transfiera los datos del osciloscopio a los ordenadores para la reconstrucción de imágenes sin conexión.
NOTA: Aquí, los datos se almacenan en un disco duro portátil y se transfieren manualmente entre el osciloscopio y los ordenadores de procesamiento. La capacidad del disco duro debe ser superior a 500 GB para cada experimento.- Utilice la rutina de reconstrucción de imagen clave para apilar digitalmente las exploraciones de línea para formar una imagen 2D ( Figura 2 ).
NOTA: El programa personalizado (en MATLAB) produce dos imágenes de detección asimétrica separando los dos conjuntos de datos multiplexados en el tiempo (formas de onda púrpura y verde en la figura 2 ).- Obtener una imagen de contraste diferencial de gradiente de fase restando las intensidades de las dos imágenes de detección asimétricas; Se puede obtener una imagen de contraste de absorción mediante la adición de las dos imágenes de detección asimétrica. Vea imágenes seleccionadas de MCF-7 y microalgas enFigura 3 . Obsérvese que los perfiles de fondo de las imágenes individuales deben eliminarse primero, y sus intensidades deben normalizarse, antes de las operaciones de suma y resta de la imagen.
- Generar una biblioteca de parámetros derivados de las imágenes, como el volumen celular, la circularidad y la densidad de absorción, etc. para un análisis posterior.
- Utilice la rutina de reconstrucción de imagen clave para apilar digitalmente las exploraciones de línea para formar una imagen 2D ( Figura 2 ).
- Introduzca la biblioteca de datos en la plataforma de visualización de datos ( Figura 4 ).
- Cargue la biblioteca de parámetros y las imágenes reconstruidas correspondientes a la plataforma de interfaz de visualización.
- Defina los ejes como los parámetros de interés.
NOTA: Los parámetros son específicos del problema y son definidos por el usuario. Se derivan de las imágenes ATOM por el programa MATLAB. Aquí, la densidad de absorción óptica de la célula, área celular, volumen celular y circularidad celular están disponibles para la selección. - Seleccione el conjunto de datos que se mostrará, de manera que cada imagen de celda pueda visualizarse como un punto de datos diferente en el diagrama de dispersión.
- Mueva el cursor del ratón a cada punto, de modo que la imagen correspondiente y otros parámetros se muestren en una subventana flotante.
NOTA: Los ejes se pueden cambiar entre las escalas lineal y logarítmica de una manera interactiva. - Realice un análisis más detallado de cualquier subconjunto del conjunto de datos activando manualmente el diagrama de dispersión.
NOTA: El histograma en cada parámetro del subconjunto bloqueado se puede trazar contra los de toda la biblioteca. Los histogramas separados se muestran en otra sub-ventana flotante.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Este trabajo ilustra dos demostraciones de una sola célula de imágenes por ATOM: una con células de mamíferos (células mononucleares de sangre periférica humana (PBMC) y células de cáncer de mama (MCF-7)) y otra con fitoplancton s (Scenedesmus y Chlamydomonas). El primer experimento fue motivado por el creciente interés en la biopsia líquida para la detección, enumeración y caracterización de células tumorales circulantes (CTC) en la sangre 23
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Hay varios detalles técnicos que requieren atención especial durante la configuración del sistema ATOM. En primer lugar, es esencial observar que la iluminación codificada espectralmente asimétrica / oblicua podría introducir componentes de gradiente de fase residual ( es decir, el efecto de sombreado) en el contraste de absorción e influir en el aumento del contraste de gradiente de fase en ATOM. Por lo tanto, este efecto de la iluminación oblicua debe ser minimizado. En segundo lugar, se debe enfatizar que el...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores no tienen nada que revelar.
Agradecimientos
Damos las gracias al Sr. P. Yeung por haber preparado el MCF-7 para nosotros. Este trabajo fue parcialmente apoyado por las subvenciones del Consejo de Subvenciones de Investigación de la Región Administrativa Especial de Hong Kong (China) (Proyecto nº 17259316, 17207715, 17207714, 17205215 y HKU 720112E), el Programa de Apoyo a la Innovación y la Tecnología (ITS / 090/14 ), Y el Fondo de Desarrollo Universitario de HKU.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Objetivos de fisiología de fluorita Nikon Plan 40X | Lente de objetivo Nikon | MRF07420 | Obj2) |
| Objetivo de fluorita Olympus Plan, 0.75 NA, 0.51 mm WD, 40X | Olympus | RMS40X-PF | Lente de objetivo (Obj1) |
| N-BK7 Lentes plano-convexas | Thorlabs | LA1145-C | Para retransmisión de lluvia espectral |
| Paquete de colimación de fibra FC/APC | Thorlabs | F220APC-1064 | Para la emisión y recolección de pulsos láser |
| Divisor de haz de película | Thorlabs | BP145B3 | Para hacer réplica de haz |
| Espejo de plata protegido | Thorlabs | PF10-03-P01 | Para luz reflectante |
| 800-1650nm 12GHz monomodo DC-coupled NIR Photoreceiver | Newport | 1544-B | Para convertir la luz en señal eléctrica |
| Osciloscopio | de alto rendimiento InfiniiumAgilent | DSOX91604A | Para guardar las señales eléctricas convertidas en luz |
| Fibra óptica HI1060 | Corning | HI1060 | Fibra óptica para estiramientos de tiempo |
| AMPLIFICADOR DE FIBRA DOPADA CON ITERBIO | Keopsys | KPS-STD-BT-YFA-37-BO-SM-111-FA-FA | Amplificador óptico en línea |
| Rejilla holográfica | Wasatch Photonics | 020305-6 | Rejilla |
| Jeringa de infusión/retirada Bombas | Harvard Apparatus | PHD 2000 | Bomba de jeringa para la carga de muestras en canales microfluídicos |
Referencias
- Lau, A. K. S., Wong, T. T. W., Shum, H. C., Wong, K. K. Y., Tsia, K. K. Imaging Flow Cytometry: Methods and Protocols. Barteneva, N. S., Vorobjev, I. A. , Springer New York. New York, NY. 23-45 (2016).
- Goda, K., Tsia, K. K., Jalali, B. Serial time-encoded amplified imaging for real-time observation of fast dynamic phenomena. Nature. 458 (7242), 1145-1149 (2009).
- Goda, K., Jalali, B. Dispersive Fourier transformation for fast continuous single-shot measurements. Nat Photon. 7 (2), 102-112 (2013).
- Lau, A. K., Shum, H. C., Wong, K. K., Tsia, K. K. Optofluidic time-stretch imaging - an emerging tool for high-throughput imaging flow cytometry. Lab Chip. 16 (10), 1743-1756 (2016).
- Lau, A. K. S., Tang, A. H. L., Xu, J., Wong, X. W., Y, K. K., Tsia, K. K. Optical Time Stretch for High-Speed and High-Throughput Imaging - From Single-Cell to Tissue-Wide Scales. IEEE J. Sel. Top. in Quant. Electron. 22 (4), (2016).
- Lei, C., Guo, B., Cheng, Z., Goda, K. Optical time-stretch imaging: Principles and applications. Appl Phys Rev. 3 (1), 011102(2016).
- Lei, C., Guo, B., Cheng, Z., Goda, K. Optical time-stretch imaging: Principles and applications. Applied Physics Reviews. 3 (011102), (2016).
- Goda, K., et al. High-throughput single-microparticle imaging flow analyzer. Proc Natl Acad Sci U S A. 109 (29), 11630-11635 (2012).
- Goda, K., Solli, D. R., Tsia, K. K., Jalali, B. Theory of amplified dispersive Fourier transformation. Physical Review A. 80 (4), 043821(2009).
- Goda, K., et al. High-throughput single-microparticle imaging flow analyzer. Proc Natl Acad Sci U S A. 109 (29), 11630-11635 (2012).
- Lai, Q. T. K., et al. High-throughput time-stretch imaging flow cytometry for multi-class classification of phytoplankton. Opt. Express. 24 (25), 28170-28184 (2016).
- Chen, C. L., et al. Deep Learning in Label-free Cell Classification. Sci Rep. 6, 21471(2016).
- Fard, A. M., et al. Nomarski serial time-encoded amplified microscopy for high-speed contrast-enhanced imaging of transparent media. Biomed Opt Express. 2 (12), 3387-3392 (2011).
- Lau, A. K., et al. Interferometric time-stretch microscopy for ultrafast quantitative cellular and tissue imaging at 1 mum. J Biomed Opt. 19 (7), 76001(2014).
- Mahjoubfar, A., Chen, C., Niazi, K. R., Rabizadeh, S., Jalali, B. Label-free high-throughput cell screening in flow. Biomed Opt Express. 4 (9), 1618-1625 (2013).
- Wong, T. T., et al. Asymmetric-detection time-stretch optical microscopy (ATOM) for ultrafast high-contrast cellular imaging in flow. Sci Rep. 4, 3656(2014).
- Mata, T. M., Martins, A. A., Caetano, N. S. Microalgae for biodiesel production and other applications: A review. Renew Sustainable Energy Rev. 14 (1), 217-232 (2010).
- Irigoien, X., Huisman, J., Harris, R. P. Global biodiversity patterns of marine phytoplankton and zooplankton. Nature. 429 (6994), 863-867 (2004).
- Wei, X., et al. Coherent Laser Source for High Frame-Rate Optical Time-Stretch Microscopy at 1.0 µm. IEEE J. Sel. Top. Quantum Electron. 20 (5), 384-389 (2014).
- Wei, X., et al. Breathing laser as an inertia-free swept source for high-quality ultrafast optical bioimaging. Opt. Lett. 39 (23), 6593-6596 (2014).
- Xu, Y., Wei, X., Ren, Z., Wong, K. K. Y., Tsia, K. K. Ultrafast measurements of optical spectral coherence by single-shot time-stretch interferometry. Sci Rep. 6, 27937(2016).
- Tsia, K. K., Goda, K., Capewell, D., Jalali, B. Performance of serial time-encoded amplified microscope. Opt. Express. 18 (10), 10016-10028 (2010).
- Alix-Panabières, C., Pantel, K. Challenges in circulating tumour cell research. Nat Rev Cancer. 14 (9), 623-631 (2014).
- Kling, J. Beyond counting tumor cells. Nat Biotech. 30 (7), 578-580 (2012).
- Hodgkinson, C. L., et al. Tumorigenicity and genetic profiling of circulating tumor cells in small-cell lung cancer. Nat Med. 20 (8), 897-903 (2014).
- Ozkumur, E., et al. Inertial focusing for tumor antigen-dependent and -independent sorting of rare circulating tumor cells. Sci Transl Med. 5 (179), (2013).
- Hou, H. W., et al. Isolation and retrieval of circulating tumor cells using centrifugal forces. Scientific Reports. 3, 1259(2013).
- Karabacak, N. M., et al. marker-free isolation of circulating tumor cells from blood samples. Nat. Protocols. 9 (3), 694-710 (2014).
- Krebs, M. G., et al. Molecular analysis of circulating tumour cells-biology and biomarkers. Nat Rev Clin Oncol. 11 (3), 129-144 (2014).
- Wu, J., et al. Ultrafast Laser-Scanning Time-Stretch Imaging at Visible Wavelengths. Light Sci Appl. , (2016).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
