Aquí, describimos una técnica, electroquímica infrarrojos de película proteína, que permite que las proteínas redox inmovilizados para ser estudiado espectroscópicamente bajo directo control electroquímico en un electrodo de carbono. Espectros infrarrojo de una muestra de proteína solo pueden grabarse en una variedad de potenciales aplicados y bajo una variedad de condiciones de la solución.
Artículo de método
Proteína película infrarroja electroquímica demostrada para el estudio de la oxidación de2 H de una hidrogenasa [NiFe]
* These authors contributed equally
En este artículo
Resumen
Resumen
Entender la química de los métodos de las demandas de proteínas redox que proporcionan un control preciso sobre redox centros dentro de la proteína. La técnica de Electroquímica de la película de proteína, en el cual una proteína es inmovilizada en una superficie de electrodo tal que el electrodo reemplaza fisiológica electrón donantes o aceptadores, ha proporcionado la visión funcional de las reacciones redox de una gama de diferentes proteínas. Entendimiento completo de química requiere control electroquímico para combinarse con otras técnicas que pueden agregar información adicional estructural y mecanicista. Aquí se demuestran una técnica, electroquímica infrarrojos de la película de proteína, que combina la electroquímica de la película de proteína con muestreo espectroscópica infrarroja de proteínas redox. La técnica utiliza una geometría de reflexión múltiple de reflectancia total atenuada a una proteína redox inmovilizada sobre un electrodo de negro de carbón de alta superficie de la sonda. Incorporación de este electrodo en una celda de flujo permite el pH de la solución o solutos concentraciones cambiarse durante las mediciones. Esto es particularmente de gran alcance para hacer frente a las enzimas redox, donde rotación rápida catalítica puede ser sostenida y controlada en el electrodo que permite observación espectroscópica de especies intermedias duraderas en el mecanismo catalítico. Demostrar la técnica con experimentos en e. coli hidrogenasa 1 bajo condiciones de no facturación y facturación (oxidación de2 H).
Introducción
Un desafío clave en el estudio de la función de la proteína implica el desarrollo de métodos en situ que permiten la observación directa de llevar a cabo sus funciones fisiológicas, ya sea en vivo o utilizando proteínas aislados de proteína. Esto requiere la integración de control o desencadenar procesos en procedimientos experimentales y el uso de técnicas combinadas que permiten tanto la reactividad a evaluar y pasos químicos individuales en función de la proteína a medir, al mismo tiempo. En el caso de las proteínas redox esto a menudo equivale a combinar técnicas electroquímicas, que precisamente controlan el potencial aplicado, pero no proporcionan ninguna información química directa, con técnicas espectroscópicas que son sensibles a la química específica cambios asociados con la función de la proteína. 1 , 2 , 3 Spectroelectrochemistry es un término general para una variedad de métodos espectroscópicos y electroquímicos acoplados que abarcan una variedad de técnicas espectroscópicas y niveles de control electroquímico. Muchas proteínas pueden intercambiar electrones aceptores y donadores de electrones artificial, soluble y esto se ha explotado en los estudios que utilizan pequeñas moléculas que median la transferencia de electrones, incluyendo acoplamiento con UV-visible,4,5 , 6 , dicroísmo circular magnético de 7 8 y infrarrojo5,9,10,11,12,13,14 (IR) espectroscopias. En un número limitado de casos ha sido posible explotar intercambio mediada, controlado por la difusión de electrones entre proteínas y electrodos. 15 , 16
Para reacciones catalíticas llevado a cabo por las enzimas redox, electroquímica de solución enfoques presentes una desventaja clara. Electrónica controlada por difusión transferencia via redox mediadores en solución es probable que se convierten en limitación de velocidad. Información cinética y mecanicista sobre la enzima deba perdido, o por lo menos difícil deconvolucionar de artefactos de difusión por el método experimental. Control electroquímico directo, mediado por lo tanto es una herramienta importante para el estudio de proteínas redox y enzimas. La técnica de Electroquímica de la película de proteína (PFE) emplea las proteínas inmovilizadas electrodo redox, de tal manera que los electrones son transferidos directamente a o desde los cofactores redox dentro de la proteína como el electrodo está polarizado en una serie de potenciales. 17 , 18 , 19 PFE es de particular valor para el estudio de reacciones de oxidación o reducción catalizada por las enzimas redox, como transferencia de electrones interfacial puede lograrse en una tasa muy alta. Por ejemplo, se midió la tasa de rotación electrocatalítica de la hidrogenasa ([NiFe]) de níquel-hierro de Allochromatium vinosum PFE como ca 1.000-10.000 s−1 para la oxidación de2 H. 20 el potencial de electrodo actúa como un disparador para catálisis 'en' o 'off' y los informes actuales electrocatalítica en actividad enzimática. PFE, por tanto, es un valioso método para el análisis de la reactividad de enzimas complejas que dependen íntimamente de la potencial, tales como reacciones del sitio activo di-hierro de [FeFe]-hidrogenasas con CO y O2,21 o inducida por el potencial reacciones de inactivación de hidrogenasas, monóxido de carbono deshidrogenasa de22 ,23 y otras enzimas redox complejo. 24
La barrera principal para combinar técnicas espectroscópicas con el control electroquímico directo de PFE surge de la baja cobertura superficial de las enzimas redox, del orden de 1-2 pmol cm-2 de la hidrogenasa [NiFe] de a. vinosum, 20 en relación con en situ superficie Ciencias de adsorbatos de pequeña molécula en electrodos de metal a granel. Esto presenta un reto para la sensibilidad de la medición espectroscópica. Varios métodos de electroquímicas se han divulgado para el estudio de inmovilizar las proteínas redox en el rango de electrodos diferentes: espectroscopia UV-visible en electrodos transparentes de óxido de metal; 25 , 26 , Espectroscopia de fluorescencia de 27 a electrodos de oro; 28 , 29 superficie realzó la espectroscopia de absorción infrarroja (SEIRA) en electrodos de oro; 30 , 31 , 32 , 33 y superficie Raman espectroscópicas técnicas mejoradas, principalmente en los electrodos de plata. 34 , 35
Aquí se describe un método de acoplamiento PFE con espectroscopia IR, en una técnica conocida como electroquímica infrarroja de la película de proteína (PFIRE). 36 método PFIRE el estudios de las enzimas redox inmovilizadas sobre un electrodo de trabajo de carbono de alta superficie junto con una geometría de reflectancia total atenuada (ATR-IR) de IR, aprovechando la facilidad de adsorción de una amplia gama de proteínas sobre superficies de carbono. Espectroscopia IR es útil en estudios de proteínas y enzimas redox como muchas moléculas pequeñas, ligandos y cofactores tienen absorbancia diagnóstico que puede utilizarse para evaluar el estado de reactividad, enlace, inhibición y redox. Los ejemplos incluyen Unión del NO a los centros de hierro-azufre,37 estudio de flavoproteins,38,39,40 pequeña molécula vinculante a heme centros etcetera. 41 el ATR-IR geometría permite la construcción de una celda electroquímica de optimizado de tres electrodos (spectro)42 y por lo tanto proporciona excelente control electroquímico. Resistencia de la solución y deriva potenciales se minimizan mediante la colocación de un electrodo de referencia cerca del electrodo de trabajo. Electrodos de alta superficie mostrador se utilizan que son compatibles con electrocatalítica alta corrientes producidas por la rotación rápida de la enzima en el electrodo de trabajo. Flujo de solución a través de la celda electroquímicas permite fácil control sobre la concentración de sustratos, inhibidores y pH. 36 , 43 , 44 PFIRE el método permite, por tanto, espectros de IR ser grabada en situ en Electrocatálisis de enzima constante. 36 , 44 PFIRE también es capaz de proporcionar información química en ausencia de catalizador actual,43 en contraste con PFE donde puede ser difícil extraer información de procesos no catalíticos de las enzimas redox. 45 , 46
Hemos demostrado el método PFIRE para estudio de electrocatalítica H2 oxidación por hidrogenasas [NiFe], que contienen ligandos intrínsecas de CO y CN coordinados a la Fe en un sitio activo bimetálico. 36 , 43 , 44 [NiFe] hidrogenasas son por lo tanto particularmente bien adaptadas para el estudio por PFIRE. El método PFIRE proporciona información sobre las especies que están presentes durante el estado de facturación y por lo tanto proporciona visión mecanicista crucial además de la riqueza de la literatura en la espectroscopia IR de hidrogenasas sin control experimental sobre volumen de ventas. 47 , 48 Dyer y sus colaboradores han empleado métodos de IR tiempo resuelto al estudio del NiFe hidrogenasas,49,50,51 con un disparo de luz o bien aplicar un pequeño paso de potencial negativo (mediante el uso de mediadores de la solución y una fuente de electrones 'enjaulados') o photolyse un hidruro encuadernado. Aunque el método PFIRE no puede, en la actualidad, proporcionar tiempo de resolución para que coincida con estas medidas,40 permite el estudio de los procesos catalíticos reductoras y oxidantes, en una gama de potenciales bien definidos y libre de transporte masivo limitaciones.
El método PFIRE difiere de estudios SEIRA de proteínas redox, que también utilizan una geometría de ATR-IR y emplean un electrodo de metal rugosa de nanoescala para mejorar la absorción de IR de moléculas adsorbidas en la superficie del electrodo. 30 SEIRA es una técnica muy valiosa para el estudio de proteínas de la membrana, en particular adsorbidas sobre o dentro de membrana mimética arquitecturas,32 pero la necesidad de un electrodo de metal puede limitar el alcance de inhibidor y sustrato debido a la reactividad el soporte del electrodo hacia pequeñas moléculas como CO, CN–, CO2 etc. Reducción del protón y desorción uno mismo-montado monocapa pueden ser problemáticos en las superficies metálicas a potenciales muy negativos,1,52 aunque enzima Electrocatálisis en sin protección electrodos de metal se ha divulgado. 53 , 54 una desventaja de PFIRE concerniente a SEIRA es la relativa dificultad de incorporar proteínas de membrana en las arquitecturas de membrana natural o mimética. Sin embargo, la relativa inercia química de los electrodos de carbono a las reacciones de activación de molécula pequeña competencia hace PFIRE una técnica excelente para el estudio de Electrocatálisis de la enzima, particularmente en el dominio de bajo potencial redox biológico relevante procesos como la reducción del protón por hidrogenasas. 1 , 43
El objetivo de este artículo es introducir el método PFIRE como técnica para el estudio de proteínas redox inmovilizados por el electrodo, utilizando NiFe hidrogenasa 1 (Hyd1) de Escherichia coli como ejemplo. Se discuten consideraciones de preparación de la muestra, el requisito para el flujo de buen substrato y manipulación de datos. PFIRE es una técnica ampliamente aplicable, adecuada para estudiar cualquier proteína redox (con característica absorbancia IR) que puede ser adsorbida en los electrodos de carbono, ya sea directamente o utilizando la modificación superficial, que pueden intercambiar electrones con el electrodo.
Protocolo
1. recrear el compartimento interno de un espectrómetro FTIR dentro de una guantera anaerobia, seco y requisitos experimentales generales
- Uso de un espectrómetro FTIR comercial equipado con un detector de telluride (MCT) de cadmio mercurio externo y accesorio ATR. Purgar el cuerpo del espectrómetro con aire seco o dinitrogen, o como alternativa utilizar un espectrómetro con un banco óptico evacuado.
- Coloque el espectrómetro sobre una mesa estable, libre de vibraciones a la misma altura que un anaerobio (< 1 ppm O2), seco (punto de rocío <-75 ° C) guantera. Desviar el rayo de IR del espectrómetro en la guantera, a través de una ventana transparente de IR que es lo suficientemente grande para acomodar la viga defocused.
Nota: Es importante que el espacio entre la guantera y espectrómetro también es purgado o evacuado, especialmente si un material higroscópico de la ventana, como NaCl o KBr por ejemplo, se utiliza. -
Replicar el compartimento interior del espectrómetro dentro de la guantera.
- Dirija el haz dentro de la guantera en un espejo elipsoidal fuera de eje, idealmente con la misma longitud focal que el espejo de concentración interna del espectrómetro.
Nota: Es útil contar con dos espejos plano adicional colocados antes este espejo de concentración, con el fin de permitir que la altura y la dirección del haz de IR a ajustarse dentro de la guantera; Esto compensará cualquier imprecisión en la colocación inicial del espectrómetro. - Coloque un detector externo de MCT, con un adecuado enfoque óptico (como longitud focal corta ZnSe lente o espejo parabólico fuera de eje, con una longitud focal corta) dentro de la guantera, colocada como para replicar las dimensiones de la muestra interna compartimiento del espectrómetro.
- Ajuste el 'enfoque' de la viga de IR a ser aproximadamente equidistante entre el espejo de concentración y el detector MCT.
- Dirija el haz dentro de la guantera en un espejo elipsoidal fuera de eje, idealmente con la misma longitud focal que el espejo de concentración interna del espectrómetro.
- Enfriar al dewar del detector externo de MCT con nitrógeno líquido.
- Monte el accesorio ATR en el compartimiento de muestra de la guantera. Alinee la entrada y salida óptica de enfoque accesorio ATR para lograr el máximo rendimiento del detector MCT. Si es necesario, utilice una abertura u otros atenuación adecuada (por ejemplo, una rejilla de alambre) para evitar la saturación de la señal del detector.
Nota: para los datos presentados aquí, un accesorio ATR de cinco-reflexión con todos óptica reflexiva y un removible Si trapezoidal se utiliza elemento de reflexión interna (IRE) (Crystal GmbH, dimensiones ca 5 × 8 × 1 mm3, ángulo de la cara 39,5 °). La ira está montada en una placa de base desmontable trabajada a máquina de la cetona del éter del poliéter (PEEK). - Utilizar una guantera para albergar el compartimento recreado con pasantes adecuados para permitir la conexión a un potenciostato ubicado externamente (gas apretado BNC conexiones son útiles para este propósito), acceso de gas y cables para transferir la señal desde el MCT detector. Es importante mantener cualquier blindaje en el cable del detector para evitar introducir ruido o interferencia en las mediciones.
- Lugar una bomba peristáltica, capaz de velocidades de flujo superiores a 60 mL/min dentro de la guantera. Una vista esquemática del espectrómetro, ATR peristáltica, accesorio bomba y potenciostato configuración se muestra en la figura 1.
- Construir una celda electroquímicas, como se muestra esquemáticamente en la figura 2, que sella en el ATR accesorio. La celda debe contener un contraelectrodo de elevada área superficial (alambre de Pt o gasa), una conexión para el electrodo de trabajo (barra de carbono) y un electrodo de referencia de miniatura. La célula debe contener por lo menos dos otros puertos como entrada y salida para el flujo rápido de soluciones a través de la célula.
Nota: Un electrodo de referencia de calomel saturado de miniatura es ideal para este propósito. 36
2. preparación de las partículas de negro de carbón modificados con e. coli hidrogenasa 1
- En una guantera anaerobio 'mojado', mezcla 20 mg de superficie las partículas de negro de carbón (> 1,000 m3/g) con 1 mL de agua de ultra alta pureza (resistividad > 18 cm MΩ) en un tubo de microcentrífuga. Dispersar las partículas por sonicación de baja potencia (< 100 W) durante al menos 15 minutos, o hasta que la dispersión es uniforme y hace no sedimento dentro de 1 h, para dar una dispersión de negro de carbón con una carga de aproximadamente 20 mg/mL.
-
Tomar una alícuota de la hidrogenasa 1 (Hyd1, aproximadamente 50 μL, elaborada según un procedimiento publicado55) de e. coli a una concentración de ~ 7 mg proteína/mL y el intercambio en un tampón de baja fuerza iónica a un pH cercano al punto isoeléctrico (para ejemplo fosfato de potasio, 15 mM, pH 5.8, sin sal adicional). Para lograr mejores resultados, utilice una preparación de enzima que es tan activa como sea posible. Realizar el intercambio de buffer de concentración y dilución, en un dispositivo de filtro centrífugo con un peso molecular adecuado corte (50 kDa funciona bien para Hyd1).
- Añadir el Hyd1 al dispositivo de filtro.
- Diluir con aproximadamente 450 μl de tampón de intercambio.
- Reconcentrar a un volumen de 50 μL usando centrifugación suave (< ~ 2700 × g) para prevenir la precipitación irreversible.
- Repita los pasos 2.2.2 y 2.2.3 hasta cambio de tampón (típicamente dentro de ~ 5 ciclos).
- Mezclar un volumen de 5 μl de 20 mg/mL dispersión de negro de carbón (preparada en el punto 2.1) con la alícuota de 50 μl de Hyd1 intercambiado de búfer. Guarde la mezcla de partículas de enzima en un refrigerador (a 0 ° C) durante la noche para permitir que la enzima absorber. Puede ser necesario agitar la mezcla ocasionalmente para asegurar las partículas dispersas.
- Lavar las partículas Hyd1 modificado con tampón de baja fuerza iónica (fosfato de potasio, 15 mM, pH 5.8, sin sal adicional) por sucesivos ciclos de sedimentación y la dispersión en una microcentrífuga (~ 2.700 × g). Repita este proceso 3 - 5 veces para eliminar la enzima adsorbida no.
Nota: Antes del primer lavado el sobrenadante debe ser prácticamente incoloro, lo que indica buena adsorción de la enzima. - Concentrar las partículas en un volumen final de ~ 5 μl, para dar una carga final de ~ 20 mg/mL de partículas modificado por acción enzimática.
Nota: Las partículas modificado Hyd1 pueden almacenarse a 4 ° C hasta por dos semanas si se mantienen hidratadas; Esto se logra mejor mediante el almacenamiento de partículas diluidas con 50 μl de agua de ultra alta pureza.
3. preparación para las mediciones PFIRE sobre e. coli hidrogenasa 1
- Limpiar la ira Si por sonicación para baja potencia (< 100 W), primero en H2hasta4 (< 90% w/w) de ~ 15 minutos y luego en HNO3 (70% w/w) para hasta 1 hora. Este procedimiento de limpieza debe conducir a una superficie hidrofílica de IRE. Si se requiere más limpieza la ira puede ser colocada en solución Piraña (una relación 1:3 de H2O2: H2SO4) para oxidar cualquier material orgánico restante.
Nota: Métodos de limpieza ácidos fuertes no sean convenientes para el uso con todos los materiales de IRE. Solución Piraña es altamente corrosivo y oxidante fuerte, las superficies deben estar razonablemente limpias antes de uso de solución piraña y el cuidado se debe tomar durante la preparación y uso de solución Piraña debido al carácter exotérmico del proceso - siempre agregar H2O 2 poco a poco a H2SO4 y se refiere a los procedimientos de seguridad adecuados para la preparación, uso y disposición. - El IRE limpiarla de agua de ultra alta pureza de enjuagar y secar bajo una corriente de gas nitrógeno seco. Llevar a cabo toda la gestión de prisma con unas pinzas limpias para evitar la contaminación.
- Sello de la ira en la placa accesorio ATR de base con una tira fina de sellador de silicona de grado eléctrico. Tenga cuidado de limitar el sellador en los filos de la ira. Permita que el sellador se seque completamente.
- Transferir la placa de base accesorio ATR para la guantera del espectrómetro y móntelo en el accesorio ATR. Medir un espectro de referencia (el fondo) entre 1.000 4000 cm-1 a 4 cm-1 de resolución, usando el estándar rápido escaneo modo del espectrómetro y 1024 interferograms promedio (medida de tiempo ~ 3-5 min). Utilizar este espectro como una entrada para permitir el cálculo de espectros de absorbancia en el experimento.
Nota: Debido a la pequeña absorbancia esperada para el sitio activo de Hyd1 es necesario recoger espectros con alta señal a proporción de ruido. - Transferencia de la placa de base accesorio ATR para la guantera 'mojada' que contiene la dispersión de partículas modificado Hyd1 preparados (sección 2). Gota-cast una alícuota de 1 μl de la dispersión de partículas en la cara grande de la ira y repartirlos equitativamente por toda la superficie. Nota: No permita que las partículas a ser completamente seco en la ira.
- Corte un pedazo de papel carbón, como la que utiliza como material de la capa de difusión del gas en las células de combustible, a un tamaño ~0.1 mm más pequeño que las dimensiones de la superficie de la ira (es decir aprox. 8.2 × 4,9 mm2). La superficie del papel debe ser lo bastante grande como para cubrir las partículas modificado Hyd1 gota-cast, pero no tan grandes que se superponen el sellador utilizado para garantizar la ira. Remojar el papel en agua y Coloque suavemente sobre la parte superior de la película de la partícula. El papel de carbono proporcionará una buena conexión eléctrica a través de la película de toda partícula.
Nota: Es beneficioso prepara varios pedazos de papel carbón con antelación y guardarlos previamente remojado en agua de ultra alta pureza dentro de la guantera anaerobio 'mojada'. - Montar la celda electroquímicas (descrito en 1.7 y se muestra esquemáticamente en la figura 2) sobre la ira, seguro en la placa base con tornillos. Añadir ~ 200 μL del buffer experimental para mantener la enzima hidratada. Un sistema tampón mixto, capaz de buffering en un amplio rango de pH, es útil para estudios de NiFe hidrogenasas:56 acetato de sodio 2-[N'-morfolino] etano-sulfónico (MES), N' - piperazina [2-hidroxietil] -N' -[2-etano-sulfónico] (HEPES), N'-tris [hidroximetil] metil-3-amino-propano-sulfónico ácido (golpecitos) y 2-[N'-cyclohexylamino] etano-sulfónico (CHES), con cada componente en una concentración final de 15 mM y que contiene 0,1 M NaCl como electrolito, con pH ajustado a pH 6 utilizando concentrado NaOH y HCl.
Nota: La conexión del electrodo de trabajo debe sobresalir un poco por debajo del plano de la cima de células electroquímicas (~0.1 milímetros) para asegurar la buena conexión electrónica con el papel carbón (figura 2). - Conecte la solución de entrada y salida de la celda electroquímicas a un sistema de flujo que contienen tubos de bombas peristálticas y un frasco de buffer experimental. Transferencia de la célula montada a la guantera 'seca' que contiene el espectrómetro.
- Monte el conjunto de celdas electroquímicas en el accesorio ATR. Conectarse el trabajo, el contador y los electrodos de referencia del potenciostato. Conecte la tubería de la bomba peristáltica de la bomba.
- Registrar un espectro de absorbancia con interferograms 1024 promediados en resolución de 4 cm-1 en un rango espectral de 4.000-1.000 cm-1, utilizando el espectro recogido en 3.4 como un fondo de referencia. En este punto el espectro debe contener significativos (> 100 mO.D.) amida II bandas a ~ 1.540 cm-1 y grupos del sitio activo de Hyd1 deben ser evidentes en la región espectral 1.850-2.150 cm-1, en gran medida en Estados oxidados, inactivos (figura 3 ).
4. activación de e. coli hidrogenasa 1 y prueba la celda electroquímicas
- Se aplica un potencial de reducción (−0.8 V vs SCE) a la película de partículas modificado Hyd1. Saturar el búfer experimental con H2 y flujo del tampón lentamente a través de las células electroquímicas. Dejar la muestra durante la noche para activar completamente el Hyd1.
Nota: Es importante utilizar anaerobio H2, N2 etc.y así todos los gases anaeróbicos deben pasar a través de un filtro de2 O. - Registrar un espectro de absorbancia de la muestra después de la activación. El νCO y vCN bandas del sitio activo ahora deben mostrar una distribución de Estados reducidos, 'activas'. Esto se observa más fácilmente mediante el uso de un espectro de la diferencia, en relación con el espectro registrado en 3.10 (figura 4).
- Prueba de la conexión eléctrica de las células electroquímicas. Para ello, saturar el búfer experimental con gas de N2 . Aplicar una secuencia de oxidantes (0 V vs SCE) y la reducción de potenciales (−0.8 V vs SCE) (de duración de 30 min de ca ) a la película de partículas modificado Hyd1 y registrar un espectro de absorbancia en cada uno. El Hyd1 debe ser rápidamente oxidado y reducido, y si la película de partículas está bien conectada 100% de la muestra debe responder al potencial aplicado.
- Establecer un flujo apropiado del búfer experimental. Para ello, aplique un potencial de reducción (−0.8 V vs SCE) a la muestra y saturar el búfer experimental con H2. Grabar una serie de voltamperogramas cíclicos entre-0.707 - 0.039 V vs SCE a una velocidad de exploración de 10 mV/s. gradualmente aumentar el caudal de H2-búfer saturado entre voltamperogramas hasta la forma de onda catalítica se asemeja a eso en un plano de rotación disco electrodo55 y la corriente máxima es independiente del caudal (figura 5).
Nota: El límite de solubilidad de H2 en agua es ~0.8 m a 293 K y 1 bar. - Como la muestra está ahora lista para mediciones PFIRE, recoger espectros en una gama de potenciales, bajo una variedad de condiciones de la solución (pH, temperatura, concentración de H2 etc.). Registrar todos los datos electroquímicos utilizando el software de potenciostato ya que es importante ser capaces de correlacionar los datos espectroscópicos y electroquímicos, especialmente al estudiar electrocatalítica procesos como oxidación de2 H por Hyd1.
5. manejo de datos espectroscópicos
- Confirmar que el sitio activo no ha sido permanentemente alterado durante el transcurso de las mediciones mediante el registro de espectros en 0 V y −0.8 V vs SCE al final del experimento. Éstos deben ser idénticos a los espectros registrados en 4.3, y pérdida de sitio activo no debe ser observada durante la medición (figura 6).
- Espectros de absorbancia absoluta de la exportación del software espectrómetro en un formato adecuado (CSV, ASCII, 'matlab', Jcamp etc.) para su procesamiento mediante software como origen o Matlab.
-
Línea de base corregir los datos, utilizando el proceso ilustrado en la figura 7.
- Tomar la segunda derivada de cada espectro de absorbancia en el rango de 1.800-2.150 cm-1, para identificar pequeñas (< 1 mO.D.) sitio activo bandas contra el fondo de agua altamente curvadas.
- Coloque puntos de marcador de línea de base en el espectro de absorbancia originales y establecer los puntos de 'ajustar' al espectro experimental.
- Montar una línea de base a través de los puntos mediante una función spline cúbico interpolados o una función polinómica. Reste esta función de la base de los datos experimentales.
Resultados
La figura 1 muestra una representación esquemática de la disposición experimental del sistema de flujo espectrómetro, guantera, accesorio ATR, potenciostato y gas utilizado para las mediciones PFIRE. La figura 2 muestra un dibujo de las células electroquímicas de representante.
La figura 3 muestra los espectros de absorción de partículas modificado Hyd1 gota-cast, con el tampón de experimental (un sistema buffer mixto, descrito en 3.7, pH 6.0) que fluye a través de las células electroquímicas. La cobertura superficial de Hyd1 es particularmente alta en el ejemplo mostrado en la figura 3, con una intensidad de banda amida II de mO.D ~ 235. y mínima 'bulto' de agua evidenciada por la magnitud de la región de estiramiento O-H (~ 3.000-3.600 cm-1) en relación con la banda a ~ 1.640 cm-1, que es una circunvolución de la amida I banda de Hyd1 y la curva de agua H-oh-H. Bandas adicionales debido a la proteína pueden verse en la región que estira de C-H (ca 2900 cm-1). La banda ancha centrada alrededor de 2.100 cm-1 es una banda de combinación de la vibración de flexión H-O-H con un conjunto de bandas de la libración del energía inferiores, que son rotaciones restringidas de moléculas de H2O debido a la red de vinculación del hidrógeno en agua líquida. La banda deCO νdel estado oxidado, inactivo, Ni-B del sitio activo es claramente evidente en 1.943 cm-1, sin corrección de línea base, y νCN características son claramente visibles entre 2.050 2.100 cm-1 . En altas coberturas Hyd1, gran parte de la estructura microporosa de la película negro de carbón del57 se bloquea por la enzima y por lo tanto disminuye la concentración de agua 'a granel' durante las mediciones PFIRE.
Los espectros en la figura 3 muestran que, antes de la activación, Hyd1 películas contienen Hyd1 en Estados oxidados, inactivos. Activación durante la noche en −0.8 V vs SCE bajo una atmósfera de H2 conduce a la formación de reducidos, Estados catalíticamente activos como se muestra en la figura 4 que muestra un espectro de diferencia (oxidado) preparado como activado (reducido) menos de Hyd1. Espectros de la diferencia de Hyd1 pueden interpretarse más claramente con la región deCO de ν. Cada Estado único del sitio activo tiene una única banda de CO comparada con dos grupos CN, y por lo tanto la regiónCN de νes intrínsecamente más complicada, con muchas bandas superpuestas. El espectro de la diferencia en la figura 4 muestra que la activación conduce a la pérdida (bandas de absorción negativa) de Ni-B oxidado, inactivo y una pequeña cantidad de Ni-SI (el más oxidado estado 'active') que estaba presente en la película de Hyd1 como preparado. Estos son sustituidos por 'activos' Estados de Hyd1; Ni-C, R Ni y Ni-L. Nota que hay dos formas de tanto los Ni R Ni L Estados y, según lo evidenciado por las bandas deCO dos νobservados para estas especies en la figura 4. La observación de varios Estados Ni-R y -L Ni está de acuerdo con otras hidrogenasas de NiFe. 48 , 58 , 59
Una verificación de claves del método PFIRE es que ha sido los voltagramas cíclicos del Hyd1 dentro de la demostración de células electroquímicas flujo waveshapes catalíticas similares a los registrados en un electrodo de disco rotatorio planar. 55 en la práctica esto significa que el transporte de masa del sustrato (H2) y producto (H+) de Hyd1 inmovilizados en la celda electroquímicas es eficiente en los caudales durante las mediciones PFIRE. El efecto del caudal sobre la forma de onda catalítica se muestra en la figura 5, que muestra voltagramas sucesivas registradas bajo una atmósfera de2 H (1 bar) según aumenta la velocidad de flujo de solución a través de las células electroquímicas. En todos los casos el overpotential por oxidación de2 H por Hyd1 es idéntico (rectángulo sombreado rojo), pero el grado de inactivación oxidativa (histéresis entre la corriente durante la oxidativa y reductiva barre en potenciales sobre ca 0 V vs SCE) y la oxidación de2 H máximo actual dependen de la tasa de flujo de solución. A velocidades de flujo por encima de 52 mL/min (voltagrama gris claro) la forma de onda catalítica es insensible a la mayor velocidad de flujo aumenta.
La figura 6 compara las intensidades relativas de la banda de CO νdel estado Ni-B después de la activación inicial y re-Oxidación anaerobia en 0 V vs SCE (bajo una atmósfera de Ar, como se describe en 4.3) y después de la inactivación oxidativa anaeróbica bajo una atmósfera de Ar en 0 V vs SCE después de 48 horas de continuos experimentos (como descrito en 5.1). Pérdida de intensidad de banda del sitio activo no se observa durante la medición, y todos la muestra Hyd1 responde a los potenciales aplicados.
Figura 7 se muestra el procedimiento de corrección de base utilizado a lo largo de este trabajo. El espectro absoluto de la muestra Hyd1 en la región de sitio activo (figura 7a) contiene curvatura significativa debido al agua. De hecho, el requisito para utilizar el agua como solvente es un problema para la mayoría de las aplicaciones de la espectroscopia IR en Ciencias de la vida. La segunda derivada del espectro absoluto (figura 7b), calculado utilizando el software de origen con Savitsky-Golay alisado sobre una ventana de 9 puntos, puede utilizarse para identificar bandas agudos del sitio activo Hyd1 contra el fondo curvo. La identificación de las posiciones de máxima aproximada utilizando un segundo espectro derivado permite puntos de anclaje de línea de base ser colocados en las regiones del espectro absoluto libres de bandas de sitio activo (círculos en la figura 7a). Una función spline cúbico entonces se dispone a través de estos puntos de anclaje para crear una función de línea de base que luego puede ser restada del espectro absoluto para dar un espectro de línea base-corregida que contiene sólo picos derivados el sitio activo de Hyd1 (figura 7 c).
La figura 8 muestra los resultados de una medición PFIRE en Hyd1, no rotación (atmósfera de Ar) y las condiciones (atmósfera de H2 ) volumen de ventas en un rango de potenciales. 36 lo rastros del tiempo actual (figura 8a) Informe sobre la corriente catalítica en cada aplicación potencial y permanecen en cerca de cero corriente bajo condiciones de no rotación (atmósfera de Ar). Valoración redox electroquímicas parcial en la figura 8b , por tanto, informa sobre el comportamiento de equilibrio redox del sitio activo, mostrando la distribución de los Estados que se espera en cada potencial en ausencia de volumen de catalizador. Los espectros de la figura 8c registraron bajo condiciones de volumen (bajo una atmósfera de H2 ) y por lo tanto, representan la distribución estacionaria de sitio activo los Estados presentes en la oxidación catalítica de2 H por Hyd1. Que se han logrado condiciones de estado estacionario se confirma por el hecho de que el H2 oxidación catalítica actual (figura 8a, H2) permanece constante en función del tiempo en −0.199 V y −0.074 V vs SHE; el decaimiento monótono en corriente en +0.356 V vs es debido a la inactivación oxidativa anaeróbica bien conocida de Hyd1. 55 la distribución de Estados de sitio activo es claramente diferente en Ar y H2 en todos los potenciales donde Hyd1 realiza la catálisis (figura 8b, espectros en −0.199, −0.074 y +0.356 V vs ). Los espectros registrados en Ar y H2 son virtualmente idénticos en −0.594 V vs SHE, sin embargo, y esto representa una prueba importante de consistencia experimental; Hyd1 no reduce H+ a una tasa significativa a pH 6.0 (la corriente en la figura 8una Ar y H2 es cercano a cero), y los espectros en −0.594 V por lo tanto se espera que sean el mismo.
Figura 9 muestra la inactivación oxidativa anaeróbica de Hyd1 a través de la formación de Ni-B de Ni-SI durante la oxidación de2 H en +0.356 V.36 espectros fueron registrados durante los intervalos del tiempo gris observados en el rastro del tiempo actual en la figura 9un. En −0.074 V Hyd1 no sufre inactivación oxidativa, y la distribución de Estados de sitio activo es constante en todo el todo paso posible. Esto es demostrado por los espectros en la figura 9b, que el espectro de línea base-corregida absoluto al principio de la −0.074 potencial paso y figura 9bii , que fue grabado en un más adelante tiempo durante el paso de potenciales y se informa como un espectro de la diferencia en relación con la figura 9b. Los espectros de la figura 9biii y biv también se divulgan como espectros de diferencia en relación con la Figura 9by mostrar conversión gradual de SI Ni a Ni B durante el alto potencial inactivación, consistente con la disminución monotónica en +0.356 V en figura 9unacorriente.
Espectros en un rango de pH de solución darán idea en la transferencia de protones ciclo de pasos durante el Hyd1 catalítica. 43 Figura 10 una muestra espectros PFIRE grabados en la misma película Hyd1 a pH 3.0 y pH 9.0, con flujo de la solución en la celda electroquímicas para intercambiar el búfer experimental. Las concentraciones relativas de los Estados Ni C y Ni L son claramente diferentes en estos dos espectros. Variando el potencial aplicado bajo condiciones de facturación no la potencial dependencia de las NiC y Ni L Estados puede determinarse rápidamente en un rango de valores de pH (figura 10b), y ambos Estados se encuentran isopotenciales sobre un amplio rango de pH. (Tenga en cuenta que la absorbancia máxima en la figura 10b Mostrar sólo los Estados Ni C y Ni L para mayor claridad, completo redox titulaciones de Hyd1 han sido reportados por Hidalgo et al.) 36 una titulación del pH de las concentraciones de Ni C y Ni L puede entonces extraerse, tomando la absorbancia máxima a potenciales donde la concentración de Ni C y Ni L total es máximo a cada pH (figura 10c). De esta manera y junto con los datos EPR, fue identificado un equilibrio de pH entre el Ni-C y L Ni Estados. 43
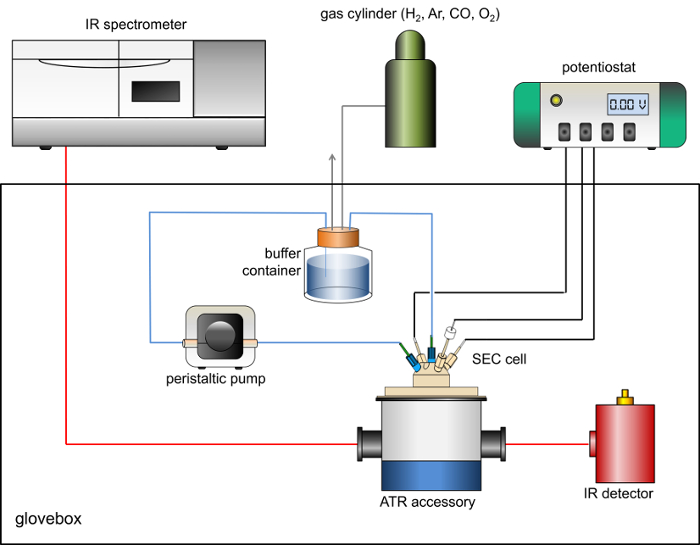
Figura 1: Esquema del arreglo del espectrómetro IR, guantera anaerobio, accesorio ATR, detector MCT, gas sistema de flujo y potenciostato utilizado para mediciones PFIRE. Haga clic aquí para ver una versión más grande de esta figura.
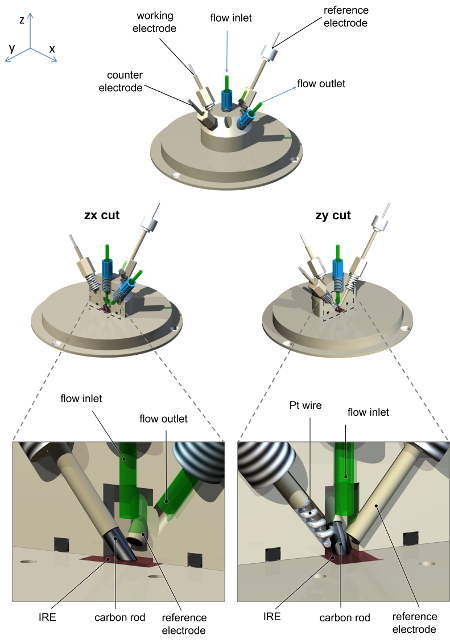
Figura 2: Esquema de la celda electroquímicas utilizada para las mediciones PFIRE, mostrando la disposición de los electrodos y la solución de las conexiones de entrada y salida. La célula y la base se mecanizan de cetona del éter del poliéter (PEEK), con orificios para una varilla de carbono conexión de los electrodos, contraelectrodo alambre de Pt, electrodo de referencia de calomel saturado y entrada de solución y salida de trabajo. La construcción de electrodos de referencia de calomel saturado es como previamente registrada. 36 Haga clic aquí para ver una versión más grande de esta figura.
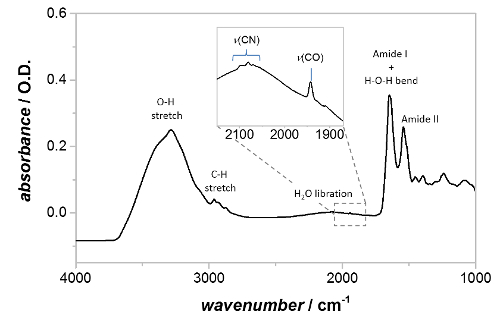
Figura 3: espectro de absorción de partículas modificado Hyd1 negro de carbón depositado sobre la ira y rehidratados con tampón de. Se muestran las posiciones de la amida, que banda I, banda de amida II y Hyd1 sitio activo región, junto con características adicionales debido a las vibraciones de estiramiento C-H y agua solvente. El recuadro muestra una vista ampliada de la región de sitio activo, con las vCO vCN bandas y etiquetadas. 'Como preparar' partículas contienen Hyd1 principalmente en el estado de Ni-B oxidado, inactivo. Haga clic aquí para ver una versión más grande de esta figura.
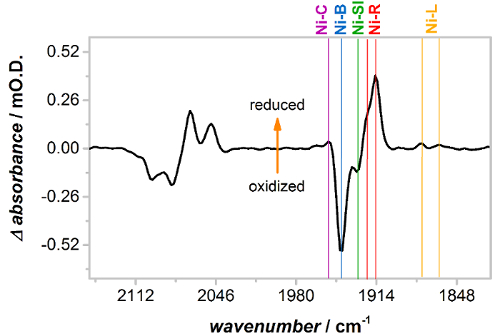
Figura 4 : Activación de Hyd1 en −0.8 V vs SCE bajo una atmósfera de H2 , presentada como un espectro reducido menos oxidado de la diferencia. Baja activación del potencial oxidado, Ni-B inactivo (y una pequeña concentración de Ni-SI) se convierte en más reducidos, activados Estados Ni-C, R Ni y Ni-L. Nota que Hyd1 tiene dos distintos subestados de L de Ni y Ni-R. Haga clic aquí para ver una versión más grande de esta figura.
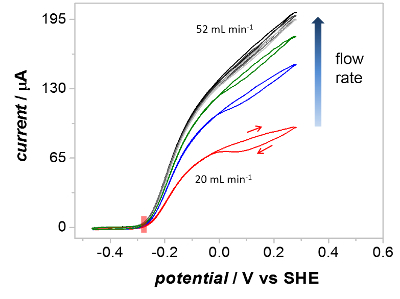
Figura 5 : El efecto del caudal de solución en la forma de onda de voltamperogramas cíclicos catalíticos grabado en la celda electroquímicas. Se registraron voltamperogramas a aumentar las tasas de flujo de H2-saturado buffer como se indica. A un flujo de 20 mL/min (rojo) el voltagrama muestra inactivación significativa por encima de 0 V vs en la exploración hacia adelante. A velocidades de flujo por encima de 52 mL/min el grado de inactivación es mucho menor y la corriente es independiente del caudal a todos los potenciales. Otros parámetros: 1 H2, 10 mV/s velocidad de exploración de la barra. Haga clic aquí para ver una versión más grande de esta figura.
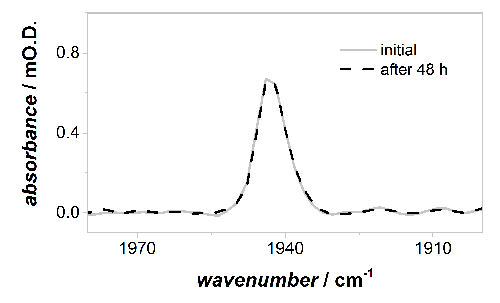
Figura 6 : Base corregido espectros IR en el sitio activo νCO región de estado inactivo oxidado Ni-B en 0 V vs SCE. Hay una pérdida mesurable de la intensidad del sitio activo durante 48 h de mediciones continuas de PFIRE, y por lo tanto Hyd1 es adsorbida enérgicamente en las partículas de negro de carbón. Haga clic aquí para ver una versión más grande de esta figura.
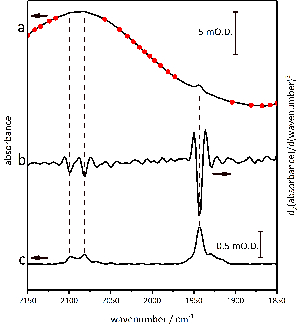
Figura 7: Detalles de los procedimientos de corrección de línea de base utilizados para el manejo de datos. Puntos de anclaje de la línea de base se colocan en el espectro de absorbancia absoluta en la región de sitio activo (a), teniendo cuidado de evitar cualquier νCO y νCN picos identificados de un segundo análisis derivado (b). El espectro corregido de referencia resultante se muestra en (c). Haga clic aquí para ver una versión más grande de esta figura.
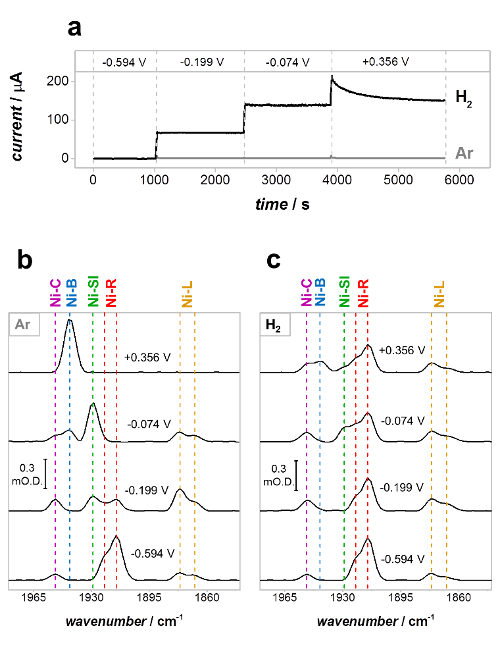
Figura 8: Mediciones PFIRE en Hyd1 bajo (Ar) no facturación y condiciones de facturación (H2). (un) tiempo actual vestigios de Hyd1 en la celda electroquímicas saturadas de Ar (gris) y H2-saturado buffer (negro); (b), (c) PFIRE espectros mostrando la región deCO νen cada potencial bajo Ar (b) y H2 (c). Potenciales citado en V contra ella. Reproducido con permiso de Hidalgo et al. 35 Haga clic aquí para ver una versión más grande de esta figura.
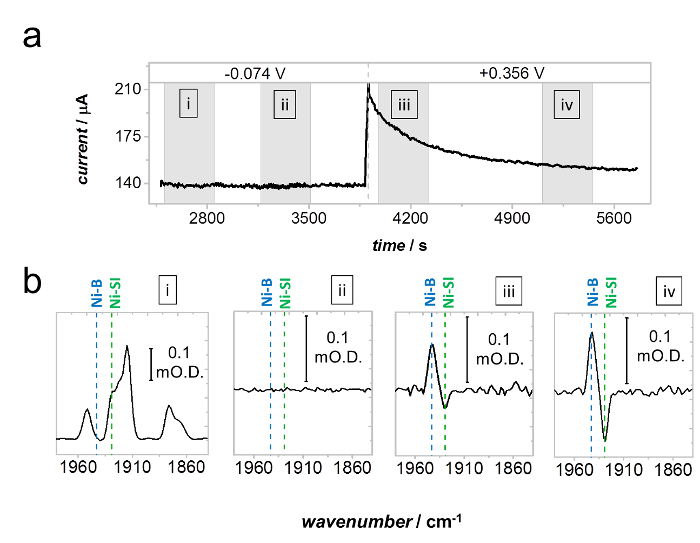
Figura 9: Anaerobio inactivación de Hyd1 vía formación de Ni-B de SI Ni. (a) traza de tiempo actual en una atmósfera de H2 , que demuestra un electrocatalítica estable en −0.074 V e inactivación anaeróbica lenta (disminución monotónica de corriente) en +0.356 V vs . (b) los espectros registrados durante las regiones sombreadas grises marcadas en (a). Espectro b es un espectro corregido de base grabado al principio del paso del potencial de −0.074 V. Espectro bii, grabado en un momento posterior durante la etapa de V −0.074, se informa como un espectro de la diferencia con respecto a b y que se produce ningún cambio en la distribución de Estados de sitio activo, se muestra consistente con la estabilidad del potencial en −0.074 V. Spectra biii biv también se divulgan como espectros de diferencia con respecto a b y mostrar la conversión gradual de SI Ni a Ni B durante anaerobio inactivación en +0.356 V vs . Reproducido con permiso de Hidalgo et al. 35 Haga clic aquí para ver una versión más grande de esta figura.
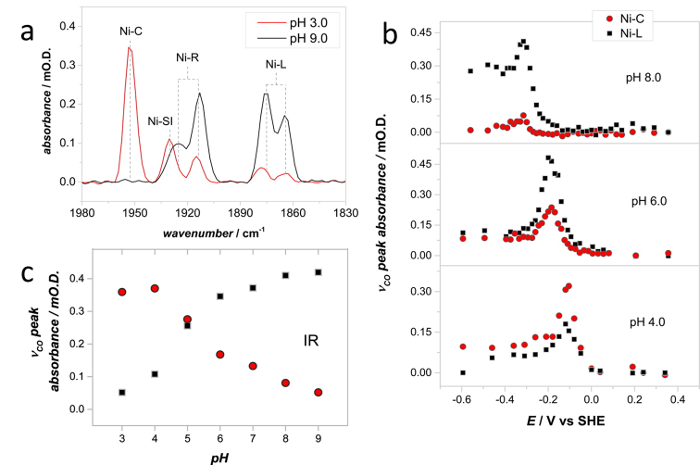
Figura 10 : Espectros registrados en un rango de pH de solución darán pasos de penetración en la transferencia de protones durante el ciclo catalítico Hyd1. (a) IR mostrando la región deCO νde Hyd1, los espectros registrados en pH 3.0 (-54 mV vs ) y pH 9.0 (-334 mV vs ). (b) electroquímicas valoraciones se llevaron a cabo para determinar el potencial en el cual las concentraciones Ni C y Ni L son a un máximo en un rango de valores de pH de la solución. Aparecen sólo las concentraciones de Ni C y Ni L para mayor claridad, para una valoración completa electroquímicas de Hyd1 ver Hidalgo et al. 36 (c) dependencia del pH de la concentración relativa de Ni C y Ni-L, como se determina a partir de una serie de experimentos como los que se muestra en (b). Los espectros fueron registrados a 20 ° C. Adaptado con permiso de Murphy et al. 42 Haga clic aquí para ver una versión más grande de esta figura.
Discusión
PFIRE es una técnica espectroscópica ampliamente aplicable de IR para hacer frente a las proteínas inmovilizadas por el electrodo redox. En particular, pueden ser sondeadas electrocatalítica reacciones de enzimas redox bajo condiciones de rápida rotación. El método PFIRE se basa en el control electroquímico directo proporcionado por la técnica de PFE, que no facilita ninguna información estructural directa y parejas a la espectroscopia IR en un electrodo de carbono. El enfoque PFIRE así agrega conocimiento químico a la información disponible de electroquímica solo y es muy adecuado para el estudio de proteínas redox y enzimas implicados en enlace de molécula pequeña y activación. Además, PFIRE puede proporcionar información sobre dependiente del potencial de los cambios estructurales en las proteínas en ausencia de volumen de catalizador. Tales eventos de transferencia electrónica de facturación no son a menudo difíciles de detectar usando aplicaciones 'estándar' de PFE, aunque la extensión de PFE para voltametría AC la transformada de Fourier se ha utilizado con gran éxito. 45 , 46
El método PFIRE es, en principio, adecuado para el estudio de cualquier proteína redox que puede estudiarse utilizando PFE. Por lo tanto, como PFE, adsorción de proteínas es un paso fundamental para un exitoso experimento PFIRE. En este protocolo se describe una aplicación de la técnica PFIRE utilizando e. coli Hyd1 como caso de estudio. 36 , 43 sin embargo, hemos también aplicamos la técnica PFIRE la hidrogenasa reguladora citoplásmica de r. eutropha,44 y lactoflavina fijado por adsorción en carbono negro. 40 en todos estos casos, la simple adsorción física sin modificar superficie de negro de carbón (como se describe en este protocolo) proporciona una cobertura superficial de proteína que es suficientemente alta como para grabar buena calidad espectros de IR con un alto cociente signal-to-noise. En casos donde no se puede alcanzar tantas altos niveles de adsorción puede ser necesario modificar la superficie de las partículas de carbono, por ejemplo, para permitir el accesorio covalente de la proteína a la superficie del electrodo. 60 , 61 , 62 el uso de una guantera para mediciones PFIRE sólo es estrictamente necesario al estudiar las muestras que deben tratarse anaeróbicamente. Sin embargo en la práctica extremadamente constante y niveles bajos (< 80 ° C punto de rocío) del vapor de agua suministrado por la atmósfera de la guantera se dan altos niveles de señal a ruido que permiten la extracción de absorbancia muy pequeño. 44 en muchos casos un medio ambiente anaeróbico, como la establecida por la guantera, es también conveniente para la medición electroquímica (integral a la técnica PFIRE) para evitar actual debido a la reducción de2 O en el electrodo de trabajo.
Absorbancia de IR por agua a granel, buffers experimentales y las partículas de carbono en el cual se adsorbe la muestra contribuyen significativamente a los espectros experimentales y podrían superponerse bandas de interés, particularmente en la amida I, II y III regiones de la espectro. 63 la región amida también contiene información de especies orgánicas como flavinas o cofactores de nicotinamida, así como los substratos y productos de muchas reacciones de oxidación y reducción. En el caso de NiFe hidrogenasas, νCO y νCN bandas el sitio activo caen en una región relativamente clara del espectro y por lo tanto la técnica PFIRE es muy adecuada para el estudio de estas enzimas. En otros casos, sin embargo, pueden necesitarse espectros diferencia juntados con enfoques Etiquetadoras isotópicos para aislar cambios debido a la proteína inmovilizada. Enfoques similares se han utilizado para identificar, por ejemplo, cambios de protonación, los cambios estructurales y estudio de Michaelis-Menten complejos usando la espectroscopia IR. 64 , 65 , 66 PFIRE no, por lo tanto, se limita al estudio de hidrogenasas pero puede aplicarse a cualquier proteína redox que contiene (o cuyos sustratos, productos o inhibidores contienen) grupos con diagnóstico vibraciones de activos en el IR; monóxido de carbono dehydrogeanses67 nitrogenases68,14 flavoproteins,40 y formiato Deshidrogenasas, por ejemplo.
La técnica relacionada, SEIRA, es muy adecuada para el estudio de las proteínas asociadas a membrana en un entorno de biomimética. 32 SEIRA es una adaptación de la espectroscopia IR que también utiliza una configuración de ATR-IR y hace uso de un efecto de realce superficial que amplifica la absorbancia IR de moléculas situado cerca (dentro de unos pocos nm) de la superficie del prisma ATR (IRE). SEIRA es exquisitamente sensible a los cambios espectrales que ocurren dentro de la arquitectura fijada por adsorción de proteínas y membrana y está relativamente libre de señales competidoras de solvente y sustratos/inhibidores presentes en solución. Esto es algo en contraste con la técnica PFIRE indicada aquí que se basa en una mayor profundidad de penetración sobre la superficie de la ira (~ 1 μm), lo que significa que PFIRE es más sensible a los substratos, productos o inhibidores presentan en solución. Este aumento de la sensibilidad al 'bulto' solvente puede ser ventajoso; Si el sustrato o producto puede ser observado directamente por IR, espectros PFIRE informan sobre ambos cinética de estado estacionario de especies activas de larga duración y formación de producto asociado en Electrocatálisis. 69 la capacidad de observar las concentraciones de estado constante de sustrato y producto será particularmente valiosa de enzimas tales como monóxido de carbono deshidrogenasa (que cataliza la oxidación reversible del CO a CO2, un fuerte amortiguador IR) o deshidrogenasa de formiato (que cataliza la oxidación reversible del formiato de CO2).
En la actualidad, PFIRE está limitada a estudios cinéticos de estado estacionario de Electrocatálisis de enzima debido a los electrodos de carbono macroscópico utilizados para 'concentrado' de la enzima en la superficie de una ira para la recolección de datos en y geometría ATR-IR. En este sentido estudios PFIRE de NiFe hidrogenasas son complementarios al trabajo de Dyer y colaboradores,49,50 que utiliza espectroscopia de absorción transitoria activadas por luz IR para estudiar la cinética de la sub facturación. Trabajo está en marcha para miniaturizar la celda electroquímicas,40 y con el uso de microelectrodos resolución temporal del orden de microsegundos debe ser alcanzable. Esto permitirá el estudio de sub facturación cinética de enzimas con las frecuencias de rotación hasta ca 100-500 s-1y permitirá el estudio de los procesos reductivos y oxidativos.
En general, PFIRE es una técnica espectroscópica que permite la caracterización química de reacciones electrocatalítica de enzimas redox en condiciones de estado estacionario. El enfoque PFIRE permite múltiples titulaciones de químicas y electroquímicas para llevarse a cabo en la misma muestra de enzima, como los electrodos de alta superficie utilizados proporcionan una fuerte adsorción de la proteína y la geometría de ATR-IR permite intercambio de fácil solución. La capacidad de recopilar dicha información estructural en situ en función de la enzima es una herramienta invaluable para la comunidad de la bioelectroquímica.
Divulgaciones
Los autores no declaran competencia interés financiero.
Agradecimientos
El trabajo de K.A.V. y P.A.A. fue apoyado por el Consejo Europeo de investigación (EnergyBioCatalysis-ERC-2010-StG-258600), Premio de ingeniería y ciencias físicas investigación Consejo BI catalizador EP/N013514/1 y biotecnología e investigación en ciencias biológicas Consejo (1/L009722/BB y BB/N006321/1). Derecho fue apoyado por el Ministerio de Ciencia y Tecnologìa, Universidad de Costa Rica y Lincoln College, Oxford. Los autores reconocen el Sr. Charlie Jones, el Sr. Charlie Evans y personal del taller mecánico (Departamento de química) para la asistencia en el diseño y fabricación de células electroquímicas utilizadas en este trabajo.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Espectrómetro | Agilent | 680-IR | con detector MCT externo |
| Accesorio ATR | Pike Technologies | GladiATR | Personalizado para su uso con una guantera Si IRE de 5 reflexiones |
| Glovebox | Technology Ltd. | N/A | Caja "húmeda" y "seca" diseñada a medida para la manipulación y medición de muestras anaeróbicas |
| Ventana KBr | Crystran | Custom | Para permitir el acoplamiento de la guantera con el haz externo del espectrómetro FTIR |
| Ópticas adicionales | Agilent | N/A | Componentes de un accesorio PM-IRRAS |
| Silicon IRE | Crystal GmbH | Custom | Trapezoidal: 8,4 mm x 5 mm (cara grande), 1 mm de grosor, ángulo de cara de aproximadamente 39 grados |
| Potenciostato | Metrohm | Autolab PGSTAT 128N | |
| Nova 10.1 | Metrohm | Software para controlar el potenciostato | |
| Bomba peristáltica | Williamson Manufacturing Company Ltd | QL-1000-024-300 | |
| Alambre Pt | Surepure Chemetals | 3272 | 99.95% Alambre de Platino Puro, 0.014 pulgadas de diámetro |
| Varilla de carbono | WH Smith 30729209 | 0.7 mm Mina de lápiz HB | |
| Negro de carbón | Cabot Corporation | Black Pearls 2000 | |
| Baño ultrasónico | Ultrawave | U100 | 35 W |
| Filtro centrífugo | Merck Millipore | UFC5050BK | Amicon Ultra, 50 KDa MW |
| corte Microcentrífuga | Eppendorf | 5452000018 | MiniSpin |
| NaCl | Sigma | 71376 | |
| H2SO4 | Fisher | S/9240/PB17 | |
| HNO3 | Fisher | N/2300/PB17 | |
| sellador de silicona | Cow Corning Toray Co., Ltd. | SE 4486 | |
| Papel carbón | Toray | TGP-H-030 | |
| H2 gas | BOC | ||
| N2 gas | BOC | ||
| OriginPro 2015 | OriginLab | Software de análisis/gráficos | |
| de datos Resolutions Pro 4.0 | Varian | Software para el control del espectrómetro FTIR |
Referencias
- Ash, P. A., Vincent, K. A. Spectroscopic analysis of immobilised redox enzymes under direct electrochemical control. Chem. Commun. 48 (10), 1400-1409 (2012).
- Sezer, M., Millo, D., Weidinger, I. M., Zebger, I., Hildebrandt, P. Analyzing the catalytic processes of immobilized redox enzymes by vibrational spectroscopies. IUBMB Life. 64 (6), 455-464 (2012).
- Melin, F., Hellwig, P. Recent advances in the electrochemistry and spectroelectrochemistry of membrane proteins. Biol. Chem. 394 (5), 593-609 (2013).
- Dong, S., Niu, J., Cotton, T. M. Ultraviolet/visible spectroelectrochemistry of redox proteins. Methods Enzymol. 246, 701-732 (1995).
- Hellwig, P., et al. Electrochemical and Ultraviolet/Visible/Infrared Spectroscopic Analysis of Heme a and a3 Redox Reactions in the Cytochrome c Oxidase from Paracoccus denitrificans Separation of Heme a and a3 Contributions and Assignment of Vibrational Modes. Biochemistry. 38 (6), 1685-1694 (1999).
- Wu, S., et al. Redox chemistry of the Schizosaccharomyces pombe ferredoxin electron-transfer domain and influence of Cys to Ser substitutions. J. Inorg. Biochem. 105 (6), 806-811 (2011).
- Whitehouse, C. J. C., et al. A Highly Active Single-Mutation Variant of P450BM3 (CYP102A1). ChemBioChem. 10 (10), 1654-1656 (2009).
- Marritt, S. J., van Wonderen, J. H., Cheesman, M. R., Butt, J. N. Magnetic circular dichroism of hemoproteins with in situ control of electrochemical potential: "MOTTLE". Anal. Biochem. 359 (1), 79-83 (2006).
- Moss, D., Nabedryk, E., Breton, J., Mäntele, W. Redox-linked conformational changes in proteins detected by a combination of infrared spectroscopy and protein electrochemistry. Eur. J. Biochem. 187 (3), 565-572 (1990).
- Iwaki, M., et al. Direct Observation of Redox-Linked Histidine Protonation Changes in the Iron-Sulfur Protein of the Cytochrome bc1 Complex by ATR-FTIR Spectroscopy. Biochemistry. 44 (11), 4230-4237 (2005).
- Marshall, D., et al. ATR-FTIR Redox Difference Spectroscopy of Yarrowia lipolytica and Bovine Complex I. Biochemistry. 45 (17), 5458-5467 (2006).
- Lacey, A. L. D., Gutiérrez-Sánchez, C., Fernández, V. M., Pacheco, I., Pereira, I. A. C. FTIR spectroelectrochemical characterization of the Ni-Fe-Se hydrogenase from Desulfovibrio vulgaris Hildenborough. J. Biol. Inorg. Chem. 13 (8), 1315-1320 (2008).
- Millo, D., et al. Spectroelectrochemical Study of the [NiFe] Hydrogenase from Desulfovibrio vulgaris Miyazaki F in Solution and Immobilized on Biocompatible Gold Surfaces. J. Phys. Chem. B. 113 (46), 15344-15351 (2009).
- Paengnakorn, P., et al. Infrared spectroscopy of the nitrogenase MoFe protein under electrochemical control: potential-triggered CO binding. Chem. Sci. 8 (2), 1500-1505 (2017).
- Male, L., et al. Protein voltammetry and spectroscopy: integrating approaches. Theor. Chem. Acc. 119 (1-3), 107-111 (2008).
- Healy, A. J., Ash, P. A., Lenz, O., Vincent, K. A. Attenuated total reflectance infrared spectroelectrochemistry at a carbon particle electrode; unmediated redox control of a [NiFe]-hydrogenase solution. Phys. Chem. Chem. Phys. 15 (19), 7055-7059 (2013).
- Léger, C., Bertrand, P. Direct Electrochemistry of Redox Enzymes as a Tool for Mechanistic Studies. Chem. Rev. 108 (7), 2379-2438 (2008).
- Armstrong, F. A., Hirst, J. Reversibility and efficiency in electrocatalytic energy conversion and lessons from enzymes. Proc. Natl. Acad. Sci. U.S.A. 108 (34), 14049-14054 (2011).
- Gates, A. J., et al. The relationship between redox enzyme activity and electrochemical potential-cellular and mechanistic implications from protein film electrochemistry. Phys. Chem. Chem. Phys. 13 (17), 7720-7731 (2011).
- Pershad, H. R., et al. Catalytic Electron Transport in Chromatium vinosum [NiFe]-Hydrogenase: Application of Voltammetry in Detecting Redox-Active Centers and Establishing That Hydrogen Oxidation Is Very Fast Even at Potentials Close to the Reversible H+/H2 Value. Biochemistry. 38 (28), 8992-8999 (1999).
- Goldet, G., et al. Electrochemical Kinetic Investigations of the Reactions of [FeFe]-Hydrogenases with Carbon Monoxide and Oxygen: Comparing the Importance of Gas Tunnels and Active-Site Electronic/Redox Effects. J. Am. Chem. Soc. 131 (41), 14979-14989 (2009).
- Vincent, K. A., Parkin, A., Armstrong, F. A. Investigating and Exploiting the Electrocatalytic Properties of Hydrogenases. Chem. Rev. 107 (10), 4366-4413 (2007).
- Parkin, A., Seravalli, J., Vincent, K. A., Ragsdale, S. W., Armstrong, F. A. Rapid and Efficient Electrocatalytic CO2/CO Interconversions by Carboxydothermus hydrogenoformans CO Dehydrogenase I on an Electrode. J. Am. Chem. Soc. 129 (34), 10328-10329 (2007).
- van Wonderen, J. H., Burlat, B., Richardson, D. J., Cheesman, M. R., Butt, J. N. The Nitric Oxide Reductase Activity of Cytochrome c Nitrite Reductase from Escherichia coli. J. Biol. Chem. 283 (15), 9587-9594 (2008).
- Schaming, D., et al. Spectroelectrochemical Characterization of Small Hemoproteins Adsorbed within Nanostructured Mesoporous ITO Electrodes. Langmuir. 28 (39), 14065-14072 (2012).
- Kemp, G. L., et al. Opportunities for mesoporous nanocrystalline SnO2 electrodes in kinetic and catalytic analyses of redox proteins. Biochem. Soc. Trans. 37 (2), 368-372 (2009).
- Renault, C., et al. Unraveling the Mechanism of Catalytic Reduction of O2 by Microperoxidase-11 Adsorbed within a Transparent 3D-Nanoporous ITO Film. J. Am. Chem. Soc. 134 (15), 6834-6845 (2012).
- Krzemiński, Ł, et al. Spectroelectrochemical Investigation of Intramolecular and Interfacial Electron-Transfer Rates Reveals Differences Between Nitrite Reductase at Rest and During Turnover. J. Am. Chem. Soc. 133 (38), 15085-15093 (2011).
- Akkilic, N., Kamran, M., Stan, R., Sanghamitra, N. J. M. Voltage-controlled fluorescence switching of a single redox protein. Biosens. Bioelectron. 67, 747-751 (2015).
- Ataka, K., Heberle, J. Electrochemically Induced Surface-Enhanced Infrared Difference Absorption (SEIDA) Spectroscopy of a Protein Monolayer. J. Am. Chem. Soc. 125 (17), 4986-4987 (2003).
- Millo, D., Hildebrandt, P., Pandelia, M. -E., Lubitz, W., Zebger, I. SEIRA Spectroscopy of the Electrochemical Activation of an Immobilized [NiFe] Hydrogenase under Turnover and Non-Turnover Conditions. Angew. Chem. Int. Ed. 50 (11), 2632-2634 (2011).
- Ataka, K., Stripp, S. T., Heberle, J. Surface-enhanced infrared absorption spectroscopy (SEIRAS) to probe monolayers of membrane proteins. Biochim. Biophys. Acta, Biomembr. 1828 (10), 2283-2293 (2013).
- Kozuch, J., et al. Voltage-dependent structural changes of the membrane-bound anion channel hVDAC1 probed by SEIRA and electrochemical impedance spectroscopy. Phys. Chem. Chem. Phys. 16 (20), 9546-9555 (2014).
- Silveira, C. M., et al. SERR Spectroelectrochemical Study of Cytochrome cd1 Nitrite Reductase Co-Immobilized with Physiological Redox Partner Cytochrome c552 on Biocompatible Metal Electrodes. PLoS One. 10 (6), 0129940(2015).
- Todorovic, S., Hildebrandt, P., Martins, L. Surface enhanced resonance Raman detection of a catalytic intermediate of DyP-type peroxidase. Phys. Chem. Chem. Phys. 17 (18), 11954-11957 (2015).
- Hidalgo, R., Ash, P. A., Healy, A. J., Vincent, K. A. Infrared Spectroscopy During Electrocatalytic Turnover Reveals the Ni-L Active Site State During H2 Oxidation by a NiFe Hydrogenase. Angew. Chem. Int. Ed. 54 (24), 7110-7113 (2015).
- Grabarczyk, D. B., Ash, P. A., Vincent, K. A. Infrared Spectroscopy Provides Insight into the Role of Dioxygen in the Nitrosylation Pathway of a [2Fe2S] Cluster Iron-Sulfur Protein. J. Am. Chem. Soc. 136 (32), 11236-11239 (2014).
- Kriegel, S., Uchida, T., Osawa, M., Friedrich, T., Hellwig, P. Biomimetic Environment to Study E. coli Complex I through Surface-Enhanced IR Absorption Spectroscopy. Biochemistry. 53 (40), 6340-6347 (2014).
- El Khoury, Y., Van Wilderen, L. J. G. W., Bredenbeck, J. Ultrafast 2D-IR spectroelectrochemistry of flavin mononucleotide. J. Chem. Phys. 142 (21), 212416(2015).
- Ash, P. A., et al. Synchrotron-Based Infrared Microanalysis of Biological Redox Processes under Electrochemical Control. Anal. Chem. 88 (13), 6666-6671 (2016).
- Nakamoto, K. Infrared and Raman Spectra of Inorganic and Coordination Compounds. Part B. , John Wiley & Sons, inc. (2009).
- Bard, A., Faulkner, L. R. Electrochemical Methods: Fundamentals and Applications. , John Wiley & Sons, Inc. (2001).
- Murphy, B. J., et al. Discovery of Dark pH-Dependent H+ Migration in a [NiFe]-Hydrogenase and Its Mechanistic Relevance: Mobilizing the Hydrido Ligand of the Ni-C Intermediate. J. Am. Chem. Soc. 137 (26), 8484-8489 (2015).
- Ash, P. A., et al. Electrochemical and Infrared Spectroscopic Studies Provide Insight into Reactions of the NiFe Regulatory Hydrogenase from Ralstonia eutropha with O2 and CO. J. Phys. Chem. B. 119 (43), 13807-13815 (2015).
- Lee, C. -Y., et al. Theoretical and experimental investigation of surface-confined two-center metalloproteins by large-amplitude Fourier transformed ac voltammetry. J. Electroanal. Chem. 656 (1-2), 293-303 (2011).
- Adamson, H., et al. Electrochemical evidence that pyranopterin redox chemistry controls the catalysis of YedY, a mononuclear Mo enzyme. Proc. Natl. Acad. Sci. U.S.A. 112 (47), 14506-14511 (2015).
- De Lacey, A. L., Fernández, V. M., Rousset, M., Cammack, R. Activation and Inactivation of Hydrogenase Function and the Catalytic Cycle: Spectroelectrochemical Studies. Chem. Rev. 107 (10), 4304-4330 (2007).
- Lubitz, W., Ogata, H., Rüdiger, O., Reijerse, E. Hydrogenases. Chem Rev. 114 (8), 4081-4148 (2014).
- Greene, B. L., Wu, C. -H., McTernan, P. M., Adams, M. W. W., Dyer, R. B. Proton-Coupled Electron Transfer Dynamics in the Catalytic Mechanism of a [NiFe]-Hydrogenase. J. Am. Chem. Soc. 137 (13), 4558-4566 (2015).
- Greene, B. L., Wu, C. -H., Vansuch, G. E., Adams, M. W. W., Dyer, R. B. Proton Inventory and Dynamics in the Nia-S to Nia-C Transition of a [NiFe] Hydrogenase. Biochemistry. 55 (12), 1813-1825 (2016).
- Greene, B. L., Vansuch, G. E., Wu, C. -H., Adams, M. W. W., Dyer, R. B. Glutamate Gated Proton-Coupled Electron Transfer Activity of a [NiFe]-Hydrogenase. J. Am. Chem. Soc. 138 (39), 13013-13021 (2016).
- Sezer, M., et al. Role of the HoxZ Subunit in the Electron Transfer Pathway of the Membrane-Bound [NiFe]-Hydrogenase from Ralstonia eutropha Immobilized on Electrodes. J. Phys. Chem. B. 115 (34), 10368-10374 (2011).
- Heering, H. A., Wiertz, F. G. M., Dekker, C., de Vries, S. Direct Immobilization of Native Yeast Iso-1 Cytochrome c on Bare Gold: Fast Electron Relay to Redox Enzymes and Zeptomole Protein-Film Voltammetry. J. Am. Chem. Soc. 126 (35), 11103-11112 (2004).
- dos Santos, L., Climent, V., Blanford, C. F., Armstrong, F. A. Mechanistic studies of the "blue" Cu enzyme, bilirubin oxidase, as a highly efficient electrocatalyst for the oxygen reduction reaction. Phys. Chem. Chem. Phys. 12 (42), 13962-13974 (2010).
- Lukey, M. J., et al. How Escherichia coli Is Equipped to Oxidize Hydrogen under Different Redox Conditions. J. Biol. Chem. 285 (6), 3928-3938 (2010).
- Jones, A. K., et al. Enzyme Electrokinetics: Electrochemical Studies of the Anaerobic Interconversions between Active and Inactive States of Allochromatium vinosum [NiFe]-hydrogenase. J. Am. Chem. Soc. 125 (28), 8505-8514 (2003).
- Quinson, J., et al. Comparison of carbon materials as electrodes for enzyme electrocatalysis: hydrogenase as a case study. Faraday Trans. 172 (0), 473-496 (2014).
- Shafaat, H. S., Rüdiger, O., Ogata, H., Lubitz, W. [NiFe] hydrogenases: A common active site for hydrogen metabolism under diverse conditions. Biochim. Biophys. Acta, Bioenerg. 1827 (8-9), 986-1002 (2013).
- Ash, P. A., Hidalgo, R., Vincent, K. A. Proton transfer in the catalytic cycle of NiFe hydrogenases: insight from vibrational spectroscopy. ACS Catalysis. , (2017).
- Krishnan, S., Armstrong, F. A. Order-of-magnitude enhancement of an enzymatic hydrogen-air fuel cell based on pyrenyl carbon nanostructures. Chem. Sci. 3 (4), 1015-1023 (2012).
- Baffert, C., et al. Covalent Attachment of FeFe Hydrogenases to Carbon Electrodes for Direct Electron Transfer. Anal. Chem. 84 (18), 7999-8005 (2012).
- Rüdiger, O., et al. Enzymatic Anodes for Hydrogen Fuel Cells based on Covalent Attachment of Ni-Fe Hydrogenases and Direct Electron Transfer to SAM-Modified Gold Electrodes. Electroanal. 22 (7-8), 776-783 (2010).
- Barth, A., Zscherp, C. What vibrations tell about proteins. Q. Rev. Biophys. 35 (4), 369-430 (2002).
- Jiang, X., et al. Resolving voltage-dependent structural changes of a membrane photoreceptor by surface-enhanced IR difference spectroscopy. Proc. Natl. Acad. Sci. U.S.A. 105 (34), 12113-12117 (2008).
- Kottke, T., Lòrenz-Fonfrìa, V. A., Heberle, J. The Grateful Infrared: Sequential Protein Structural Changes Resolved by Infrared Difference Spectroscopy. J. Phys. Chem. B. 121 (2), 335-350 (2017).
- Callender, R., Dyer, R. B. The Dynamical Nature of Enzymatic Catalysis. Acc. Chem. Res. 48 (2), 407-413 (2015).
- Ciaccafava, A., et al. When the inhibitor tells more than the substrate: the cyanide-bound state of a carbon monoxide dehydrogenase. Chem. Sci. 7 (5), 3162-3171 (2016).
- George, S. J., Ashby, G. A., Wharton, C. W., Thorneley, R. N. F. Time-Resolved Binding of Carbon Monoxide to Nitrogenase Monitored by Stopped-Flow Infrared Spectroscopy. J. Am. Chem. Soc. 119 (27), 6450-6451 (1997).
- McPherson, I. J., Ash, P. A., Jacobs, R. M. J., Vincent, K. A. Formate adsorption on Pt nanoparticles during formic acid electro-oxidation: insights from in situ infrared spectroscopy. Chem Commun. 52 (85), 12665-12668 (2016).
Reimpresiones y permisos
