Aquí se describe un método eficaz sobre cómo producir altas existencias de título virales del virus de la hepatitis E (HEV) para infectar eficientemente las células del hepatoma. Con el método presentado, tanto las partículas virales no envueltas, como las envueltas, pueden ser cosechadas y utilizadas para inocular varias líneas celulares.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Un modelo de cultivo celular para producir acciones de virus de la hepatitis E de alto título
* These authors contributed equally
En este artículo
Resumen
Resumen
El virus de la hepatitis E es la principal causa de cirrosis hepática e insuficiencia hepática con una prevalencia creciente en todo el mundo. El virus del ARN de una sola cadena se transmite predominantemente por transfusiones de sangre, condiciones sanitarias inadecuadas y productos alimenticios contaminados. Hasta la fecha, el medicamento fuera de etiqueta ribavirina (RBV) es el tratamiento de elección para muchos pacientes. No obstante, queda por identificar un tratamiento específico para el HEV. Hasta ahora, el conocimiento sobre el ciclo de vida del HEV y la patogénesis se ha visto gravemente obstaculizado debido a la falta de un sistema eficiente de cultivo celular HEV. Un sistema de cultivo celular robusto es esencial para el estudio del ciclo de vida viral que también incluye la patogénesis viral. Con el método descrito aquí se pueden producir títulos virales de hasta 3 x 10⁶ unidad de formación de enfoque/ ml (FFU/ml) de HEV no envolvente y hasta 5 x 10⁴ FFU/ml de HEV envuelto. Usando estas partículas, es posible infectar una variedad de células de diversos orígenes incluyendo células primarias y humanas, así como líneas celulares animales. La producción de partículas HEV infecciosas a partir de plásmidos plantea una fuente infinita, lo que hace que este protocolo sea extremadamente eficiente.
Introducción
La hepatitis E es una enfermedad bastante subestimada con una prevalencia cada vez mayor en todo el mundo. Alrededor de 20 millones de infecciones provocan más de 70.000 muertes al año1. El agente subyacente, el virus de la hepatitis E (HEV), fue reasignado recientemente y ahora se clasifica dentro de la familia Hepeviridae incluyendo los géneros Orthohepevirus y Piscihepevirus. HEV de diversos orígenes se clasifican dentro de la especie Orthohepevirus A-D incluyendo aislados de humanos, cerdos, conejos, ratas, aves y otros mamíferos2. En la actualidad, se han identificado ocho genotipos diferentes (GT) del virus de ARN de una sola cadena de orientación positiva2. Aunque difieren en su identidad de secuencia, rutas de transmisión y distribución geográfica, su estructura genómica es altamente conservada. Más específico, el genoma HEV de 7,2 kbp se divide en 3 marcos de lectura abiertos principales (ORF1-3). Mientras ORF1 codifica todas las enzimas necesarias para una replicación exitosa dentro de la célula huésped, ORF2 codifica la proteína capsid, y la proteína ORF3 funciona como un canal iónico funcional necesario para el montaje y liberación de partículas infecciosas3. Una vez liberado en el lumen basal o apical HEV existe en ambas especies, casi biseladas y no envueltas/desnudas dependiendo de si el virus se origina en sangre o heces, respectivamente4,5.
Mientras que GT1 y GT2 se encuentran principalmente en los países en desarrollo que infectan únicamente a los seres humanos6 a través de la vía fecal-oral, GT3, GT4 y GT7 se producen predominantemente en los países desarrollados1,,7 con una variedad de especies que sirven como reservorios, por ejemplo, cerdo8, rata9, pollo10,11, ciervo12, mangosta13, murciélago14, conejo15,16, jabalí17 y muchos más7,18,19, proporcionando evidencia de zoonosis7,20,21,22. Además de las condiciones sanitarias inadecuadas23 y los productos alimenticios contaminados12,24,25,26, la transmisión a través de transfusión de sangre y trasplantes de órganos también es posible27,28. El HEV es una causa frecuente de cirrosis hepática e insuficiencia hepática29, especialmente en pacientes con enfermedad hepática preexistente, individuos inmunocomprometidos (genotipo 3, 4 y 7) y mujeres embarazadas (genotipo 1). Cabe destacar que también hay manifestaciones extrahepáticas como la enfermedad hematopoyética30,31,32, trastornos neurológicos33 y lesión renal34.
Hasta la fecha, el medicamento fuera de etiqueta ribavirina (RBV) es el tratamiento de elección para muchos pacientes infectados35,36. Sin embargo, se han notificado casos de insuficiencia del tratamiento y malos resultados clínicos a largo plazo. La insuficiencia del tratamiento se ha relacionado con la mutagénesis viral y el aumento de la heterogeneidad viral en pacientes infectados crónicamente37,38,39. Por el contrario, un reciente estudio multicéntrico retrospectivo europeo no fue capaz de correlacionar las mutaciones de la polimerasa con la falla del tratamiento con RBV40. En observaciones clínicas y experimentos in vitro, el interferón41,42,43, sofosbuvir44,45, sales de zinc46 y silvestrol47,48 también han mostrado efectos antivirales. No obstante, queda por encontrar un tratamiento específico para el HEV, obstaculizado por la falta de conocimiento sobre el ciclo de vida del HEV y su patogénesis. Por lo tanto, se necesita urgentemente un sistema de cultivo celular robusto para estudios virológicos y el desarrollo de nuevos medicamentos antivirales49.
Desafortunadamente, al igual que otros virus de la hepatitis, el HEV es difícil de propagar en las líneas celulares convencionales y por lo general progresa muy lentamente, lo que conduce a bajas cargas virales. Sin embargo, algunos grupos fueron capaces de aumentar las cargas virales mediante la generación de subclones de línea celular50 o el ajuste de los suplementos de medios51. Recientemente la generación de clones de ADNc52 y la adaptación de aislados primarios de pacientes mediante la transmisiónde 53,,54 mejoraron aún más la propagación del HEV en el cultivo celular55. En este protocolo, utilizamos el genoma de un cultivo celular adaptado a la cepa Kernow-C1 (denominada p6_WT)54 y una cepa mutante que alberga una mutación que mejora la replicación (denominada p6_G1634R)37. Kernow-C1 es la cepa más utilizada en el cultivo celular HEV y es capaz de producir altas cargas virales. Mediante la evaluación de los números de copia de ARN viral, la replicación de HEV se puede monitorear in vitro. Sin embargo, estas técnicas no permiten evaluar el número de partículas infecciosas que se producen. Por lo tanto, hemos establecido una tinción de inmunofluorescencia para determinar las unidades formadoras de enfoque (FFU/ml).
El método56 descrito aquí se puede utilizar para producir partículas virales infecciosas de longitud completa que son capaces de infectar una variedad de tipos de células de diversos orígenes, incluyendo células primarias y líneas celulares de mamíferos. Este es un requisito previo fundamental para descifrar aspectos importantes de la infección por HEV y el tropismo. No hay necesidad de inoculación con aislados de pacientes generalmente limitados. La producción de partículas HEV infecciosas a partir de plásmidos plantea una fuente infinita, lo que hace que este protocolo sea comparativamente eficiente. Además, este sistema se puede utilizar para la genética inversa que permite el estudio de la alteración del genoma identificado in vivo y su impacto en la replicación y la aptitud del HEV. Esta técnica supera muchas limitaciones y, puede buscar el camino para el desarrollo de fármacos, estudios de mutagénesis y la evaluación de interacciones virus-huésped como restricciones o factores de entrada.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
NOTA: Todos los experimentos se realizan bajo la condición BSL-2. Todos los materiales que entren en contacto con el ARN del virus de la Hepatitis E o el virus infeccioso deben enjuagarse correctamente con un 4% de Kohrsolin FF desde un contenedor de residuos dentro de la campana antes de su eliminación.
1. Preparación de Plásmido
- Inocular 200 ml de medio LB que contiene 100 g/ml de ampicilina con Escherichia coli JM109 transformada incorporando una codificación de plásmido para la secuencia HEV gt3 Kernow-C1p6 de longitud completa (pBluescript_SK_HEVp6 [JQ679013]54 o pBluescript_SK_HEVp6-G1634R37). Incubar durante 16 h a 37oC bajo agitación permanente (170 rpm).
NOTA: El aislamiento de plásmido se llevó a cabo utilizando un kit de extracción de plásmido (ver Tabla de materiales). - Siguiendo el protocolo de fabricación, girar 200 mL de cultivo nocturno a 6.000 x g y 4 oC durante 10 min y desechar el sobrenadante. El pellet bacteriano puede congelarse y almacenarse a -20 oC.
- Resuspender el pellet bacteriano en 4 ml de tampón de resuspensión pipeteando hacia arriba y hacia abajo con una pipeta serológica de 10 ml y un pipeta. Además, vórtice rigurosamente.
- Añadir 4 ml de tampón de lísis preadmanido (30-40 oC). Invertir suavemente durante varias veces e incubar a temperatura ambiente (RT) durante 5 min.
- Añadir 4,8 ml de tampón de neutralización, invertir suavemente y asegurarse de que el izado está neutralizado cuantitativamente (ver descripción del fabricante). A continuación, centrifugar a 11.000 x g y 4 oC durante 20 min.
- Coloque una pieza de mull de 2 cm x 2 cm dentro de una punta no filtrante de 1 ml, cargue resuspended, el sobrenadado y neutralizado en una pipeta serológica de 10 ml, agregue 1 ml de punta con mull a la punta de la pipeta serológica y filtre el sobrenadante en un nuevo tubo de 50 ml.
NOTA: El sobrenadante se puede almacenar a 4 oC durante un máximo de 30 minutos si es necesario. - En varios pasos aplicar 750 l del sobrenadante filtrado en un total de 4 columnas de filtro (proporcionado en el kit) y centrífuga a 11.000 x g para 30 s. Deseche el flujo a través y repita esta secuencia hasta que todo el sobrenadante se aplique en las columnas del filtro.
- Lave cada columna de filtro dos veces con 500 ml de tampón de lavado precalificado (50 oC) AW a 11.000 x g durante 30 s y deseche el flujo a través después.
- Lavar cada columna de filtro con 600 ml de tampón de lavado A4 centrifugando a 11.000 x g durante 30 s. Deseche el flujo a través y seque las columnas del filtro por centrifugación a 11.000 x g durante 2 min.
- Eluir el ADN plásmido de cada columna de filtro mediante la transferencia de 60 ml de tampón de elución al centro de las columnas del filtro. Incubar durante 1 min a RT y centrifugar a 11.000 x g durante 1 min.
- Combinar eluidos y medir la concentración del ADN plásmido extraído utilizando un espectrofotómetro.
2. Linealización y purificación del ADN

Figura 1: Configuración experimental esquemática para la linealización del plásmido y la purificación del ADN. Haga clic aquí para ver una versión más grande de esta figura.
NOTA: La linealización aumenta el rendimiento del ARN durante la transcripción in vitro (paso 3)
- Para linealizar el ADN plásmido (Figura 1) mezclar 10 g del ADN de la plantilla (extraído en el paso 1), 10 l del tampón, 2 l de MluI y ajustar a un volumen de 100 l con H2O.
- Incubar durante 1 h a 37oC y confirmar la linealización del plásmido mediante electroforesis de gel de agarosa (p. ej., cargar ADN plásmido no digerido y digerido [1 l de ADN cada uno] en un gel de agarosa al 1% y ejecutar electroforesis a 120 V de corriente constante).
- Siguiendo el protocolo de los fabricantes para la extracción de ADN (ver Tabla de Materiales, Figura 1), mezclar 500 l de tampón de unión, proporcionado en el kit, con 100 l de ADN linealizado. Aplique la muestra a una columna de filtro y centrífuga a 17.800 x g durante 30 s. Deseche el flujo a través y vuelva a colocar las columnas del filtro en el mismo tubo.
- Lave la columna del filtro añadiendo 650 ml de tampón de lavado y centrifugación a 17.800 x g durante 30 s. Deseche el flujo y vuelva a colocar la columna del filtro en el mismo tubo. Para eliminar el tampón de lavado residual, seque la centrífuga a 17.800 x g durante 60 s y coloque cada columna de filtro en un tubo de microcentrífuga limpio de 1,5 ml después.
- Eluda el ADN mediante la transferencia de 60 ml de H2O preadtado (grado PCR, 70 oC) al centro del filtro. Incubar durante 1 min a 70oC y centrifugar a 18.000 x g durante 1 min. Medir la concentración del ADN purificado utilizando un espectrofotómetro.
NOTA: Almacene el ADN a -20 oC hasta la transcripción in vitro.
3. Transcripción in vitro del genotipo HEV de longitud completa 3 p6 de ADN y purificación de ARN
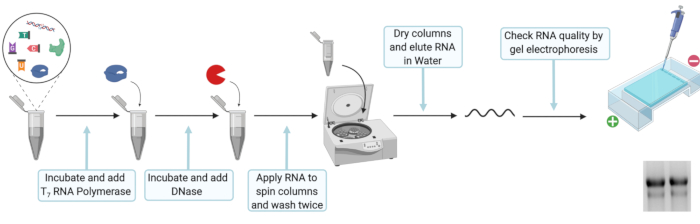
Figura 2: Configuración experimental esquemática para la transcripción in vitro y la purificación del ARN. Haga clic aquí para ver una versión más grande de esta figura.
NOTA: La transcripción in vitro es necesaria para producir ARN genómico viral a partir del ADN plásmido.
- Para la mezcla de transcripción in vitro 20 l de tampón de transcripción T7 5x, TDT de 10 mM, 100 U de inhibidor de ribonucleasa, 25 mM DE ATP, CTP y UTP, 12,5 mM GTP, 5 mM Ribo m7G Cap Analog, 2 g de plantilla de ADN linealizado y 80 de T7 dornasa. Llene hasta 100 l con nucleasa libre H2O, mezcle bien e incubar durante 2 h a 37 oC.
NOTA: El almacenamiento a corto plazo a -20 oC es posible después de los pasos 3.1 a 3.1.2.- Añadir 2 l de ARN polimerasa T7, mezclar bien e incubar durante otras 2 h a 37oC.
- Para digerir la plantilla de ADN inicial, agregue 7,5 l de DNase (libre de ADN, 1 U/L), mezcle bien e incubar a 30 min a 37oC.
NOTA: Limpie todas las superficies y pipetas con descontaminante de superficie para RNase cuando trabaje con ARN para evitar la degradación. Además, asegúrese de que todos los tubos de reacción estén libres de RNase y estériles. Utilice únicamente puntas con filtros y diluya únicamente con agua estéril y libre de RNase.
- Siguiendo el protocolo de fabricación para la extracción de ARN (ver Tabla de Materiales, Figura 2), preparar una premezcla de tampón de lysis y 100% etanol mezclando 330 l de tampón de lysis y 330 l de etanol al 100% para cada reacción de transcripción in vitro. Agregue 660 l de premezcla tampón-etanol de lysis a 110 ml de ARN y vórtice. Cargar la muestra en una columna de filtro y centrífuga a 8000 x g durante 30 s. Deseche el flujo a través y vuelva a colocar la columna del filtro en el mismo tubo.
- Añadir 600 l de tampón de lavado y centrífuga a 8000 x g durante 30 s. Deseche la columna de flujo y coloque la columna de filtro de nuevo en el mismo tubo. Añadir 350 l de tampón de lavado y centrífuga a 8000 x g durante 2 min para eliminar el tampón de lavado residual. Coloque cada columna de filtro en un tubo de microcentrífuga limpio de 1,5 ml. Abra la tapa de la columna del filtro y deje que la columna se seque durante 3 min.
- Eluir el ARN colocando 50 l de RNase libre de H2O en el centro de la columna del filtro. Incubar durante 1 min a RT y centrifugar posteriormente a 8.000 x g durante 1 min. Compruebe la integridad del ARN cargando 1 l de ARN en un gel de agarosa y medir la concentración de ARN extraído utilizando un espectrofotómetro.
NOTA: Almacene el ARN a -80 oC hasta que la electroporación y descongele exclusivamente el ARN sobre hielo para evitar la degradación.
4. Preparación de células HepG2 para la producción de HEV (HEVcc) derivada del cultivo celular
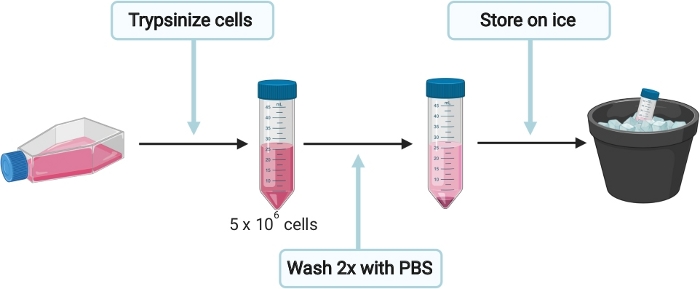
Figura 3: Configuración experimental esquemática para la preparación de células HepG2 para la producción de HEV derivada del cultivo celular (HEVcc). Haga clic aquí para ver una versión más grande de esta figura.
NOTA: Para evitar la contaminación, la preparación de células, electroporación, infección, cosecha y fijación celular se llevaron a cabo en condiciones estériles en una instalación de nivel de bioseguridad 2. Los pasos de incubación a 37 oC que involucran células se lograron en una incubadora de 5% deCO2.
- Para preparar las células HepG2 para la producción de HEVcc (Figura 3), células de semillas en el medio de águila modificada (DMEM) de Dulbecco completo (DMEM) (ver Tabla 1) en un plato de cultivo recubierto de colágeno de 15 cm (ver Tabla 1, filtro estéril PBS- mezcla de ácido acético a través de malla de 0,2 m antes de añadir colágeno). Incubar a 37oC hasta que las células sean confluentes al 90%.
NOTA: Cada plato de 15 cm que contiene 90% de células confluentes generará suficientes células para hasta 4 electroporación. - Retire suavemente el medio de la placa y lave las células una vez con 10 ml de 1 PBS. Trypsinize cells mediante la adición de 3 ml de 0.05% de trippsina-EDTA a las células e incubar a 37 oC hasta que las células se desprenden por completo. Resuspend células en 10 ml DMEM completo medio y transferir la suspensión celular en un tubo de 50 ml. Determinar el número total de celdas.
- Puesto que cada electroporación requiere 5 x 10⁶ células, transfiera el volumen adecuado en un nuevo tubo de 50 ml y llene hasta al menos 35 ml con 1x PBS. Centrifugar las células a 200 x g durante 5 min y deseche cuidadosamente el sobrenadante sin alterar el pellet celular.
- Lavar las células una vez más con 35 ml de 1x PBS a 200 x g durante 5 min. Coloque las células sobre hielo y no retire 1x PBS todavía, para mantener las células en suspensión.
5. Electroporación de células HepG2
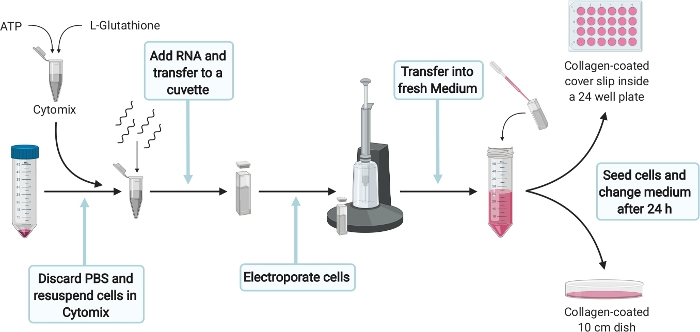
Figura 4: Configuración experimental esquemática para la electroporación de células HepG2. Haga clic aquí para ver una versión más grande de esta figura.
- Para la electroporación de células HepG2 (Figura 4) preparar 400 l de citomix completo por electroporación complementando 384 l de citomix (ver Tabla 1) con 2 mM ATP y 5 mM de glutatión. Prepárese fresco justo antes de usarlo y colóquelo directamente sobre hielo.
NOTA: Una ejecución correcta pero rápida de los siguientes pasos es crucial. Por lo tanto, asegúrese de que todo está preparado correctamente. - Retire con cuidado 1x PBS sin alterar el pellet celular del paso 4.4. Resuspender 5 x 10⁶ células en 400 l de Cytomix completo y añadir 5 g de ARN del paso 3.2.2. Transfiera la solución a una cubeta de 4 mm y pulse una vez con 975 oF, 270 V para 20 ms con un sistema de electroporación.
- Después de la electroporación transferir las células tan pronto como sea posible con una pipeta Pasteur en 11 mL DMEM completa por electroporación.
NOTA: Para asegurarse de que el ARN se transfectúe correctamente en las células HepG2, se realizará un control de transfección (TC). Las tasas de transfección esperadas varían entre el 40-60% de las células ORF2 positivas.
- Después de la electroporación transferir las células tan pronto como sea posible con una pipeta Pasteur en 11 mL DMEM completa por electroporación.
- Transfiera 10 ml de células electroporadas a un plato de cultivo de 10 cm recubierto con colágeno. Añadir 1,3 x 10⁵ células electroprorated (300 oL) en un pocero de una placa de 24 microtitulaciones recubierta de colágeno que lleve un resbalón de cubierta (más tarde utilizado como control de transfección). Distribuya las células uniformemente e incubar a 37 oC.
- Después de 24 h, cambie el medio del plato de 10 cm y sustitúyalo con 10 ml de DMEM fresco completo. No cambie el medio del control de transfección. Incubar durante otros 6 días a 37oC.
- Detenga el control de transfección en 24 pocillos 5-7 d después de la electroporación dependiendo de la densidad celular continuando con el protocolo de tinción de inmunofluorescencia (paso 8). La eficiencia de la transfección se calcula contando el número de celdas positivas ORF2 normalizadas al número total de celdas.
6. Cosecha de HEVcc intra y extracelular
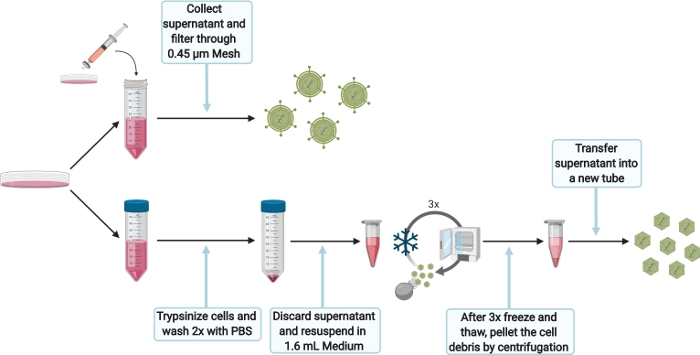
Figura 5: Configuración experimental esquemática para la cosecha de HEVcc intra y extracelular. Haga clic aquí para ver una versión más grande de esta figura.
- Para cosechar HEVcc extracelular(Figura 5), filtrar el sobrenadante, obtenido del plato de 10 cm después de 6 días (paso 5.3.1), a través de una malla de 0,45 m para eliminar cualquier residi de celda. Almacene heVcc extracelular cosechado a 4 oC para la infección del mismo día, de lo contrario guárdelo a -80 oC.
- Para cosechar HEVcc intracelular (Figura 5), lavar las células con 1x PBS y trippsinizar añadiendo 1,5 ml de 0,05% de trippsina-EDTA. Incubar a 37oC hasta que las células se desprendieran por completo. Añadir 10 ml de DMEM completo, placa de descarga para separar las células y transferir la suspensión de las células en tubo de 50 ml. Lave las células dos veces con PBS. Centrífuga a 200 x g durante 5 min.
- Deseche el sobrenadante y resuspendir el pellet celular en 1,6 ml de DMEM completo por electroporación. Transfiera la suspensión celular a un tubo de reacción de 2 ml.
NOTA: No utilice volúmenes más grandes, ya que reduciría drásticamente las cargas virales. - Congelar (en nitrógeno líquido) y descongelar las células. Repita esta secuencia 3 veces.
NOTA: No acoba más de una electroporación (1,6 ml) para los 3 ciclos de congelación y descongelación, ya que la eficiencia de la lisis se vería afectada. No vórtice la suspensión celular entre los ciclos. Asegúrese de descongelar la suspensión celular lentamente (por ejemplo, temperatura ambiente o sobre hielo) para maximizar las cargas virales. - Centrifugar la alta velocidad de las células de lesed durante 10 minutos a 10.000 x g para separar los desechos celulares. Transfiera el sobrenadante en un tubo nuevo. Tome el sobrenadante para la infección, de lo contrario almacenar a -80 oC.
- Opcionalmente, concentre el HEVcc extra e intracelular utilizando un concentrador para aumentar las cargas virales (según el protocolo del fabricante).
- Deseche el sobrenadante y resuspendir el pellet celular en 1,6 ml de DMEM completo por electroporación. Transfiera la suspensión celular a un tubo de reacción de 2 ml.
7. Infección de células HepG2/C3A con HEVcc intra y extracelular

Figura 6: Configuración experimental esquemática para la infección de células HepG2/C3A con HEVcc intra y extracelular. Haga clic aquí para ver una versión más grande de esta figura.
NOTA: La infección de las células HepG2/C3A garantizará que se produjeran partículas infecciosas. Además, la valoración del HEVcc intracelular y extracelular cosechado se utiliza para calcular los títulos de virus en FFU/ml. Esto se denominará más adelante control de infecciones (IC).
- Para preparar las células HepG2/C3A para la infección por HEVcc (Figura 6), precalentar Medio Esencial Mínimo (MEM) completo (ver Tabla 1) a 37oC.
- Semilla 2 x 10⁴ células/pozo en 100 l sobre la placa de microtíter recubierto de colágeno 96 pozos un día antes del paso 6. Asegúrese de llenar los pozos más exteriores con 1x PBS para evitar la evaporación del medio dentro de los 60 pomos internos. Incubar a 37oC durante 24 h.
- Infectar con HEVcc extracelular añadiendo 50 l del sobrenadante (desde el paso 6.1) a las células HepG2/C3A sembradas el día anterior. Mezclar bien en pipeteando hacia arriba y hacia abajo y diluir en serie seis veces 1:3 transfiriendo 50 l al siguiente pozo. Realice duplicados de dilución en serie para réplicas técnicas.
- Infectar con HEVcc intracelular añadiendo un sobrenadante de 25 l (desde el paso 6.2.3) a las células HepG2/C3A sembradas el día anterior. Mezclar bien en pipeteando hacia arriba y hacia abajo y diluir en serie seis veces 1:5 transfiriendo 25 l al siguiente pozo. Realice la dilución serial de duplicados para la replicación técnica.
- Después de 7 d a 37 oC detener la infección continuando con el protocolo de tinción de inmunofluorescencia (paso 8).
8. Tinción de inmunofluorescencia de transfección y control de infecciones
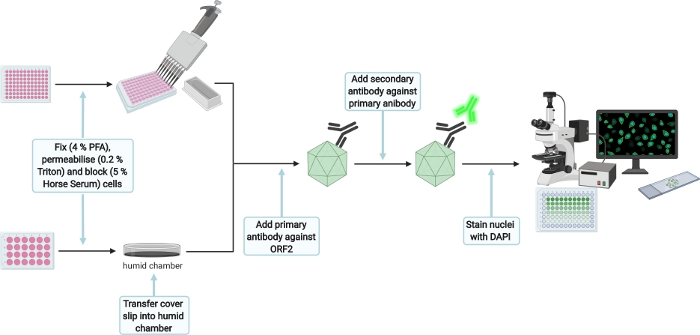
Figura 7: Configuración experimental esquemática para la tinción de inmunofluorescencia de la transfección y el control de infecciones. Haga clic aquí para ver una versión más grande de esta figura.
- Para la tinción de inmunofluorescencia (Figura 7), lavar 3x con 1x PBS y fijar células mediante la dosificación de 350 l (control de transfección [TC]) o 50 l (control de infección [IC]) de 4% solución de fijación por pozo. Incubar durante 15 minutos en RT y lavar cuidadosamente dos veces con 1x PBS después.
NOTA: El protocolo se puede pausar aquí para el control de transfección hasta que la infección de las células HepG2/C3A se detenga también. Conservar la placa del pozo a 4oC. También sellar con parafilm para evitar la evaporación. - Permeabilizar las células mediante la adición de 350 l (TC) o 50 l (IC) de 0,2% Tritón X-100 (en 1 PBS) durante 5 minutos en RT. A continuación, lave cuidadosamente dos veces con 1 PBS y bloquee con 350 l (TC) o 50 l (IC) de 5% de suero de caballo (en 1x PBS) durante 1 h a RT bajo agitación constante en un agitador orbital (30 rpm).
NOTA: Prepare un plato de plástico pequeño (30 mm) colocando un tejido húmedo en el interior y una capa de película de parafina en la parte superior, creando una cámara húmeda. A continuación, transfiera el resbalón de la cubierta TC mirando hacia arriba a la película de parafina. Los siguientes pasos para el TC se ejecutarán en la cámara húmeda. - Añadir 70 l (TC) o 25 l (IC) de anticuerpo primario anti-ORF2 8282 (suero hiperinmune de conejo específico de HEV,1:5.000 en 5% de suero de caballo) por pozo e incubar durante la noche a 4 oC bajo agitación constante en un agitador orbital (30 rpm).
- Lavar cuidadosamente dos veces con 1x PBS y añadir 70 l (TC) o 25 l (IC) de anticuerpo secundario anti-conejo de cabra 488 (1:1,000 en 5 % de suero de caballo). Incubar durante 1 h bajo agitación constante en un agitador orbital (30 rpm) en la oscuridad. Una vez más, lave cuidadosamente dos veces con 1x PBS
- Añadir 70 l (TC) o 25 l (IC) de DAPI (1:10.000 en H2O) e incubar durante 1 min. Lavar cuidadosamente dos veces con H2O. Saque el resbalón de la cubierta de la cámara húmeda, monte el resbalón de la cubierta con 6 sl del reactivo de montaje boca abajo en un portaobjetos de cubierta (solo para TC) y deje secar el reactivo de montaje durante 16 h en RT en la oscuridad. Almacene el CI en agua hasta que se cocine la placa y selle la placa con película de parafina para evitar el secado debido a la evaporación.
- Tome imágenes para confirmar la transfección y la infección exitosas.
NOTA: Se obtuvieron resultados comparables utilizando el anticuerpo anti-ORF2 1E6 disponible en el comercio57 (1:200 en 5 % de suero de caballo) y un anticuerpo secundario burro antiratón (1:1.000 en 5 % de suero de caballo)
9. Determinación de la FFU
NOTA: Una FFU se define como una o más células ORF2 positivas separadas de otra FFU por al menos tres células negativas.
- Para el HEVcc extracelular empezar a contar todos los focos ORF2 positivos de los dos pozos en las dos diluciones más bajas. Se deben contar un total de cuatro pozos. Las unidades formadoras de enfoque (FFU) por mililitro se pueden calcular con la siguiente ecuación:
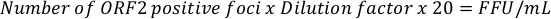
NOTA: Los títulos esperados varían entre10 2 y 5 x 10⁴ FFU/mL. - Para los HEVcc intracelulares comienzan a contar todos los focos ORF2 positivos en pozos donde se observan entre 50 y 100 focos. Además, cuente los dos pozos en la siguiente dilución más alta. Se deben contar un total de cuatro pozos. Las unidades formadoras de enfoque (FFU) por mililitro se pueden calcular con la siguiente ecuación:
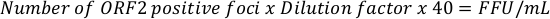
NOTA: Los títulos esperados varían entre 105 y 3 x 10⁶ FFU/mL. Los factores 20x y 40x se utilizan para extrapolar el número de FFU por 50 l y de 25 l a 1 ml y se pueden adaptar en consecuencia.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
En este protocolo, describimos la producción de HEVcc infeccioso de alto título. El primer paso es aislar el ADN plásmido (pBluescript_SK_HEVp654 y pBluescript_SK_HEVp6-G1634R37, Figura 8a), que luego se linealiza mediante la digestión de restricción y se purifica para la transcripción in vitro (Figura 1). Una linealización exitosa se puede verificar comparando el plásmido-ADN no digerido con el plásmido-ADN digeri...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
A partir de la preparación del plásmido, los rendimientos del ADN deben superar los 150 ng/L para poder realizar una linealización múltiple desde el mismo stock de plásmido, lo que minimiza el riesgo de mutagénesis inducida por bacterias de secuencias genomas cruciales. Además, es importante comprobar el resumen de restricción para la linealización completa del plásmido por electroforesis de gel(Figura 8b). La falta de ADN plásmido linealizado induciría la amplificación del círculo rodante h...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores no tienen nada que revelar.
Agradecimientos
Estamos agradecidos a Suzanne Emerson por el clon del virus de la hepatitis E p6. Suero hiperinmune de conejo específico de HEV fue amablemente proporcionado por Rainer Ulrich, Instituto Friedrich Loeffler, Alemania. Además, agradecemos a todos los miembros del Departamento de Virología Molecular y Médica de la Universidad del Ruhr Bochum por su apoyo y discusión. Las figuras 1-7 se generaron con BioRender.com.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 0,45 y micro; m mesh | Sarstedt | 83.1826 | Cosecha Virus extracelular |
| 4 % Histofix | CarlRoth | P087.4 | Inmunofluorescencia |
| Ácido acético | CarlRoth | 6755.1 | Solución de trabajo de colágeno |
| Amicon Ultra-15 | Merck Millipore | UFC910024 | Recolección de virus |
| Ampicilina | Sigma-Aldrich | A1593 | Selección de transformados bacterias |
| ATP | Roche | 11140965001 | in vitro transcripción y electroporación |
| BioRender | BioRender | Generación | |
| de figuras CaCl2 | Roth | 5239.2 | Cytomix |
| Collagen R solución 0,4 % estéril | Serva | 47256.01 | Solución de trabajo |
| de colágeno CTP | Roche | 11140922001 | in vitro |
| transcripción Cuvette | Biorad | 165-2088 | Electroporación |
| DAPI | Invitrogen | D21490 | Inmunofluorescencia |
| DMEM | gibco | 41965-039 | ADN de cultivo celular |
| Promega | M6101 | in vitro | |
| transcripción TDT | Promega | incluido en P2077 | in vitro |
| EGTA | Roth | 3054.3 | Cytomix |
| Escherichia coli JM109 | Promega | L2005 | Transformación |
| Suero fetal bovino | gibco | 10270106 | Cultivo celular |
| Fluoromount | SouthernBiotech | 0100-01 | Inmunofluorescencia |
| GenePulser Xcell Sistema de Electroporación | BioRad | 1652660 | Electroporación |
| Gentamicina | gibco 15710049 | Cultivo celular | |
| GTP | Roche | 11140957001 | in vitro transcripción |
| H2O | Braun | 184238001 | Inmunofluorescencia |
| Hepes | Invitrogen | 15630-03 | Cytomix |
| Suero de caballo | gibco | 16050122 | Inmunofluorescencia |
| K2HPO4 | Roth | P749.1 | Cytomix |
| KCL | Roth | 6781.3 | Cytomix |
| KH2PO4 | Roth | 3904.2 | Cytomix |
| L-Glutamin | gibco | 25030081 | cultivo celular |
| L-Glutatión reducido | Sigma-Aldrich | G4251-5G | Cytomix |
| MEM | gibco | 31095-029 | Cultivo celular |
| MEM NEAA (100×) | gibco | 11140-035 | Cultivo celular |
| MgCl2 | Roth | 2189.2 | Cytomix |
| Microvolumen Espectrofotómetro UV-Vis NanoDrop One | Thermo Fisher | ND-ONE-W | Concentración de ADN/ARN |
| MluI | enzima NEB | R0198L | Linealización |
| Tampón NEB | NEB | incluido en R0198L | Linealización |
| Kit de plásmido NucleoSpin | Macherey & Nagel | 740588.250 | Preparación de plásmidos |
| NucleoSpin RNA Clean-up Kit | Macherey & Nagel | 740948.250 | Purificación de ARN |
| PBS | gibco | 70011051 | Cultivo celular |
| Pen/Strep | Thermo Fisher | 15140122 Cultivo celular | |
| Codificación de plásmidos de longitud completa del genoma HEV (p6_G1634R) | Todt et.al | Producción de virus | |
| Codificación de plásmidos de longitud completa del genoma HEV (p6_WT) | Shukla et al. | Nº de acceso al GenBank JQ679013 | Producción de virus |
| Anticuerpo primario 1E6 | LS-Bio | C67675 | Inmunofluorescencia |
| Anticuerpo primario 8282 | Rainer Ulrich, Instituto Friedrich Loeffler, Alemania | ||
| QIAprep Spin Miniprep Kit | Qiagen | 27106 | extracción de ADN |
| Ribo m7G Cap Analog | Promega | P1711 | in vitro transcripción |
| RNasa ausente | CarlRoth | A998.3 | Purificación |
| ARN RNasina (inhibidor de RNasa) | Promega | N2515 | in vitro |
| transcripción Anticuerpo secundario burro anti-ratón 488 | Thermo Fisher | A-21202 | Inmunofluorescencia |
| Anticuerpo secundario cabra anti-conejo 488 | Thermo Fisher | A-11008 | Inmunofluorescencia |
| Pyruvat sódico | Gibco 11360070 | Cultivo celular | |
| T7 ARN polimerasa | Promega | Transcripción P2077 | in vitro |
| Tampón de transcripción | Promega | incluido en P2077 | in vitro |
| transcripción Triton X-100 | CarlRoth | 3051.3 | Inmunofluorescencia |
| Tripsina-EDTA (0,5 %) | gibco | 15400054 | Cultivo |
| celular de IgG ultrabaja | gibco | 1921005PJ | Cultivo celular |
| UTP | Roche | 11140949001 | in vitro |
Referencias
- Wedemeyer, H., Pischke, S., Manns, M. P. Pathogenesis and treatment of hepatitis e virus infection. Gastroenterology. 142 (6), 1388-1397 (2012).
- Smith, D. B., et al. Proposed reference sequences for hepatitis E virus subtypes. The Journal of General Virology. 97 (3), 537-542 (2016).
- Ding, Q., et al. Hepatitis E virus ORF3 is a functional ion channel required for release of infectious particles. Proceedings of the National Academy of Sciences of the United States of America. 114 (5), 1147-1152 (2017).
- Chapuy-Regaud, S., et al. Characterization of the lipid envelope of exosome encapsulated HEV particles protected from the immune response. Biochimie. 141, 70-79 (2017).
- Yin, X., Ambardekar, C., Lu, Y., Feng, Z. Distinct Entry Mechanisms for Nonenveloped and Quasi-Enveloped Hepatitis E Viruses. Journal of Virology. 90 (8), 4232-4242 (2016).
- Khuroo, M. S., Khuroo, M. S., Khuroo, N. S. Hepatitis E: Discovery, global impact, control and cure. World Journal of Gastroenterology. 22 (31), 7030-7045 (2016).
- Rasche, A., et al. Hepatitis E Virus Infection in Dromedaries, North and East Africa, United Arab Emirates, and Pakistan, 1983-2015. Emerging Infectious Diseases. 22 (7), 1249-1252 (2016).
- Hsieh, S. Y., et al. Identity of a novel swine hepatitis E virus in Taiwan forming a monophyletic group with Taiwan isolates of human hepatitis E virus. Journal of Clinical Microbiology. 37 (12), 3828-3834 (1999).
- Johne, R., et al. Detection of a novel hepatitis E-like virus in faeces of wild rats using a nested broad-spectrum RT-PCR. The Journal of General Virology. 91, Pt 3 750-758 (2010).
- Payne, C. J., Ellis, T. M., Plant, S. L., Gregory, A. R., Wilcox, G. E. Sequence data suggests big liver and spleen disease virus (BLSV) is genetically related to hepatitis E virus. Veterinary Microbiology. 68 (1-2), 119-125 (1999).
- Haqshenas, G., Shivaprasad, H. L., Woolcock, P. R., Read, D. H., Meng, X. -J. Genetic identification and characterization of a novel virus related to human hepatitis E virus from chickens with hepatitis–splenomegaly syndrome in the United States. Journal of General Virology. 82, 2449-2462 (2001).
- Tei, S., Kitajima, N., Takahashi, K., Mishiro, S. Zoonotic transmission of hepatitis E virus from deer to human beings. The Lancet. 362 (9381), 371-373 (2003).
- Nakamura, M., et al. Hepatitis E virus infection in wild mongooses of Okinawa, Japan: Demonstration of anti-HEV antibodies and a full-genome nucleotide sequence. Hepatology Research: the Official Journal of the Japan Society of Hepatology. 34 (3), 137-140 (2006).
- Drexler, J. F., et al. Bats worldwide carry hepatitis E virus-related viruses that form a putative novel genus within the family Hepeviridae. Journal of Virology. 86 (17), 9134-9147 (2012).
- Zhao, C., et al. A novel genotype of hepatitis E virus prevalent among farmed rabbits in China. Journal of Medical Virology. 81 (8), 1371-1379 (2009).
- Lhomme, S., et al. Risk of zoonotic transmission of HEV from rabbits. Journal of Clinical Virology: the Official Publication of the Pan American Society for Clinical Virology. 58 (2), 357-362 (2013).
- Kaci, S., Nöckler, K., Johne, R. Detection of hepatitis E virus in archived German wild boar serum samples. Veterinary Microbiology. 128 (3-4), 380-385 (2008).
- Liu, B., et al. Avian hepatitis E virus infection of duck, goose, and rabbit in northwest China. Emerging Microbes & Infections. 7 (1), 76(2018).
- Raj, V. S., et al. Novel hepatitis E virus in ferrets, the Netherlands. Emerging Infectious Diseases. 18 (8), 1369-1370 (2012).
- Dong, C., et al. Restricted enzooticity of hepatitis E virus genotypes 1 to 4 in the United States. Journal of Clinical Microbiology. 49 (12), 4164-4172 (2011).
- Goens, S. D., Perdue, M. L. Hepatitis E viruses in humans and animals. Animal Health Research Reviews. 5 (2), 145-156 (2004).
- Geng, Y., Wang, Y. Transmission of Hepatitis E Virus. Advances in Experimental Medicine and Biology. 948, 89-112 (2016).
- Naik, S. R., Aggarwal, R., Salunke, P. N., Mehrotra, N. N. A large waterborne viral hepatitis E epidemic in Kanpur, India. Bulletin of the World Health Organization. 70 (5), 597-604 (1992).
- Feagins, A. R., Opriessnig, T., Guenette, D. K., Halbur, P. G., Meng, X. -J. Detection and characterization of infectious Hepatitis E virus from commercial pig livers sold in local grocery stores in the USA. The Journal of General Virology. 88, Pt 3 912-917 (2007).
- Colson, P., et al. Pig liver sausage as a source of hepatitis E virus transmission to humans. The Journal of Infectious Diseases. 202 (6), 825-834 (2010).
- Wenzel, J. J., et al. Detection of hepatitis E virus (HEV) from porcine livers in Southeastern Germany and high sequence homology to human HEV isolates. Journal of Clinical Virology: the Official Publication of the Pan American Society for Clinical Virology. 52 (1), 50-54 (2011).
- Colson, P., et al. Transfusion-associated Hepatitis E, France. Emerging Infectious Diseases. 13 (4), 648-649 (2007).
- Kamp, C., et al. Impact of hepatitis E virus testing on the safety of blood components in Germany - results of a simulation study. Vox Sanguinis. , (2018).
- Kamar, N., Dalton, H. R., Abravanel, F., Izopet, J. Hepatitis E virus infection. Clinical Microbiology Reviews. 27 (1), 116-138 (2014).
- Pischke, S., Behrendt, P., Manns, M. P., Wedemeyer, H. HEV-associated cryoglobulinaemia and extrahepatic manifestations of hepatitis E. The Lancet Infectious Diseases. 14 (8), 678-679 (2014).
- Colson, P., et al. Severe thrombocytopenia associated with acute hepatitis E virus infection. Journal of Clinical Microbiology. 46 (7), 2450-2452 (2008).
- Mishra, P., Mahapatra, M., Kumar, R., Pati, H. P. Autoimmune hemolytic anemia and erythroid hypoplasia associated with hepatitis E. Indian Journal of Gastroenterology: Official Journal of the Indian Society of Gastroenterology. 26 (4), 195-196 (2007).
- Sood, A., Midha, V., Sood, N. Guillain-Barré syndrome with acute hepatitis E. The American Journal of Gastroenterology. 95 (12), 3667-3668 (2000).
- Fousekis, F. S., Mitselos, I. V., Christodoulou, D. K. Extrahepatic manifestations of hepatitis E virus: An overview. Clinical and Molecular Hepatology. 26 (1), 16-23 (2020).
- Pischke, S., et al. Ribavirin treatment of acute and chronic hepatitis E: A single-centre experience. Liver International: Official Journal of the International Association for the Study of the Liver. 33 (5), 722(2013).
- Kamar, N., et al. Ribavirin for Chronic Hepatitis E Virus Infection in Transplant Recipients. The New England Journal of Medicine. 370, 1111-1120 (2014).
- Todt, D., et al. In vivo evidence for ribavirin-induced mutagenesis of the hepatitis E virus genome. Gut. 65, 1733-1743 (2016).
- Todt, D., Walter, S., Brown, R. J. P., Steinmann, E. Mutagenic Effects of Ribavirin on Hepatitis E Virus-Viral Extinction versus Selection of Fitness-Enhancing Mutations. Viruses. 8 (10), 8100283(2016).
- Todt, D., Meister, T. L., Steinmann, E. Hepatitis E virus treatment and ribavirin therapy: Viral mechanisms of nonresponse. Current Opinion in Virology. 32, 80-87 (2018).
- Kamar, N., et al. Ribavirin for Hepatitis E Virus Infection After Organ Transplantation: A Large European Retrospective Multicenter Study. Clinical Infectious Diseases: An Official Publication of the Infectious Diseases Society of America. , (2019).
- Kamar, N., et al. Influence of immunosuppressive therapy on the natural history of genotype 3 hepatitis-E virus infection after organ transplantation. Transplantation. 89 (3), 353-360 (2010).
- Kamar, N., et al. Pegylated interferon-alpha for treating chronic hepatitis E virus infection after liver transplantation. Clinical Infectious Diseases: An Official Publication of the Infectious Diseases Society of America. 50 (5), 30-33 (2010).
- Todt, D., et al. Antiviral Activities of Different Interferon Types and Subtypes against Hepatitis E Virus Replication. Antimicrobial Agents and Chemotherapy. 60 (4), 2132-2139 (2016).
- Dao Thi, V. L., et al. Sofosbuvir Inhibits Hepatitis E Virus Replication In Vitro and Results in an Additive Effect When Combined with Ribavirin. Gastroenterology. 150 (1), 82-85 (2016).
- van der Valk, M., Zaaijer, H. L., Kater, A. P., Schinkel, J. Sofosbuvir shows antiviral activity in a patient with chronic hepatitis E virus infection. Journal of Hepatology. 66 (1), 242-243 (2017).
- Kaushik, N., et al. Zinc Salts Block Hepatitis E Virus Replication by Inhibiting the Activity of Viral RNA-Dependent RNA Polymerase. Journal of Virology. 91 (21), (2017).
- Todt, D., et al. The natural compound silvestrol inhibits hepatitis E virus (HEV) replication in vitro and in vivo. Antiviral Research. 157, 151-158 (2018).
- Glitscher, M., et al. Inhibition of Hepatitis E Virus Spread by the Natural Compound Silvestrol. Viruses. 10 (6), 301(2018).
- Kinast, V., Burkard, T. L., Todt, D., Steinmann, E. Hepatitis E Virus Drug Development. Viruses. 11 (6), 485(2019).
- Schemmerer, M., et al. Enhanced Replication of Hepatitis E Virus Strain 47832c in an A549-Derived Subclonal Cell Line. Viruses. 8 (10), 267(2016).
- Huang, R., et al. Cell Culture of Sporadic Hepatitis E Virus in China. Clinical and Vaccine Immunology. 6 (5), 729-733 (1999).
- Emerson, S. U., et al. Recombinant hepatitis E virus genomes infectious for primates: Importance of capping and discovery of a cis-reactive element. PNAS. 98 (26), 15270-15275 (2001).
- Shukla, P., et al. Cross-species infections of cultured cells by hepatitis E virus and discovery of an infectious virus-host recombinant. Proceedings of the National Academy of Sciences of the United States of America. 108 (6), 2438-2443 (2011).
- Shukla, P., et al. Adaptation of a genotype 3 hepatitis E virus to efficient growth in cell culture depends on an inserted human gene segment acquired by recombination. Journal of Virology. 86 (10), 5697-5707 (2012).
- Meister, T. L., Bruening, J., Todt, D., Steinmann, E. Cell culture systems for the study of hepatitis E virus. Antiviral Research. 163, 34-49 (2019).
- Todt, D., et al. Robust hepatitis E virus infection and transcriptional response in human hepatocytes. Proceedings of the National Academy of Sciences of the United States of America. , (2020).
- Ankavay, M., et al. New insights into the ORF2 capsid protein, a key player of the hepatitis E virus lifecycle. Scientific Reports. 9 (1), 6243(2019).
- Schemmerer, M., Johne, R., Erl, M., Jilg, W., Wenzel, J. J. Isolation of Subtype 3c, 3e and 3f-Like Hepatitis E Virus Strains Stably Replicating to High Viral Loads in an Optimized Cell Culture System. Viruses. 11 (6), 483(2019).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
