En este trabajo se presenta un protocolo para establecer modelos versátiles de xenoinjertos ortotópicos y ectópicos de pez cebra para el melanoma ocular con el fin de evaluar la cinética de crecimiento del tumor primario, la diseminación, la extravasación y la formación de metástasis perivasculares a distancia y el efecto de la inhibición química sobre el mismo.
Artículo de método
Xenoinjerto orto- y ectópico de melanoma ocular de pez cebra para recapitular el tumor primario y el desarrollo de metástasis experimentales
En este artículo
Resumen
Resumen
Actualmente no existen modelos animales para el melanoma ocular metastásico. La falta de modelos de enfermedad metastásica ha obstaculizado en gran medida la investigación y el desarrollo de nuevas estrategias para el tratamiento del melanoma ocular metastásico. En este protocolo delineamos una forma rápida y eficiente de generar modelos embrionarios de pez cebra tanto para la etapa primaria como para la diseminada del melanoma ocular, utilizando ortotópico retroorbitario e injerto de células ectópicas intravasculares, respectivamente. Combinando estas dos estrategias de injerto podemos recapitular la etiología del cáncer en su totalidad, progresando desde el crecimiento tumoral primario y localizado debajo del ojo hasta la formación de metástasis perivasculares en la cola. Estos modelos nos permiten modificar de forma rápida y sencilla las células cancerosas antes de su implantación con marcaje específico, interferencia genética o química; y tratar a los huéspedes injertados con inhibidores (moleculares pequeños) para atenuar el desarrollo tumoral.
En este trabajo describimos la generación y cuantificación del injerto ortotópico y ectópico de melanomas oculares (melanoma conjuntival y uveal) utilizando líneas celulares estables marcadas con fluorescencia. Este protocolo también es aplicable para el injerto de células primarias derivadas de la biopsia del paciente y material derivado del paciente/PDX (manuscrito en preparación). A las pocas horas de la injerta, se puede visualizar y cuantificar la migración y proliferación celular. Ambos focos tumorales están fácilmente disponibles para la obtención de imágenes con microscopía de epifluorescencia y microscopía confocal. Con estos modelos, podemos confirmar o refutar la actividad de las estrategias de inhibición química o genética en tan solo 8 días después del inicio del experimento, lo que permite no solo un cribado altamente eficiente en líneas celulares estables, sino que también permite el cribado dirigido al paciente para los enfoques de medicina de precisión.
Introducción
La diseminación metastásica se considera la principal causa de muerte del melanoma ocular; Actualmente no existe un régimen de tratamiento viable para el melanoma ocular diseminado 1,2. Además, no hay modelos animales disponibles para el melanoma ocular que refleje la enfermedad metastásica. Para cerrar esta brecha, generamos dos modelos distintos de pez cebra que recapitulan la formación del tumor primario o las primeras etapas de la diseminación metastásica, lo que permite fácilmente el estudio de estos procesos normalmente difíciles de estudiar 3. Los modelos de micrometástasis permiten el análisis de las últimas fases de la diseminación metastásica, incluyendo el homing, la colonización y la extravasación. Las intervenciones genéticas o químicas en esta etapa y más allá podrían proporcionar un poderoso asidero en el tratamiento del melanoma ocular metastásico.
El uso de las larvas de pez cebra como receptor de xenoinjertos y aloinjertos está respaldado por las fortalezas intrínsecas de esta especie, como su transparencia óptica en las primeras etapas de desarrollo (o durante todo su ciclo de vida para los mutantes casper 4), su alta fecundidad y la fertilización ex útero 5. La alta homología transcripcional en vertebrados asegura la retención de los mecanismos de señalización centrales entre el pez cebra y los humanos y, por lo tanto, la alta traducibilidad potencial de los resultados 6, aunque los enfoques genéticos a veces se ven empañados o complicados debido a la duplicación del genoma del teleósteo 7. Los desarrollos recientes han subrayado la importancia de los modelos de xenoinjertos de pez cebra como "avatares" preclínicos de la enfermedad humana8, produciendo efectivamente una multitud de modelos de terapia contra el cáncer personalizados para la evaluación preclínica de estrategias de tratamiento a partir de un solo experimento de pez cebra 9.
Teniendo en cuenta la falta de modelos animales y la concordante falta de opciones de tratamiento para el melanoma ocular metastásico, nuestros modelos proporcionan una plataforma traslacional rápida y fácil para detectar tanto las alteraciones genéticas (intrínsecas a las células cancerosas) como desarrollar estrategias de intervención química en un entorno preclínico. Dentro del mismo modelo, podemos visualizar y medir la cinética de crecimiento de las células cancerosas, la tasa de injerto/potencial metastásico y la localización celular a nivel de todo el animal utilizando un aumento de bajo nivel en un microscopio fluorescente estereoscópico, y hacer mediciones similares utilizando un análisis microscópico confocal de aumento medio o alto para diseccionar diferentes pasos de la progresión del melanoma ocular a una resolución subcelular 10.
Aquí, describimos protocolos completos y detallados para: la generación de células cancerosas marcadas con fluorescencia utilizando transducción lentiviral altamente optimizada11; injertos intravenosos y retroorbitales (RO) posteriores de estas células en larvas de pez cebra 2 días después de la fertilización (DPF) para generar modelos ectópicos y ortotópicos respectivamente; seguido de la adquisición y análisis de datos. Estos métodos, aunque exhaustivos para las aplicaciones aquí descritas, pueden modificarse para injertar células en la cavidad encefálica posterior, el hígado y el espacio perivitelina cuando sea necesario (únicamente cambiando el lugar de inyección o el momento de la inyección)12,13.
Como prueba de concepto, elaboramos los hallazgos de Pontes et al. 2018, donde mostramos una respuesta específica a la mutación intrínseca de la dosis y la célula de las líneas celulares de melanoma conjuntival en el modelo de pez cebra 14. Profundizamos en estos hallazgos mostrando la eficacia del inhibidor específico de la mutación BRAF V600E vemurafenib en modelos de melanoma conjuntival metastásico y primario.
Protocolo
Todos los experimentos con animales fueron aprobados por el Comité de Experimentos con Animales (Dier Experimenten Commissie, D.E.C.) bajo licencia AVD1060020172410. Todos los animales fueron mantenidos de acuerdo con las directrices locales utilizando protocolos estándar (www.ZFIN.org).
1. Preparación
- Reactivos
- Preparar agua de huevo: 0,6 mg/L concentración final de sal marina.
- Prepare 5 mg/mL de Tricaine 25x caldo: Mezcle 5 g de Tricaine (3-aminobenzoato de etilo metanosulfonato o MS-222) en polvo, 900 mL de agua desmineralizada y 21 mL de Tris 1 M (pH 9). Ajuste a pH 7 y llene hasta 1 L. La tricaína puede almacenarse a 4 °C durante un corto período (hasta seis meses) o puede almacenarse a temperatura ambiente durante un mes a temperatura ambiente cuando se protege de la luz solar.
- Preparar agarosa al 1,5% (p/v) en agua de huevo: 1,5 g en 100 mL de DPBS. Calienta en el microondas para que se disuelva.
- Prepare 1% (p/v) de agarosa de bajo punto de fusión en agua de huevo: 1,5 g en 100 mL de DPBS. Calienta en el microondas para que se disuelva.
- Prepare un 2% (p/v) de stock de PVP40 en DPBS: 1 g de PVP40 en 50 mL de DPBS. Agitar e incubar a 37 °C para facilitar la disolución. Almacene a temperatura ambiente.
- Utilice DMSO. A menudo se utiliza como disolvente en tratamientos farmacológicos y debe almacenarse a 2-8 °C en la oscuridad.
- Use TrypLE, un reemplazo sintético de tripsina que es menos dañino para las células y permite la dispersión suave de las células fuertemente adheridas.
- Prepare la solución salina tamponada con fosfato (DPBS) de Dulbecco sin Mg2+ y Ca2+ para lavar las células. La falta de Ca2+ perjudica la adhesión célula-célula a través de las cadherinas.
- Prepare plásmidos lentivirales: psPAX2 (plásmido #12260) y pMD2.G (plásmido #12259) regalados por Didier Trono y un plásmido de transferencia que codifica GFP (plásmido #106172) o tdTomato (plásmido #106173) (Addgene).
- Utilice LipodD293: Reactivo de transfección altamente eficiente HEK293T optimizado.
- Plato de agarosa
NOTA: Cuando use platos que se han almacenado durante mucho tiempo, asegúrese de agregar un pequeño volumen de agua de huevo a los platos antes de comenzar la inyección (esto evitará que el pescado se seque demasiado rápido).- Prepare platos recubiertos de agarosa al 1,5% (p/v) (agarosa disuelta en agua de huevo).
- Úselo inmediatamente o manténgalo a 4 °C en posición invertida.
2. Agujas
NOTA: Asegúrese de que los capilares se hayan calibrado en el filamento utilizado. Al cambiar el filamento o el capilar, determine el valor de rampa de los capilares en el filamento utilizado (consulte el manual del extractor de agujas).
- Un capilar de vidrio producirá dos agujas de microinyección. Antes de fabricar agujas, compruebe la integridad estructural del filamento (filamento de caja de 2,5 mm) del extractor de agujas.
- Asegúrese de que tanto el filamento como el capilar estén calibrados para obtener el valor de rampa correspondiente. Cuando la integridad estructural de los filamentos se vea comprometida (es decir, desigual, agujeros, fundidos, etc.), cambie el filamento.
- Utilice el siguiente programa (Aguja #99, Calor = rampa + 15, tracción = 95, velocidad = 60, tiempo = 90). Guarde las agujas en una placa de Petri designada (que contenga arcilla o cinta adhesiva para pegar las agujas)
3. Generación de partículas lentivirales
NOTA: Para evitar una pérdida de tiempo y recursos, se puede realizar una rápida comprobación de la tumorigénesis antes de la transducción lentiviral. Esto se hace para asegurar que la línea celular a utilizar es lo suficientemente tumorigénica en el modelo de pez cebra, para ello las células se pueden teñir con un CMdiI (o trazador análogo) como se describe en Liverani et al. 2017 15.
- Coloque las células HEK 293t en placa un día antes de la transfección para lograr una confluencia de aproximadamente el 70% (se realiza de forma rutinaria dividiendo un matraz completo en el mismo matraz de cultivo de volumen a una dilución de 1:3 un día antes).
- En el día de la transfección, co-transfecte los plásmidos de empaquetamiento requeridos psPAX2 y pMD2.G que expresan plásmido viral junto con un GFP (plásmido #106172) o tdTomato (plásmido #106173) que codifica el plásmido de transferencia. La cantidad exacta de plásmido utilizada se especifica en la Tabla 1.
NOTA: Tanto psPAX2 como pMD2.G fueron regalados por Didier Trono (plásmido Addgene #12260 y #12259, respectivamente).
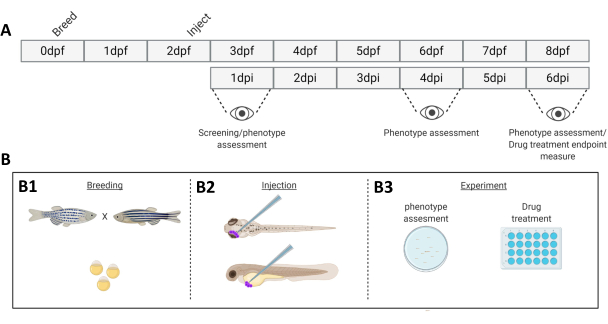
Figura 1. Representación esquemática del sistema de injerto de pez cebra descrito. A) La cronología de la aproximación, con la cría del pez cebra en el día 0 (B1). Los peces se cosechan por la mañana después de cruzar los peces (día 1). Después de 48-54 horas, los peces han eclosionado en gran medida (mudando su corion) y los peces se inyectan (retroorbitalmente o sistémicamente, B2) después de limpiar el agua de los restos de corion (día 2). Posteriormente, las larvas se criban con un microscopio estereofluorescente y se descartan todas las larvas que muestran fenotipos no deseados (día 3). Dependiendo del objetivo del experimento, las larvas se visualizan a lo largo del tiempo (B3, cinética de injerto, imágenes a los 1, 4 y 6 días después de la inyección (dpi)) o los peces se aleatorizan y se introducen en grupos experimentales, se tratan con fármacos y se comparan con el control vehicular (cribado de fármacos, se obtienen imágenes a 6 dpi). Haga clic aquí para ver una versión más grande de esta figura.
- Mezcle todos los plásmidos en 500 μL de medio libre de suero, para permitir la mezcla completa de todos los plásmidos. Agregue 32 μL de reactivo LipoD293 a 500 μL de DMEM sin suero y vórtice para mezclar completamente. Mezcle bien ambos volúmenes. Deje que los plásmidos y el lipoD293 formen complejos durante 20 minutos.
- Añadir gota a gota a un matraz de cultivo celular de 75cm2 que contenga un 70% de células de HEK293T confluente que contenga 9 mL de medio de cultivo completo. Añadir la mezcla de transfección directamente a la capa celular utilizando una pipeta serológica (matraz en orientación horizontal).
- Reemplace el medio con 20 mL de DMEM completo fresco 16 horas después de la transfección. Coseche el sobrenadante después de 72 horas después de la transfección. Alícuota de sobrenadante viral en alícuotas de 1 mL y almacenar a -80 °C. El sobrenadante lentiviral es estable a -80 °C durante al menos 1 año.
4. Transducción lentiviral
- Antes de la transducción lentiviral, establezca una curva de muerte cuando se utilice una construcción lentiviral seleccionable.
- Para la curva de muerte, coloque la línea celular que se va a transducir en una placa de 12 pocillos (confluencia de aproximadamente 10-20%). Añadir una curva de dosis del selector (concentraciones aproximadas para las curvas de muerte: puromicina 0,5-10 μg/mL, blasticidina 1-20 μg/mL, geneticina (G418) 100-2000 μg/mL, higromicina 100-2000 μg/mL).
- Cambie el medio cada tres días para asegurar una concentración estable del selector elegido.
- Añadir 1 mL de sobrenadante lentiviral a 9 mL de medio de cultivo, conteniendo una concentración final de 8 μg/mL de polibreno en células confluentes al 20-40%. Los volúmenes se pueden reducir, manteniendo esta relación sobrenadante/medio.
- 16-24 horas después de la transducción, cambie el medio. Cuando sea necesario, repita el paso anterior para mejorar la penetrancia del fenotipo (verifique la fluorescencia para decidir si se requiere otra transducción).
- 48 horas después de la transducción, seleccionar las células utilizando el antibiótico correspondiente al marcador de resistencia incorporado en el casete lentiviral. La concentración a utilizar para la selección de la población de células transducidas debe matar a la población de tipo salvaje dentro de los 7 días posteriores a la aplicación del selector (es decir, permitir que las células transducidas superen a la población de tipo salvaje).
- Aplicar sobrenadante viral en diferentes multiplicidades de infección (MOI's) para asegurar que la transducción y las lesiones genéticas sufridas por el genoma celular no afecten negativamente a la viabilidad celular ni a la tumorigenicidad.
5. Cría de pez cebra
- El día 0, 2 días antes del injerto de células cancerosas, el pez cebra adulto se aparea en forma de "cruce familiar" a temperatura ambiente (Figura 1).
- Retire el tanque de pez cebra del sistema de alojamiento (mantenido a 28,5 °C).
- Separe los peces en pequeños grupos de reproducción en una proporción de 1:1 macho: hembra, con 10 peces por grupo. Coloque los peces en pequeños tanques de cría, en agua extraída del sistema de alojamiento, sobre una rejilla inclinada (inclinada, para imitar las aguas poco profundas en las que el pez cebra desovaría naturalmente).
NOTA: Inducido por la disminución de la temperatura de 28,5 °C a temperatura ambiente (25 °C) y la entrada en la siguiente fase de luz del ciclo de oscuridad/luz, los peces desovarán. - Posteriormente, retire a los adultos y transfiéralos a su tanque de alojamiento.
- Recoja los huevos y lávelos con agua de huevo usando un colador. Divida los huevos a aproximadamente 75-100 por plato y manténgalos a 28,5 ° C.
- Aproximadamente 6 horas después de la recolección, limpie los platos de embriones muertos o malformados.
- A la mañana siguiente, cambie el agua de huevo y vuelva a limpiar los platos de embriones muertos.
6. Recolección de células
NOTA: La preparación adecuada de las células es clave para el procedimiento de implantación, el uso de una cantidad superflua de células permite un procesamiento posterior más fácil. El tercer paso de centrifugación es crítico, ya que esto lo dejará solo con el pellet de la celda, el PBS restante atascado en los lados del tubo de centrífuga excede en gran medida el volumen final de resuspensión.
- Precaliente todos los medios y soluciones utilizados en el cultivo celular en un baño de agua a 37 °C antes de su uso.
- Añadir 2 mL de TryplE por matraz de75 cm2 de cultivo o 1 mL por matraz de 25cm2 e incubar hasta que todas las células estén redondeadas. Para la mayoría de las líneas celulares, de 2 a 5 minutos deberían ser suficientes. En el caso de las células altamente epiteliales o fibroblásticas, 5-10 minutos deberían permitir un desprendimiento adecuado (una tripsinización insuficiente dificultará los procesos posteriores y facilitará la agregación celular durante la implantación).
- Golpee suavemente el costado del matraz para desalojar las células restantes.
- Se suma al volumen de cultivo original del medio completo. Pipetear hacia arriba y hacia abajo suave pero minuciosamente con una pipeta serológica para cortar los grupos de células en suspensión de una sola célula. No genere espuma durante este proceso, ya que la espuma es indicativa de cizallamiento mecánico de las células.
- Transfiera a un tubo estéril de 15 ml y centrifugue durante 5 minutos a 200 x g a temperatura ambiente. Aspirar el sobrenadante y añadir 1 mL de PBS estéril. Vuelva a suspender las células con cuidado y minuciosidad con una pipeta estéril de 1000 μL.
- Retire la suspensión celular de 20 μL para contar y transfiera la suspensión celular restante a la centrífuga. Centrifugar durante 4 minutos a 200 x g a temperatura ambiente.
- PASO CRÍTICO: Retire todo el PBS, centrifugue durante 30 s a 200 x g a temperatura ambiente y retire el PBS restante.
- Diluir las células a 250 células/nL en polivinilpirrolidón 40 al 2% (PVP40, 2% (p/v) en DPBS) de la siguiente manera:
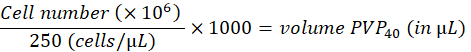
(Por ejemplo,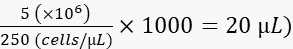
- Resuspender completamente las células, evitando la formación de burbujas de aire (las células se pueden mantener durante al menos 2 horas en PVP40 al 2% sin pérdida de potencial tumorigénico).
7. Modelado de xenoinjertos
Todos los experimentos deben realizarse de acuerdo con las normas locales de bienestar animal.
Dependiendo de la aplicación, se clasifican dos variaciones principales en el diseño experimental: una evaluación del fenotipo (7.1 la etapa de preselección) y, en segundo lugar, 7.2 un cribado en el que las células han sido modificadas antes del injerto o 7.3 en el que los embriones se tratan con un inhibidor químico.
- Preselección y determinación del potencial tumorigénico
- Injertar larvas de pez cebra de interés (WT, transgénicas o línea reportera) a 2 dpf con un número variable de células fluorescentes (es decir, 200, 400, 600 ±100).
- Examinar las larvas 16-24 horas después de la inyección para eliminar los valores atípicos (números de células extremadamente altos o bajos en circulación para el modelo ectópico, o células dentro de la cabeza para el modelo ortotópico) y eliminar los peces injertados incorrectamente. Indicar el número de larvas por grupo experimental para el análisis de grupo frente al análisis cinético de las mismas larvas.
- Monitoree las larvas de pez cebra a intervalos regulares (1,2,4,6 días después de la inyección [dpi]) e imagine 20 individuos (como se describe en los pasos 9 y 10), de un grupo de ±50 larvas.
- Monitorizar el fenotipo general y las progresiones de la enfermedad y posteriormente cuantificar con ImageJ (midiendo la densidad integrada de la señal del fluoróforo en las células cancerosas).
- Traza los datos para visualizar la cinética de crecimiento de las células cancerosas dentro del pez cebra (Figura 3).
- Modificar las células a priori (derribar o eliminar un gen de interés) e injertarlas en el pez cebra.
- Injertar peces y eliminar todos los fenotipos no deseados (por condición).
- Visualice los individuos a 1 ppp (20 larvas por grupo). Se pueden obtener imágenes de los individuos a intervalos establecidos (1, 2, 4 y 6 ppp).
- A los 6 ppp después de la toma de imágenes, eutanasiar a los peces mediante una sobredosis de tricaína (10 veces más que la dosis de 0,4 mg/mL) y deséchelos en papel absorbente que recubre un embudo.
- Tratar a los peces con medicamentos después del injerto.
- Antes de la aplicación del fármaco en el pez cebra injertado, determine la dosis máxima tolerada (MTD) en el pez cebra (titulación de 10 μM a 0,150 nM, utilizando el volumen más alto de disolvente como control negativo) hemos establecido la MTD como la concentración en la que el >80% de los individuos sobreviven a todo el tratamiento.
- Un día después de la inyección, retire los fenotipos no deseados.
- Divida aleatoriamente los peces en grupos (36-48 individuos/condición) y manténgalos en una placa de 24 pocillos con 6 larvas por pocillo en 1 mL de agua de huevo.
- Aplicar los fármacos 24 horas después del injerto. Como control, utilice la misma cantidad de disolvente (DMSO, EtOH, etc.) en el volumen más alto aplicado para un grupo experimental.
- Iniciar el tratamiento farmacológico con la dosis máxima tolerada. Cambie el medicamento que contiene agua de huevo cada dos días. Retire el agua de los huevos y las larvas muertas lo más completamente posible durante cada cambio.
8. Inyección
NOTA: Utilice un controlador de pulso neumático acoplado a una línea de aire comprimido, que suministre una presión excedente de 100 psi. Esto permite suficiente presión tanto para inyectar (≈20 psi) como para expulsar posibles agregados celulares (≈100 psi). La presión y el tiempo de arranque deben ser de aproximadamente 200 ms a 20 psi. Si hay que disminuir más del 50% al inicio de la inyección, la suspensión celular es demasiado fluida (la concentración de la célula o PVP40 es demasiado baja) o la abertura de la aguja es demasiado grande.
- Retire con cuidado una aguja capilar de su recipiente. Rompa la aguja para formar una abertura de ø20 μm, utilizando unas pinzas de relojero fino.
- Vuelva a suspender las células con cuidado y minuciosamente con una punta de pipeta de 20 μL. Pipetee la suspensión de células en la aguja capilar de vidrio abierta con una punta larga (microcargador). Cargue la aguja en el micromanipulador.
- Coloque ~ 20-40 larvas anestesiadas en tricarina de 0,04 mg / mL en una placa de agarosa usando una pipeta de transferencia. Eliminar el exceso de humedad para inmovilizar las larvas con una pipeta de transferencia. Las larvas se orientarán principalmente de manera lateral debido a la presencia de un saco vitelino todavía relativamente grande.
- Inyecte a las larvas aproximadamente 200, 400 y 600 células a través del conducto de Cuvier (doC) para el modelo ectópico.
- Del mismo modo, inyecte las larvas retroorbitalmente (RO). Para obtener el modelo ortotópico (inyectando 100 ±50 células), modifique la longitud del pulso neumático en la picobomba (comience a ~ 20 psi, 200 ms y ajuste en consecuencia). Durante la inyección, asegúrese de que las larvas no se sequen. Asegúrese de inyectar todas (o la mayoría) de las larvas.
- Enjuague las larvas inyectadas con agua fresca de huevo y transfiéralas a una placa de Petri limpia etiquetada (acumulando hasta 150 individuos por placa). Repita este proceso hasta que se inyecten suficientes larvas.
- Después del injerto, mantenga el pez a 34 °C en una incubadora humidificada, donde 34 °C es la temperatura más alta tolerada por el pez cebra y permite un injerto eficiente de células cancerosas de mamíferos.
NOTA: En general, con la inyección de líneas celulares individuales tanto en doC como en RO hemos observado una muerte aproximada por daño mecánico del <5% (el daño mecánico mata a las larvas entre 1-16 horas después de la inyección).
9. Cribado
- Utilizando un microscopio de estereofluorescencia, examine los peces para determinar el fenotipo apropiado 1 hora después de la implantación cuando se comparen células modificadas a priori (o 1 día después de la implantación, cuando se seleccionan los fármacos, antes de la asignación aleatoria a los grupos de tratamiento).
- Las larvas implantadas a través de la doC deben tener células en la cola entre 1 hora y 16 horas después de la implantación. Retire todos los demás peces, incluidos los peces que muestren anomalías, de la piscina inyectada.
NOTA: Las larvas implantadas retroorbitalmente deben tener células solo en el intersticio detrás del ojo, las larvas que tienen células esparcidas por toda la cabeza o el cuerpo se retiran de la piscina. - Limpie las larvas cribadas positivamente y asigne aleatoriamente a los grupos experimentales.
- Después del injerto, mantenga a los peces a 34 °C en una incubadora humidificada y controle diariamente. La diseminación hematógena de las células implantadas a través del doC es casi instantánea, mientras que la diseminación metastásica de las células implantadas en la cavidad de ósmosis inversa se extenderá después de 2-4 días.
10. Imágenes epifluorescentes de larvas de pez cebra
- Anestesiar las larvas de pez cebra con 0,2 mg/mL de tricaína, ya sea añadiendo tricaína al agua de los peces o moviendo una subpoblación de peces de la placa de mantenimiento a una placa que contenga 0,2 mg/mL de tricaína.
- Mantenga el pez cebra en un plato con tricaína hasta que permanezca estacionario, hasta que la estimulación de la línea lateral no induzca el comportamiento de vuelo.
- Transfiera el pescado a una placa de Petri cubierta de agarosa, aproximadamente 10 por plato. Retire la mayor parte del agua levantando suavemente un extremo del plato (permitiendo que el agua se acumule suavemente en el extremo inferior de la placa de Petri). Si se hace con cuidado, todos los peces se alinearán, con la cola hacia abajo.
- Imagina todos los peces desde la parte superior del plato hasta la parte inferior. Luego lave el pescado con agua de huevo en un plato sin tricaína.
- Repita hasta que se obtengan imágenes suficientes individuos.
- A continuación, transfiera las larvas a la temperatura de 34 °C o se eliminen (a 6 ppp) mediante una sobredosis de tricaína (es decir, 0,5 mg/mL, incubando durante 10 minutos, antes de desecharlas en papel absorbente que recubre un embudo).
11. Imagen confocal de larvas de pez cebra (injertadas)
- Anestesiar el pez cebra con 0,2 mg/mL de tricaína como se describió anteriormente.
- Coloque un plato confocal con fondo de vidrio debajo de un microscopio estereoscópico y concéntrese en el fondo del plato. Transfiera de 5 a 10 larvas a un plato confocal con fondo de vidrio. Retire la mayor cantidad de agua posible.
- Cubrir las larvas con 42 °C, 1% de agarosa de bajo punto de fusión disuelta en agua de huevo. Asegúrese de que la agarosa se haya enfriado al menos a 42 °C antes de usarla; Las temperaturas más altas pueden dañar o matar a las larvas.
- Usando el microscopio estereoscópico, oriente rápida pero suavemente las larvas empujándolas hacia abajo, usando una punta de microcargador recortada. Si se requiere una orientación ventral, sostenga las larvas en su lugar con las pinzas de un fórceps de relojero (sin tocar el embrión).
- Mientras que los conjuntos de agarosa hacen ajustes finos en la orientación de las larvas. Deje que las larvas se fijen por completo antes de transferirlas al microscopio confocal.
12. Ajuste del microscopio confocal
- Encienda las líneas láser de excitación verde (488 nm) y roja (564 nm). Coloque la placa confocal en el soporte del microscopio confocal. Usando la epifluorescencia, mueva el haz de luz para que se fusione con el primer pez (configuración x e y). A través del ocular se ajusta el foco para que coincida con el centro de las larvas (ajuste z).
- Ajuste la ganancia de 700 en ambos canales fluorescentes, 1-5% de potencia láser. Aumente la potencia del láser y disminuya el desplazamiento para aproximarse al rango dinámico completo. No sobresature la señal, sino que mejore la señal para que solo muestre unos pocos píxeles saturados.
- Al capturar una puntada, establezca el inicio y el final de las larvas a lo largo de un eje (ya sea x o y), si se establece a lo largo de un eje, se puede obtener una imagen de un embrión completo en segmentos de 1 x 4 y se puede procesar posteriormente en una imagen usando ImageJ.
- Después de la toma de imágenes, retire las larvas de la agarosa rasgándola suavemente alrededor de las larvas incrustadas con pinzas de relojero. De lo contrario, eutanasia las larvas mediante una sobredosis de tricaína sin diluir, cubriendo la agarosa con una capa de tricaína e incubando 10 minutos.
13. Análisis de datos
- Abra los conjuntos de datos individuales en ImageJ/Fiji (es decir, control, fármaco A, fármaco B, fármaco A+B) por separado, empezando por el control del vehículo.
- Abra la macro de análisis (script anotado disponible) (http://doi.org/10.5281/zenodo.4290225).
- En resumen, el análisis macro hace lo siguiente: concatena todas las imágenes abiertas (una condición); divide las imágenes en los canales separados que componen la imagen; cierra todos los canales accesorios (dejando el canal de las células cancerosas); ejecuta un algoritmo de umbral, en toda la secuencia concatenada; mide la densidad integrada de cada imagen individual; y guarda las medidas como una hoja de Excel en la carpeta raíz.
- Ejecute el análisis de macros en todas las condiciones.
- Combine las mediciones (en general, al menos n = 2 * 20) y elimine los valores atípicos (prueba Q en Graph pad Prism v8).
- Normalice las mediciones al control de disolventes o al día 1 (dependiendo del tipo de experimento, el primero para un experimento de inhibición de fármacos y el segundo para un experimento de cinética de crecimiento). Exprese las mediciones como carga normalizada de células cancerosas (eje y ) a lo largo del tiempo o la condición (eje x ), como se muestra en la Figura 3 y la Figura 4, respectivamente.
Resultados
Hemos proporcionado instrucciones paso a paso para un enfoque rápido y fácil para progresar desde una nueva línea celular hasta su análisis. Comenzamos con la sobreexpresión de un trazador fluorescente utilizando un casete de sobreexpresión lentiviral (pasos 3 y 4). A esto le sigue la preparación de las células para garantizar el menor volumen muerto posible durante la inyección, lo que permite inyectar un gran número de células tanto en el espacio doC como en el espacio retroorbital (pasos 6 y 7). Posteriormente, realizamos la adquisición de datos de semi-alto rendimiento utilizando microscopía estereofluorescente y microscopía confocal de mayor aumento para el análisis cualitativo de la diseminación de células cancerosas de cuerpo entero (Figura 2 y pasos 10, 11 y 12). Se debe tener cuidado al adquirir datos, ya que para garantizar la reproducibilidad de las imágenes microscópicas estereoscópicas y confocales, se delinean los ajustes genéricos y la estandarización (pasos 11 y 12). Se discute el análisis de datos (usando imageJ/Fiji) 16, junto con la estandarización usando macros imageJ (paso 13).
En el paso 3 mencionamos el marcaje transitorio de células (cancerosas) para realizar un precribado rápido para evaluar el potencial tumorigénico de una nueva línea celular cancerosa. Una advertencia importante es que, aunque fácil de usar y de larga duración, la tinción transitoria descrita en este documento tiene la posibilidad de formar artefactos (es decir, se debe tener cuidado para garantizar que los fragmentos celulares puedan distinguirse de las células completas, como lo hicieron ampliamente Fior y colegas 9). En nuestra experiencia, la formación de estos artefactos está directamente relacionada con la extrema estabilidad de la mancha y el brillo (incluso después de la muerte celular), donde los fragmentos celulares son dispersados y absorbidos por las células inmunitarias, que posteriormente podrían concluirse falsamente derivadas de metástasis activas.
En ambos modelos descritos, el injerto sistémico a través del doC y el injerto localizado en el espacio retroorbitario, el cribado exhaustivo de las larvas un día después de la inyección es de suma importancia. Como se muestra en la Figura 2B , se deben eliminar todas las larvas que muestren un desplazamiento mecánico de las células injertadas en el área de la cabeza (más allá del sitio retroorbitario) en el modelo retroorbital y las células en el saco vitelino, o que muestren un edema en el grupo inyectado con doC. Todos los fenotipos seleccionados negativamente se muestran como puntos confocales de alta resolución en la Figura 2, pero se pueden ver y eliminar fácilmente mediante la observación microscópica estereoscópica.
Con el tiempo, las células migrarán y proliferarán. Para el modelo retroorbitario, observamos infiltración en los tejidos vecinos para CRMM1, pero observamos menos proliferación para CRMM2. Sorprendentemente, observamos metástasis a distancia que surgen entre 2-4 dpi en algunos individuos (20%), donde medimos una diferencia significativa a 6 dpi, como se muestra en la Figura 4. Para ambas líneas celulares, probamos el potencial proliferativo cuando se inyectaron en ambos sitios. Para CRMM1 hubo un aumento significativo (p<0,0001) en el número de células cancerosas para o en los sitios de inyección, cuando se mostró como carga de células tumorales normalizada, normalizándose al primer día para cada modelo (aumento de 7,8 veces, ±3,2 para el modelo de RO y un aumento de 15 veces ±8,8 para el modelo doC). CRMM2 no mostró un crecimiento significativo cuando se normalizó al primer día para cada modelo individual (aumento de 2,4 veces, aumento de ±1,9 y 2,3 veces, ±1,14 para el RO y doC). Se encontró que CRMM1 prolifera fácilmente tanto en el tejido retroorbitario como en el tejido hematopoyético caudal después del injerto. La línea celular CRMM2 fue menos proliferativa en ambos modelos, pero curiosamente se encontró que era capaz de metástasis a distancia cuando se inyectaba en el espacio retroorbital, como se muestra en la Figura3B, C.
Después de examinar las larvas inyectadas a 1 dpi y asignar aleatoriamente los individuos a los grupos de tratamiento o control, los peces fueron tratados durante 6 días, cambiando el agua que contenía Vemurafenib (este inhibidor puede intercambiarse fácilmente por cualquier otro compuesto antitumoral titulado). Elegimos desarrollar el modelo de diseminación de melanoma conjuntival hematógeno previamente publicado con CRMM114, probando la eficacia de Vemurafenib en CRMM1 injertado ortotópicamente. CRMM1 mostró una fuerte reducción significativa del grupo injertado ectópicamente tratado con Vemurafenib (P<0,0001) y una respuesta atrofiada pero significativa para el modelo injertado ortotópicamente (p<0,05), como se muestra en la Figura 4.
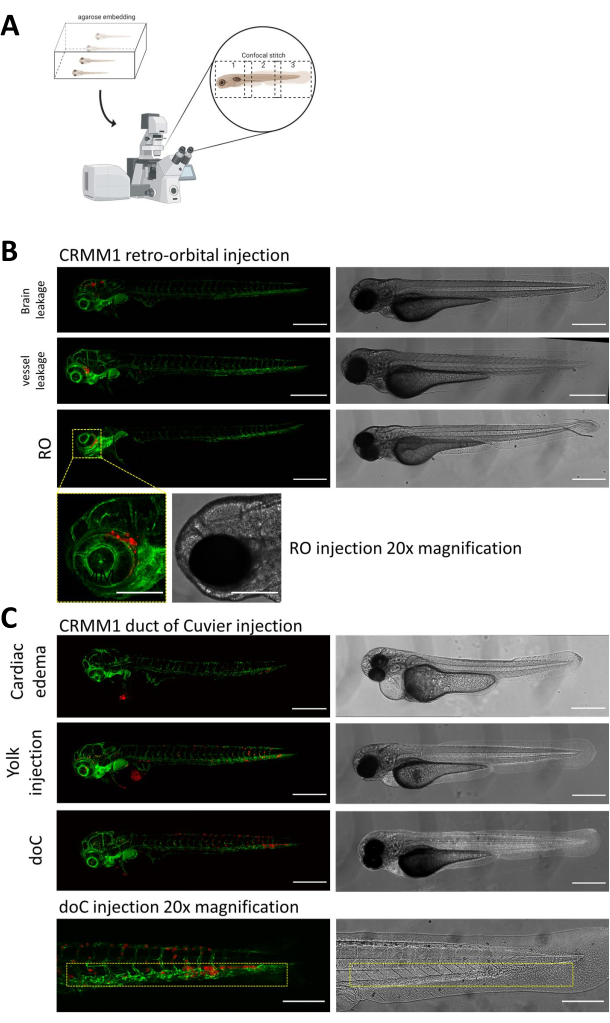
Figura 2. Evaluación fenotípica y cribado después de la inyección. A) Representación esquemática de la generación de puntadas confocales de xenoinjerto de pez cebra, que produce imágenes continuas y de alta resolución después de la integración de la proyección confocal posterior. Aquí, los xenoinjertos de pez cebra se incrustan en agarosa de bajo punto de fusión al 1% y se montan en un plato confocal con fondo de vidrio (como se describe en el paso 11.3). B) Todos los resultados posibles del injerto retroorbital y del conducto de Cuvier se muestran inyectados en pez cebra reportero de vasos sanguíneos fluorescentes verdes (TG:fli:GFP), con células teñidas a través de la sobreexpresión lentiviral de tdTomato). Denotamos el injerto correcto a 1 dpi (panel de ósmosis inversa) y los fenotipos no deseados (tanto fuga cerebral como fuga de vasos sanguíneos). Las dos últimas poblaciones deben eliminarse para garantizar que no confundan los hallazgos experimentales posteriores. C) Los fenotipos no deseados para el injerto hematógeno a través del conducto de Cuvier (doC) son esquemas en los que las larvas edematosas cardíacas (edema cardíaco) y las larvas con células que se filtran en el saco vitelino (inyección de yema) deben eliminarse para evitar interferencias con las mediciones posteriores. Las larvas inyectadas correctamente se introducen en grupos experimentales como se describe en el paso 7.1. (Todas las imágenes adquiridas a 1 dpi, utilizando un microscopio confocal, barras de escala de 200 μm. Las cajas amarillas indican sitios metastásicos para injertos de RO y doC, región de la cabeza y tejido hematopoyético caudal, respectivamente). Haga clic aquí para ver una versión más grande de esta figura.
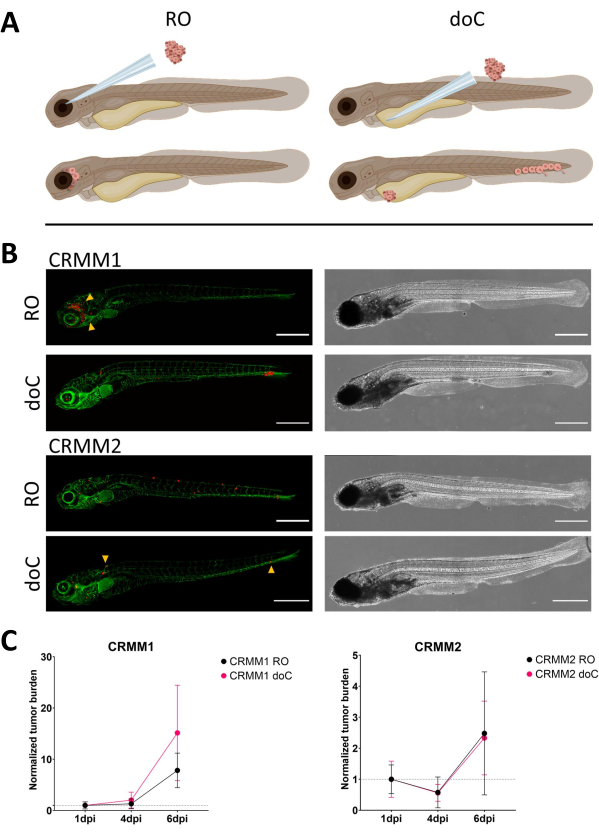
Figura 3. El análisis comparativo de las líneas celulares de melanoma conjuntival CRMM1 y CRMM2 muestra una capacidad metastásica y de crecimiento diferencial. A) Representación esquemática de los modelos de inyección, modelo retroorbital (RO) y modelo de injerto hematógeno (doC), los peces utilizados son reporteros de vasos sanguíneos verdes TG(fli:GFP), con células que sobreexpresan tdTomato en rojo. B) Fenotipos representativos de peces injertados con CRMM1 y CRMM2, CRMM1 muestra un injerto eficiente (tanto RO como doC) e invasión a pequeña escala en el tejido que rodea el sitio del injerto de RO (RO, puntas de flecha amarillas). CRMM2 exhibe una eficiencia de injerto notablemente menor para ambos modelos de injerto, pero muestra metástasis a distancia cuando se inyecta retroorbitalmente (como se muestra en RO, denotado por las puntas de flecha). (Todas las imágenes adquiridas a 6 dpi, un microscopio confocal, barras de escala de 200 μm. Las puntas de flecha amarillas indican sitios metastásicos para injertos de RO y doC, región de la cabeza y tejido hematopoyético caudal respectivamente). C) Gráficos de injerto cinético para CRMM1 y CRMM2, comparando ambos modelos de injerto con el día 1 (normalizando al día 1), hay un aumento significativo (p<0,0001) en la carga tumoral normalizada para la línea celular CRMM1 (entre 1 dpi y 6 dpi) donde hay una tendencia al alza (no significativa) para CRMM2. CRMM1 revela una diferencia significativa entre el crecimiento de RO y doC, donde el modelo de doC muestra una mayor tasa de expansión tumoral (aproximadamente 2 veces mayor para las larvas injertadas con doC). Los gráficos muestran la media y el error estándar de la media (SEM). Todos los grupos se normalizaron a 1 ppp para cada condición individual. Haga clic aquí para ver una versión más grande de esta figura.
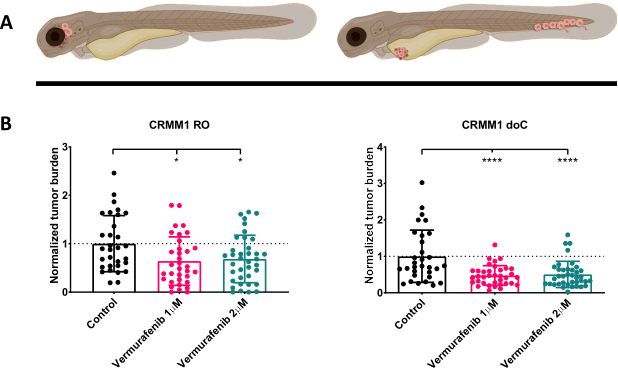
Figura 4. El inhibidor de BRAF V600E, Vemurafenib, inhibe significativamente las larvas de pez cebra injertadas con melanoma conjuntival RO y doC. A) Representación esquemática de fenotipos de pez cebra, modelos RO y doC. B) Tanto las larvas injertadas con RO como con doC, inyectadas con la línea celular de melanoma conjuntival CRMM1 muestran una reducción significativa de la carga tumoral normalizada (p<0,05 y P<0,001 respectivamente). Los modelos de pez cebra injertados con doC indican una mayor respuesta al fármaco y una relación independiente de la dosis con la inhibición del fármaco, lo que indica una posible saturación de la inhibición). Los gráficos muestran la media y el error estándar de la media (SEM), todos los grupos se normalizaron para controlar cada línea celular individual. Haga clic aquí para ver una versión más grande de esta figura.
| Reactivo | Volumen |
| psPAX2 | 1,71 pmol (12,14 μg) |
| pMD2.G | 0,94 pmol (3,66 μg) |
| Plásmido de transferencia* | 1.64 pmol (calcular el volumen exacto) |
Tabla 1.
Discusión
Aquí, hemos definido un enfoque meticuloso para modelar el melanoma ocular primario y metastásico en xenoinjertos de pez cebra. Mediante la combinación de modelos de inyección ortotópica localizada y una inyección ectópica sistémica, hemos recapitulado la etiología de la carcinogénesis de un cáncer en el que no se disponía previamente de modelos animales. La transparencia inherente de la larva temprana de pez cebra permite el seguimiento de las células cancerosas marcadas con fluorescencia a nivel de todo el animal, lo que garantiza la fácil visualización de posibles sitios metastásicos17. Además, el análisis microscópico confocal de gran aumento nos permite rastrear células a una resolución subcelular10.
Hemos proporcionado instrucciones paso a paso para un enfoque rápido y fácil para progresar desde una nueva línea celular hasta el establecimiento del xenoinjerto y su análisis. Comenzamos con la sobreexpresión de un trazador fluorescente utilizando un casete de sobreexpresión lentiviral (pasos 3 y 4) seguido de la preparación de la célula para asegurar el menor volumen muerto posible durante la inyección. Esto permite la inyección de un gran número de células tanto en el doC como en el espacio retroorbital (pasos 7 y 8). A continuación, realizamos la adquisición de datos de semi-alto rendimiento utilizando microscopía estereofluorescente y microscopía confocal de mayor aumento para el análisis cualitativo de la diseminación de células cancerosas de cuerpo entero (Figura 2 y paso 9 y 10). Se debe tener cuidado al adquirir datos, ya que para garantizar la reproducibilidad de las imágenes microscópicas estereoscópicas y confocales, se delinean los ajustes genéricos y la estandarización (pasos 11 y 12). Se discute el análisis de datos (usando imageJ/Fiji) 16, junto con la estandarización usando macros ImageJ (paso 13).
En el paso 3 mencionamos el marcaje transitorio de las células (cancerosas) para realizar un precribado rápido para evaluar el potencial tumorigénico de una nueva línea celular cancerosa. Una advertencia importante es que, aunque fácil de usar y de larga duración, la tinción transitoria descrita en este documento tiene la posibilidad de formar artefactos (por ejemplo, se debe tener cuidado para garantizar que los fragmentos celulares puedan distinguirse de las células completas, como se realizó ampliamente por Fior y colegas 9). En nuestra experiencia, la formación de estos artefactos está directamente relacionada con la extrema estabilidad de la mancha y el brillo (incluso después de la muerte celular), donde los fragmentos celulares son dispersados y absorbidos por las células inmunitarias, que posteriormente podrían concluirse falsamente derivadas de metástasis activas.
Usando estos modelos, simulamos el desarrollo de tumores primarios confinando físicamente las células injertadas dentro del intersticio retroorbitario. El cribado exhaustivo posterior a 1 día después del injerto garantiza que las células encontradas en un sitio distante más adelante en el experimento hayan hecho metástasis activamente (intravasadas y diseminadas, finalmente para extravasarse en el nicho metastásico). El injerto a través de la doC, la vena cardinal común embrionaria, permite la implantación fácil y altamente reproducible de grandes cantidades de células (con un excedente de 600 células cuando se concentran adecuadamente), evitando eficazmente las etapas primarias de la cascada metastásica (intravasación) y permitiéndonos centrarnos en las etapas posteriores de la cascada metastásica (adhesión, extravasación y crecimiento). Aunque son herramientas poderosas cuando se usan correctamente, ambos modelos deben ser monitoreados extensamente durante el primer día después del injerto para asegurar que no se extraigan conclusiones falsas positivas durante las últimas etapas del experimento.
En línea con publicaciones previas, hemos demostrado que las líneas de melanoma conjuntival forman fácilmente colonias metastásicas después de diseminarse a través del sistema de circulación sanguínea del pez cebra14. En este trabajo se presenta la ampliación del repertorio de injertos con la inyección retroorbitaria como modelo ortotópico, y la posterior metástasis activa al tejido hematopoyético caudal de la línea celular CRMM2. Posteriormente, informamos de la eficacia del inhibidor específico de BRAF V600E Vemurafenib también en la forma primaria de melanoma conjuntival cuando se modela en larvas de pez cebra.
Utilizando los métodos antes mencionados, un investigador experto es capaz de generar más de cientos de larvas injertadas por día (aproximadamente 200 por hora) de cualquiera de los modelos propuestos. En una escala de tiempo de dos semanas, un fármaco puede ser titulado para la dosis máxima tolerada y examinado en un modelo de xenoinjerto establecido. De principio a fin, utilizando una línea celular no transducida, hasta tener un perfil de sensibilidad al fármaco en el modelo de pez cebra se puede lograr en un mes (dado que la línea celular inyectada es tumorigénica dentro del modelo de pez cebra). En nuestras manos, tan solo 20 larvas por experimento y dos repeticiones biológicas han producido de manera reproducible una inhibición robusta del fármaco, cuando dos experimentos individuales entran en conflicto (o no producen una inhibición del crecimiento estadísticamente significativa) se puede realizar una tercera repetición biológica.
A través de pequeños ajustes, estos modelos nos han permitido adaptar rápidamente estas estrategias de implantación para el glioblastoma (inyección en la cavidad encefálica posterior), el cáncer de mama (inyección en la doC) y el osteosarcoma (en la doC), entre otros 18,19,20,21. Estos modelos se pueden utilizar posteriormente tanto para la investigación básica como para el cribado preclínico tanto de fármacos individuales como de estrategias combinatorias de fármacos. Recientemente, describimos diferentes regímenes de administración de fármacos y su fotoactivación utilizando estos modelos 13.
Agradecimientos
Este trabajo ha contado con el apoyo financiero del programa de investigación e innovación Horizonte 2020 de la Unión Europea en virtud del acuerdo de subvención n.º 667787 (proyecto UM Cure 2020, www.umcure2020.org). El Consejo Chino de Becas es amablemente reconocido por una beca de doctorado a J.Y.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Filamento de caja de 2,5 mm | Productos científicos | FB255B | para tirar de agujas de microinyección con una pipeta de transferencia Sutter P97 o P1000 |
| de 3 ml | Merck | Z350796 | para la transferencia y selección de embriones de pez cebra |
| Agarosa | Milipore | 2120 | 1,5% (p/v) en agua de huevo, 1,5 g en DPBS de 100 mL, microondas para disolver, para inyección e imágenes de estereofluorescencia de larvas |
| de pez cebraCapilares: exterior de vidrio de borosilicato | Instrumentos | de precisión mundial BF100-78-10 | Capilares de vidrio de borosilicato utilizados para la preparación de agujas |
| DMSO | Sigma | D8418 | A menudo utilizado como solvente en tratamientos farmacológicos, debe almacenarse a 2-8 grados; C la oscuridad. |
| DPBS | Thermo Fischer Scientific 14190144 | Dulbecco' Solución salina tamponada con fosfato, sin Mg2+ y Ca2+ para lavar las células, la falta de Ca2+ perjudica la adhesión célula-célula a través de las cadherinas y evita la agregación celular durante la inyección | |
| Agua de huevo | Instant ocean | SS15-10 | 0,6 mg/L concentración final sal marina en agua desmineralizada |
| GFP que codifica plásmido de transferencia lentiviral | Addgene | Plásmido #106172 | generado en el laboratorio de Snaar, disponible en Addgene |
| Hek293T | ATCC | CRL-3216 | Línea celular estable para la generación de partículas lentivirales, contiene el antígeno SV40-T necesario para la generación de partículas lentivirales |
| Leica sp8 confocal | Leica Leica | TCS SP8 | Microscopio confocal de platina automatizado con láseres de 405/488/514/635 nm |
| LipodD293 | Signagen | SL100668 | Reactivo de transfección optimizado HEK293t de alta eficiencia |
| Agarosa de bajo punto de fusión | Milipore | 2070 | 1% (p/v) en agua de huevo 1,5 g en 100 mL DPBS, microondas para disolver, para incrustar larvas de pez cebra para imágenes confocales |
| Puntas de microcargador | Fischer scientific 10289651 | flexible Puntas de microcargador | |
| Micro manipulador | World Precision Instruments | M3301R | x/y/z Micro manipulador manual para microinyección |
| Extractor de agujas: P-97 o P-1000 | Sutter | P-97 | utilizado para generar agujas de microinjerto estandarizadas |
| Nr.5 pinzas de relojero | fina VWR | HAMMHSC818-11 | utilizadas para romper agujas |
| hacia atrásControlador | instrumentos de precisión Picopump World | SYS-PV820 | que suministra presión para microinyección |
| pMD2.G | Plásmido Addgene #12259 | Regalado por Didier Trono, plásmido de virulencia lentiviral de 2ª generación | |
| psPAX2 | Plásmido Addgene #12260 | Regalado por Didier Trono, plásmido de empaquetamiento lentiviral de 2ª generación | |
| PVP40 | Sigma-Aldrich | PVP40 | Polivinilpirrolidona promedio mol wt 40,000) PVP40 2% (p/v) en DPBS, 1 g PVP40 en 50 mL DPBS. Vórtice e incube a 37 grados; C para facilitar la disolución. Almacene a temperatura ambiente. |
| tdTomato que codifica el plásmido de transferencia lentiviral | Addgene | Plásmido #106173 | Generado en el laboratorio Snaar, disponible en el |
| microscopio estereoscópico de luz transmitida | Addgene Leica leica | M50 con (base MDG33) | Microscopio de luz transmitida leica con iluminación ajustable en espejo. |
| Tricaine | Sigma-Aldrich | E10521 | Etil 3-aminobenzoato metanosulfonato o MS-222 |
| TryplE | Thermo Fischer Scientific | 12604-01 Reemplazo sintético de | tripsina, menos dañino para las células y permite la dispersión suave de las células fuertemente adheridas. (Termo- |
| WillCo wells | WillCo wells | GWST-5040 platos con | fondo de vidrio de 50 mm, permiten la inclusión de hasta 20 larvas de pez cebra, lo que permite la obtención de imágenes de múltiples condiciones en un plato debido a su gran superficie de vidrio óptico |
Referencias
- Yang, J., Manson, D. K., Marr, B. P., Carvajal, R. D. Treatment of uveal melanoma: where are we now. Therapeutic Advances in Medical Oncology. 10, (2018).
- Wong, J. R., Nanji, A. A., Galor, A., Karp, C. L. Management of conjunctival malignant melanoma: A review and update. Expert Review of Ophthalmology. 9, 185-204 (2014).
- Nguyen, D. X., Bos, P. D., Massagué, J. Metastasis: from dissemination to organ-specific colonization. Nature Reviews Cancer. 9, 274-284 (2009).
- White, R. M., et al. Transparent Adult Zebrafish as a Tool for In Vivo Transplantation Analysis. Cell Stem Cell. 2, 183-189 (2008).
- Zon, L. I., Peterson, R. T. In vivo drug discovery in the zebrafish. Nature Reviews Drug Discovery. 4, 35-44 (2005).
- Howe, K., et al. The zebrafish reference genome sequence and its relationship to the human genome. Nature. 496, 498-503 (2013).
- Palmblad, M., et al. Parallel deep transcriptome and proteome analysis of zebrafish larvae. BMC Research Notes. 6, 428(2013).
- Yan, C., et al. Visualizing Engrafted Human Cancer and Therapy Responses in Immunodeficient Zebrafish. Cell. 177, 1903-1914 (2019).
- Fior, R., et al. Single-cell functional and chemosensitive profiling of combinatorial colorectal therapy in zebrafish xenografts. Proceedings of the National Academy of Sciences of the United States of America. 114, 8234-8243 (2017).
- Campbell, P. D., Chao, J. A., Singer, R. H., Marlow, F. L. Dynamic visualization of transcription and RNA subcellular localization in zebrafish. Development. 142, Cambridge. 1368-1374 (2015).
- Campeau, E., et al. A Versatile Viral System for Expression and Depletion of Proteins in Mammalian Cells. PLoS One. 4, 6529(2009).
- vander Helm, D., et al. Mesenchymal stromal cells prevent progression of liver fibrosis in a novel zebrafish embryo model. Scientific Reports. 8, 16005(2018).
- Chen, Q., et al. TLD1433 photosensitizer inhibits conjunctival melanoma cells in zebrafish ectopic and orthotopic tumour models. Cancers. 12, (2020).
- Pontes, K. C. deS., et al. Evaluation of ( fli:GFP ) Casper Zebrafish Embryos as a Model for Human Conjunctival Melanoma. Investigative Opthalmology & Visual Science. 58, 6065(2017).
- Liverani, C., et al. Innovative approaches to establish and characterize primary cultures: an ex vivo 3D system and the zebrafish model. Biology Open. 6, 133-140 (2017).
- Schindelin, J., et al. Fiji: an open-source platform for biological-image analysis. Nature Methods. 9, 676-682 (2012).
- White, R. M., et al. Transparent Adult Zebrafish as a Tool for In Vivo Transplantation Analysis. Cell Stem Cell. 2, 183-189 (2008).
- Mercatali, L., et al. Development of a patient-derived xenograft (PDX) of breast cancer bone metastasis in a Zebrafish model. International Journal of Molecular Sciences. 17, (2016).
- Tulotta, C., et al. Imaging cancer angiogenesis and metastasis in a zebrafish embryo model. Advances in Experimental Medicine and Biology. 916, Springer New York LLC. 239-263 (2016).
- Paauwe, M., et al. Endoglin expression on cancer-associated fibroblasts regulates invasion and stimulates colorectal cancer metastasis. Clinical Cancer Research. 24, 6331-6344 (2018).
- Cao, J., et al. Overexpression of EZH2 in conjunctival melanoma offers a new therapeutic target. Journal of Pathology. 245, (2018).
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente