Se presenta un ensayo de inmunoprecipitación de cromatina (X-ChIP) contra la marca de histonas H3K4me3 para el organismo modelo Exaiptasia diaphana . La especificidad y la eficacia del ensayo se confirman mediante PCR cuantitativa y secuenciación de nueva generación. Este protocolo permite aumentar la investigación de las interacciones proteína-ADN en la anémona de mar E. diaphana.
Artículo de método
Inmunoprecipitación de cromatina en el sistema modelo cnidario Exaiptasia diaphana
* These authors contributed equally
En este artículo
Resumen
Resumen
Las modificaciones postraduccionales de histonas (PTM) y otras modificaciones epigenéticas regulan la accesibilidad de los genes a la cromatina a la maquinaria transcripcional, afectando así la capacidad del organismo para responder a los estímulos ambientales. La inmunoprecipitación de cromatina junto con la secuenciación de alto rendimiento (ChIP-seq) se ha utilizado ampliamente para identificar y mapear las interacciones proteína-ADN en los campos de la epigenética y la regulación génica. Sin embargo, el campo de la epigenética de los cnidarios se ve obstaculizado por la falta de protocolos aplicables, en parte debido a las características únicas de los organismos modelo, como la anémona de mar simbiótica Exaiptasia diaphana, cuyo alto contenido de agua y cantidades de moco obstruyen los métodos moleculares. Aquí, se presenta un procedimiento especializado de ChIP, que facilita la investigación de las interacciones proteína-ADN en la regulación génica de E. diaphana . Los pasos de reticulación y extracción de cromatina se optimizaron para una inmunoprecipitación eficiente y luego se validaron mediante la realización de ChIP utilizando un anticuerpo contra la marca de histonas H3K4me3. Posteriormente, se confirmó la especificidad y la eficacia del ensayo ChIP midiendo la ocupación relativa de H3K4me3 alrededor de varios loci genéticos activados constitutivamente mediante PCR cuantitativa y mediante secuenciación de próxima generación para el análisis a escala de todo el genoma. Este protocolo ChIP optimizado para la anémona de mar simbiótica E. diaphana facilita la investigación de las interacciones proteína-ADN involucradas en las respuestas de los organismos a los cambios ambientales que afectan a los cnidarios simbióticos, como los corales.
Introducción
El informe de 2022 del Grupo Intergubernamental de Expertos sobre el Cambio Climático (IPCC) destaca que, a pesar de los crecientes esfuerzos de concienciación y mitigación, las olas de calor marinas, cada vez más intensas y frecuentes, están poniendo a los arrecifes de coral en alto riesgo de blanqueamiento extenso y mortalidad masiva en las próximas décadas1. Con el fin de informar los esfuerzos de conservación y restauración de los arrecifes de coral, se están investigando los efectos actuales y proyectados de las condiciones ambientales cambiantes en los cnidarios bentónicos en múltiples niveles biológicos para comprender los mecanismos subyacentes de respuesta y resiliencia2.
La disponibilidad de herramientas de investigación aplicables a los cnidarios bentónicos es crucial para enfrentar este desafío, y el desarrollo de estas herramientas requiere un esfuerzo activo para transferir el conocimiento y las tecnologías establecidas en otros campos a los organismos marinos3. Los obstáculos para trabajar con muchas especies de coral se alivian en parte mediante el uso de sistemas modelo, como la anémona de mar Exaiptasia diaphana (comúnmente conocida como Aiptasia)4. Estas anémonas de mar de rápido crecimiento y facultativamente simbióticas son relativamente fáciles de mantener en condiciones de laboratorio, se reproducen tanto sexual como asexualmente, y carecen del esqueleto de carbonato de calcio5. El genoma de referencia5 de acceso abierto de E. diaphana facilita el uso de métodos epigenéticos que requieren secuenciación. Sin embargo, características como un alto contenido de agua, producción de moco y bajas cantidades de tejido por individuo son desafíos para el establecimiento de protocolos replicables, lo que frena la investigación epigenética sobre E. diaphana y otros cnidarios con características similares.
Las modificaciones epigenéticas pueden alterar el fenotipo sin cambiar la secuencia genómica de nucleótidos de un organismo mediante la regulación de los procesos asociados a la cromatina6. La regulación epigenética de los cnidarios se investiga principalmente en los contextos de la historia evolutiva y el desarrollo 7,8,9,10, el establecimiento y mantenimiento de la simbiosis 11,12,13 y la respuesta a los cambios ambientales 14,15. Específicamente, se han observado variaciones en los patrones de metilación del ADN, que, en la mayoría de los casos, implican la adición de un grupo metilo a una base de citosina, en respuesta a condiciones ambientales cambiantes como el calentamiento13 y la acidificación de los océanos16. También se ha demostrado que los patrones de metilación del ADN son hereditarios intergeneracionalmente, lo que pone de relieve el papel de la epigenética en la aclimatación de los corales a los factores de estrés ambiental17. En comparación con la metilación del ADN, ha habido relativamente pocos estudios sobre otros reguladores epigenéticos importantes, como los ARN no codificantes11,18,19, los factores de transcripción 9,10 o las modificaciones postraduccionales de histonas (PTM) en cnidarios20. La investigación de las proteínas asociadas al ADN es especialmente exigente, ya que los métodos disponibles requieren el acceso a un genoma de referencia del organismo en estudio y son caros debido al gran tamaño de las muestras y a los anticuerpos de alta especificidad necesarios3. Con una amplia variedad de grupos químicos que forman PTM en residuos de histonas específicas, la comprensión de los paisajes de modificación de la cromatina en cnidarios, especialmente en el contexto de tensiones ambientales inminentes, sigue siendo un gran desafío.
El objetivo de este trabajo es avanzar en la investigación de histonas PTMs, variantes de histonas y otras proteínas asociadas a la cromatina en cnidarios mediante la presentación de un protocolo optimizado de inmunoprecipitación de cromatina (ChIP) para el modelo de coral E. diaphana (protocolo original de Bodega et al.21). ChIP puede combinarse con la PCR cuantitativa para caracterizar las interacciones proteína-ADN específicas del locus o con la secuenciación de próxima generación (NGS) para mapear estas interacciones en todo el genoma. En general, las proteínas y el ADN están reticulados de forma reversible, de modo que la proteína de interés (POI) permanece unida al mismo locus con el que está asociada in vivo. Si bien el método común de reticulación ampliamente utilizado en el sistema modelo de mamíferos generalmente se mantiene a 15 minutos o menos a temperatura ambiente, el enfoque de reticulación se optimizó para permitir que el formaldehído penetre a través del moco producido por E. diaphana de manera más efectiva. A continuación, el tejido se congela rápidamente en nitrógeno líquido, se homogeneiza y se lisa para extraer los núcleos de las células. La pérdida de material en estos pasos se evita utilizando sólo un tampón de lisis y pasando luego directamente a la sonicación, que fragmenta la cromatina en fragmentos de ~300 pb de largo. Estos fragmentos se incuban con un anticuerpo específico para el POI con una precisión de nivel PTM. El inmunocomplejo anticuerpo-proteína-ADN se precipita utilizando perlas magnéticas que se unen a los anticuerpos primarios, seleccionando así solo los segmentos de ADN que están asociados con el POI. Después de la inversión del entrecruzamiento y la limpieza del precipitado, los segmentos de ADN obtenidos se pueden utilizar para la qPCR o la construcción de bibliotecas de ADN para la secuenciación con el fin de mapear los segmentos a un genoma de referencia y, por lo tanto, identificar los loci con los que está asociado el POI. Más detalles sobre las consideraciones para cada paso se pueden encontrar en Jordán-Pla y Visa22.
Protocolo
En la Figura 1 se proporciona una descripción general del procedimiento. Los datos de ChIP-Seq están disponibles en el Archivo de Lectura de Secuencias (SRA) del NCBI bajo el código PRJNA931730 (https://www.ncbi.nlm.nih.gov/bioproject/PRJNA931730) de BioProject.
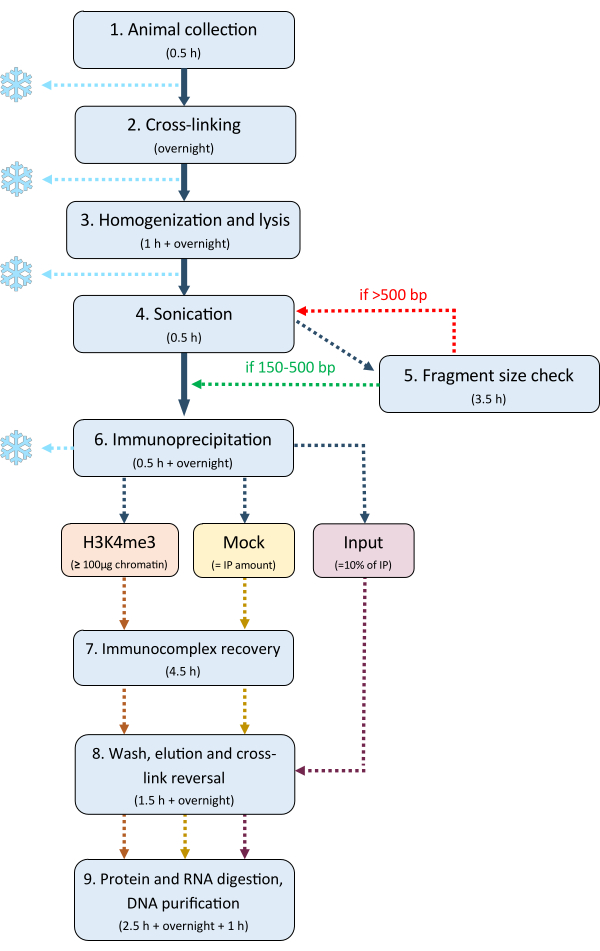
Figura 1: Flujo de trabajo del protocolo ChIP. Descripción general del flujo de trabajo del protocolo ChIP, incluida la duración estimada de cada paso y los puntos de parada opcionales. Haga clic aquí para ver una versión más grande de esta figura.
1. Colección de animales
- Con una espátula de plástico, separe suavemente 20 E. diaphana simbiótica (cepa CC7) con un diámetro de pedal de ~5 mm o más de las paredes del acuario y pipetee en un tubo de 15 ml.
NOTA: Se recomienda optimizar el número de anémonas en función de su tamaño y de la cantidad de IP que se pretende. Las anémonas pueden congelarse rápidamente en nitrógeno líquido (LN2) y almacenarse a -80 °C durante al menos 1 mes antes de iniciar la ChIP. De lo contrario, se recomienda proceder de inmediato para evitar que las anémonas se depositen en las paredes del tubo de 15 ml.
2. Reticulación
- Prepare 10 mL de tampón de reticulación al 0,5% (Tabla 1).
- Deje que las anémonas se asienten en el fondo del tubo, o gírelas en una centrífuga durante unos segundos, subiendo a ~ 3,500 x g a temperatura ambiente, y luego elimine el exceso de agua de mar con una bomba de vacío. Lávelos en 1x DPBS suspendiéndolos y luego retire el DPBS.
- Transfiera las anémonas al tampón de reticulación al 0,5% con unas pinzas o una espátula de plástico para evitar transferir el tampón superfluo. Incubar en un rotor a 12 rpm y 4 °C durante 1 h.
- Mientras tanto, prepare 10 mL de tampón de reticulación al 1% (Tabla 1).
- Al igual que en el paso 2.2, retire el tampón del 0,5% y vuelva a llenar el tubo con el tampón de reticulación del 1%. Incubar en un rotador a 12 rpm y 4 °C durante la noche.
NOTA: Asegúrese de que todas las anémonas estén suspendidas y no se adhieran entre sí invirtiendo el tubo suavemente. - Al día siguiente, prepare 10 mL de tampón de enfriamiento a partir de una reserva de glicina de 2 M (Tabla 1).
- Retire el tampón de reticulación del 1% como en el paso 2.2 y suspenda las anémonas en el tampón de enfriamiento para detener la reacción de reticulación. Incubar en un rotor a 12 rpm y 4 °C durante 20 min.
- Retire el tampón de enfriamiento como en el paso 2.2 y lave las anémonas dos veces en DPBS. Si manipula varias muestras, mantenga las anémonas suspendidas en DPBS mientras trabaja en los pasos 3.2-3.4 muestra por muestra.
NOTA: El experimento se puede pausar congelando la muestra y almacenándola a -80 °C durante un máximo de 1 mes en este punto. Elimine cualquier exceso de DPBS vaciando el tubo en un pañuelo de papel antes de congelarlo y almacenarlo.
Tabla 1: Soluciones y tampones utilizados en el protocolo ChIP. Los ingredientes y sus respectivas concentraciones se enumeran para cada tampón utilizado en el protocolo. Haga clic aquí para descargar esta tabla.
3. Homogeneización y lisis
- Prepare el tampón de lisis (Tabla 1) fresco en el día (2 mL por muestra) y agregue 100x cóctel de inhibidores de proteasa (PIC, ver Tabla de Materiales) hasta una concentración final de 1x. Limpie un mortero de porcelana con etanol y comience a enfriar todas las herramientas con LN2.
- Decanta el DPBS y vacía las anémonas en un pañuelo de papel para eliminar la mayor cantidad de líquido posible. Vierta un poco de LN2 en el mortero y transfiera las anémonas con unas pinzas.
- Con el mortero, comience rompiendo cuidadosamente el tejido y luego muela hasta que la muestra sea un polvo fino. Siga rellenando con LN2 según sea necesario para evitar la descongelación.
- Coloque 2 ml de tampón de lisis en un tubo de 5 ml sobre hielo. Recoja la muestra con una espátula y transfiérala al tampón de lisis, asegurándose de que la muestra se disuelva en el tampón. Deje reposar la muestra sobre hielo durante 1 minuto y luego mezcle por inversión. Repita los pasos 3.2-3.4 para todas las demás muestras, limpiando a fondo todo el equipo con etanol entre muestras.
NOTA: Minimice la pérdida de muestra tanto como sea posible en este paso. - Lave un molinillo de pañuelos Dounce (consulte la tabla de materiales) con tampón de lisis, transfiera la muestra y renueve de 20 a 30 veces con un mortero apretado.
- Transfiera la muestra de nuevo a su tubo, lave el molinillo de pañuelos con etanol y agua destilada, y repita el paso 3.5 para todas las muestras.
- Incubar las muestras en un rotador a ~14 rpm y 4 °C durante la noche.
- Utilice el azul de tripano para comprobar el éxito de la lisis bajo el microscopio (aumento de 20x) mezclándolo con 10 μL de muestra en una proporción de 1:1. Si el tinte penetra en los núcleos, la lisis es exitosa.
NOTA: El experimento se puede pausar en este punto almacenando la muestra a -80 °C durante un máximo de 2 meses.
4. Sonicación
- Haga girar brevemente la muestra en una centrífuga a ~ 2,000 x g durante 3-5 s a temperatura ambiente para eliminar cualquier líquido de la tapa y las paredes.
- Pase el lisado a través de una aguja de 25 g y una jeringa de 1 ml 10 veces para romper los agregados.
- Coloque la muestra en un baño de hielo para mantenerla lo más fría posible durante la sonicación.
- Limpie la aguja de sonicación con etanol. Colocar la muestra en el sonicador (ver Tabla de Materiales) con la aguja a 1 cm por encima del fondo del tubo y sin tocar las paredes.
- Establezca el ciclo de trabajo en 50% y la salida en 0. Ponga en marcha el sonicador y asegúrese de que no se produce espuma en la muestra (de lo contrario, deténgase y vuelva a ajustar la posición de la aguja). Aumente lentamente la potencia de salida a 2 y luego sonique durante 2 minutos.
- Apague el sonicador, vuelva a ajustar la potencia de salida a 0 y deje que la muestra descanse y se enfríe durante 2 minutos.
- Repita los pasos 4.5-4.6 para obtener un total de cuatro series de sonicación y enfriamiento por muestra. Retire la muestra, guárdela en hielo y luego repita con otras muestras. Limpie la aguja del sonicador con etanol entre muestras y al final.
NOTA: Es posible que sea necesario optimizar la intensidad de sonicación y el número de ciclo para alcanzar la intensidad de sonicación más baja y producir fragmentos de 150-500 pb de tamaño.
5. Extracción de ADN y control del tamaño de los fragmentos
NOTA: Antes de pasar a la IP, es necesario comprobar el tamaño de los fragmentos. Si los fragmentos son demasiado grandes (>500 pb), hay que aumentar el número de ciclos de sonicación y/o la intensidad de la sonicación; Si son demasiado pequeños (<150 BP), hay que reducir el tiempo y/o la intensidad de la sonicación.
- Mantenga la muestra en hielo mientras realiza la comprobación del tamaño del fragmento en un subconjunto de la muestra. Transfiera un subconjunto de 100 μL a un tubo nuevo de 1,5 mL.
- Añadir 8 μL de cóctel de RNasa (ver Tabla de Materiales), e incubar a 42 °C durante 30 min mientras se agita a 700 rpm.
- Añadir 2 μL de proteinasa K (ver Tabla de Materiales). e incubar a 55 °C durante 1 h agitando a 700 rpm.
- Reticulación inversa de la muestra incubándola a 95 °C durante al menos 1 h mientras se agita a 700 rpm.
- Prepare un gel de agarosa al 1% con 1x tampón TAE y bromuro de etidio al 0,01% (ver Tabla de Materiales) o una tinción de gel alternativa.
- Extraiga el ADN de la muestra utilizando un kit de purificación siguiendo las instrucciones del fabricante (consulte la Tabla de materiales).
- Para comprobar el tamaño de fragmentación del ADN extraído, cargue el gel de agarosa con una escalera y una muestra. Mezcle 4 μL de escalera de 1 kbp con 1 μL de tinte de carga púrpura 6x y colóquelo en un pocillo del gel de agarosa. Mezcle 20 μL de ADN con 4 μL de colorante de carga púrpura 6x para obtener una concentración final de 1x, y pipetee en un pocillo. Repita para todas las muestras.
- Deje correr el gel a 100 V durante unos 30 minutos y, a continuación, obtenga una imagen del gel cargándolo en una bandeja, colocándolo en el sistema de imágenes de gel y siguiendo las instrucciones del software del sistema respectivo (consulte la Tabla de materiales). Decida si seguir adelante en función de los tamaños de fragmentación, que deben estar entre 150 y 500 pb en promedio (Figura 2).
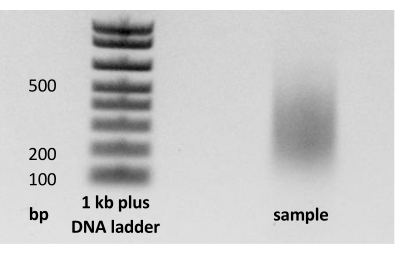
Figura 2: Comprobación del tamaño del fragmento. Después de la sonicación, un subconjunto de la muestra se reticula, se purifica y se ejecuta en un gel de agarosa para garantizar que la cromatina se ha cortado a tamaños de fragmento entre 150-500 pb. Haga clic aquí para ver una versión más grande de esta figura.
6. Inmunoprecipitación (IP)
- Con una pipeta, compruebe el volumen de la muestra principal que se mantuvo en hielo durante la extracción del ADN. Añadir un 10% de Triton X-100 a una concentración final del 1%.
- Centrifugar la muestra a 20.000 x g a 4 °C durante 10 min y, a continuación, transferir el sobrenadante a un tubo limpio con una pipeta.
NOTA: El experimento se puede pausar aquí congelando la muestra a -80 °C durante un máximo de 2 meses. Los detalles de los siguientes pasos de IP deberán ajustarse y optimizarse para cada experimento. Es posible que sea necesario optimizar la cantidad de anticuerpos por IP. - Usando un tampón de lisis como blanco, mida la concentración de cromatina siguiendo las instrucciones de un sistema de medición de concentración de ADN disponible (consulte la Tabla de materiales).
- Dependiendo del volumen de la muestra y del número de IP previstos, aumente el volumen total de la muestra añadiendo un 10% de Triton X-100 y 100x PIC (véase la Tabla de Materiales) a las concentraciones finales de 1% y 1x, respectivamente. Se recomienda utilizar 100 μg de cromatina en un volumen total de 1.000 μL.
- Distribuya el volumen de cada IP en un tubo separado de 1,5 mL de baja retención (consulte la Tabla de materiales). Para ChIP-qPCR, coloque el volumen equivalente de muestra en otro tubo de 1,5 ml como control simulado. Tome el 10% del volumen de las IP como control de entrada y guárdelo a -20 °C.
- Añada 4 μg de anticuerpo (en este caso, anticuerpo H3K4me3, consulte la tabla de materiales) a cada IP respectivo. No agregues nada al simulacro. Incubar las reacciones IP y el simulacro en el rotor del tubo a 12 rpm y a 4 °C durante la noche.
7. Recuperación de los inmunocomplejos con perlas magnéticas
NOTA: Evite siempre secar las cuentas magnéticas; Manténgalos cubiertos con líquido o reponga las soluciones lo más rápido posible. Trabaja siempre en una muestra tras otra.
- Invierta suavemente las cuentas magnéticas (consulte la Tabla de materiales) para mezclar.
- Prepare 10 mL de solución bloqueante (Tabla 1) fresca en el día y mezcle suavemente.
- Corte la punta de una pipeta para aumentar el diámetro y transfiera 50 μL de perlas magnéticas a tubos separados (un tubo por IP y otro para el simulacro).
- Añadir 1 mL de solución de bloqueo a cada tubo e incubarlos en un rotador a 12 rpm y 4 °C durante 30 min.
- Coloque las cuentas en la solución de bloqueo en una rejilla magnética y espere a que se separen. Mientras tanto, reduzca las reacciones IP a 2.000 x g durante 3-5 s a temperatura ambiente para eliminar cualquier residuo de las paredes.
- Con una pipeta, retire y deseche el sobrenadante de la solución de bloqueo y, a continuación, enjuague las perlas de la pared con una de las muestras o el simulacro. Vuelva a colocar la mezcla en el tubo de baja retención respectivo y luego pase a la siguiente muestra.
- Incubar todos los tubos en un rotador a 12 rpm y 4 °C durante 3 h.
8. Lavado, elución e inversión de reticulación
- Prepare los tampones de lavado y el tampón de sal TE (Tabla 1) durante la incubación de la recuperación del inmunocomplejo.
- Después de la incubación, coloque los IP y el simulacro en el bastidor magnético y espere unos 10-20 s para que los imanes se separen.
- Deseche el sobrenadante y agregue 1 mL de tampón de lavado con poca sal. Repita con todas las reacciones, y luego retire los tubos de la rejilla magnética y mezcle hasta que las cuentas estén suspendidas.
- Incubar en un rotador a 12 rpm y 4 °C durante 5 min.
- Coloque los tubos en la rejilla magnética, retire el tampón de lavado con poca sal, luego agregue 1 ml de tampón de lavado con alto contenido de sal e incube como en el paso 8.4.
- Repita los pasos 8.3-8.5 una vez más para un total de cuatro lavados utilizando alternativamente sal baja y alta en sal.
NOTA: El tampón de lavado con alto contenido de sal es muy duro y solo debe usarse durante exactamente 5 minutos en cada paso de lavado. - Retire y deseche el sobrenadante con una pipeta y lávese con 1 mL de tampón de sal TE; Repita una vez más. Después del segundo lavado, enjuague las cuentas de la tapa del tubo.
- Hacer el tampón de elución (Tabla 1) durante los lavados. Después de desechar el segundo lavado con tampón de sal TE, agregue 210 μL de tampón de elución a cada reacción.
- Suspender las perlas magnéticas y eluir a 65 °C, agitando a 700 rpm durante 15 min.
- Coloque las reacciones en la rejilla magnética, recoja el eluido y colóquelo en un tubo nuevo de 1,5 ml.
- Repita el proceso de elución con otros 210 μL de tampón de elución y agregue el eluido al primer lote para obtener un volumen final de 420 μL de eluido por IP y simulacro.
- Retire la entrada del congelador y agregue tampón de elución hasta un volumen total de 420 μL.
- Reticulación inversa de todos los eluidos y la entrada incubándolos a 65 °C y 700 rpm durante la noche.
9. Digestión de proteínas y ARN y purificación del ADN
- Diluya la concentración de SDS (consulte la Tabla de materiales) al 0,5% agregando 420 μL de tampón de sal TE al eluido y la entrada.
- Para la digestión del ARN, añadir 10 μL de cóctel de ARNasa (ver Tabla de Materiales), e incubar a 42 °C a 700 rpm durante 30 min.
- Para la digestión de proteínas, añadir 8 μL de proteinasa K (ver Tabla de Materiales) a todos, e incubar a 55 °C a 700 rpm durante 1 h.
- Para la purificación del ADN, siga el "Protocolo de Fijación y Sonicación de Tejidos ENCODE de Ren Lab para MicroChIP"23 con algunos ajustes:
- Prepare los tubos con el gel Phase Lock (consulte la Tabla de materiales) girando el gel hasta el fondo del tubo a 20,000 x g durante 1 minuto a temperatura ambiente.
- Bajo una campana extractora, agregue una muestra y el mismo volumen de fenol:cloroformo:alcohol isoamílico (25:24:1) a cada tubo. Agite los tubos vigorosamente y vórtelos brevemente hasta que formen una capa blanca espumosa.
PRECAUCIÓN: La mezcla es tóxica, corrosiva y peligrosa para la salud. - Centrifugar durante 10 min a 4 °C y 20.000 x g. Compruebe que la fase acuosa esté clara.
- Transfiera la fase acuosa a un tubo nuevo con una pipeta. Se requieren dos tubos nuevos por muestra, dependiendo del volumen probable de la muestra. En ese caso, transfiera la mitad de la muestra del primer tubo a un segundo tubo.
- Añadir 1/10 del volumen en acetato de sodio 3 M (NaAc, por ejemplo, 40 μL para una muestra de 400 μL) y 10 μL de acrilamida lineal 5 mg/mL a cada muestra, e invertir para mezclar.
- Agregue 2 veces el volumen de la muestra en etanol al 100% (por ejemplo, 800 μL para una muestra de 400 μL) y agite vigorosamente. No haga vórtices, ya que esto puede dañar el ADN.
- Incubar a -20 °C durante la noche o a -80 °C durante 30 min.
- Enfríe la centrífuga a 4 °C y, a continuación, centrifuga las muestras durante 30 minutos a 15.000 x g para granular el ADN.
- Decantar cuidadosamente y luego lavar los pellets con 1 mL de 70% de EtOH. Centrifugar a velocidad máxima durante 5 min a 4 °C.
- Decantar con cuidado y luego volver a girar durante unos segundos. Utilice una pipeta para eliminar todo el etanol. Si queda un poco, puede ser útil volver a girar.
- Vuelva a suspender los gránulos en 30 μL de agua libre de nucleasas (ver Tabla de Materiales).
NOTA: Si hay varios tubos por muestra, vuelva a suspender un gránulo en 30 μL, transfiéralo al siguiente tubo y vuelva a suspender el siguiente gránulo en los mismos 30 μL.
- Mida la concentración de ADN y, a continuación, almacene la muestra a -20 °C.
Resultados
Siguiendo el protocolo anterior, el ADN asociado a la trimetilación de la histona 3 lisina 4 (H3K4me3) fue inmunoprecipitado. El anticuerpo de grado ChIP-seq se utilizó previamente en la anémona de mar Nematostella vectensis7 y se validó aquí mediante la tinción inmunofluorescente de secciones de tejido de E. diaphana (Figura 3). Si bien el rendimiento de ADN depende de la cantidad de material de entrada, regularmente era de alrededor de 100 ng/μL. Los fragmentos de ADN obtenidos se analizaron por secuenciación y qPCR (lista de cebadores en el Archivo Complementario 1).
Una profundidad de secuenciación de 40 millones de lecturas produjo ~17,6 millones de lecturas asignadas de forma única. Después de los controles de calidad, las lecturas en bruto se recortaron y se mapearon al genoma de E. diaphana utilizando Bowtie24 (ver Tabla de Materiales). El análisis basado en modelos de los datos de ChIP-Seq con MACS (ver Tabla de Materiales) identificó un total de 19.107 picos25. Como se esperaba para H3K4me3, la mayoría de los picos se localizaron cerca del sitio de inicio transcripcional (TSS), y la frecuencia del recuento de picos disminuyó bruscamente en ambos lados del TSS, pero especialmente hacia el cuerpo del gen (Figura 4).
A partir de los datos de secuenciación, se identificaron tres genes con picos altos alrededor de sus SST, y se diseñaron cebadores de qPCR para dirigirse a varios loci de picos altos dentro de estos genes. Los datos de qPCR se normalizaron utilizando el método de porcentaje de entrada (Figura 5). Se observó un alto enriquecimiento de H3K4me3 en relación con los controles de entrada y simulados. El porcentaje de entrada varió entre el 2,7% y el 10,7%, observándose diferencias en el enriquecimiento entre genes y entre diferentes loci dentro del mismo gen.
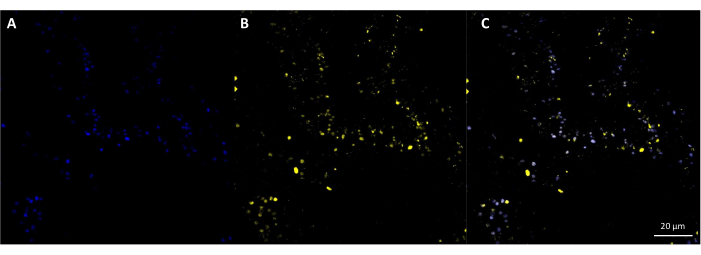
Figura 3: Tinción inmunofluorescente de H3K4me3. Una sección de tejido de E. diaphana se tiñó con (A) tinción azul de ácido nucleico de Hoechst y (B) un anticuerpo secundario amarillo marcado con fluoróforos contra el anticuerpo primario contra H3K4me3. (C) Una superposición de A y B que muestra colocalización en el núcleo. Barra de escala = 20 μm. Haga clic aquí para ver una versión más grande de esta figura.
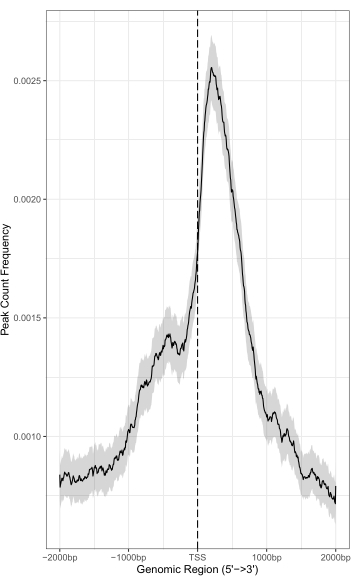
Figura 4: Alta frecuencia de recuento de picos alrededor del sitio de inicio transcripcional. La distribución de la frecuencia de recuento de picos de la modificación de H3K4me3 que abarca aguas arriba (-) y aguas abajo (+) 2.000 pb alrededor del sitio de inicio transcripcional (TSS). Haga clic aquí para ver una versión más grande de esta figura.
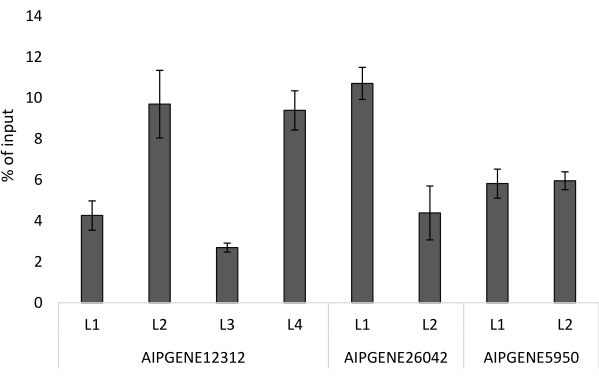
Figura 5: H3K4me3 ChIP-qPCR en Exaiptasia diaphana. Los resultados se representan como un porcentaje (%) de la entrada. Se eligieron loci cerca del sitio de inicio transcripcional de los genes respectivos (AIPGENE12312, AIPGENE26042 y AIPGENE5950) para ChIP-qPCR. Las barras de error indican la desviación estándar entre las réplicas, n = 3. Haga clic aquí para ver una versión más grande de esta figura.
Fichero complementario 1: Listado de cebadores utilizados para la qPCR. Haga clic aquí para descargar este archivo.
Discusión
Siguiendo el protocolo anterior, el ADN obtenido se utilizó con éxito para ChIP-qPCR y ChIP-Seq. Aquí se obtuvo el mismo perfil de pico general para H3K4me3 reportado previamente por otros organismos 26,27,28, con el pico más alto alrededor del SST y un alto enriquecimiento en los sitios esperados en la ChIP-qPCR. El número relativamente alto de lecturas mapeadas múltiples en los datos de ChIP-Seq podría haber sido causado por duplicados de PCR. La cantidad de lecturas mapeadas de forma única podría aumentarse mediante cambios en el protocolo de preparación de la biblioteca de ADN para reducir los duplicados de PCR. Existen varios métodos de normalización para los datos de ChIP-qPCR, siendo el más utilizado el método de porcentaje de entrada que se presenta aquí. Este método normaliza la IP y las muestras simuladas directamente a la entrada, con la desventaja de que la entrada se procesa de manera diferente a la IP y las muestras simuladas durante el ChIP, lo que puede introducir errores. El método alternativo de enriquecimiento de pliegues normaliza la señal del IP en función de la señal del simulacro utilizando los mismos conjuntos de cebadores, lo que proporciona una relación señal-sobre-fondo. Sin embargo, la intensidad de la señal de la muestra simulada puede variar mucho, lo que, a su vez, tiene grandes efectos en los datos. Una discusión detallada sobre ChIP-qPCR y la normalización de datos se puede encontrar en Haring et al.29.
Un ajuste importante en el método presentado anteriormente en comparación con los protocolos ChIP comunes es el tiempo de reticulación mucho más largo, de alrededor de 15 minutos para las proteínas histonas a una incubación nocturna. El objetivo principal de este ajuste es facilitar la penetración del formaldehído fijador a través de la capa de moco en el tejido más profundo de E. diaphana para preservar las interacciones proteína-ADN dentro del núcleo. La optimización de este paso es fundamental para garantizar una reticulación suficiente para preservar las interacciones proteína-ADN sin que la reticulación de la cromatina por sonicación sea ineficaz. La adición de detergentes como SDS también puede aumentar la eficiencia de la sonicación29. Además, se descubrió que una incubación prolongada con formaldehído facilitaba la etapa de homogeneización y daba como resultado una muestra molida más fina y uniforme en comparación con las anémonas frescas o congeladas que se homogeneizaron antes de la etapa de reticulación. Los rangos recomendados de longitudes de fragmentos varían entre 100 pb y 1.000 pb29,30 y pueden depender de la proteína diana. Es fundamental que cada usuario optimice las condiciones de sonicación para alcanzar la longitud de fragmento deseada con la menor potencia de sonicación posible, ya que la sobresonicación puede desnaturalizar las proteínas y, por tanto, afectar a la IP31. Otra limitación de ChIP es la cantidad de material requerido, que afecta particularmente a organismos relativamente pequeños como las anémonas; Este problema se solucionó reduciendo la pérdida de muestra entre pasos. Después de homogeneizar la muestra, se lisó inmediatamente, omitiendo así varios pasos comunes de preparación de los núcleos. El grupo de muestras obtenido de 20 anémonas generalmente contenía suficiente cromatina para tres IP y controles simulados y de entrada. La cantidad de material de partida (es decir, el número de anémonas) podría reducirse aún más en el futuro, especialmente cuando se realiza un ChIP con una sola proteína objetivo. Dependiendo del método descendente previsto, los controles deben ajustarse; para ChIP-qPCR, se debe considerar incluir controles adicionales29, mientras que para ChIP-seq, el simulacro se puede omitir en favor de un control de entrada.
Si bien la validación de anticuerpos está fuera del alcance de este protocolo y, por lo tanto, solo se mencionó brevemente aquí, es un paso crítico antes de realizar ChIP. Especialmente cuando se utilizan anticuerpos comerciales en especies de invertebrados, la disponibilidad de anticuerpos específicos para los objetivos deseados puede ser una limitación. En el primer paso, se comparó la secuencia de la cola H3 N-terminal de E. diaphana y otros organismos modelo, incluidos peces cebra y ratones, y se encontró que estaban altamente conservados12. A continuación, se probó la especificidad del anticuerpo mediante inmunofluorescencia, que colocalizó las señales del ácido nucleico y el anticuerpo. El perfil máximo de H3K4me3 alrededor del SST obtenido a partir de los datos de secuenciación proporciona más confianza con respecto a la especificidad del anticuerpo.
Otra consideración con respecto a la especificidad del anticuerpo es la posibilidad de cualquier interacción con los dinoflagelados simbióticos que E. diaphana, así como muchos otros antozoos, albergan en sus células. Los análisis del transcriptoma en dinoflagelados de los géneros Lingulodinium32 y Symbiodinium33 han encontrado genes que codifican histonas, incluida la histona central H3 y varias variantes de H3 a bajos niveles de expresión, y el grado de conservación funcional del código de histonas no está claro34. Marinov y Lynch34 compararon la conservación de la secuencia de colas N-terminales de la variante H3 dentro y entre especies de dinoflagelados, y las especies de Symbiodiniaceae mostraron una alta divergencia alrededor de la lisina 4 en la secuencia de la cola, especialmente cuando se considera la congruencia de los aminoácidos adyacentes a la lisina 4 como factor. También se ha demostrado que esta región difiere de otras especies modelo como Arabidopsis thaliana, Drosophila melanogaster y Saccharomyces cerevisiae, que coinciden con la secuencia de E. diaphana12. Por lo tanto, el riesgo de interacción involuntaria del anticuerpo contra H3K4me3 con el dinoflagelado H3 es bajo. Además, las secuencias solo están alineadas con el genoma de E. diaphana , y los cebadores de qPCR deben ser específicos para las secuencias de E. diaphana , proporcionando una capa adicional de filtración de cualquier secuencia precipitada involuntariamente.
El protocolo ChIP presentado produce suficiente ADN para la qPCR, así como para la secuenciación de próxima generación, y aunque probablemente se requerirá una optimización individual por parte de cada usuario, proporciona un punto de partida para una mayor investigación de las interacciones proteína-ADN en cnidarios bentónicos, posiblemente en el contexto de la simbiosis y los cambios ambientales.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 1 kb Plus DNA Ladder | Invitrogen | 10787018 | |
| 100% Etanol | |||
| 15 mL Tubos de halcón 16 | |||
| % Solución de formaldehído (p/v), sin metanol | Thermo scientific | 28906 | |
| 5 mL | |||
| Tubos 5PRIME Phase Lock | Quantabio | 2302820 | Bloqueo de fase gel - |
| aguja ligera AGANI 25 G | Terumo | AN*2516R1 | |
| Agarosa | |||
| Albúmina sérica bovina | Sigma-Aldrich | A7030 | |
| Bowtie | de código abierto, disponible en https://bowtie-bio.sourceforge.net/index.shtml | ||
| Sonificador Branson 250 | Branson | Sonicator | |
| Centrífuga | Eppendorf | 5430 R | Con rotores para tubos de 15 mL y 1,5 mL Anticuerpo |
| de grado ChIP (en este caso, anticuerpo policlonal H3K4me3) | Diagenode | C15410003 | |
| Cóctel completo de inhibidores de proteasas sin EDTA | Roche 11873580001 | 2 tabletas/mL de agua para 100x | |
| stock Cubreobjetos | vwr | 48393 194 | |
| Espátula desechable | vwr | 80081-188 | |
| Kit de purificación de ADN (aquí QIAGEN QIAquick PCR kit de purificación) | QIAGEN | 28104 | |
| Molinillo de pañuelos Dounce | Wheaton | tight mortle | |
| Solución salina tamponada con fosfato de Dulbecco (DPBS) 1x | gibco | 14190-094 | |
| Dynabeads Protein G | Thermo Fisher Scientific | 10004D | |
| EDTA | Sigma-Aldrich | 3609 | |
| EGTA | Sigma-Aldrich | 324626 | |
| electroforesis | |||
| Bromuro de | |||
| Software FASTQC v0.11.9 | |||
| Gel Doc EZ Sistema | de documentación Bio-Rad | 1708270 | Sistema de imagen en gel |
| Glycine | Sigma-Aldrich | 50046 | |
| Injekt-F Jeringa de tuberculina 1 mL | B. Braun | 9166017V | |
| Acrilamida lineal (5 mg/mL) | Invitrogen | AM9520 | |
| de 1,5 mL de baja retención | |||
| Gradilla | para tubos de 1,5 mL | ||
| Microscopio | |||
| Portaobjetos | |||
| de microscopioAnálisis basado en modelos de ChIP-Seq (MACS) | código abierto | ||
| Mortero y maja, porcelana | |||
| Espectrofotómetro NanoDrop 2000c | Thermo scientific | ND-2000C | |
| N-lauroylsarcosina | Sigma-Aldrich | 61739 | |
| sin nucleasas | |||
| Pipeta | |||
| Pasteur Fenol:Cloroformo:Mezcla de alcohol isoamílico (25:24:1) | Sigma-Aldrich | 77617 | |
| Proteinasa K (20 mg/mL) | Ambion | AM2546 | |
| Colorante de carga púrpura 6x | New England BioLabs | B7024S | |
| Qubit 2.0 Fluorímetro | Invitrogen | ||
| Cóctel de ARNasa Mezcla de enzimas | Invitrogen | AM2286 | RNasa A = 500 U/mL, RNasa T1 = 20000 U/mL |
| Acetato de sodio | Sigma-Aldrich | S2889 | |
| Cloruro de sodio | Sigma-Aldrich | S9888 | |
| Desoxicolato de sodio | Sigma-Aldrich | 30970 | |
| SYBR Safe DNA Gel Stain | Invitrogen | S33102 | |
| TAE tampón | |||
| Thermomixer | Eppendorf | 5384000012 | |
| Tris base | Sigma-Aldrich | 10708976001 | |
| Triton X-100 solución | Sigma-Aldrich | 93443 | |
| Tinción Azul Trypan (0.4%) | Gibco | 15250-061 | Peligro: puede causar cáncer. Se sospecha que daña la fertilidad o el feto |
| Rotador de tubos SB3 | Stuart | ||
| UltraPure SDS Solution, 10% | Invitrogen | 15553027 | |
| Bomba |
Referencias
- Pörtner, H. -O. 2022: Summary for Policymakers. Climate Change 2022: Impacts, Adaptation, and Vulnerability. Contribution of Working Group II to the Sixth Assessment Report of the Intergovernmental Panel on Climate Change. , Cambridge University Press. Cambridge, UK. (2022).
- Cziesielski, M. J., Schmidt-Roach, S., Aranda, M. The past, present, and future of coral heat stress studies. Ecology and Evolution. 9 (17), 10055-10066 (2019).
- Eirin-Lopez, J., Putnam, H. Marine environmental epigenetics. Annual Review of Marine Science. 11, 335-368 (2021).
- Rädecker, N. Using Aiptasia as a model to study metabolic interactions in cnidarian-Symbiodinium symbioses. Frontiers in Physiology. 9 (214), (2018).
- Baumgarten, S. The genome of Aiptasia, a sea anemone model for coral symbiosis. PNAS. 112 (38), 11893-11898 (2015).
- Strahl, B. D., Allis, C. D. The language of covalent histone modifications. Nature. 403 (6765), 41-45 (2000).
- Schwaiger, M. Evolutionary conservation of the eumetazoan gene regulatory landscape. Genome Research. 24 (4), 639-650 (2014).
- Zhang, X., Jacobs, D. A broad survey of gene body and repeat methylation in cnidaria reveals a complex evolutionary history. Genome Biology and Evolution. 14 (2), evab284(2022).
- Schwaiger, M. An ancestral Wnt-Brachyury feedback loop in axial patterning and recruitment of mesoderm-determining target genes. Nature Ecology & Evolution. 6 (12), 1921-1939 (2022).
- Ozment, E., et al. Cnidarian hair cell development illuminates an ancient role for the class IV POU transcription factor in defining mechanoreceptor identity. Elife. 10, e74336(2021).
- Baumgarten, S., et al. Evidence for miRNA-mediated modulation of the host transcriptome in cnidarian-dinoflagellate symbiosis. Molecular Ecology. 27 (2), 403-418 (2018).
- Li, Y. DNA methylation regulates transcriptional homeostasis of algal endosymbiosis in the coral model Aiptasia. Science Advances. 4 (8), eaat2142(2018).
- Rodriguez-Casariego, J. A., Cunning, R., Baker, A. C., Eirin-Lopez, J. M. Symbiont shuffling induces differential DNA methylation responses to thermal stress in the coral Montastraea cavernosa. Molecular Ecology. 31 (2), 588-602 (2021).
- Putnam, H. M., Davidson, J. M., Gates, R. D. Ocean acidification influences host DNA methylation and phenotypic plasticity in environmentally susceptible corals. Evolutionary Applications. 9 (9), 1165-1178 (2016).
- Weizman, E., Levy, O. The role of chromatin dynamics under global warming response in the symbiotic coral model Aiptasia. Communications Biology. 2, 282(2019).
- Liew, Y. J. Epigenome-associated phenotypic acclimatization to ocean acidification in a reef-building coral. Science Advances. 4 (6), eaar8028(2018).
- Liew, Y. J. Intergenerational epigenetic inheritance in reef-building corals. Nature Climate Change. 10 (3), 254-259 (2020).
- Liew, Y. J., et al. Identification of microRNAs in the coral Stylophora pistillata. PLoS One. 9 (3), e91101(2014).
- Huang, C., et al. Identification of long non-coding RNAs in two anthozoan species and their possible implications for coral bleaching. Scientific Reports. 7, 5333(2017).
- Rodriguez-Casariego, J. A., et al. Coral epigenetic responses to nutrient stress: Histone H2A.X phosphorylation dynamics and DNA methylation in the staghorn coral Acropora cervicornis. Ecology and Evolution. 8 (23), 12193-12207 (2018).
- Bodega, B., et al. A cytosolic Ezh1 isoform modulates a PRC2-Ezh1 epigenetic adaptive response in postmitotic cells. Nature Structural & Molecular Biology. 24 (5), 444-452 (2017).
- Jordán-Pla, A., Visa, N. Considerations on experimental design and data analysis of chromatin immunoprecipitation experiments. Chromatin Immunoprecipitation., edited by Visa, N., Jordán-Pla, A. Visa, N., Jordán-Pla, A. , Humana Press. Totowa, NJ. 9-28 (2017).
- ENCODE. Ren Lab ENCODE Tissue Fixation and Sonication Protocol for MicroChIP. , Stanford University. Available from: https://www.encodeproject.org/documents/ (2023).
- Langmead, B., Trapnell, C., Pop, M., Salzberg, S. L. Ultrafast and memory-efficient alignment of short DNA sequences to the human genome. Genome Biology. 10, R25(2009).
- Feng, J., Liu, T., Qin, B., Zhang, Y., Liu, X. S. Identifying ChIP-seq enrichment using MACS. Nature Protocols. 7, 1728-1740 (2012).
- Howe, F. S., Fischl, H., Murray, S. C., Mellor, J. Is H3K4me3 instructive for transcription activation. BioEssays. 39 (1), e201600095(2017).
- Zhang, Z., Shi, L., Dawany, N., Kelsen, J., Petri, M. A., Sullivan, K. E. H3K4 tri-methylation breadth at transcription start sites impacts the transcriptome of systemic lupus erythematosus. Clinical Epigenetics. 8, 14(2016).
- Li, X. High-resolution mapping of epigenetic modifications of the rice genome uncovers interplay between DNA methylation, histone methylation, and gene expression. The Plant Cell. 20, 2-276 (2008).
- Haring, M. Chromatin immunoprecipitation: optimization, quantitative analysis and data normalization. Plant Methods. 3, 11(2014).
- Landt, S. G. ChIP-seq guidelines and practices of the ENCODE and modENCODE consortia. Genome Research. 22 (9), 1813-1831 (2012).
- Raha, D., Hong, M., Snyder, M. ChIP-Seq: A method for global identification of regulatory elements in the genome. Current Protocols in Molecular Biology. Chapter 21, Unit 21.19.1-Unit 21.19.14 (2010).
- Roy, S., Morse, D. A full suite of histone and histone modifying genes are transcribed in the dinoflagellate Lingulodinium. PLoS One. 7 (4), e34340(2012).
- Bayer, T., et al. Symbiodinium transcriptomes: Genome insights into the dinoflagellate symbionts of reef-building corals. PLoS One. 7 (4), e35269(2012).
- Marinov, G. K., Lynch, M. Diversity and divergence of dinoflagellate histone proteins. G3 Genes, Genomes, Genetics. 6 (2), 397-422 (2016).
Reimpresiones y permisos
