En este trabajo se describe un protocolo para la optimización y parametrización de residuos de aminoácidos modificados con especies carbonilas reactivas, adaptables a sistemas proteicos. Los pasos del protocolo incluyen el diseño y la optimización de la estructura, las asignaciones de carga, la construcción de parámetros y la preparación de sistemas de proteínas.
Artículo de método
Síntesis de aminoácidos modificados con carbonilos reactivos in silico para evaluar los efectos estructurales mediante simulaciones de dinámica molecular
En este artículo
Resumen
Resumen
La carbonilación de proteínas por aldehídos reactivos derivados de la peroxidación lipídica conduce a la reticulación, oligomerización y agregación de proteínas, causando daño intracelular, deterioro de las funciones celulares y, en última instancia, muerte celular. Se ha descrito en el envejecimiento y en varias afecciones crónicas relacionadas con la edad. Sin embargo, las bases de los cambios estructurales relacionados con la pérdida de función en las proteínas diana aún no se conocen bien. Por lo tanto, se describe una ruta para la construcción in silico de nuevos parámetros para aminoácidos carbonilados con especies carbonilas reactivas derivadas de la oxidación de ácidos grasos. Se construyeron los aductos de Michael para Cys, His y Lys con 4-hidroxi-2-nonenal (HNE), 4-hidroxi-2-hexenal (HHE) y una forma de anillo de furano para 4-Oxo-2-nonenal (ONE), mientras que el malondialdehído (MDA) se unió directamente a cada residuo. El protocolo describe detalles para la construcción, optimización de la geometría, asignación de cargas, enlaces faltantes, ángulos, parámetros de ángulos diedros y su validación para cada estructura de residuo modificada. Como resultado, los efectos estructurales inducidos por la carbonilación con estos derivados lipídicos se han medido mediante simulaciones de dinámica molecular en diferentes sistemas proteicos como la enzima tiorredoxina, la albúmina sérica bovina y el dominio Zu-5-ankyrin de membrana que emplea la desviación cuadrática media (RMSD), la fluctuación cuadrática media (RMSF), la predicción secundaria estructural (DSSP) y el análisis de área de superficie accesible al solvente (SASA), entre otros.
Introducción
En la búsqueda constante de comprender el comportamiento molecular de las proteínas con modificaciones oxidativas, la química computacional se ha convertido en un pilar fundamental en el amplio campo de la investigación científica. Este se basa en el uso de modelos teóricos capaces de interpretar fenómenos físicos en sistemas electrónicos, utilizando ecuaciones matemáticas para describir el comportamiento atómico de las moléculas. Dentro de este panorama, las simulaciones computacionales de proteínas se destacan como herramientas cruciales para analizar el comportamiento atómico de los sistemas moleculares. A partir de la evaluación del comportamiento estructural, los cálculos energéticos y los estados conformacionales1, estos métodos se convierten en aliados estratégicos para predecir el comportamiento de los sistemas biomoleculares.
Estas simulaciones se especializan en el estudio de los cambios estructurales y en la evaluación de la pérdida o ganancia de funciones biológicas en los sistemas de proteínas. Sin embargo, los enfoques computacionales han mostrado limitaciones significativas cuando se aplican a sistemas de proteínas que contienen residuos modificados formados por modificaciones postraduccionales covalentes en la secuencia. Esto se debe a que muchos métodos disponibles carecen de recursos con parámetros adaptables a campos de fuerza que sean compatibles con los paquetes de programas más comunes para simulaciones de dinámica molecular de proteínas 2,3,4,5,6. Por lo tanto, la estandarización de los parámetros adaptativos de campo de fuerza compatibles con el software computacional es esencial para facilitar el acoplamiento preciso de las topologías y las coordenadas atómicas con la ecuación que gobierna la energía potencial del sistema7.
En respuesta a estos retos, se ha desarrollado un protocolo adaptable a nuevos residuos de aminoácidos modificados con aldehídos derivados de la peroxidación lipídica utilizando métodos ab initio . En ese sentido, la optimización de la geometría estructural de los nuevos residuos permite la asignación de cargas adaptativas a nuevos parámetros de enlace, ángulo y diedro que se pueden ejecutar en campos de fuerza generales como AMBER. La validación posterior de estos parámetros permite determinar la consistencia y robustez del método aplicable a las simulaciones de dinámica molecular.
Una de las fortalezas notables de este método radica en su capacidad para adaptarse a diversas modificaciones postraduccionales, desde la carbonilación hasta la fosforilación, acetilación y metilación, entre otras. Esta versatilidad no solo se limita a los sistemas de proteínas, sino que se extiende a las estructuras macromoleculares, permitiendo el acoplamiento con topologías y coordenadas atómicas. Por el contrario, estudios previos revelan que la parametrización estándar de las modificaciones postraduccionales solo se adapta a un tipo específico de modificación y solo se puede obtener de repositorios publicados, que carecen de la capacidad de crear nuevas estructuras8.
En la actualidad, los retos en la predicción y el diseño de la estructura de las proteínas son cada vez más evidentes a la hora de modelar estructuras con modificaciones postraduccionales. La escasez de parámetros que describan las alteraciones en sitios específicos de aminoácidos subraya la necesidad urgente de desarrollar y aplicar métodos computacionales que puedan ajustarse a las parametrizaciones estándar. El objetivo de este protocolo es proporcionar una ruta para la construcción in silico de nuevos parámetros para aminoácidos modificados covalentemente con especies carbonilas reactivas derivadas de la oxidación de ácidos grasos. Estos aminoácidos modificados son reconocidos por el campo de fuerza ámbar general (GAFF) y, por lo tanto, pueden utilizarse para evaluar in silico los efectos estructurales y funcionales que este tipo de carbonilación tiene sobre sus proteínas objetivo.
Protocolo
1. Diseño y optimización del nuevo aminoácido modificado
NOTA: Esta etapa consiste en dibujar las estructuras de los residuos modificados y optimizar su energía.
- Diseño de las estructuras modificadas y optimización de su estructura.
- Utilice un paquete de software de química computacional para extraer las moléculas de aminoácidos unidas a los aldehídos reactivos derivados de la peroxidación lipídica, es decir, con HNE, HHE, MDA y ONE. Una vez modificado, en el extremo del grupo carboxilo del aminoácido dibuje la forma del grupo metilamina. En el extremo amino, dibuje un grupo acetilo para emular los enlaces peptídicos del aminoácido modificado, como se muestra en la Figura 1.
- Haga clic en el icono Limpiar para la limpieza de la estructura. Para la optimización de la estructura, haga clic en Calcular > configuración de cálculo gaussiano... o Ctrl+G, luego haga clic en General y desmarque Escribir conectividad. Haga clic en Tipo de trabajo > Optimización, como se muestra en la Figura 2. En palabras clave adicionales, escriba la siguiente línea:
SCF = prueba ajustada Pop = MK iop (6/33 = 2) iop (6/42 = 6) opt
NOTA: Aquí, GaussView establece automáticamente Hartree Fock (HF) como el funcional y la base establecida en 3-21. El HF se utiliza habitualmente como funcional en diversas aplicaciones, aunque también se han utilizado otros funcionales, como el M062X, dependiendo del sistema específico y de los objetivos del investigador. Recuerda que al ser una molécula de carga neutra, la carga y la multiplicidad deben ser 0 y 1, respectivamente. - Para cambiar el conjunto de bases, haga clic en Método > 6-31G para el conjunto de bases.
- Para ejecutar la optimización en el mismo equipo, haga clic en Enviar. Para optimizar desde un terminal gaussiano, escriba el siguiente comando:
G16 name_of_the_file.com & - Haga clic en Archivo > Guardar. Guarde el archivo como .com para Linux o. gjf para Windows. Una vez completada la optimización, abra el archivo de salida (.out en Windows y .log en Linux) y verifique que todo haya ido bien. No debe haber mensajes de error al final del documento.
NOTA: Si no hay mensajes de error al final del archivo de salida, significa que la optimización se realizó correctamente.
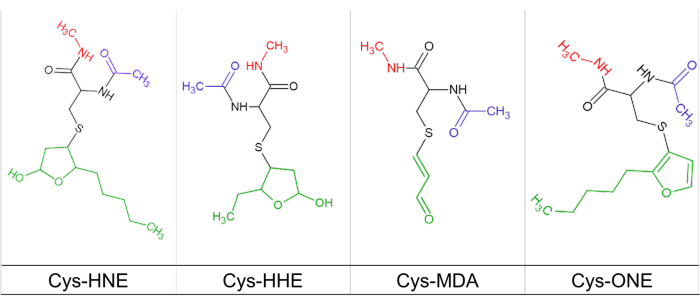
Figura 1: Cisteína modificada con carbonilos reactivos. Representación de la estructura química de la cisteína (línea negra) modificada con HNE, HHE, MDA y ONE (línea verde), y vinculada con grupos sustituyentes de acetilamida (línea azul) y metilamida (línea roja). Haga clic aquí para ver una versión más grande de esta figura.
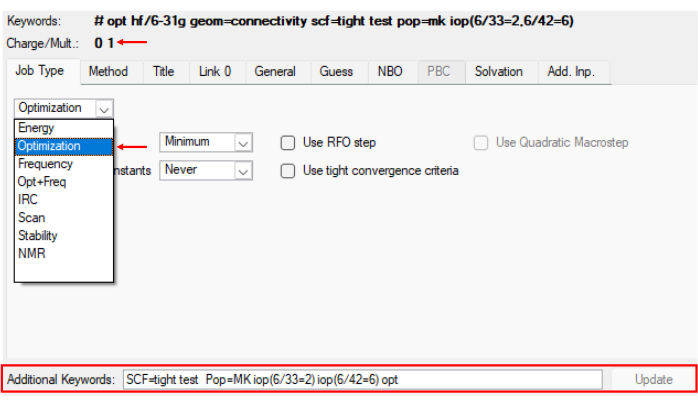
Figura 2: Menú para optimizar los residuos modificados sintetizados. Imagen de referencia que ilustra el paso 1.1 del protocolo, que muestra el paso de optimización de la estructura modificada en el programa gaussiano. Haga clic aquí para ver una versión más grande de esta figura.
2. Parametrización de los residuos de aminoácidos modificados
- Cree el archivo de prepin utilizando el programa antechamber del paquete AmberTools 16 o la versión disponible. Consulte la Figura 3 para obtener una imagen de cómo debería verse el archivo de prepine.
antecámara -i init-gau.log -fi gout -o u00.prepin -fo prepi -c resp -s 2 -rn U00 -at gaff2 -nc 0
NOTA: En adelante, el texto en cursiva corresponde al nombre del archivo y varía según el criterio del investigador. En este caso, init-gau.log corresponde al archivo obtenido después de la optimización. - Para crear el archivo de parámetros, escriba el siguiente comando:
parmchk -i u00.prepin -f prepi -o u00.frcmod
En este punto, verifique que el. frcmod. Consulte la Figura 3 para ver un ejemplo de cómo podría tener el archivo .frcmod. - Creación del archivo de biblioteca
- Abra XLEaP, editor de universos con el comando xleap. Se abrirá una ventana similar a la que se muestra en la Figura 4. A continuación, siga los pasos que se indican a continuación para generar el archivo de biblioteca que contiene los datos relevantes. Escriba los siguientes comandos:
Fuente: leaprc.gaff2
loadamberparams u00.frcmod
loadamberprep u00.prepin
lista
NOTA: Compruebe que el archivo U00 se ha creado mediante el comando list. - Edite los extremos de las estructuras modificadas y ajuste las cargas resultantes escribiendo los siguientes comandos:
editar U00
Se mostrará una interfaz gráfica (consulte la Figura 4). - Seleccione la opción Borrar . Haga clic en los átomos de los extremos de acetilo y metilamina que se agregaron en el paso 1.1 para eliminarlos (consulte la Figura 4 para obtener una referencia de cómo deberían parecerse los extremos carboxilo y amino del residuo modificado).
- Neutralización de carga
- En este punto, la carga de la molécula ya no es neutra debido a la eliminación de átomos en el paso 2.3.3. La carga proviene tanto del extremo carboxilo como del extremo amino. Para neutralizar tanto la carga del extremo amino como la del extremo carboxilo, siga los pasos a continuación.
- Para obtener el valor de carga total (consulte la figura 5), escriba:
carga U00
Divida por dos la carga obtenida. Utilice el valor absoluto para el valor de carga total. - En la interfaz gráfica, seleccione la molécula completa. Haga clic en Mostrar > nombres. Haga clic en Editar > Editar átomos seleccionados. En este punto debería aparecer una ventana con una tabla.
- Verifique el nombre de los átomos terminales N y C. En la tabla, agregue el valor obtenido para la división de la carga total (valor absoluto; ver Figura 5). A continuación, guarde y salga haciendo clic en Tabla > Guardar y salir.
- Asegúrese de que la carga sea cero (consulte la figura 5):
carga U00 - Para salir del programa y guardar el archivo de la biblioteca, escriba:
desc U00
saveoff U00 u00.lib
renunciar - Compruebe que el archivo de biblioteca (.lib) se haya creado correctamente (consulte la figura 6 como referencia).
- Abra XLEaP, editor de universos con el comando xleap. Se abrirá una ventana similar a la que se muestra en la Figura 4. A continuación, siga los pasos que se indican a continuación para generar el archivo de biblioteca que contiene los datos relevantes. Escriba los siguientes comandos:
- Construya el archivo pdb del residuo modificado con los nuevos parámetros como se describe a continuación.
Tleap
Fuente: leaprc.gaff2
loadamberparams u00.frcmod
Carga u00.lib
x = U00
savepdb U00 from-lib.pdb
renunciar - Preparación de la proteína
- Descargue el archivo PDB de la proteína a modificar. Se seleccionó la tiorredoxina como sistema proteico modelo (PDB ID: 2IFQ). Utilice un visualizador de proteínas adecuado para borrar moléculas de agua, dímeros (si es necesario), ligandos, etc.
NOTA: Este paso se puede realizar en visores como UCSF Chimera o Discovery - Agregue el archivo from-lib.pdb (archivo obtenido en el paso 2.4) y superpóngalo sobre el residuo de aminoácidos que se va a modificar (como se muestra en la Figura 7). Asegúrese de que los extremos terminales de amino y carbonilo del from-lib.pdb coincidan con el aminoácido que se va a modificar.
- Elimine la proteína, solo el archivo from-lib.pdb debe permanecer en el espacio tridimensional ocupado por el residuo a modificar. Elimine H de los átomos terminales N y C.
- Guarde el from-lib.pdb como u00-moved.pdb con las nuevas coordenadas.
- Una vez guardadas las coordenadas del residuo modificado, con un editor de texto se abre el u00-moved.pdb y el fichero PDB de proteínas que se ha limpiado previamente. Aquí, usamos el editor de texto Notepad ++ v8.4.8.
- Copie las coordenadas de u00-moved.pdb como se muestra en la Figura 8 y péguelas en el archivo pdb de proteínas, reemplazando el residuo que se va a modificar. Con ello se pretende adaptar el enlace entre el residuo modificado y el sistema proteico.
- Ajustar la tipología para que sea compatible con el formato PDB de la proteína, cambiando HEATATM por ATOM y cambiando la numeración 1 por la correspondiente al residuo a modificar. Guarde el nuevo archivo como complejo.PDB.
- Descargue el archivo PDB de la proteína a modificar. Se seleccionó la tiorredoxina como sistema proteico modelo (PDB ID: 2IFQ). Utilice un visualizador de proteínas adecuado para borrar moléculas de agua, dímeros (si es necesario), ligandos, etc.
- Generación de conexiones de unión proteína-residuo modificadas
- En el programa visualizador de proteínas, abra el archivo from-lib.pdb. Seleccione toda la estructura. Haga clic en Estructura > Etiquetas > agregar... > OK.
- Verifique la nomenclatura asignada a los átomos terminales N y C. En otra ventana, abra el archivo u00.lib en el editor de texto.
- En la lista que aparece, verifique la posición de los terminales N y C, teniendo en cuenta la nomenclatura asignada.
- En el archivo u00.lib, localice la línea: !entry. U00.unit.connect array int. Debajo de esa línea, aparecerán dos números. Cambie el primer número a la posición del terminal N y cambie el segundo número a la posición del terminal C y guarde.
- Para crear la lista de parámetros, escriba las siguientes líneas:
Tleap
Fuente: leaprc.gaff2
fuente: leaprc.protein.ff14SB
Carga u00.lib
loadamberparams u00.frcmod
x = cargapdb complejo.pdb
Comprobar X
NOTA: En este punto, tleap proporcionará una lista de enlaces, ángulos y ángulos diedros para parametrizar. - Identificación de la tipología
- Abra el archivo complex.pdb en el visualizador de proteínas. Seleccione el residuo modificado y los residuos adyacentes en cada lado.
NOTA: En la estructura terciaria de la proteína, es común que se produzca un hueco en el sitio del residuo modificado. - Estructura de bola y palo de visualización para los residuos seleccionados. Mostrar la nomenclatura solo para el residuo modificado como se muestra en el paso 2.6.1 Abrir archivo de biblioteca (.lib) en el editor de texto elegido.
- Con base en la nomenclatura observada, identifique en el archivo de biblioteca (.lib) la topología asignada (que se encuentra entre comillas junto a la nomenclatura) que corresponde a la utilizada en la lista de enlaces, ángulos y ángulos diedros a parametrizar, creada en el paso 2.7.
NOTA: En la lista de enlaces, ángulos y ángulos diedros proporcionada por tleap, las letras mayúsculas representan los átomos de los aminoácidos adyacentes al residuo modificado.
- Abra el archivo complex.pdb en el visualizador de proteínas. Seleccione el residuo modificado y los residuos adyacentes en cada lado.
- Parametrización de enlaces, ángulos y ángulos diedros con parmcal (un programa en ámbar)
NOTA: Para este paso, será necesario utilizar el programa parmcal del paquete Amber. También será indispensable tener abierto en el editor de texto el fichero frcmod (u00.frcmod) y el fichero de biblioteca. El visualizador de proteínas debe utilizarse para visualizar los ángulos y las distancias de enlace. En el visualizador de proteínas, se seleccionarán los residuos de aminoácidos que están unidos al modificado para generar las distancias de enlace, ángulos y diedros (ver lista paso 2.7). Estos datos se implementarán para calcular las constantes en parmcal y agregarlas en el archivo frcmod para la creación del parámetro.- Generación de distancias y ángulos de enlace en el visualizador
- En el visualizador, seleccione los átomos involucrados en el enlace o ángulo. Haga clic en Estructura > monitorear > distancia o ángulo.
- Realice el siguiente procedimiento para cada nuevo parámetro que se vaya a agregar. Los datos que deben introducirse en el apartado se indican en negrita. A continuación se muestra un ejemplo de cómo crear el parámetro de unión entre el N-terminal del aminoácido modificado y el C adyacente del otro aminoácido.
Parmcal
Por favor, seleccione:
0. Establecer parámetro SE (GAFF)
1. Calcule el parámetro de longitud de enlace: A-B
2. Calcule el parámetro Ángulo de enlace: A-B-C
3. Salir
0
Seleccione el conjunto de parámetros que desea utilizar: 1-gaff (el predeterminado) o 2-gaff2
2
Los parámetros de campo de fuerza establecidos se han establecido en gaff2
Por favor, seleccione:
0. Establecer parámetro SE (GAFF)
1. Calcule el parámetro de longitud de enlace: A-B
2. Calcule el parámetro Ángulo de enlace: A-B-C
3. Salir
1
Introduzca el nombre del elemento del átomo A en A-B
C
Introduzca el nombre del elemento del átomo B en A-B
Ns
Introduzca la longitud del enlace en un número no positivo
medios para calcularlo de acuerdo con reglas empíricas
1.455
BONO C-ns 270.256 1.455
NOTA: El subrayado doble se copia y se añade en el archivo frcmod. Para este ejemplo, se agrega debajo de la última línea de la sección BOND. Los ángulos diedros se suman de acuerdo con los valores reportados por Alviz-Amador et al.9. - Después de crear todos los parámetros de enlace, ángulo y diedro y agregarlos al archivo frcmod, guarde el archivo frcmod, asegurándose de que se incluyan los nuevos parámetros.
- Generación de distancias y ángulos de enlace en el visualizador
- Para la generación de archivos de topología y coordenadas, escriba los siguientes comandos:
Tleap
Fuente: leaprc.gaff2
fuente: leaprc.protein.ff14SB
Carga u00.lib
loadamberparams u00.frcmod
x = cargapdb complejo.pdb
fuente: leaprc.water.tip3p
Carga X- Agregue el número de iones Na o Cl necesarios para neutralizar la carga escribiendo:
adiciones x Na+ 5
Solvateoct x TIP3PBOX 10.0
saveamberparm x prot.topo prot.coords
NOTA: Si se desea agregar iones Cl en lugar de Na, reemplace Na+ por Cl-. El 5 corresponde al número de iones a añadir y se ajusta para neutralizar la carga.
- Agregue el número de iones Na o Cl necesarios para neutralizar la carga escribiendo:
- Para el cálculo de la molaridad, tipo:
cola -f prot.coords- Copie la última línea producida, sustituyéndola por el contenido en negrita dentro de la instrucción siguiente. 0,15 corresponde a la molaridad objetivo.
usr/bin/perl molarity.perl 0.15 101.3356150 101.3356150 101.3356150 109.4712190 109.4712190 109.4712190 Kconts
Esto generará la cantidad de iones Cl- y Na+ que se agregarán, como se describe en el paso 2.10. En este punto se produce la generación de la topología y los archivos de coordenadas del residuo de aminoácidos modificado con los nuevos parámetros.
- Copie la última línea producida, sustituyéndola por el contenido en negrita dentro de la instrucción siguiente. 0,15 corresponde a la molaridad objetivo.
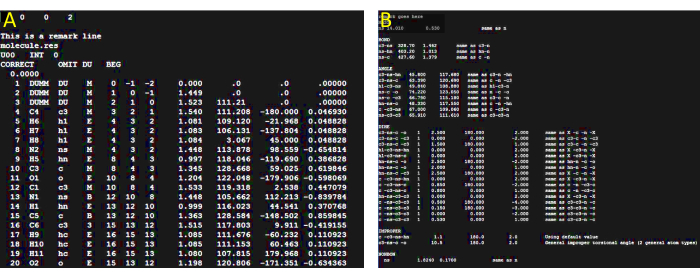
Figura 3: Preparación del archivo de parámetros. (A) Imagen de referencia que ilustra la apariencia esperada del archivo de prepin generado en el paso 2.1. La visualización del archivo se llevó a cabo utilizando el editor de texto GNU nano v2.3.1. (B) Imagen de referencia que ilustra la apariencia esperada del archivo frcmod generado en el paso 2.1. Haga clic aquí para ver una versión más grande de esta figura.
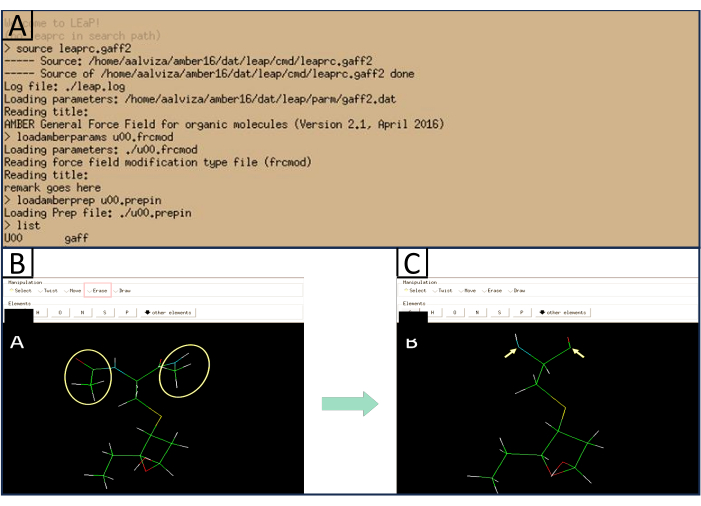
Figura 4: Imagen de referencia de la ventana XLEaP. (A) Muestra la respuesta esperada al escribir los comandos mencionados. (B) Muestra los átomos que deben eliminarse (amarillo) y la opción que debe seleccionarse para hacerlo (rojo). (C) Muestra una imagen de referencia de cómo deberían verse los extremos terminales de aminoácidos y carbonilos del residuo modificado después de que se eliminen los grupos acetilo y metilamina. Haga clic aquí para ver una versión más grande de esta figura.
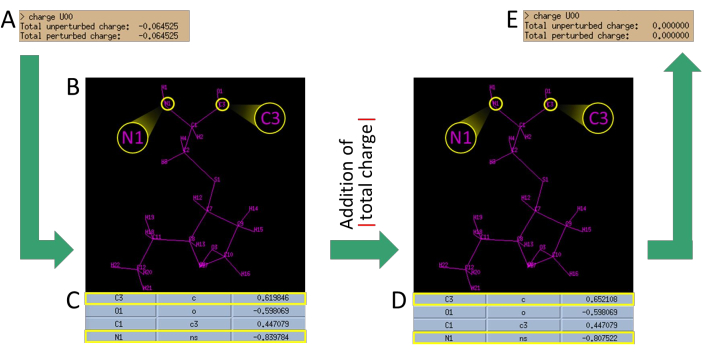
Figura 5: Procedimiento de neutralización de carga. (A) Cálculo de la carga total después de la eliminación de los grupos acetilo y metilamina. B) Determinación de la nomenclatura asignada a los átomos del residuo. Preste atención a la nomenclatura asignada para la N del terminal amino y la C del terminal carboxilo. (C) Identificación de las cargas asignadas para estos dos átomos (N1 y C3) en la tabla. Tome el valor de carga de los átomos (dividido por 2) y agregue el valor absoluto de la carga obtenida. D) Sustitución de los valores de carga de N1 y C3 por los valores obtenidos. (E) Verificación de que el cargo resultante es ahora cero. (Todos los datos proporcionados son solo de referencia y pueden variar según el residuo modificado). Haga clic aquí para ver una versión más grande de esta figura.
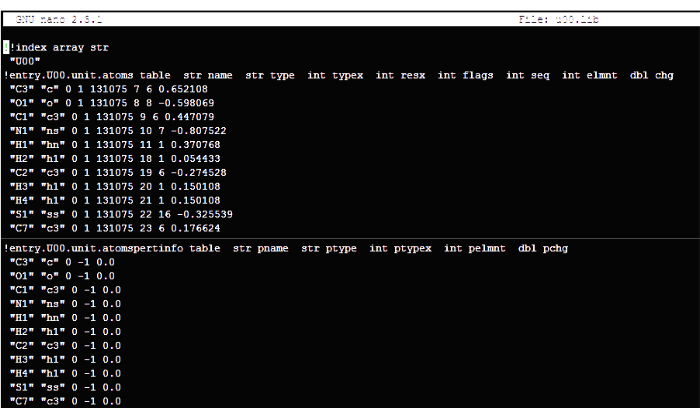
Figura 6: Imagen de referencia de la estructura deseada del archivo de biblioteca (.lib). Es importante tener en cuenta que la imagen proporcionada solo muestra una representación condensada del archivo completo. Haga clic aquí para ver una versión más grande de esta figura.
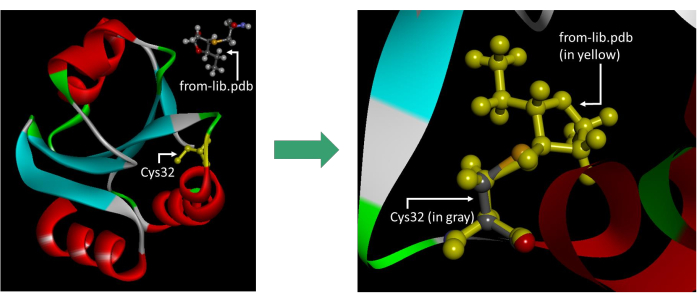
Figura 7: Imagen de referencia que ilustra la posición correcta del archivo from-lib.pdb. Es importante tener en cuenta que la imagen mostrada incluye los hidrógenos en los extremos N y C, que deben excluirse antes de guardar el archivo. La imagen fue tomada en el software Visualizer. Haga clic aquí para ver una versión más grande de esta figura.
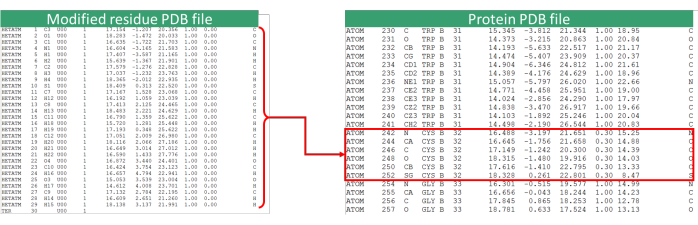
Figura 8: Actualización del archivo PDB. Imagen de referencia del procedimiento para reemplazar las coordenadas del residuo (en este caso Cys32) por el residuo modificado. El archivo PDB de residuo modificado hace referencia al archivo u00-moved.pdb. Haga clic aquí para ver una versión más grande de esta figura.
Resultados
Para ilustrar la implementación del protocolo y evaluar los resultados, se considerarán los siguientes análisis. El conjunto de datos generado mediante la asignación de nuevos parámetros a los residuos de aminoácidos modificados se construyó en base a la optimización de las estructuras electrónicas, las cuales fueron soportadas para cargas parciales de RESP. En la Figura 9 se muestra la conformación estructural de uno de los residuos de aminoácidos optimizados con la asignación de parámetros.
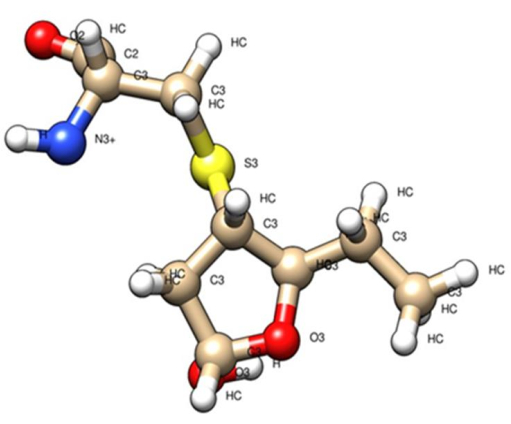
Figura 9: Residuo de Cys-HHE sintetizado in silico. Representación del aminoácido cisteína modificado con HHE con topología asignada y parámetros de coordenadas. Haga clic aquí para ver una versión más grande de esta figura.
Las estructuras obtenidas a partir de los niveles teóricos de DFT con M062X/6-31G se compararon con las estructuras de mecánica clásica mediante simulaciones de dinámica molecular en AMBER. Cada uno de los parámetros obtenidos de las simulaciones mostró una buena correlación con los datos teóricos de la mecánica cuántica. Los errores medios de distancia de enlace mostraron valores de aproximadamente 0,001 - 0,002 Å, mientras que los ángulos fueron de ~ 8,2°. La tipología, distancias y constantes de enlaces y ángulos se enumeran en la Tabla 1. Estos datos fueron similares a los reportados en el artículo de Alviz-Amador et al.9. Los archivos de parámetros están disponibles en http://research.bmh.manchester.ac.uk/bryce/amber/.
| Cys-HHE | ||||||
| Métodos | Vinculación | Ángulo | ||||
| (Å, ± stdev) | (°, ± Stdev) | |||||
| QM | T1 –C4 | C6-C8 | C8-C9 | S1-C4-C5 | O2-C6-C8 | C6-C8-C9 |
| (M062X/631G(D) | 1.82 | 1.52 | 1.53 | 115.9 | 109.25 | 112.21 |
| MM (ÁMBAR) aa solo | 1,85± | 1,55± | 1,54± | 111,66± | 109,77± | 113.16± |
| 0.002 | 0.002 | 0.002 | 0.152 | 0.14 | 0.148 | |
Tabla 1: Comparación de los parámetros de distancia y ángulo de enlace. Los valores de las distancias de enlace y el ángulo obtenidos por los métodos cuántico (QM) y clásico no mostraron diferencias significativas.
Una vez generados y validados cada uno de los parámetros para los residuos de aminoácidos modificados, se examinaron los comportamientos dinámicos mediante simulaciones de dinámica molecular con trayectorias de 1 μs con el fin de evaluar el efecto sobre la estabilidad de cada residuo en comparación con su contraparte nativa (Figura 10). Los valores de RMSD obtenidos para cada uno de los aminoácidos modificados no mostraron diferencias significativas con respecto a su contraparte nativa, y mantuvieron su estabilidad conformacional a lo largo de toda la trayectoria.
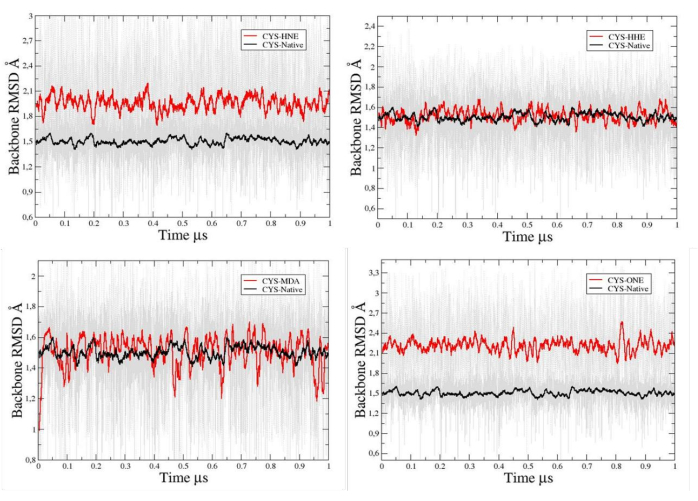
Figura 10: Gráfico RMSD de residuos sintetizados in silico. RMSD representativo de residuos de cisteína modificados y no modificados con HHE, HNE, MDA y ONE. Haga clic aquí para ver una versión más grande de esta figura.
Los archivos resultantes de la parametrización de residuos de aminoácidos modificados se han utilizado para sustituir aminoácidos estructurales naturales en proteínas que tienen evidencia experimental de carbonilación. Esta sustitución se llevó a cabo para evaluar los impactos estructurales y funcionales que pueden ocurrir en la proteína como resultado de estas modificaciones. Se ha reportado mediante estudios in silico de carbonilación por especies reactivas de carbonilo en sistemas de proteínas como Ankyrin y Thioredoxin10,11.
Discusión
Uno de los pasos críticos en el desarrollo del protocolo de parametrización AMBER fue la optimización cuántica de los nuevos residuos de aminoácidos modificados con los derivados de la peroxidación lipídica, debido a la variabilidad energética relacionada con la minimización y la forma de asignar las cargas de RESP en la antecámara AMBER. Para ello, se utilizaron métodos de optimización ab initio con Hartree-Fock (HF/6-31G) y teoría del funcional de la densidad semiempírica (DFT; B3LYP/6-31G y M062X/6-31G) para evaluar la respuesta a la asignación de carga. Como resultado, el funcional HF presentó una mejor relación rendimiento/costo computacional, teniendo esto en cuenta como un paso previo al protocolo. Esto también se demostró en el estudio de Zhou et al.12.
Durante la aplicación del protocolo puede haber varias fuentes de errores. Los posibles obstáculos estéricos generados por las estructuras adicionales de la modificación a menudo conducen a errores que a menudo se resuelven a través de los pasos de minimización del sistema molecular. Por otro lado, los parámetros de los ángulos diedros suelen ajustarse al final del proceso de parametrización y por lo tanto, en ocasiones tienden a mostrarse como un posible error, en este caso particular se sugiere ajustar los parámetros por homología, según lo reportado por Alviz-Amador9 y agregarlo en el nuevo formato para eliminar el error.
Una de las limitaciones del método es el esfuerzo requerido para el desarrollo paso a paso de las parametrizaciones. La generación de nuevos parámetros a partir de las nuevas estructuras electrónicas y luego adaptar estos parámetros a los sistemas de proteínas requiere de mucha dedicación para su buena ejecución. Por lo tanto, una buena estrategia a la hora de implementar nuestro protocolo es seguir las instrucciones paso a paso y leer atentamente la guía.
En el panorama de las simulaciones de dinámica molecular, la importancia del protocolo AMBER se hace evidente. Su naturaleza adaptativa y versatilidad lo convierten en una herramienta valiosa para los investigadores que exploran diversas áreas de investigación. Más allá de su aplicación en sistemas proteicos, su extensión a estructuras macromoleculares abre las puertas a nuevas posibilidades. Esta adaptabilidad no solo aborda las brechas existentes en los métodos de parametrización estándar, sino que también ofrece una vía para la creación de nuevas estructuras, ampliando así los horizontes de la investigación en dinámica molecular. Por el contrario, otras investigaciones demuestran que la parametrización convencional de las modificaciones postraduccionales se limita a un tipo de modificación particular y se deriva exclusivamente de repositorios disponibles públicamente8, que carecen de la capacidad de generar estructuras novedosas.
Las modificaciones resultantes de la presencia de especies reactivas de carbonilo se asocian frecuentemente con una serie de patologías, como el cáncer, los trastornos metabólicos y las enfermedades degenerativas que siguen diferentes mecanismos13,14 . El apoyo proporcionado por este protocolo es útil para evaluar varias propiedades cruciales, como la estabilidad conformacional, la flexibilidad atómica, la pérdida de estructuras secundarias, la accesibilidad a los solventes y la energía de interacción proteína-proteína, entre otras. En consecuencia, la medición de estas propiedades podría resultar beneficiosa en situaciones en las que las proteínas carboniladas pueden inducir alteraciones irreversibles en los sistemas biológicos, lo que conduce a la inestabilidad conformacional, al aumento o disminución de la flexibilidad atómica y a la pérdida de la estructura secundaria10,11.
En conclusión, el protocolo de parametrización AMBER, con sus pasos críticos, adaptabilidad y versatilidad, se erige como un método pionero en el ámbito de las simulaciones de dinámica molecular. Si bien se reconocen sus limitaciones, su importancia se subraya por su capacidad para abordar las deficiencias de los métodos existentes, proporcionando a los investigadores una poderosa herramienta para explorar las complejidades de las estructuras y comportamientos moleculares en un espectro de sistemas biológicos y químicos.
Divulgaciones
Los autores no tienen nada que revelar.
Agradecimientos
Este trabajo contó con el apoyo de la beca de investigación código 1107-844-67943 del Ministerio de Ciencia, Tecnología e Innovación (Minciencias) y la Universidad de Cartagena (Colombia) para la subvención de apoyo a los grupos de investigación 2021 y Acta 017-2022.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| AmberTools16 o superior | El Proyecto | Amber es un conjunto de programas de simulación biomolecular | |
| Gaussian 09 o Upper | Gaussian Inc | Dibujar y optimizar estructuras | |
| Linux Ubuntu | GNU/Linux | Plataforma para AmberTools | |
| GPUs NVIDIA GTX 1080 o superior | Nvidia | Compatible con PMEMD |
Referencias
- Cornell, W. D., et al. A second generation force field for the simulation of proteins, nucleic acids, and organic molecules. J Am Chem Soc. 117 (19), 5179-5197 (1995).
- Wang, J., Wolf, R. M., Caldwell, J. W., Kollman, P. A., Case, D. A. Development and testing of a general amber force field. J Comput Chem. 25 (9), 1157-1174 (2004).
- Brooks, B. R., et al. CHARMM: A program for macromolecular energy, minimization, and dynamics calculations. J Comput Chem. 4 (2), 187-217 (1983).
- Mayo, S. L., Olafson, B. D., Goddard, W. A. DREIDING: a generic force field for molecular simulations. J Phys Chem. 94 (26), 8897-8909 (1990).
- Daura, X., Mark, A. E., van Gunsteren, W. F. Parametrization of aliphatic CHn united atoms of GROMOS96 force field. J Comput Chem. 19 (5), 535-547 (1998).
- Robertson, M. J., Tirado-Rives, J., Jorgensen, W. L. Improved peptide and protein torsional energetics with the OPLS-AA force field. J Chem Theory Comput. 11 (7), 3499-3509 (2015).
- Guvench, O., MacKerell, A. D. Comparison of protein force fields for molecular dynamics simulations. Methods Mol Biol. 443, 63-88 (2008).
- Petrov, D., Margreitter, C., Grandits, M., Oostenbrink, C., Zagrovic, B. A systematic framework for molecular dynamics simulations of protein post-translational modifications. PLoS Comput Biol. 9 (7), e1003154(2013).
- Alviz-Amador, A., et al. Development and benchmark to obtain AMBER parameters dataset for non-standard amino acids modified with 4-hydroxy-2-nonenal. Data Brief. 21, 2581-2589 (2018).
- Pineda-Alemán, R., et al. Cysteine carbonylation with reactive carbonyl species from lipid peroxidation induce local structural changes on thioredoxin active site. J Mol Graph Model. 124, 108533(2023).
- Alviz-Amador, A., et al. Effect of 4-HNE modification on ZU5-ANK domain and the formation of their complex with β-Spectrin: A molecular dynamics simulation study. J Chem Info Model. 60 (2), 805-820 (2020).
- Zhou, A., Schauperl, M., Nerenberg, P. S. Benchmarking electronic structure methods for accurate fixed-charge electrostatic models. J Chem Info Model. 60 (1), 249-258 (2020).
- Gęgotek, A., Skrzydlewska, E. Biological effect of protein modifications by lipid peroxidation products. Che Phys Lipids. 221, 46-52 (2019).
- Moldogazieva, N. T., Zavadskiy, S. P., Astakhov, D. V., Terentiev, A. A. Lipid peroxidation: Reactive carbonyl species, protein/DNA adducts, and signaling switches in oxidative stress and cancer. Biochem Biophys Res Comm. 687, 149167(2023).
Reimpresiones y permisos
