En este trabajo describimos un protocolo detallado para la edición del genoma mediante microinyección embrionaria en el mosquito A. aegypti utilizando la tecnología CRISPR-Cas9.
Artículo de método
Edición del genoma del mosquito Aedes aegypti de la fiebre amarilla mediante CRISPR-Cas9
* These authors contributed equally
En este artículo
Resumen
Resumen
La aparición de la tecnología CRISPR-Cas9 de repeticiones palindrómicas cortas agrupadas y regularmente intercaladas ha revolucionado el campo de la ingeniería genética y ha abierto las puertas a la edición precisa del genoma en múltiples especies, incluidos organismos no modelo. En el mosquito Aedes aegypti, se han logrado mutaciones de pérdida de función e inserciones de ADN con esta tecnología. En este trabajo describimos un protocolo detallado para la edición del genoma mediante microinyección embrionaria en el mosquito A. aegypti utilizando la tecnología CRISPR-Cas9, centrándonos tanto en la generación de líneas de knockout como de knockin de genes. En este protocolo, las agujas de cuarzo se llenan con una mezcla de ARN guía, Cas9 recombinante y un plásmido que contiene un casete de ADN que codifica un gen para un marcador fluorescente, si se desea knockin del gen. Los embriones en la etapa de preblastodermo se alinean en una tira de cinta adhesiva de doble cara colocada en un cubreobjetos, que posteriormente se monta en un portaobjetos de vidrio. Con la ayuda de un microinyector, las agujas se insertan suavemente en el extremo posterior de los embriones y se dispensa un pequeño volumen de la mezcla CRISPR. Cuando los embriones eclosionan, las larvas se revisan bajo el visor fluorescente y las pupas se clasifican por sexo y se separan en diferentes jaulas. Una vez que emergen los adultos, estos se cruzan recíprocamente con individuos de tipo salvaje, se alimentan con sangre y se colocan para la puesta de huevos. Una vez que estos huevos eclosionan, las larvas fluorescentes recolectadas representan individuos con inserción estable del casete de ADN en su genoma. Luego, estas larvas se cultivan hasta la etapa adulta, se cruzan con individuos de tipo silvestre y luego se evalúan más a fondo mediante técnicas moleculares para confirmar que la secuencia exacta del casete de ADN está presente en el sitio deseado del genoma del mosquito. Las líneas homocigóticas también se pueden obtener siguiendo el esquema de cruzamiento y el cribado molecular de las mutaciones.
Introducción
La edición precisa del genoma se ha vuelto posiblemente más fácil, pero posible, con el establecimiento de las tecnologías CRISPR-Cas de tijeras moleculares1. Estas tecnologías aprovechan un mecanismo que el sistema inmunitario procariota utiliza para luchar contra las infecciones por fagos2. Entre estos sistemas, las repeticiones palindrómicas cortas (CRISPR) agrupadas, intercaladas regularmente, junto con la nucleasa Cas9 generalmente se basan en 20 ARN de pares de bases, los ARN guía (ARNg), con secuencias homólogas al ADN objetivo, que son seguidas por una secuencia3 de motivo adyacente al protoespaciador NGG (PAM). Los ARNg cargados en el Cas9 guían estas nucleasas con precisión a sitios objetivo específicos en el genoma, lo que desencadena roturas de ADN de doble cadena3.
Las roturas de la doble cadena de ADN inducen los mecanismos de reparación para parchear la doble hélice4. Si bien se espera que cualquier reparación del ADN sea precisa, existen mecanismos de reparación del ADN menos precisos que pueden dejar cicatrices en la secuencia y, a su vez, mutaciones de pérdida defunción. Entre los mecanismos de reparación del ADN propensos a errores, la unión de extremos no homólogos (NHEJ) puede causar mutaciones de cambio de marco, incluidas pequeñas deleciones, inserciones y cambios de nucleótidos (SNP), que pueden resultar en una mutación de pérdida de función. El mecanismo de Reparación Dirigida por Homología (HDR), por otro lado, se basa en el cromosoma homólogo como plantilla para copiar la secuencia exacta del alelo no dañado y hacer una reparación perfecta de la secuencia de ADN objetivo4.
Sobre la base de este conocimiento, se ha desarrollado la tecnología CRISPR-Cas9 para editar genomas con precisión, posiblemente en cualquier secuencia que contenga un sitio PAM3. En mosquitos, la tecnología CRISPR-Cas9 se ha utilizado para eliminar una variedad de genes, a través de la microinyección embrionaria de una mezcla de Cas9 y ARNg, aprovechando el mecanismo de reparación de NHEJ 5,6. Una mutagénesis de la línea germinal similar se obtiene con la inyección de la mezcla de ARNg + Cas9 en la hemolinfa de mosquitos hembra adultos7. Esta tecnología fue bautizada como ReMOT control y se basa en una versión modificada de un Cas9 marcado con un péptido que es absorbido por los ovarios a través de la endocitosis durante el proceso de desarrollo del óvulo (vitelogénesis)7. La introducción de casetes de genes específicos en un genoma solo es posible mediante la microinyección embrionaria de una mezcla de ARNg y Cas9 (o un plásmido que exprese esas moléculas) junto con un plásmido que codifica uncasete de ADN 8 deseado. Aprovechando el mecanismo HDR, el plásmido que contiene el casete de ADN de interés flanqueado por secuencias homólogas (500-1.000 pb)9,10 aguas arriba y aguas abajo del sitio objetivo se utiliza como plantilla para reescribir la rotura de doble cadena, copiando también el casete de ADN en la secuencia diana9.
La tecnología CRISPR-Cas9 se ha utilizado para eliminar múltiples genes implicados principalmente en los sistemas sensoriales del mosquito Aedes aegypti11, pero también genes asociados a la fertilidad masculina y la viabilidad femenina (PgSIT) para el control de la población12. La eliminación de genes objetivo también se ha logrado mediante la incursión de genes que codifican marcadores fluorescentes en las secuencias codificantes de genes específicos13,14. Esta estrategia tiene la ventaja no solo de inducir mutaciones de cambio de marco, sino también de permitir el uso de luz fluorescente para clasificar los individuos de la nueva línea knockout13,14. El genoma de A. aegypti también ha sido editado con secuencias de sistemas de expresión binarios, como el sistema Q (QF-QUAS)11. La detonación en el gen que codifica el transactivador QF aguas abajo a un promotor de un gen específico asegura una expresión espacio-temporal definida del transactivador15,16. Una vez que una línea de mosquitos que expresa QF se cruza con otra línea de mosquitos que contiene los sitios de unión (QUAS) para QF, este último se une a ella y desencadena la expresión de genes aguas abajo de la secuencia QUAS15,16. Este sistema, en general, permite la expresión específica de tejidos y tiempos de dichos genes efectores, que pueden ser marcadores fluorescentes utilizados para la localización celular o la detección de actividad neuronal, e incluso nucleasas Cas9 para interrumpir genes en tejidos específicos (es decir, knockout somático)11.
Teniendo en cuenta toda la información disponible para la transformación genética de A. aegypti , proporcionamos a continuación un protocolo detallado con instrucciones paso a paso para realizar la edición del genoma con el sistema CRISPR-Cas9 mediante microinyección embrionaria. Se discuten las estrategias para generar tanto knockout, a través de mutaciones y deleciones de cambio de marco mediadas por NHEJ, como líneas de knockin, mediante inserciones de casetes de genes mediadas por HDR.
Protocolo
Los detalles relacionados con el equipo y los reactivos utilizados en este protocolo se enumeran en la Tabla de Materiales. Todos los animales fueron manejados siguiendo la Guía para el Cuidado y Uso de Animales de Laboratorio, según lo recomendado por los Institutos Nacionales de Salud. Los procedimientos fueron aprobados por el Comité Institucional de Cuidado y Uso de Animales de UCSD (IACUC, Protocolo de Uso Animal #S17187) y la Autorización de Uso Biológico de UCSD (BUA #R2401).
1. Diseño de gRNAs y plásmidos donantes
- Para hacer mutantes knockout, diseñe dos ARNg espaciados por ~20-100 pb (Figura 1A).
- Diseñe ARNg de 20 pb para CRISPR-Cas9, excluyendo la secuencia PAM (NGG) mediante el uso de una herramienta en línea (Figura 1A), como CHOPCHOP ( https://chopchop.cbu.uib.no/)17o Benchling (benchling.com) o CRISPOR (http://crispor.gi.ucsc.edu/)18. Seleccione los ARNg más específicos y libres de fuera del objetivo para los experimentos, según lo sugerido por la herramienta en línea.
- Asegúrese de que se incluya un sitio de corte de enzima de restricción eficiente dentro de la secuencia entre los sitios de corte de ARNg (Figura 1A). Incluya un sitio de enzima de restricción entre los sitios de corte de ARNg para permitir una confirmación visual rápida de las ediciones exitosas.
NOTA: Cuando se produce la deleción, se elimina el sitio de restricción, por lo que la enzima no cortará la secuencia, produciendo una sola banda sin cortar en un gel para confirmar la deleción.
- En el caso de las inserciones de casetes de genes mediadas por HDR, diseñe múltiples ARNg utilizando las herramientas mencionadas para crear mutantes knockout y seleccione el más eficaz después de una evaluación posterior.
- Diseñar plásmidos donantes para la reparación dirigida por homología (HDR) que contengan brazos de homología del sitio diana, la secuencia de ADN de carga, un marcador fluorescente, el origen de la replicación y un gen de resistencia a los antibióticos (Figura 1B).
- Elija los brazos de homología de las regiones aguas arriba y aguas abajo del sitio objetivo, cada uno de los cuales abarca 500-1.000 pb10 (Figura 1B).
- Seleccione la secuencia de carga, que puede incluir un marcador fluorescente, un gen de interés o un elemento regulador (por ejemplo, QF2).
- Selecciona un marcador fluorescente. Los marcadores fluorescentes comunes utilizados para A. aegypti se incluyen en un casete de ADN que contiene un promotor, un gen codificante de marcadores fluorescentes y una secuencia UTR 3'. Consulte la discusión para obtener más detalles.
2. Preparación de la mezcla inyectable
- Diluir la proteína Cas9 con el tampón de dilución Cas9 a 1 μg/μL.
NOTA: No descongele ni congele Cas9 más de 2 veces. Es recomendable hacer alícuotas de la proteína Cas9. - Compre los ARNg o prodúzcalos internamente.
NOTA: Para la producción interna, utilice prácticas estándar de descontaminación de ARN y materiales libres de ARNasa.- Diseñe de 4 a 6 ARNg y elija los dos mejores ARNg para la inyección (consulte el ensayo de escisión in vitro a continuación).
- Diseñe un cebador directo que incluya la secuencia promotora T7 aguas arriba de la secuencia de ARNg. Utilice el cebador inverso de ARNg universal para las reacciones de PCR no molde de PCR, como se describe a continuación. La base de la secuencia superpuesta se empareja con la secuencia correspondiente en el cebador inverso universal (negrita y subrayado), creando una plantilla para que la ADN polimerasa amplifique sus secuencias.
NOTA: Para estas reacciones de PCR, el cebador directo debe contener el promotor T7 (negrita), seguido de dos guaninas (importantes para el inicio de la transcripción a través de la ARN polimerasa T7), la secuencia de 20 nucleótidos del ARNg (N20; sin la secuencia PAM) y la secuencia superpuesta del cebador (subrayado).
Avance del cebador: 5'- GAAATTAATACGACTCACTATAGGN20 GTTTTAGAGCTAGAAATAGC- 3'
Imprimación inversa: 5''-AAAAGCACCGACTCGGTGCCACTTTTT CAAGTTGATAACGGACTAGC
CTTATT TTAACTT GCTATTTCTAGCTCTAAAAC - 3' - Sintetizar la plantilla de ADN mediante PCR no plantilla. Configure múltiples reacciones (cada una con 12,5 μL de la mezcla maestra 2x, 1,25 μL de la solución de 10 μM de cebador directo, 1,25 μL de la solución de 10 μM de cebador inverso y 10 μL de agua ultrapura) para que haya suficiente producto de PCR (300 ng) disponible para la reacción de transcripción in vitro . Utilice las siguientes condiciones de PCR: desnaturalización inicial durante 30 s a 98 °C; 35 ciclos de amplificación durante 10 s a 98 °C, 10 s a 62 °C y 10 s a 72 °C; extensión final a 72 °C durante 2 min; y almacenamiento a 4 °C.
- Confirmar la amplificación de un solo fragmento de ADN (122 pares de bases) en un gel de agarosa (2%).
- Limpie la plantilla de PCR con un kit de purificación de PCR, siguiendo las recomendaciones del fabricante.
- Realice una reacción de transcripción in vitro con un kit de transcripción T7. Mezcle 2 μL de tampón de reacción 10x, 2 μL de nucleótidos (ATP, CTP, UTP y GTP), 2 μL de ARN polimerasa T7, 3 μL del ADN molde (100 ng/μL) y 5 μL de agua ultrapura. Incubar la mezcla a 37 °C durante al menos 2 h (no más de 16 h) hasta toda la noche (12 h).
NOTA: En esta reacción, la ARN polimerasa T7 se une al promotor T7 incluido en la secuencia directa del cebador, lo que conduce a la transcripción del ARNg. - Tratar la reacción de transcripción con DNasa añadiendo 1 μL de DNasa (mezclar bien) e incubar a 37 °C durante 15 min.
- Purifique los sgRNAs sintetizados con un kit de limpieza de transcripción siguiendo las recomendaciones del fabricante.
- Realizar un ensayo de escisión in vitro para evaluar la eficiencia de corte de los ARNg seleccionados (Figura 1C).
- Diseñe cebadores para amplificar un fragmento de ADN (500-1.000 pb) que flanquea el sitio de corte del ARNg.
- Configure las reacciones de PCR de la siguiente manera: 12,5 μL de la mezcla maestra 2x, 1,25 μL de la solución de 10 μM de cebador directo, 1,25 μL de la solución 10 μM de cebador inverso, 9 μL de agua ultrapura y 1 μL de 5 ng/μL de ADN molde.
- Utilice las siguientes condiciones de PCR: condiciones: desnaturalización inicial durante 30 s a 98 °C; 35 ciclos de amplificación durante 10 s a 98 °C, 15-30 s a X °C (temperatura ideal de recocido para imprimaciones) y 35 s a 72 °C; extensión final a 72 °C durante 2 min; y almacenamiento final a largo plazo a 4 °C.
- Consulte las pautas del fabricante para conocer las mejores temperaturas de amplificación y el intervalo de tiempo. Agrupar al menos cinco reacciones o aumentar los volúmenes de los reactivos para obtener suficiente producto de PCR (1,5-2 μg) después de la limpieza de PCR (banda única) o la purificación de la banda de PCR en gel de agarosa.
- Configure las reacciones de escisión de Cas9 con Cas9 recombinante incubando la siguiente mezcla a 37 °C durante 1 h: 1 μL de tampón de reacción 10x Cas9, 0,35 μL de Cas9 recombinante (1 μg/μL), 1 μL de ARNg (100 ng/μL), 6,65 μL de agua ultrapura y 1 μL de 300 ng/μL de ADN moltal.
- Establezca una reacción de control negativo sin ningún ARNg.
- Compruebe la eficacia de la escisión mediante la ejecución de reacciones en un gel de agarosa (1,5-2,0%; Figura 1C).
3. Montaje del plásmido donante
- PCR-amplifica los brazos de homología a partir del ADN genómico de A. aegypti.
- Para el diseño del cebador, consulte las pautas del fabricante del kit de clonación. Utilice una herramienta en línea (p. ej., Benchling), que proporcione soporte para el diseño y ensamblaje de plásmidos utilizando diferentes estrategias de clonación (p. ej., Gibson, Golden Gate y clonación basada en enzimas de restricción).
- Amplifique la secuencia de carga del ADN genómico de A. aegypti o solicite un fragmento de gen sintetizado comercialmente.
- Amplifique los marcadores fluorescentes de plásmidos internamente.
- Ligar fragmentos de ADN de los pasos 3.1.1 a 3.1.3 en la columna vertebral de un plásmido existente mediante el ensamblaje de Gibson. Incubar una mezcla de 10 μL de mezcla maestra 2x, X μL de todos los fragmentos de ADN, 10-X μL de agua ultrapura a 50 °C durante 1 h.
NOTA: Consulte las directrices del fabricante para calcular la proporción ideal de insertos y la columna vertebral del plásmido.- Calcular las concentraciones de cada fragmento de clonación en picos moles: pmols = (peso en ng) × 1.000/(pares de bases × 650 daltons).
- Utilice 50-100 ng de columna vertebral de plásmido y un exceso de molar de 2-3 veces de cada inserto.
- Si ensambla 2-3 fragmentos, agregue 0.02-0.5 pmols de cada fragmento en la reacción de Gibson. Si ensambla 4-6 fragmentos, agregue 0.2-1.0 pmols de cada uno.
- Utilice 3-5 μL de la reacción de ensamblaje de Gibson para transformar las células competentes de E. coli JM109.
NOTA: JM109 fue elegido para el ensamblaje de Gibson debido a su genotipo recA- , que reduce los eventos de recombinación indeseables y evita el arrastre de nucleasas durante la recolección de células, asegurando la integridad de los fragmentos de ADN ensamblados
Para plásmidos de más de 10 kb, recomendamos la transformación de las células competentes para DH5α utilizando el protocolo ampliado, siguiendo las recomendaciones del fabricante. - Expanda las bacterias transformadas y purifique el plásmido con un kit de minipreparación.
- Para confirmar el ensamblaje correcto del plásmido, ejecute una digestión de la enzima de restricción diagnóstica con el ADN del plásmido purificado y visualice mediante electroforesis en gel de agarosa (Figura 1D, E).
NOTA: Sugerimos el uso de una herramienta en línea para la selección de un par de enzimas de restricción que pueden cortar el plásmido en un solo sitio. Software como Benchling tiene una herramienta incorporada que realiza la digestión virtual de secuencias de plásmidos con las enzimas de restricción seleccionadas, mostrando el patrón de bandas de ADN esperado en un gel de electroforesis virtual (Figura 1D).- Llevar a cabo la digestión de la enzima de restricción de plásmidos. Incubar una mezcla de 1 μL de tampón de digestión de restricción 10x, 0,5 μL de enzima de restricción 1, 0,5 μL de enzima de restricción 2, 1 μL de ADN plasmídico (300 ng/mL) y 7 μL de agua ultrapura a 37 °C durante 2 h.
- Ejecute las reacciones de digestión de restricción en un gel de agarosa (1,5%).
NOTA: El patrón de bandas de ADN (Figura 1E) debe parecerse al patrón de bandas de resumen virtual (Figura 1D). Los plásmidos también se pueden enviar para la secuenciación de plásmidos completos si el servicio está disponible.
- Cultive el clon del plásmido en 150 mL de medio LB.
- Realizar maxiprep plásmido, siguiendo las indicaciones del fabricante.
- Suspenda el plásmido en agua ultrapura.
4. Mezclar la construcción de inyección
NOTA: Los rangos de concentración final sugeridos para cada constructo se proporcionan en la Tabla 1. Comience con una proporción de 2:1:2 (ng Cas9: ng sgRNA: ng plásmido donante) y ajústela según sea necesario para optimizar la eficiencia del HDR. El seguimiento de los resultados ayudará a identificar la combinación más eficaz.
- Para hacer mutantes nocauts,
- Diluir la alícuota de la proteína Cas9 a la concentración deseada utilizando el tampón de dilución Cas9 y diluir la alícuota de ARNg con agua ultrapura.
- Premezcle la proteína Cas9 con cada ARNg para formar un complejo de ribonucleoproteína (RNP). Combine las soluciones premezcladas.
- En el caso de las inserciones de casetes de genes mediadas por HDR,
- Diluya y mezcle la proteína Cas9 y los ARNg como se sugiere para hacer mutantes knockout.
- Diluir el plásmido donante con agua ultrapura.
- Combina todas las construcciones.
5. Extracción y carga de agujas de microinyección
- Utilice filamento de cuarzo para tirar de las agujas de inyección (Figura 2). Asegúrate de que el filamento tenga 10 cm de largo, con un diámetro exterior de 1 mm y un diámetro interior de 0,7 mm.
- Tire de las agujas con un extractor de micropipetas láser con uno de los dos programas siguientes:
Programa 1: Calor 805, Filamento 4, Velocidad 50, Retardo 145, Tirón 145
Programa 2: Calor 650, Filamento 4, Velocidad 40, Retardo 150, Tirón 156
NOTA: El programa 1 da como resultado una punta de aguja más delgada pero más larga, lo que lo hace adecuado para inyecciones con construcciones de concentración más bajas, donde una punta más fina es beneficiosa para la precisión. El programa 2 produce una punta de aguja más corta pero más gruesa, ideal para inyecciones de mayor concentración, ya que la construcción es más gruesa y requiere una aguja más resistente.
6. Recolección de embriones
- Prepare un aspirador eléctrico o manual para recolectar mosquitos y use viales de plástico para la recolección y recolección de embriones.
- Humedece los papeles de filtro circulares blancos y colócalos en la pared interior o encima de algodón húmedo en el colector.
- Coloque de 5 a 10 mosquitos hembra que fueron alimentados con sangre hace 5 a 10 días en el colector. Coloque el colector en la oscuridad durante 45 min.
- Saca los papeles de filtro para la recolección de embriones.
7. Alineación de embriones
- Utilice una cepa de tipo salvaje (Liverpool) de A. aegypti para la inyección de embriones.
- Seleccione los embriones en etapa de preblastodermo, particularmente aquellos que son de color gris claro, del papel de recolección (Figura 3).
- Transfiera algunos embriones con un cepillo húmedo a la cinta adhesiva de doble cara colocada encima de un cubreobjetos. Alinee los embriones en paralelo mientras sus alrededores aún están húmedos, asegurándose de que estén uno al lado del otro, con todos los extremos posteriores mirando hacia el frente.
- Una vez colocado correctamente, deje que el entorno se seque ligeramente para asegurar los embriones en su lugar.
- Agregue aceite de halocarbono 700 a los embriones durante la alineación para evitar la desecación.
NOTA: Asegúrese de que los embriones no estén rodeados de agua al agregar el aceite, ya que esto haría que los embriones floten en el aceite.
8. Microinyección de embriones
NOTA: La inyección se realiza a temperatura ambiente o a 18 °C. La temperatura de 18°C se recomienda por razones prácticas, ya que retrasa el desarrollo embrionario.
- Configure un microinyector con los siguientes parámetros: presión de compensación (Pc) 300 hPa, presión de inyección (Pi) 500 hPa. Ajuste estas condiciones siempre que sea necesario.
- Cargue 3 μL de la construcción mezclada en una aguja utilizando un microcargador.
- Coloque el cubreobjetos con los embriones alineados encima de un portaobjetos de microscopio (Figura 3). Coloque el cubreobjetos y deslícelo bajo el microscopio para la inyección. Asegúrate de que el extremo posterior del embrión esté colocado hacia la aguja.
- Coloque una aguja en un soporte de agujas junto con un micromanipulador y coloque la aguja en un ángulo de 10° hacia el extremo posterior de los embriones alineados, manteniéndola inmóvil (Figura 4A). Abra suavemente la aguja bajo un microscopio y tóquela ligeramente con el borde de un cubreobjetos.
NOTA: Otra opción es crear una pequeña abertura en la aguja golpeándola con un embrión. Sin embargo, se recomienda una apertura de la aguja un poco más ancha, ya que la pegajosidad de la proteína Cas9 puede obstruir la aguja. - Mueva el vaso deslizante hacia la aguja para la inyección (Figura 5).
9. Cuidados posteriores al embrión inyectado
- Use toallitas desechables sin pelusa para eliminar el aceite que rodea a los embriones.
- Agregue agua desionizada para enjuagar los embriones y mueva los embriones sobre un papel de filtro húmedo. Coloque el papel de filtro húmedo en un pañuelo húmedo dentro de tazas de Karat de 9 oz (Figura 4B y Figura 6A,B).
- Coloque algodón húmedo en el fondo de la taza para mantener la humedad (Figura 6B).
- Conservar los embriones inyectados en papel de filtro húmedo.
10. Eclosión de embriones y cribado de larvas G0
- Al menos 4 días después de la inyección, transfiera el papel de filtro con embriones a aproximadamente 3 L de agua desionizada en bandejas Sterilite de 6 cuartos para incubar.
NOTA: Los huevos suelen eclosionar de manera más eficiente dentro de las 2 semanas posteriores a la inyección. Asegúrese de que los huevos permanezcan húmedos durante este período. El papel de filtro no debe estar demasiado mojado, ya que la humedad excesiva puede provocar una eclosión temprana de los embriones. Si bien una conservación más prolongada puede mejorar las tasas de eclosión, no exceda un mes para obtener resultados óptimos. El uso de agua desoxigenada también puede ayudar con la eclosión. - Una vez que las larvas G0 eclosionen, agregue comida para peces mezclada con agua a la sartén como alimento.
- Examinar las larvas G0 para detectar el marcador fluorescente en la etapa larvaria del 3º al 4º estadio (Figura 7).
- Mantenga las larvas por separado en función de su estado fluorescente, con las larvas fluorescentes positivas y fluorescentes negativas en bandejas separadas.
11. Clasificación por sexo de las pupas y cruzamiento con el tipo salvaje
- Separe los mosquitos inyectados por sexo cuando pupan, utilizando el tamaño y las estructuras específicas del sexo en el lóbulo genital para la identificación:
- Machos: Tamaño más pequeño, un lóbulo genital más prominente y puntiagudo, y paletas más anchas (estructuras en el extremo de la cola de las pupas; Figura 8A 1,A2).
- Hembras: Mayor tamaño, lóbulo genital más pequeño y menos pronunciado, y paletas más estrechas (Figura 8B 1,B2).
- Piscina de mosquitos fluorescentes positivos o fluorescentes negativos de cada sexo.
- Cruza los mosquitos acumulados con mosquitos del sexo opuesto a la cepa Liverpool. Use una proporción de 3:1 a 5:1 de mosquito silvestre por mosquito G0.
- Cruza los mosquitos durante 4 días.
- Proporcione a las hembras una comida de sangre después de cruzar.
12. Cribado G1
- Tres días después de la alimentación con sangre, proporcione hueveras colocando una toalla de papel dentro de la pared de tazas de Karat de 9 onzas y agregando alrededor de 3 onzas de agua desionizada.
- Después de 3-4 días, cosecha y eclosiona los embriones G1. Examinar las larvas G1 para detectar el marcador fluorescente en las etapas 3 a 4 (Figura 7).
- Recoja las larvas fluorescentes, lo que sugiere una inserción de HDR. Cuando los individuos fluorescentes G1 alcancen la etapa de pupa, sepárelos por sexo y coloque a cada sexo en jaulas separadas.
- Supere a los mosquitos fluorescentes G1 a individuos del sexo opuesto a la cepa Liverpool.
13. Confirmación del sitio de inserción G1
- Después de proporcionar la harina de sangre, prepare las hembras G1 para la puesta de huevos de una sola hembra colocando un pequeño trozo de toalla de papel en viales individuales de Drosophila y agregando 3 ml de agua desionizada.
- Para los mutantes knockout:
- Después de la puesta de huevos, el agua se evapora y la toalla de papel se seca, eclosiona los huevos de las hembras que claramente exhiben mutaciones knockout y obtiene la generación G2.
- Recoja el cuerpo de las madres G1 que hayan incubado con éxito la descendencia G2 y extraiga el ADN.
- Utilice el ADN como plantilla para la PCR con el fin de amplificar la secuencia que cubre el sitio objetivo. Asegúrese de que los cebadores amplifiquen un fragmento de ADN de ~ 200 pb. Configure las reacciones (cada una contiene 12,5 μL de la mezcla maestra 2x, 1,25 μL de la solución de 10 μM de cebador directo, 1,25 μL de la solución de 10 μM de cebador inverso, 9 μL de agua ultrapura y 1 μL de ADN molde [5 ng/μL]). Utilice las siguientes condiciones de PCR: desnaturalización inicial durante 30 s a 98 °C; 35 ciclos de amplificación durante 10 s a 98 °C, 15-30 s a X °C (temperatura ideal de recocido de los cebadores) y 10 s a 72 °C; extensión final a 72 °C durante 2 min; y almacenamiento final a largo plazo a 4 °C.
- Purifique los fragmentos de PCR y realice la digestión de los fragmentos de PCR mediante la incubación de una mezcla de 1 μL de tampón de digestión de restricción 10x, 0,5 μL de enzima de restricción 1, 0,5 μL de enzima de restricción 2, 1 μL de fragmento de PCR (200 ng/mL) y 7 μL de agua ultrapura a 37 °C durante 30 min.
NOTA: Ciertas enzimas de restricción se pueden utilizar en la mezcla de PCR sin purificación previa. - Visualice la digestión del fragmento de PCR mediante electroforesis en gel para confirmar si se ha producido un clivaje.
- Secuenciar el fragmento de PCR no digerido para identificar las mutaciones knockout.
- Para inserciones mediadas por HDR, después de la puesta de huevos:
- Recoge el cuerpo de las madres G1 y extrae el ADN.
- Utilice el ADN como plantilla para la PCR con el fin de amplificar la secuencia que cubre el sitio objetivo.
- Realice la secuenciación del fragmento de ADN amplificado para confirmar la integridad del casete de ADN insertado.
- Eclosiona el huevo y obtén la generación G2.
14. Expansión de las nuevas líneas CRISPR
- Para líneas mutantes knockout:
- Configure hembras G2 para la puesta de huevos, con 20 hembras por G1. Cada G1 representa una línea.
- Después de la puesta de huevos, confirme las mutaciones knockout de la misma manera que para G1.
- Proceda con cinco líneas G1 que exhiben mutaciones claramente identificadas tanto en G1 como en G2. Eclosionan los huevos recolectados de G2 de cada línea, dando lugar a la generación G3.
- De las cinco líneas cruzadas, seleccione dos líneas con mutaciones claramente identificadas y alta aptitud o el fenotipo deseado.
- Cruza hembras G3 de cada línea seleccionada con machos de la cepa Liverpool.
- Prepare 50 hembras individuales para la puesta de huevos de cada línea. Confirme las mutaciones knockout como se hizo anteriormente para G1.
NOTA: Aumente el número de hembras en la configuración para mantener la diversidad. - Repita los procedimientos para dos generaciones adicionales con las dos líneas (Figura 4J).
- Para nuevas líneas de inserciones mediadas por HDR:
- Verificar la presencia de individuos fluorescentes en la generación G2.
- Cruza los mosquitos G2, de cada individuo G1, con la cepa de Liverpool. Cada individuo G1 representa una línea.
- Proceda con tres generaciones más de cruzamiento. Revise continuamente el marcador fluorescente y observe la aptitud19 de cada línea (Figura 4x).
- Seleccione una línea con inserciones correctas y alta aptitud y el fenotipo deseado.
15. Haz líneas homocigóticas
- Para líneas mutantes knockout:
- Generación G6:
- Eclosiona los huevos producidos por G5 y obtén la generación G6.
- Cruza adultos G6 dentro de sus respectivas líneas (Figura 4K y Figura 9A).
- Coloque 50 hembras G6 individuales para la puesta de huevos por línea, y eclodie los huevos como se describió anteriormente (Figura 9B).
- Recoja las hembras G6 que han incubado con éxito la descendencia G7, extraiga el ADN y realice la PCR y la digestión de la enzima de restricción como se hace para G1 (Figura 9C).
NOTA: En este paso se puede utilizar un tampón de aplastamiento (SB) sencillo y económico para la extracción de ADN.- Con un molinillo de mano, macere un solo mosquito en 100 μL de 1x SB (10 mM de Tris-HCl pH 8, 1 mM de EDTA y 25 mM de NaCl). Añadir proteinasa K (200 μg/mL) e incubar a 37 °C durante 30 min, seguido de 95 °C durante 2 min. Girar a 10.000 × g durante 5 min y recoger el sobrenadante20.
- Confirme la mutación visualizando los resultados en un gel.
- Deseche los huevos producidos por las hembras sin mutaciones (Figura 9D).
- Mantener las larvas de hembras con mutaciones confirmadas para establecer varios linajes G7 y descartar las crías sin mutaciones (Figura 9D).
- Generación G7:
- Cruza hembras y machos dentro de cada linaje G7 (Figura 9E).
- Coloque 10 hembras G7 individuales para la puesta de huevos por línea y eclosione los huevos como se describió anteriormente (Figura 9F).
- Recoja las hembras G7 que han incubado con éxito crías G7, extraiga el ADN y realice la PCR y la digestión con enzimas de restricción (Figura 9G).
- Detecte mutaciones knockout en ambos alelos o en un solo alelo visualizando los resultados en un gel.
- Mantener las larvas de las hembras G7 confirmadas con knockouts en ambos alelos, produciendo la generación G8 (Figura 9H). Deseche las crías sin mutaciones (Figura 9H).
NOTA: Este paso asegura que las hembras sean homocigóticas. En G8, las pruebas de homocigosis de la progenie confirman si los padres también son homocigotos".
- Generación G8:
- Cruza adultos G8 por cada linaje femenino G7 (Figura 9I).
- Elija al azar cinco machos G8, extraiga el ADN y realice la PCR y la digestión de la enzima de restricción (Figura 9J).
- Proporcione una comida de sangre e incube los huevos de las hembras G8 que se cruzaron con machos G8 confirmados con knockouts en ambos alelos.
- Continúe con los linajes G7 donde todos los machos detectados tienen knockouts en ambos alelos, lo que indica que estos linajes son homocigotos.
- Generación G6:
- Para líneas de inserciones mediadas por HDR:
- Eclosiona los huevos producidos por G5 y obtén la generación G6. Examinar las larvas en la etapa G6 para detectar marcadores fluorescentes.
- Deseche las larvas sin marcadores fluorescentes (Figura 4xi).
- Cruza mosquitos que exhiben marcadores fluorescentes.
- Continúe este procedimiento para cada generación subsiguiente hasta que no se observe ninguna larva no fluorescente. En este punto, la línea de mosquitos será homocigótica.
Resultados
Diseño y validación de la segmentación génica mediada por ARNg para la recombinación de homología HDR
Para garantizar que el gen deseado se dirija con precisión, recomendamos seleccionar un par de ARNg y colocar los brazos de homología 5' y 3' cerca del sitio de corte para la recombinación homóloga mediada por HDR (Figura 1A). Por ejemplo, diseñamos dos ARNg para dirigirse a ambos lados del codón de inicio del gen de interés y utilizamos el casete QF2-Hsp70-OpIE2-ECFP-SV40 como marcador, insertándolo en el gen objetivo a través de brazos de homología de 1 kb a través del mecanismo HDR (Figura 1B). Las roturas de doble cadena conducen a una deleción de un fragmento corto de ADN entre los sitios de corte de los ARNg (Figura 1A).
La eficiencia de escisión de los ARNg y su capacidad para cortar el gen diana se probó mediante un ensayo de escisión de Cas9 in vitro . Los fragmentos de PCR del gen diana fueron divididos en dos fragmentos por Cas9, cargados con los ARNg (Figura 1C). Además, las enzimas de restricción se pueden utilizar para verificar la integridad del plásmido donante antes de pasar a los pasos posteriores del protocolo. Los resultados de la digestión del plásmido deben mostrar una o dos bandas en el gel, con la presencia de una pequeña banda que indica una digestión exitosa en un fragmento corto (Figura 1D, E).
Preparación de agujas de microinyección
Antes de comenzar el proceso de inyección, es importante preparar agujas de microinyección nuevas. Las agujas deben tener una forma protuberante con una ligera curva. Aproximadamente 2/3 de la aguja deben ser estrechos en la parte superior, mientras que los 1/3 restantes deben ser más anchos. El extremo delantero de la punta de la aguja no debe exceder los 0,5 cm de longitud desde la parte estrecha hasta la ancha (Figura 2A). Después de usar el borde del cubreobjetos para abrir la aguja, es preferible una aguja con punta biselada para la microinyección, ya que es más fácil de usar después de romper la aguja tocando suavemente la superficie del embrión de mosquito negro (Figura 2B). Por otro lado, una aguja de punta roma puede dificultar la perforación de embriones de color gris claro durante la microinyección (Figura 2C). Las agujas no deben ser ni demasiado blandas ni demasiado duras para penetrar eficazmente en los embriones del mosquito para evitar que se rompa la aguja.
Inyección de embriones
Para asegurar el éxito de la inyección, comience por recolectar embriones de mosquito de color gris claro y alinearlos de modo que el polo posterior mire en la misma dirección (Figura 3A). Esta alineación direccional ayuda a inyectar el plásmido cerca de las células de la línea germinal (polo posterior), lo cual es crucial para producir mutantes que puedan ser heredados por la próxima generación. Seleccione embriones frescos, uniformes y de color gris claro de hembras que fueron alimentadas con sangre de 5 a 10 días antes (Figura 3A1). Evite el uso de embriones que sean desigualmente grises o marrones (Figura 3A2), ya que es posible que no se desarrollen adecuadamente.
Alinee los embriones de mosquito uno por uno en la cinta adhesiva de doble cara para facilitar una inyección precisa y eficiente. Aplique aceite de halocarbono antes de que los huevos se desequen y se oscurezcan a un color gris medio u oscuro (Figura 3B).
Al inyectar, concéntrese en la superficie del polo posterior de cada embrión. La cara anterior del embrión (lado derecho en la Figura 5), por otro lado, tiene una superficie plana y dura (micrópilo). Utilice suavemente una aguja biselada que contenga la mezcla inyectable para perforar el embrión (Figura 5). La superficie del embrión se deprime y rebota, lo que indica que la aguja ha penetrado en el embrión. Tras una inyección exitosa, el color del embrión se aclara en unos pocos segundos (curva amarilla en la Figura 5, arriba a la derecha).
Después de la inyección, use cuidadosamente el cepillo para recoger y transferir los embriones a otro papel de filtro húmedo usando una toallita de laboratorio para eliminar el exceso de aceite (Figura 6A). Mantenga los embriones sobre una toalla de papel húmeda durante varios días a temperatura de cría (Figura 6B). El exceso de aceite puede reducir la tasa de eclosión de los embriones de mosquitos. Usa bolas de algodón con agua ultrapura para mantener la hidratación. Es poco probable que los embriones que permanecen grises o marrones (flecha amarilla) después de 2 horas después de la inyección eclosionen (Figura 6C).
Cribado y cruzamiento
Una vez que los embriones hayan madurado, agregue agua ultrapura a la huevera y colóquela en una incubadora a 27 °C para la eclosión. Por lo general, las larvas tardan de 5 a 7 días en desarrollarse hasta la etapa de 3er estadio. Inicialmente, preseleccionamos las larvas G0 que exhibían fluorescencia, aunque era más débil o parcial en comparación con otras líneas mutantes. Esto garantizó que el marcador se expresara correctamente y que los plásmidos se inyectaran con éxito en los embriones.
Estas larvas se cruzaron con mosquitos de tipo salvaje (WT). Durante las evaluaciones posteriores, seleccionamos y retuvimos las larvas G1 que mostraron una expresión de fluorescencia más fuerte y completa para la cría, la expansión de la línea y la realización de experimentos adicionales. Las larvas fluorescentes G1 pueden identificarse basándose en el patrón de expresión de la proteína fluorescente proporcionado por la combinación del promotor reportero y la proteína fluorescente: el promotor Hr5Ie1-eGFP (Figura 7A) impulsa la expresión de la proteína fluorescente verde en todo el cuerpo; Hr5Ie1-DsRed (Figura 7B) conduce a la expresión de fluorescencia roja en el cuerpo; OpIE2-CFP (Figura 7C) induce la expresión de la proteína fluorescencia cian (azul) solo en una parte específica del cuerpo. Cuando se utiliza la combinación 3xP3-TdTomato, la proteína fluorescente roja se expresa específicamente en los ojos (Figura 7D). Esta línea específica de mosquito transgénico también contiene el promotor OpIE2 que impulsa la expresión de CFP en todo el cuerpo (Figura 7D).
Proceso especial de establecimiento homocigótico para mutantes knockout
Para simplificar el mantenimiento de la línea y garantizar que todos los mosquitos sean mutantes, implementamos una tubería para generar mosquitos mutantes homocigotos no fluorescentes. Como se describe en el paso 15 del protocolo, después de cruzarnos con mosquitos WT, colocamos los mosquitos mutantes G6 en la misma jaula para el entrecruzamiento (Figura 9A). Después del cruzamiento, las hembras se recogieron en viales individuales para la puesta de huevos (Figura 9B). Este paso permitió la separación de hembras con diferentes genotipos.
Después de recolectar óvulos para obtener G7, se extrajo el ADN genómico de las hembras G6, seguido de PCR y electroforesis en gel de fragmentos de PCR, tratados o no con una enzima de restricción (Figura 9C). Se descartaron las líneas que mostraban solo fragmentos de PCR digeridos, lo que indicaba que no había mutaciones. Mientras que las líneas que mostraban bandas de doble PCR, lo que indicaba la presencia de mutaciones y, a su vez, hembras heterocigóticas, se mantuvieron y eclosionaron (Figura 9D). Luego se permitió que los mosquitos G7 maduraran, y todos los adultos fueron colocados en la misma jaula para otra ronda de cruzamiento para aumentar la probabilidad de establecer una línea homocigota (Figura 9E). Las hembras G7 alimentadas con sangre se recolectaron nuevamente individualmente para la recolección de huevos G8, lo que representa tres genotipos potenciales (Figura 9F). Se extrajo ADN genómico de las hembras G7 y se realizó PCR seguida de electroforesis en gel para determinar cuáles eran homocigóticas (Figura 9G). Se descartaron los óvulos de hembras no mutantes o heterocigóticas, y solo se conservaron aquellos con resultados homocigotos (Figura 9H). Se incubaron los huevos G8 de la etapa H y los adultos resultantes se cruzaron en una jaula separada (Figura 9I). De cada jaula, se seleccionaron aleatoriamente 10 machos adultos para la electroforesis en gel y la secuenciación (Figura 9J). Este paso debería producir individuos homocigotos, que luego se mantuvieron como el stock (Figura 9K).
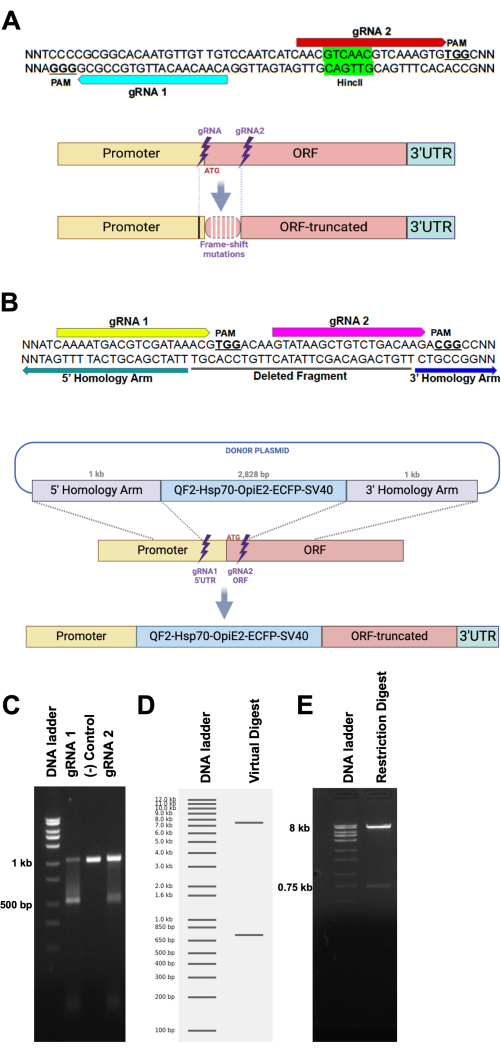
Figura 1: Esquema del diseño del plásmido donante de ARNg y HDR. (A, arriba) Secuencia diana hipotética de secuencia de ADN para dos ARNg (flechas azul y roja y sus sitios PAM asociados junto con un sitio diana de enzima de restricción (HincII). (A, abajo) Representación esquemática de un sitio diana sometido a NHEJ, que conduce a la aparición de mutaciones de desplazamiento de marco (barras verticales blancas) debido a una pequeña deleción o inserción de secuencia. Las mutaciones pueden extenderse más allá del sitio de escisión de los ARNg (barra vertical negra). (B, arriba) Secuencia hipotética de ADN que representa los sitios diana para el ARNg 1 (flecha amarilla) y el ARNg 2 (flecha magenta), seguidos de los sitios PAM (NGG, negrita y subrayado). La secuencia de ADN potencialmente delecionada entre ambos ARNg está subrayada por una barra negra (fragmento deledo). Las flechas verdes y azules resaltan la secuencia más 3' del brazo de homología 5' y la secuencia más 5' del brazo de homología 3', respectivamente. (B, abajo) Representación esquemática de una recombinación HDR de un casete de ADN de un plásmido a un sitio homólogo en el genoma. (C) Ensayo de escisión in vitro . La incubación de un fragmento de ADN de 1 kb es digerido por Cas9 cargado con ARNg 1 (carril izquierdo) o ARNg 2 (carril derecho), lo que da como resultado un fragmento de 500 pb. El carril central muestra la reacción de control negativo, que estaba desprovista de cualquier ARNg. (D) Digestión virtual de un plásmido (8,75 kb) con dos enzimas de restricción de un solo corte, lo que da como resultado prácticamente dos bandas (8 kb y 750 pb) en un gel hipotético. (E) Un gel de agarosa cargado con la reacción de digestión de restricción de un plásmido, que representa los resultados esperados proporcionados por el digestión virtual. Haga clic aquí para ver una versión más grande de esta figura.
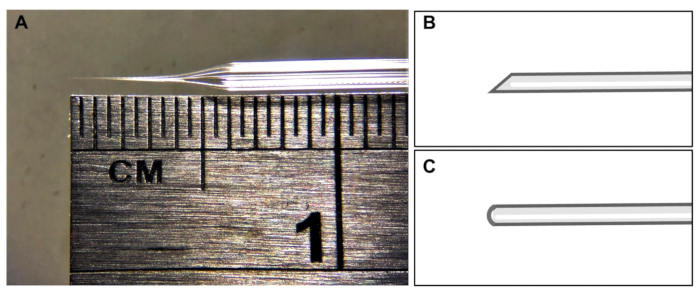
Figura 2: Forma de la aguja de microinyección. (A) Imagen representativa de la punta de una aguja. (B) Forma ideal de la punta de la aguja para la microinyección de huevos de mosquitos. (C) Forma de la punta de la aguja que debe evitarse. Haga clic aquí para ver una versión más grande de esta figura.
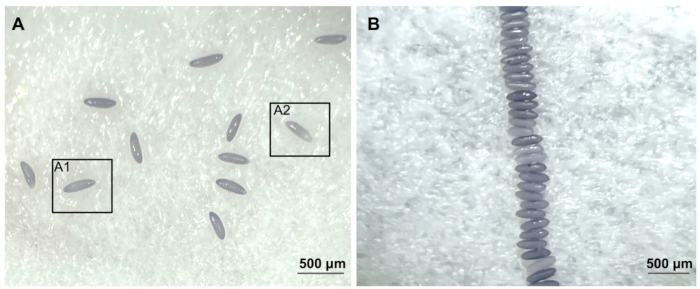
Figura 3: Recolección de embriones. (A) Recolección de embriones de color gris claro y (A1) homogéneos pero no (A2) desiguales para inyecciones; Barra de escala=500 μm. (B) Imagen de los embriones alineados; Barra de escala = 500 μm. Haga clic aquí para ver una versión más grande de esta figura.
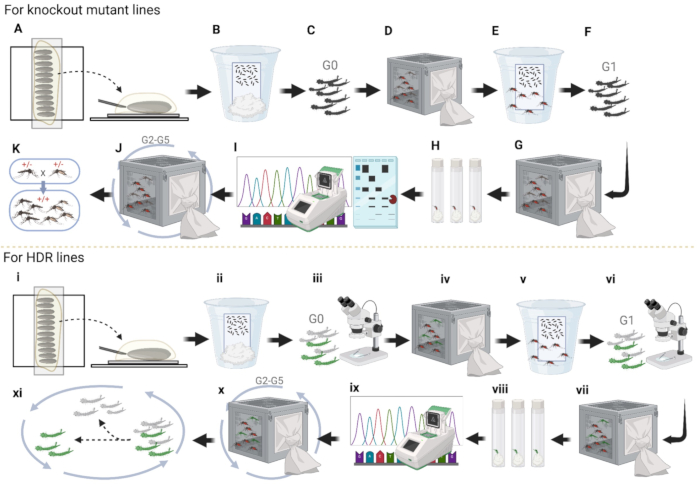
Figura 4: Tubería de microinyección de embriones de mosquitos. (A-K) Inyecciones de línea de knockout. (A) Alinear los embriones de mosquito e inyectar el plásmido en el extremo posterior. (B) Almacenamiento de embriones inyectados en la taza con papel mojado; (C) Larvas G0 eclosionando y separándose para ambos sexos. (D) Ambos sexos de adultos cruzan a WT en jaulas separadas; (E) recoger los huevos de las hembras en la huevera. (F) Larvas G1 eclosionando y separándose para ambos sexos. (G) Ambos sexos de adultos cruzan a WT en jaulas separadas. (H) Recoja los huevos de hembra G1 individualmente en viales de plástico y eclosione los huevos. (I) PCR, ejecución del gel con fragmentos tratados con enzimas y secuenciación para hembras individuales G1 que han incubado huevos con éxito. (J) Cruza G2 con WT durante tres generaciones más y secuencia los mosquitos de la misma manera que se hace para G1. (K) Establecer homocigotos por cruzamiento. (I-XI) Inyecciones en línea HDR. i) Alineación de los embriones. (ii) Almacenamiento de embriones inyectados en el vaso con papel mojado. (iii) Preselección de larvas G0 para fluorescencia. (iv) Convertir las larvas fluorescentes en adultos y cruzarlas con WT en una jaula. (v) Recolección de huevos G1 en la huevera. vi) Cribado y selección de larvas G1 fluorescentes. (vii) Adultos fluorescentes G1 cruzados con WT. (viii) Hembras adultas fluorescentes G1 alimentadas con sangre que ponen huevos individualmente en viales de plástico. (ix) Recolección y secuenciación de adultos fluorescentes G1 individualmente. (x) Cruzarse con el tipo silvestre durante tres generaciones adicionales más y (xi) eliminar las larvas sin fluorescencia para establecer homocigotos. Haga clic aquí para ver una versión más grande de esta figura.
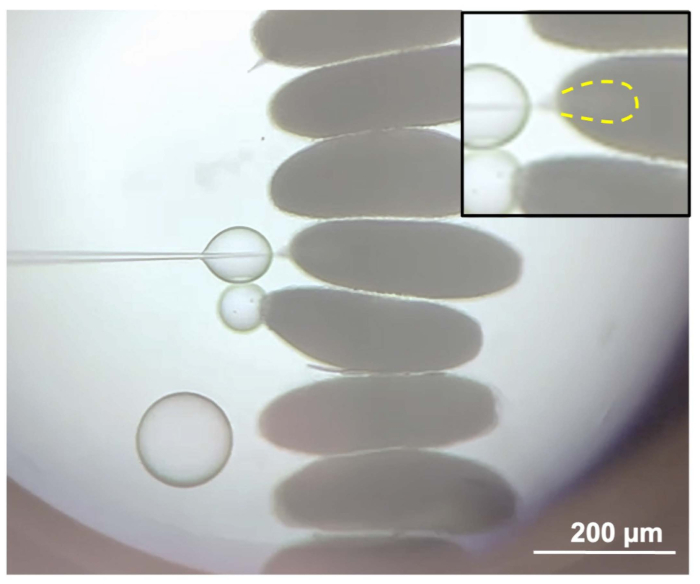
Figura 5: Inyección de embriones. El momento de la inyección del plásmido en embriones de mosquito. Recuadro: mezcla de inyección visualizada como un líquido turbio dentro del embrión (línea punteada amarilla); Barra de escala = 200 μm. Haga clic aquí para ver una versión más grande de esta figura.
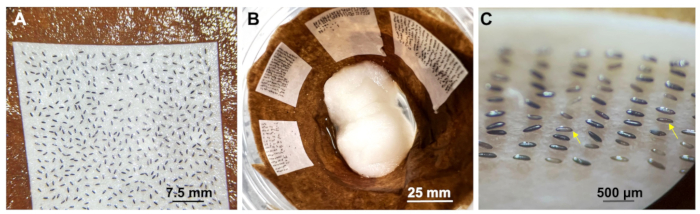
Figura 6: Colección de embriones. (A) Cosechar embriones después de la inyección y transferirlos a un papel de filtro húmedo. Barra de escala=7,5 mm. (B) Mantener los embriones inyectados en una taza. Barra de escala = 25 mm. (C) Embriones oscuros después de la inyección; Barra de escala = 500 μm. Haga clic aquí para ver una versión más grande de esta figura.
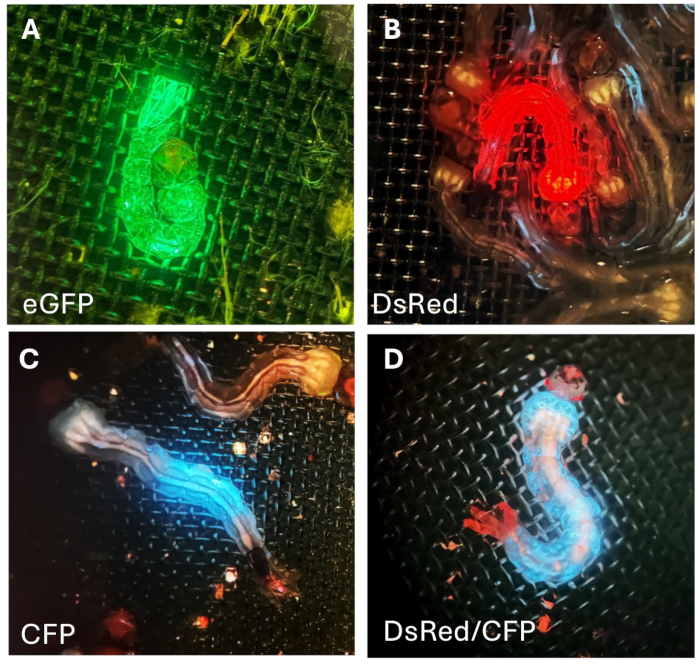
Figura 7: Fluorescencia en larvas G1. (A) Proteínas fluorescentes verdes, (B) rojas y (C) azulesen el cuerpo de la larva del mosquito. (D) Larva que exhibe fluorescencia roja específica del ojo y fluorescencia azul específica del cuerpo. Haga clic aquí para ver una versión más grande de esta figura.
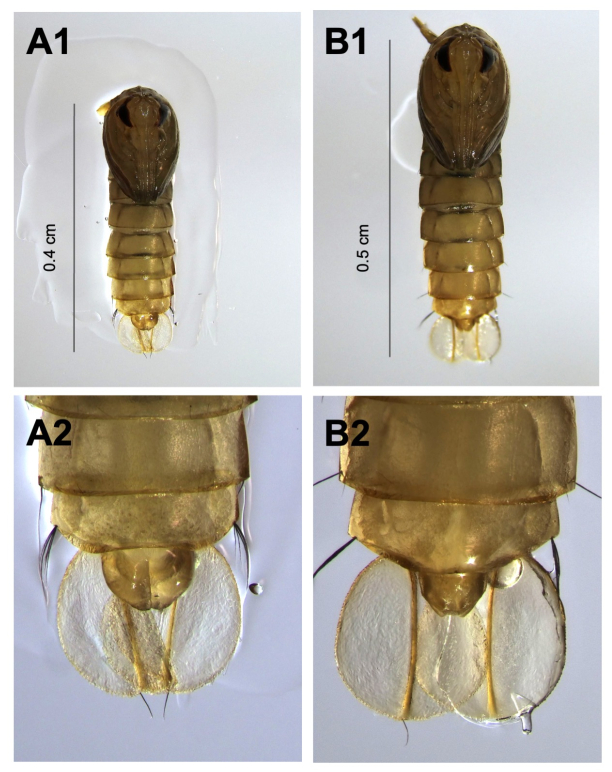
Figura 8: Dimorfismo sexual en la morfología de la pupa. (A1,A2) Las pupas masculinas se caracterizan por un tamaño corporal más pequeño, un lóbulo genital prominente y puntiagudo, y paletas más anchas en el extremo de la cola. (B1, B2) Las pupas femeninas muestran un tamaño corporal más grande, un lóbulo genital más pequeño y menos pronunciado y paletas más estrechas en el extremo de la cola. Haga clic aquí para ver una versión más grande de esta figura.
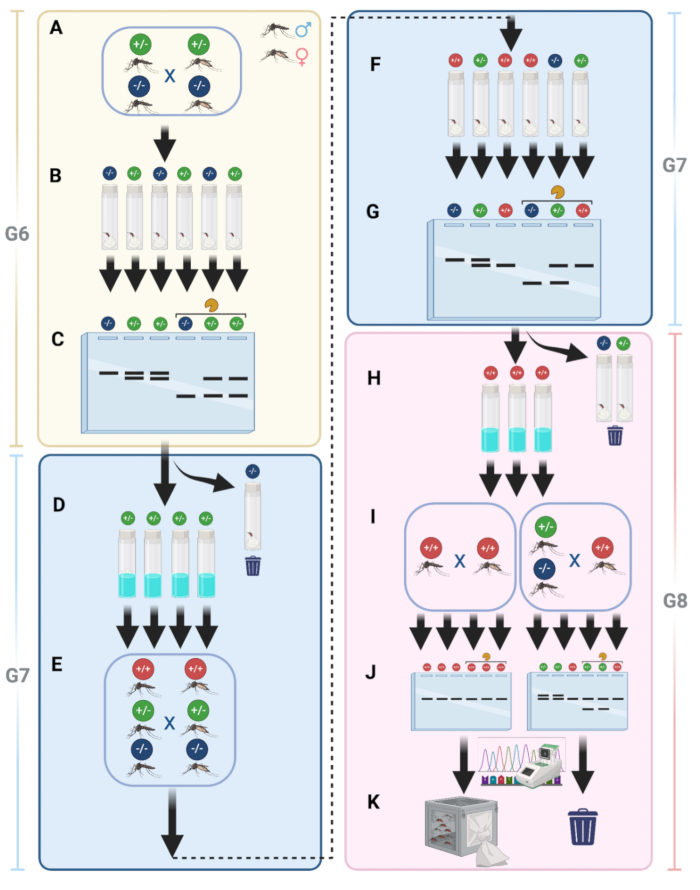
Figura 9: Detalles del establecimiento homocigoto de las líneas mutantes knockout. (A) Los mosquitos mutantes se cruzan en la misma jaula después de cruzarse con WT. (B) Después del cruzamiento, las hembras individuales se recogen en viales para la puesta de huevos. (C) El ADN genómico se extrae de las hembras G6, seguido de PCR y electroforesis en gel con fragmentos tratados con enzimas y sin tratar. (D) Se incuban los huevos G7 con resultados positivos de PCR (heterocigotos). (E) Los adultos G7 se cruzan nuevamente para aumentar las posibilidades de obtener individuos homocigotos. (F) Las hembras G7 alimentadas con sangre se recolectan individualmente para la recolección de huevos G8, que representan tres genotipos. (G) La extracción genómica de ADN, la PCR y la electroforesis en gel se realizan en hembras G7 para identificar individuos homocigotos. (H) Se descartan los huevos de hembras no mutantes o heterocigóticas; Se conservan los óvulos homocigóticos. (I) Los huevos G8 se incuban y se cruzan en una jaula separada. (J) Se seleccionan al azar diez machos adultos de cada jaula para la electroforesis en gel y la secuenciación. (K) Los mosquitos homocigotos se identifican y se mantienen como población. Haga clic aquí para ver una versión más grande de esta figura.
| Construcción de inyección | Concentración final |
| Proteína Cas9 | 100-300 ng/μL |
| ARNg | 50-100 ng/μL |
| plásmido donante | 100-500 ng/μL |
Tabla 1: Los rangos de concentración final sugeridos para cada construcción de inyección.
Discusión
La tecnología CRISPR-Cas ha cambiado el panorama de la edición del genoma al promover cambios específicos en los cromosomas1. A pesar de que los elementos transponibles fueron esenciales para la generación de los primeros mosquitos transgénicos, sus sitios de inserción son algo aleatorios, y la expresión del constructo de carga (promotor + gen) puede no corresponder al perfil de expresión del gen real debido a un efecto posicional del genoma (es decir, sitio de inserción), que generalmente conduce a la expresión ectópica21. Antes de la aparición de las tijeras moleculares CRISPR-Cas9, se desarrollaron tecnologías que promueven la rotura de la doble cadena de ADN en sitios objetivo específicos y se basaron en las propiedades de unión al ADN de dominios de proteínas específicos marcados con la enzima de restricción FokI, como TALEN22 y Zinc Finger23. A pesar de que esta última tecnología se utilizó con éxito para la ingeniería genética de mosquitos24,25, el alto costo de la ingeniería de tales dominios y el potencial de escisión fuera del objetivo llevaron a la descontinuación de tales tecnologías. Desde entonces, la tecnología CRISPR-Cas9 se ha convertido en la tijera molecular preferida11.
La ingeniería genética de los mosquitos se ha llevado a cabo, en su mayor parte, mediante la inyección de la mezcla de transformación en embriones26,27. La elaboración de la microinyección embrionaria de mosquitos requiere concentración, paciencia y atención a los detalles. Durante las 2 horas posteriores a la puesta de huevos, estos embriones deben alinearse, inyectarse y lavarse con el mayor cuidado posible para no interrumpir su desarrollo. El enfoque es una habilidad esencial para reducir la posibilidad de que los óvulos se dañen o los embriones se sequen durante la alineación. Ante incidentes inesperados como la obstrucción de la aguja, la rotura de la punta y la fuga de la mezcla inyectable, que ocurren con bastante frecuencia cuando la proteína Cas9 está en la mezcla, la paciencia es otra habilidad esencial para manejar estas situaciones. Pinchar los embriones cuando la punta de la aguja es demasiado grande o hay demasiadas fugas de mezcla inyectable solo puede dañar el embrión. La mejor solución es reemplazar la aguja y continuar con las inyecciones. No menos importante es la atención al detalle. Los mosquitos hembra más jóvenes (de 6 a 10 días de edad) ponen más huevos que los mayores, y eso es útil para cosechar embriones sanos. Elija agua desionizada o ultrapura y toallas de papel marrones (no blanqueadas) para almacenar los embriones después de la microinyección, ya que cualquier contacto con agua contaminada o superficies blanqueadas puede aumentar significativamente la mortalidad embrionaria. Los embriones de color gris claro (<1 h de edad) son más blandos, lo que facilita el procedimiento de inyección, aumentando las posibilidades de obtener la línea mutante. Además, los embriones inyectados deben descansar en papel de filtro humidificado durante al menos 5 días antes de eclosionar para permitir una recuperación y curación completas.
La calidad y pureza de la mezcla inyectable es fundamental para la supervivencia del embrión. Ni los tampones, sales ni alcoholes de los kits de extracción de plásmidos o de los kits de síntesis de ARNg deben trasladarse a las mezclas de inyección. Aunque es costosa, la opción de pedir los ARNg puede aumentar la probabilidad de un plegamiento adecuado del ARN. También recomendamos inyectar la proteína Cas9 recombinante sobre un plásmido que codifica Cas9, ya que creemos que la versión recombinante ya está cargada y lista para realizar roturas de doble cadena en comparación con una fuente de plásmido que necesita ser transcrita y traducida y luego cargada con ARNg para comenzar a actuar sobre el ADN.
Aunque describimos el protocolo que mejor funciona en nuestras manos en cuanto al uso de la tecnología CRISPR-Cas9 para la edición del genoma en el mosquito A. aegypti, en la literatura se han descrito reactivos alternativos que también pueden utilizarse como sustitutos en caso de ser necesario. Por ejemplo, suspendemos todos los reactivos y diluimos las mezclas de inyección con agua ultrapura. Alternativamente, las mezclas de inyección pueden diluirse en un tampón de inyección compuesto por 5 mM de KCl y 0,1 M de NaPO4 (pH = 6,8)26,28. Además de utilizar el aceite de halocarbono 700 para proteger los embriones de la desecación después de alinearlos, el aceite de halocarbono 2729, así como una mezcla de 27 y 70030 proporcionan una protección similar. La versión 10x concentrada del tampón inyectable descrito anteriormente se ha utilizado alternativamente para prevenir la desecación del embrión26. Como se mencionó anteriormente, los plásmidos que codifican Cas9 están disponibles comercialmente (addgene) y se han utilizado para la edición del genoma mediada por CRISPR-Cas9 en mosquitos31.
Entre las estrategias para obtener una línea transgénica de mosquitos, se encuentran disponibles los enfoques knockout mediado por NHEJ y knockin mediado por HDR. Mientras que la tasa de éxito de la primera es mucho mayor que la de la segunda32,33, el esquema de cruce y el proceso de selección requieren mucho más tiempo para obtener una línea de knockout que una línea de knockin, como se describe en la Figura 4. Como enfoque alternativo para obtener una línea knockout sin pasar por complicados esquemas de cruzamiento, la knockin mediada por HDR de un casete de genes que codifica un marcador fluorescente ofrece la posibilidad de interrumpir la secuencia codificante de un gen y seleccionar la línea transgénica de mosquito utilizando el marcador fluorescente 14,34.
Aunque este protocolo se centra únicamente en los pasos básicos para la transformación genética de los mosquitos, el diseño de plásmidos donantes para la HDR es un paso esencial que debe tenerse en cuenta. Es importante utilizar promotores como 3xP3, OpIE2, Hr5-IE1 y Pub 6,35,36,37,38. 3xP3 es un promotor sintético comúnmente utilizado para impulsar la expresión en el sistema nervioso y los ojos de los insectos. OpIE2 y Hr5-IE1 son promotores derivados del baculovirus que se utilizan para impulsar una fuerte expresión en las células de los insectos. El promotor de pub impulsa la expresión en todo el cuerpo. El promotor U6 se utiliza para la expresión de ARNg. Los marcadores fluorescentes como dsRed (y TdTomato), eGFP, CFP e YFP también se utilizan para los plásmidos de donantes para HDR. Se trata de proteínas fluorescentes que emiten fluorescencia roja, verde, cian y amarilla, respectivamente. En el caso de las UTR 3', p1039 y SV4040 se utilizan a menudo para mejorar la estabilidad del ARNm y la eficiencia de la traducción en los transgenes.
Como resumen del procedimiento de microinyección, para las líneas mutantes knockout, primero alinee los embriones de mosquito en cinta adhesiva de doble cara uno al lado del otro para la inyección (Figura 4A). En segundo lugar, retire la mayor parte del aceite de halocarbono para facilitar la tasa de supervivencia de los embriones y transfiera los embriones de la cinta adhesiva de doble cara a un papel de filtro limpio y húmedo. Manténgalos en una taza con agua ultrapura para mantener una alta humedad durante unos días, esperando que los embriones se desarrollen completamente (Figura 4B). En tercer lugar, eclosionar los embriones inyectados, separar las pupas en ambos sexos y colocarlas en jaulas diferentes (Figura 4C). En cuarto lugar, coloque a todos los machos fluorescentes en una jaula para cruzarlos con hembras WT de 5 a 7 días de edad, y viceversa (Figura 4D). Quinto, recoja los huevos G1 de las hembras WT cruzadas para expandir el número de mosquitos al principio (Figura 4E). Sexto, incubar los huevos G1 y separar las pupas en ambos sexos (Figura 4F). Séptimo, los adultos G1 vuelven a cruzarse con WT (Figura 4G). En octavo lugar, recoja las hembras adultas G1 en viales para la recolección de huevos G2 individuales y mantenga el agua ultrapura en el fondo de los viales con bolas de algodón o una toalla de papel durante unos días (Figura 4H). En noveno lugar, recolectar las hembras G1 después de que hayan puesto huevos y extraer el ADN genómico de las hembras G1 para la PCR y la secuenciación (Figura 4I). Décimo, eclosionar huevos G2 correctos para el mantenimiento de la línea y cruzamientos con WT durante tres generaciones más para eliminar la mayoría de las mutaciones de fondo no relacionadas (Figura 4J). Undécimo, el establecimiento de una línea de mosquitos homocigotos mediante el uso de PCR, ensayo de enzimas de restricción, electroforesis en gel y secuenciación para detectar mutaciones (Figura 4K).
Para el establecimiento de líneas HDR, alinee los embriones de mosquitos en cinta adhesiva de doble cara uno al lado del otro para la microinyección de embriones (Figura 4i). En segundo lugar, después de las inyecciones, retire la mayor parte del aceite de halocarbono y almacene los embriones en una taza con agua ultrapura para mantener la humedad durante unos días y espere a que los embriones maduren (Figura 4ii). En tercer lugar, eclosionar los embriones inyectados y examinar las larvas G0 para clasificar las que tienen o no fluorescencia (Figura 4iii); Larvas con fluorescencia significa que el plásmido se inyectó con éxito en embriones de mosquitos. Cuarto, permita que las larvas fluorescentes maduren hasta convertirse en adultos y coloque a todos los machos fluorescentes en una jaula para cruzarlos con las hembras WT, y viceversa, para aumentar el número de mosquitos (Figura 4iv). Quinto, recoja los huevos de las hembras WT cruzadas (Figura 4v). En sexto lugar, incubar, cribar y clasificar las larvas de fluorescencia G1 y desechar las larvas sin fluorescencia (Figura 4vi). Séptimo, cruce de adultos de fluorescencia G1 con WT (Figura 4vii). En octavo lugar, recoja los huevos G2 en viales de plástico individualmente para separar los diferentes sitios de inserción del plásmido en los mosquitos (Figura 4viii). Noveno, incubar los huevos, verificar la aptitud de los mosquitos y realizar la secuenciación (Figura 4ix). En décimo lugar, seleccione dos líneas con un fenotipo más fuerte y se cruce con WT durante tres generaciones más (Figura 4x). Undécimo, seleccionando larvas con fluorescencia para cruzarlas durante dos generaciones más para establecer una línea homocigota para experimentos posteriores (Figura 4xi).
Aquí proporcionamos el protocolo más completo para la edición del genoma de A. aegypti con CRISPR-Cas9 que hemos utilizado para generar múltiples líneas transgénicas. Sugerimos que este protocolo sea utilizado como punto de partida para otros investigadores, quienes deben realizar cambios basados en la experiencia obtenida con sus ensayos de microinyección. Siempre se deben probar diferentes reactivos y condiciones. La tasa de éxito de la edición genética en mosquitos aún no se ha optimizado por completo y muy pocos laboratorios han sido capaces de producir mosquitos transgénicos a través de CRISPR-Cas9.
Divulgaciones
O.S.A. es uno de los fundadores de Agragene, Inc. y Synvect, Inc. con una participación accionaria. Los términos de este acuerdo han sido revisados y aprobados por la Universidad de California, San Diego de acuerdo con sus políticas de conflicto de intereses. El resto de los autores declaran no tener intereses contrapuestos.
Agradecimientos
Los autores agradecen a Judy Ishikawa y Ava Stevenson por ayudar con la cría de mosquitos. Este trabajo fue apoyado por fondos de los premios de los NIH (R01AI151004, RO1AI148300, RO1AI175152) otorgados a O.S.A. y K22AI166268 a N.H.R. Las figuras fueron creadas utilizando BioRender.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 10x Tampón de reacción Cas9 | PNA Bio | CB01 | |
| Software de Benchling | Benchling | N/A | www.benchling.com |
| Tampón de dilución Cas9 | PNA Bio | Proteína CB03 | |
| Cas9 | PNA Bio | CP01-50 | |
| DH5α E. coli Células competentes | New England Biolabs | C2987 | |
| Cinta adhesiva de doble cara | Scotch Permanent | 3136 | |
| Frascos de Drosophila | Genesee Scientific | 32-109 | |
| Papeles de filtro | GE Healthcare Ciencias de la vida | 1450-042 | |
| Alimentos para peces | Tetra | B00025Z6YI | copos de peces dorados |
| Flugs | Genesee Scientific | AS273 | |
| Leica Microsystems | Fragmento de gen M165 FC | ||
| Tecnologías de ADN integradas N | / A | ||
| gRNA | Synthego | N / A | |
| Aceite de halocarbono 700 | Microscopio de inyección Sigma-Aldrich | H8898 | |
| Leica Microsystems | DM2000 | ||
| JM109 Células competentes de E. coli | Microinyector Zymo Research | T3005 | |
| Eppendorf | FemtoJet 4x | ||
| Consejos de microcargador para llenar femtotips | Eppendorf | E5242956003 | |
| Micromanipulador | Eppendorf | TransferMan 4r | |
| Extractores de micropipetas | Instrumento Sutter | Cubierta de vidrio para microscopio P-2000 | |
| Fisherbrand | 12-542-B | ||
| Portaobjetos de microscopio | Eisco | 12-550-A3 | |
| Sangre de ratón (ratones vivos utilizados para la alimentación) | Universidad de California | IACUC, Protocolo de uso animal #S17187 | Utilizado para la alimentación con sangre de mosquitos; los detalles cumplen con los protocolos de ética animal |
| NEB Q5 ADN polimerasa de alta fidelidad | M0491S | New England Biolabs | |
| Qiagen | 28004 | ||
| Kit de minipreparación de plásmidos | Filamento de cuarzo Zymo Research | D4036 | |
| QF100-70-10 | Sutter | ||
| Instruments | Fisher Scientific | AM1908 | |
| Agua ultrapura | Tecnologías de la vida | 10977-023 |
Referencias
- Anzalone, A. V., Koblan, L. W., Liu, D. R. Genome editing with CRISPR-Cas nucleases, base editors, transposases and prime editors. Nat Biotechnol. 38 (7), 824-844 (2020).
- Garneau, J. E., et al. The CRISPR/Cas bacterial immune system cleaves bacteriophage and plasmid DNA. Nature. 468 (7320), 67-71 (2010).
- Jinek, M., et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 337 (6096), 816-821 (2012).
- Shen, H., Li, Z. DNA double-strand break repairs and their application in plant DNA integration. Genes (Basel). 13 (2), 322(2022).
- Vinauger, C., et al. Modulation of host learning in Aedes aegypti mosquitoes. Curr Biol. 28 (3), 333-344.e8 (2018).
- Li, M., Bui, M., Yang, T., Bowman, C. S., White, B. J., Akbari, O. S. Germline Cas9 expression yields highly efficient genome engineering in a major worldwide disease vector. Proc Natl Acad Sci U S A. 114 (49), E10540-E10549 (2017).
- Chaverra-Rodriguez, D., et al. Targeted delivery of CRISPR-Cas9 ribonucleoprotein into arthropod ovaries for heritable germline gene editing. Nat Commun. 9 (1), 3008(2018).
- Rouyar, A., et al. Transgenic line for characterizing GABA-receptor expression to study the neural basis of olfaction in the yellow-fever mosquito. Front Physiol. 15, 1381164(2024).
- Ang, J. X. D., et al. Considerations for homology-based DNA repair in mosquitoes: Impact of sequence heterology and donor template source. PLoS Genet. 18 (2), e1010060(2022).
- Zhang, J. -P., et al. Efficient precise knockin with a double cut HDR donor after CRISPR/Cas9-mediated double-stranded DNA cleavage. Genome Biol. 18 (1), 35(2017).
- Coutinho-Abreu, I. V., Akbari, O. S. Technological advances in mosquito olfaction neurogenetics. Trends Genet. 39 (2), 154-166 (2023).
- Li, M., et al. Targeting sex determination to suppress mosquito populations. eLife. 12, RP90199(2024).
- Zhan, Y., Alonso San Alberto, D., Rusch, C., Riffell, J. A., Montell, C. Elimination of vision-guided target attraction in Aedes aegypti using CRISPR. Current Biol. 31 (18), 4180-4187.e6 (2021).
- Greppi, C., et al. Mosquito heat seeking is driven by an ancestral cooling receptor. Science. 367 (6478), 681-684 (2020).
- Potter, C. J., Tasic, B., Russler, E. V., Liang, L., Luo, L. The Q system: a repressible binary system for transgene expression, lineage tracing, and mosaic analysis. Cell. 141 (3), 536-548 (2010).
- Riabinina, O., et al. Improved and expanded Q-system reagents for genetic manipulations. Nat Methods. 12 (3), 5 p following 222 219-222 (2015).
- Labun, K., et al. CHOPCHOP v3: expanding the CRISPR web toolbox beyond genome editing. Nucleic Acids Res. 47 (W1), W171-W174 (2019).
- Concordet, J. -P., Haeussler, M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 46 (W1), W242-W245 (2018).
- Williams, A. E., et al. Quantifying fitness costs in transgenic Aedes aegypti mosquitoes. J Vis Exp. , e65136(2023).
- Bassett, A. R., Tibbit, C., Ponting, C. P., Liu, J. -L. Highly efficient targeted mutagenesis of Drosophila with the CRISPR/Cas9 system. Cell Rep. 4 (1), 220-228 (2013).
- Coutinho-Abreu, I. V., Zhu, K. Y., Ramalho-Ortigao, M. Transgenesis and paratransgenesis to control insect-borne diseases: current status and future challenges. Parasitol Int. 59 (1), 1-8 (2010).
- Christian, M., et al. Targeting DNA double-strand breaks with TAL effector nucleases. Genetics. 186 (2), 757-761 (2010).
- Kim, Y. G., Cha, J., Chandrasegaran, S. Hybrid restriction enzymes: zinc finger fusions to Fok I cleavage domain. Proc Natl Acad Sci U S A. 93 (3), 1156-1160 (1996).
- DeGennaro, M., et al. orco mutant mosquitoes lose strong preference for humans and are not repelled by volatile DEET. Nature. 498 (7455), 487-491 (2013).
- McMeniman, C. J., Corfas, R. A., Matthews, B. J., Ritchie, S. A., Vosshall, L. B. Multimodal integration of carbon dioxide and other sensory cues drives mosquito attraction to humans. Cell. 156 (5), 1060-1071 (2014).
- Lobo, N. F., Clayton, J. R., Fraser, M. J., Kafatos, F. C., Collins, F. H. High efficiency germ-line transformation of mosquitoes. Nat Protoc. 1 (3), 1312-1317 (2006).
- Kistler, K. E., Vosshall, L. B., Matthews, B. J. Genome engineering with CRISPR-Cas9 in the mosquito Aedes aegypti. Cell Rep. 11 (1), 51-60 (2015).
- Handler, A. M., Harrell, R. A. 2nd Transformation of the Caribbean fruit fly, Anastrephasuspensa, with a piggyBac vector marked with polyubiquitin-regulated GFP. Insect Biochem Mol Biol. 31 (2), 199-205 (2001).
- Harrell, R. A. 2nd Mosquito embryo microinjection under halocarbon oil or in aqueous solution. 2024 (7), Cold Spring Harb Protoc. (2024).
- Sun, R., Raban, R., Akbari, O. S. Generating mutant strains with transgenic Cas9. Cold Spring Harb Protoc. 2023 (9), 671-678 (2023).
- Giraldo, D., et al. An expanded neurogenetic toolkit to decode olfaction in the African malaria mosquito Anopheles gambiae. Cell Rep Methods. 4 (2), 100714(2024).
- Liu, G., Lin, Q., Jin, S., Gao, C. The CRISPR-Cas toolbox and gene editing technologies. Mol Cell. 82 (2), 333-347 (2022).
- Chu, V. T., et al. Increasing the efficiency of homology-directed repair for CRISPR-Cas9-induced precise gene editing in mammalian cells. Nat Biotechnol. 33 (5), 543-548 (2015).
- Laursen, W. J., et al. Humidity sensors that alert mosquitoes to nearby hosts and egg-laying sites. Neuron. 111 (6), 874-887.e8 (2023).
- Weng, S. -C., Antoshechkin, I., Marois, E., Akbari, O. S. Efficient sex separation by exploiting differential alternative splicing of a dominant marker in Aedes aegypti. PLoS Genet. 19 (11), e1011065(2023).
- Li, M., et al. Development of a confinable gene drive system in the human disease vector. eLife. 9, e51701(2020).
- Dalla Benetta, E., et al. Engineered Antiviral Sensor Targets Infected Mosquitoes. The CRISPR journal. 6 (6), 543-556 (2023).
- Li, H. -H., et al. C-Type lectins link immunological and reproductive processes in Aedes aegypti. iScience. 23 (9), 101486(2020).
- van Oers, M. M., Vlak, J. M., Voorma, H. O., Thomas, A. A. M. Role of the 3' untranslated region of baculovirus p10 mRNA in high-level expression of foreign genes. J Gen Virol. 80 (Pt 8), 2253-2262 (1999).
- Salem, T. Z., et al. The influence of SV40 polyA on gene expression of baculovirus expression vector systems. PloS One. 10 (12), e0145019(2015).
Reimpresiones y permisos
