Aquí, describimos un procedimiento simple y rápido para detectar ADN de patógenos de abejas, como Lotmaria passim y Nosema ceranae, utilizando una lisis celular lista para la amplificación, amplificación de polimerasa recombinasa y ensayos CRISPR/Cas12a.
Artículo de método
Detección in situ de ADN de parásitos tripanosomátidos y Nosema ceranae mediante lisis alcalina acoplada al sistema RPA/CRISPR/Cas12a
En este artículo
Aviso de erratum
Important: There has been an erratum issued for this article. View Erratum Notice
Resumen
Resumen
La detección temprana de patógenos microscópicos in situ es esencial para la gestión eficaz y la salud de las colonias de abejas melíferas. Actualmente, el estándar de oro para la detección molecular de patógenos de abejas es la qPCR o la RT-qPCR. Aquí, presentamos una alternativa rápida, sensible y rentable para la detección de patógenos de ADN desplegables en el campo. Este método combina la lisis celular directa y lista para la amplificación de los abdómenes de las abejas obreras con la amplificación de la polimerasa recombinasa (RPA), la transescisión mediada por CRISPR/Cas12a de las sondas reporteras y la detección mediante ensayos de flujo lateral. Validamos con éxito este protocolo en abejas infectadas con Nosema ceranae y Lotmaria passim. El protocolo descrito puede realizarse utilizando un simple bloque de calor o a temperatura ambiente y es potencialmente aplicable a cualquier patógeno basado en el ADN o a la microbiota intestinal de la abeja. Todo el proceso dura aproximadamente 180 minutos y alcanza una sensibilidad comparable a la qPCR, detectando tan solo 96 copias de parásitos/μL. En conclusión, este enfoque ofrece una herramienta prometedora para el diagnóstico de campo fiable y rápido de las infecciones de las abejas melíferas sin necesidad de un complejo equipo de laboratorio, lo que lo hace ideal para la vigilancia de colonias in situ.
Introducción
Las abejas son especies clave implicadas en la polinización de las plantas y son esenciales para la reproducción de las plantas, la biodiversidad y la seguridad alimentaria1. Sus servicios de polinización benefician a una amplia gama de cultivos de alto valor económico, contribuyendo con un estimado de $ 235 a 577 mil millones anuales a la agricultura mundial. Sin embargo, la disminución mundial de las poblaciones de abejas ha suscitado serias preocupaciones debido a sus posibles consecuencias para la estabilidad ecológica y la productividad de los cultivos, que han provocado una pérdida estimada de entre 4.800 y 16.300 millones de dólares en los países pobres muyendeudados. La desaparición masiva de abejas implica múltiples interacciones entre varios factores: aplicación de pesticidas, pérdida de hábitat, cambio climático e infecciones por patógenos, incluidos virus, bacterias, hongos y protistas.
Entre estos microorganismos, Nosema spp., un hongo microsporidio que altera el funcionamiento del intestino, y los parásitos tripanosomátidos, en particular Lotmaria passim, están ampliamente distribuidos en las colonias de abejas melíferas de todo el mundo3, 4. Hallazgos recientes muestran que las infecciones por L. passim , incluso cuando son asintomáticas, pueden regular a la baja los genes relacionados con el sistema inmunitario y alterar el metabolismo energético en las abejas melíferas, lo que podría comprometer su resistenciabajo estrés adicional. De manera similar, las infecciones por Nosema spp. reducen la longevidad de las abejas, suprimen la función inmune e interrumpen la dinámica de búsqueda de alimento de la colonia, lo que reduce la producción de miel y aumenta la mortalidad de la colonia. Además, las coinfecciones que involucran tanto a Nosema spp. como a tripanosomátidos pueden tener efectos sinérgicos, exacerbando el estrés fisiológico y debilitando las defensas del huésped. Estos hallazgos subrayan la importancia de monitorear múltiples patógenos simultáneamente.
Hacer frente a estas amenazas requiere el desarrollo de herramientas de diagnóstico rápidas y precisas, que a su vez dependen de una comprensión más profunda de la biología, la transmisión y las estrategias de supervivencia de estos patógenos6. La detección de estos patógenos a través de métodos tradicionales, como la microscopía óptica y la amplificación molecular, sigue siendo fiable, pero se enfrenta a ciertas limitaciones. Se han desarrollado ejemplos de qPCR, RTqPCR (requiere ciclos a diferentes temperaturas) y métodos isotérmicos, como la amplificación mediada por bucle (LAMP, funciona a temperatura constante), para parásitos fúngicos, virales, bacterianos o protozoarios 6,7,8,9,10. Sin embargo, la implementación de estos métodos requiere equipo especializado, junto con personal capacitado e instalaciones de laboratorio bien equipadas, lo que restringe su practicidad para aplicaciones de campo y monitoreo a gran escala. Para abordar estos problemas, se han desarrollado nuevas técnicas moleculares: la amplificación de dianas de ADN con amplificación de polimerasa recombinasa (RPA), junto con la detección basada en CRISPR/Cas12a, un enfoque rápido, específico y sensible. El método funciona de forma isotérmica y produce resultados visuales que lo hacen adecuado para el diagnóstico in situ o en el punto de atención, según Shao et al.11 y Xiao et al.12.
RPA es un método de amplificación de ADN simple y rápido que funciona a una temperatura constante, generalmente entre 37 °C y 42 °C. Se basa en enzimas recombinasas, proteínas de unión al ADN monocatenario y una polimerasa desplazadora de hebras para amplificar el ADN sin necesidad de ciclos térmicos. RPA es especialmente adecuado para pruebas in situ y diagnósticos de campo debido a su velocidad, requisitos mínimos de equipo y compatibilidad con muestras de crudo 11,12,13. Para mejorar la especificidad, el producto RPA se puede detectar utilizando la endonucleasa Cas12a, que también funciona dentro del mismo rango de temperatura. Cas12a se une a un ARN guía CRISPR (ARNg), un ARN corto que guía a Cas12a hacia la secuencia diana amplificada y se une a la secuencia complementaria en el ADN. Al unirse, Cas12a se activa y exhibe actividad de escisión colateral (trans), específicamente contra el ADN monocatenario (ssDNA). Esto permite el uso de moléculas reporteras de ssDNA marcadas con fluoróforos o biotina, que pueden generar fluorescencia o señales visuales, incluidas las lecturas de tiras de flujo lateral. Juntos, RPA y CRISPR/Cas12a forman una poderosa plataforma de diagnóstico molecular que es rápida, sensible y adecuada para su uso en entornos de campo o de recursos limitados12.
Para mejorar aún más la practicidad de este enfoque de diagnóstico molecular, también implementamos un método simplificado de lisis celular lista para la amplificación (ARCL) basado en la lisis de hidróxido de sodio (NaOH) de abdómenes de abejas11,14, eliminando la necesidad de una preparación extensa de muestras y reactivos de laboratorio. Esta técnica rápida de extracción de ácidos nucleicos, combinada con la amplificación isotérmica y el sistema de detección CRISPR/Cas12a, permite un flujo de trabajo verdaderamente desplegable sobre el terreno que reduce significativamente tanto el tiempo como el coste. Es importante destacar que el ensayo mantiene la calidad, la alta sensibilidad y la especificidad comparables a la qPCR, el estándar de oro actual para la detección de patógenos en abejas.
Aquí, aplicamos con éxito esta metodología para la detección de Nosema ceranae y L. passim en abejas melíferas (Figura 1). Comparamos este método con los ensayos estándar de qPCR y validamos su rendimiento utilizando muestras infectadas de forma natural. Nuestros hallazgos muestran que este enfoque es una alternativa práctica y confiable para el monitoreo de campo de la salud de las abejas melíferas, con un gran potencial para la vigilancia a gran escala y los esfuerzos de intervención temprana en la apicultura.
Protocolo
Todos los procedimientos se llevaron a cabo de acuerdo con las directrices institucionales y nacionales para trabajar con invertebrados y utilizaron el menor número de abejas necesario para la prueba de concepto. Las abejas melíferas se transportaron en cajas de colmena especializadas con ventilación y temperatura adecuada y se almacenaron en el laboratorio a -20 °C hasta el análisis.
1. Lisis de células alcalinas HotSHOT
- Preparación de la solución
- HotSHOT Tampón de lisis: preparación de 100 mL
- Pesar 99,993 mg de NaOH y 8,32 mg de EDTA, añadir 90 mL de agua destilada y mezclar. Ajuste el pH a 12 y el volumen a 100 mL; autoclave.
- 40 mM de Tris-HCl, pH 5
- A 484,544 mg de Tris, agregue 90 mL de agua desionizada, ajuste el pH a 5 con HCl y lleve el volumen a 100 mL.
- HotSHOT Tampón de lisis: preparación de 100 mL
- Protocolo de lisis
- Diseccionar el abdomen de la abeja con un bisturí estéril y transferir el tejido disecado a un tubo de microcentrífuga de 1,5 mL.
NOTA: Para la detección de patógenos, solo se utilizaron los abdómenes y se descartaron las partes restantes del cuerpo. - Añadir 400 μL de tampón HotSHOT, macerar el tejido con un mortero desechable y homogeneizarlo aún más mediante vórtice.
NOTA: El mortero se puede reutilizar si se descontamina incubando el material durante la noche en una solución de NaOH de 0,1 N, luego enjuagado con agua desionizada doble, seguido de un ciclo de autoclave y posterior secado en una incubadora. - Incubar el homogeneizado a 95 °C durante 10 min para lisar las células. Después de la incubación, coloque inmediatamente el tubo sobre hielo para que se enfríe.
- Para neutralizar la reacción, agregue un volumen igual (400 μL) de 40 mM de Tris-HCl, lo que da como resultado una concentración final de 20 mM de Tris-HCl en la solución.
NOTA: Este procedimiento de lisis se ilustra en la Figura 2.
- Diseccionar el abdomen de la abeja con un bisturí estéril y transferir el tejido disecado a un tubo de microcentrífuga de 1,5 mL.
2. Amplificación isotérmica por RPA
NOTA: El diseño de los cebadores se realizó con la ayuda de la herramienta de software eprimer3 (https://www.bioinformatics.nl/cgi-bin/emboss/eprimer3), aunque se podrían utilizar otras herramientas de diseño de imprimaciones.
- Preparación de soluciones de trabajo
- Soluciones de cebadores RPA
- Prepare las soluciones madre a una concentración de 100 μM de acuerdo con las instrucciones del fabricante. Por ejemplo, reconstituya 10,0 nmol de cebador liofilizado en 100 μL de agua tratada con pirocarbonato de dietilo (DEPC) y almacene a -20 °C. Preparar soluciones de trabajo a una concentración de 10 μM diluyendo el material 1:10; mezcle 90 μL de agua tratada con DEPC con 10 μL de la solución madre de 100 μM en un tubo de 0,2 mL. Almacene estas soluciones a -20 °C.
- Soluciones de cebadores RPA
- Protocolo RPA
- Prepare la mezcla maestra de acuerdo con el número de reacciones a realizar. Incluya un control negativo (sustituyendo ARCL por agua tratada con DEPC) y un control positivo utilizando ADN de patógenos (en este ejemplo, ADN de cultivos celulares de L. passim promastigotes y abejas positivas para Nosema spp. (esporas detectadas por microscopía)) (Tabla 1).
NOTA: Siempre prepare la mezcla maestra de RPA en hielo y use puntas de filtro para evitar la contaminación. - Transfiera una alícuota de 46,5 μL de la mezcla maestra a cada tubo de 0,2 mL.
- Añadir acetato de magnesio (MgOAc) y ADN molde a los tapones de los tubos, siguiendo los volúmenes especificados en la Tabla 2. Centrifugar brevemente los tubos para mezclar el contenido e iniciar la reacción RPA.
NOTA: Para una mejor reproducibilidad, agite brevemente y centrifugar todos los componentes antes de usarlos. Se deben incluir controles positivos y negativos en cada lote para validar la reacción. - Incubar las muestras a 39 °C durante 40 min para la reacción de amplificación de RPA.
NOTA: Después de la incubación, las reacciones de RPA se pueden utilizar directamente para la detección posterior (por ejemplo, ensayos basados en CRISPR/Cas12a), descritos en la sección 3.
- Prepare la mezcla maestra de acuerdo con el número de reacciones a realizar. Incluya un control negativo (sustituyendo ARCL por agua tratada con DEPC) y un control positivo utilizando ADN de patógenos (en este ejemplo, ADN de cultivos celulares de L. passim promastigotes y abejas positivas para Nosema spp. (esporas detectadas por microscopía)) (Tabla 1).
3. Detección de ADN de patógenos por CRISPR/Cas12a
NOTA: La detección después de RPA se puede realizar de diferentes maneras. En este protocolo, detallaremos la detección por fluorescencia (FAM-TTTTTTTT-MGB) y tiras inmunocromatográficas (Biotina-TTTTTTTT-FITC).
Realice todos los procedimientos en un área limpia y libre de ADN (p. ej., espacio dedicado a la PCR). Limpie las superficies de trabajo y las pipetas con lejía al 0,5 %, seguida de etanol al 70 %. Utilice siempre las puntas de los filtros y use guantes. Manipule el ADN o el material amplificado en un área separada de la zona de preparación del reactivo. Descongele todos los reactivos en hielo y mantenga las condiciones de frío durante toda la preparación.
- Preparación de soluciones de trabajo
- ARNcr
NOTA: El diseño de Nosema ceranae y Lotmaria passim crRNA se realizó utilizando la herramienta de diseño de ARN/ADN guía CRISPR de patógenos eucariotas (EuPaGDT) http://grna.ctegd.uga.edu/. Para el diseño personalizado de crRNA, se puede utilizar otro software como GPP sgRNA Designer (https://portals.broadinstitute.org/gpp/public/analysis-tools/sgrna-design) o CHOPCHOP (https://chopchop.cbu.uib.no/).- Para preparar una solución madre de ARNcr de 100 μM, reconstituya 10 nmol de cada ARNcr liofilizado con 100 μL de agua tratada con DEPC y almacene a -20 °C. Para preparar una solución de trabajo de 1 μM, realice una dilución 1:100 mezclando 1 μL de la solución madre de 100 μM con 99 μL de agua tratada con DEPC en un tubo de 0,2 mL (Figura 3).
NOTA: Ambas soluciones deben almacenarse a -20 °C.
- Para preparar una solución madre de ARNcr de 100 μM, reconstituya 10 nmol de cada ARNcr liofilizado con 100 μL de agua tratada con DEPC y almacene a -20 °C. Para preparar una solución de trabajo de 1 μM, realice una dilución 1:100 mezclando 1 μL de la solución madre de 100 μM con 99 μL de agua tratada con DEPC en un tubo de 0,2 mL (Figura 3).
- Preparación de Cas12a
NOTA: Cas12a se puede suministrar en concentraciones de 1 μM o 100 μM.- Si se suministra a 100 μM, diluya hasta obtener una solución de trabajo de 1 μM antes de usar mezclando 1 μL de la enzima Cas12a de 100 μM con 99 μL del diluyente provisto en el kit (dilución 1:100, Figura 3).
NOTA: La concentración de la enzima Cas12a se puede ajustar según el tipo de muestra. Como la enzima se almacena en un diluyente a base de glicerol, es importante asegurarse de que el volumen de la enzima añadida no supere el 20% del volumen total de la reacción para evitar posibles efectos inhibitorios.
- Si se suministra a 100 μM, diluya hasta obtener una solución de trabajo de 1 μM antes de usar mezclando 1 μL de la enzima Cas12a de 100 μM con 99 μL del diluyente provisto en el kit (dilución 1:100, Figura 3).
- Preparación de soluciones de sonda FAM y Biotina
NOTA: La sonda FAM se suministra en forma liofilizada.- Para preparar una solución madre de 100 μM, vuelva a suspender la sonda añadiendo 1 μL de agua tratada con DEPC por cada 1 nmol de sonda (por ejemplo, para 102 nmol, añada 102 μL de agua tratada con DEPC). Almacene la solución madre a -20 °C. Para su uso en la mezcla maestra de detección, diluir el stock 1:10 (90 μL de agua tratada con DEPC con 10 μL de 100 μM de FAM) para obtener una solución de trabajo de 10 μM (Figura 3).
- ARNcr
- Protocolo de detección CRISPR/Cas12a
- Detección basada en fluorescencia (sonda FAM)
- En un tubo de microcentrífuga de 1,5 mL, prepare la mezcla de reacción como se describe en la Tabla 3, excluyendo los amplicones.
- Mezcle bien con un vórtice y distribuya la mezcla en tubos de PCR.
- A continuación, añada 4 μL de amplicón RPA (descrito en el paso 2.2) a cada tubo.
- Incubar las reacciones a 37 °C durante 120 min en un termociclador con capacidad de lectura de fluorescencia, registrando la fluorescencia cada minuto.
- Opcional: Al final de la incubación, transfiera las reacciones a tubos de 0,2 ml y visualícelas utilizando un sistema de documentación de gel para la obtención de imágenes.
- Detección mediante una sonda de biotina en una prueba de flujo lateral
- En un tubo de microcentrífuga de 1,5 mL, agregue los componentes que se muestran en la Tabla 4.
- Prepare la mezcla como se describe en la sección 3.2.1, mezcle y distribúyala en una placa de PCR. Finalmente, agregue 4 μL de amplicón a los pocillos respectivos.
- Incubar durante 120 min en un termociclador (sin lectura de fluorescencia) o bloque térmico a 37 °C.
- Transfiera las muestras a tubos de 0,2 mL y realice la detección con inmunotiras. Para ello, añada 50 μL de tampón de funcionamiento y 10 μL de la mezcla de reacción en cada tubo e inserte la tira directamente en el tubo. Incube durante 15 minutos a temperatura ambiente y lea los resultados después de 10 minutos de inmersión, como se ilustra en la Figura 3.
- Detección basada en fluorescencia (sonda FAM)
Resultados
Aquí hemos descrito un método rápido in situ que utiliza la lisis alcalina del abdomen de las abejas obreras junto con la amplificación de RPA y la detección basada en CRISPR/Cas12a mediante enfoques de fluorescencia y/o flujo lateral. El esquema del flujo de trabajo completo se representa en la Figura 3, y el esquema de la lisis alcalina HotSHOT del abdomen de las abejas obreras se encuentra en la Figura 4. Los resultados representativos del ensayo RPA/CRISPR/Cas12a se muestran en la Figura 5. Para detectar L. passim y N. ceranae, se utilizó un termociclador para cuantificar las unidades de fluorescencia relativa (RFU) utilizando una sonda marcada con FAM (Figura 4A). Las reacciones de RPA se realizaron utilizando 10 ng de ADN, y los datos de fluorescencia se trazaron en un gráfico (Figura 4B). En la etapa final del ensayo, las muestras en tubos cónicos se fotografiaron utilizando un sistema de imágenes en gel (Figura 4C). Para la detección con una sonda marcada con biotina, las muestras se incubaron en un termobloque (Figura 4A); la solución de detección se preparó de acuerdo con las instrucciones del fabricante y se aplicó en una tira de flujo lateral (Figura 4B, C). El método dio como resultado una detección exitosa de ambos patógenos de las abejas melíferas.
Para determinar la eficiencia de las reacciones de RPA, comparamos este método con la qPCR estándar utilizando ADN purificado de abejas melíferas utilizando el kit de referencia (ver la Tabla de Materiales). Un total de 32 muestras de abejas fueron analizadas con cebadores dirigidos al gen β-tubulina de L. passim para ambos métodos y luego se detectaron mediante trans-escisión CRISPR/Cas12a de sondas fluorescentes. Cabe destacar que, como resultado, 12 muestras resultaron positivas por qPCR, mientras que RPA/CRISPR/Cas12a detectó L. passim en 16 muestras (Figura 5A). Esto indica que el rendimiento de la reacción RPA es más sensible que el de la PCR, como método de amplificación de ADN de referencia.
Asimismo, determinamos el límite de detección (LOD) para qPCR y RPA acoplado a la detección CRISPR/Cas12a para el ADN de L. passim como modelo de patógeno utilizando diluciones seriadas de ADN de L. passim que oscilaron entre 66 ng y 6 fg. La qPCR detectó tan solo 6 pg, lo que corresponde a aproximadamente 96 parásitos (Figura 5B). En comparación, el LOD para RPA correspondió a 96 parásitos (Figura 5C, D).
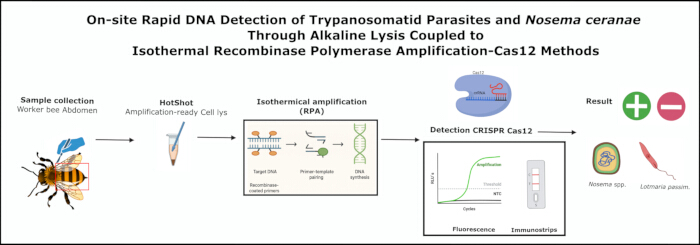
Figura 1: Flujo de trabajo general de la lisis alcalina HotSHOT junto con la amplificación de RPA y los métodos de detección de Cas12 en abejas melíferas. Abreviaturas: RPA = amplificación de la polimerasa recombinasa; CRISPR = repeticiones palindrómicas cortas agrupadas regularmente interespaciadas; Cas = proteína asociada a CRISPR. Haga clic aquí para ver una versión más grande de esta figura.
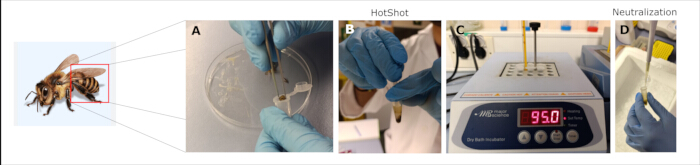
Figura 2: Procesamiento de la lisis celular lista para la amplificación con tampón HotSHOT. (A) Cortar el abdomen de la abeja con un bisturí y ponerlo en un tubo de centrífuga; (B) con un mortero, hacer una maceración con 400 μL de HotShot; (C) incubar en un termobloque a 95 °C durante 10 min; y (D) neutralizar con 400 μL de Tris-HCl de 40 mM. Haga clic aquí para ver una versión más grande de esta figura.
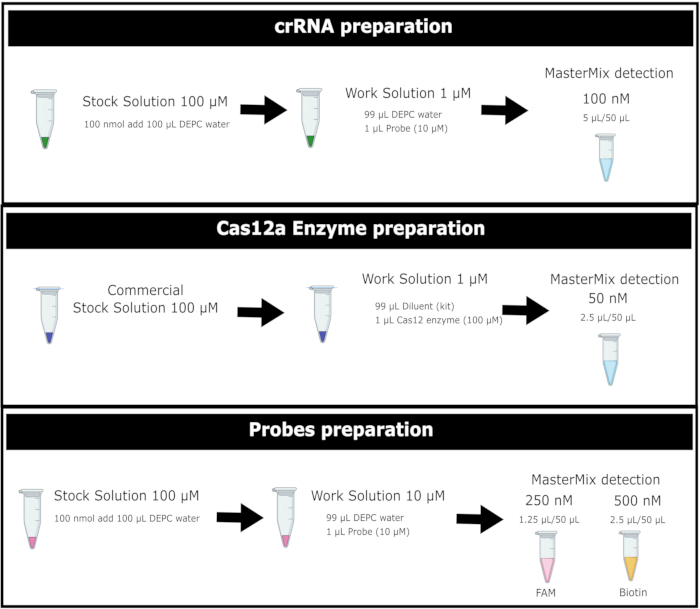
Figura 3: Flujo de trabajo general para la preparación de la enzima Cas12a y soluciones de sonda reportera marcadas con FAM y biotina. Abreviaturas: DEPC-agua = agua tratada con pirocarbonato de dietilo; crRNA= ARN CRISPR; Cas12 = tipo de proteína asociada a CRISPR. Haga clic aquí para ver una versión más grande de esta figura.
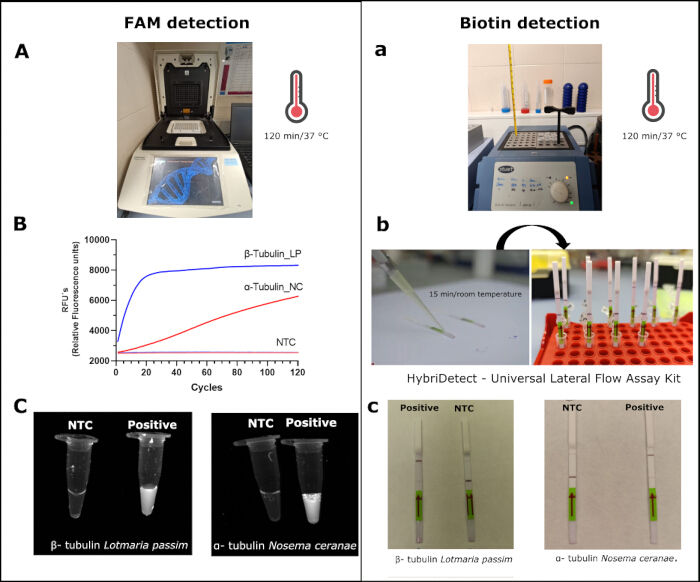
Figura 4: Detección de Lotmaria passim y Nosema ceranae por el método CRISPR/Cas12a con sondas FAM y biotina. Para la detección de FAM, (A) las muestras se incuban en un termociclador; (B) las unidades de fluorescencia relativa (RFU) de L. passim y N. ceranae; (C) visualización de las mismas muestras bajo un sistema de fotodocumentación. En los ensayos de biotina, a) una muestra incubada en un bloque térmico; (b) las muestras se añadieron en una inmunotira del kit (véase la Tabla de Materiales); c) los resultados después de la incubación. Abreviaturas: LP= Lotmaria passim; NC= Nosema ceranae; NTC= sin control de plantilla; RFU: unidades de fluorescencia relativa Haga clic aquí para ver una versión más grande de esta figura.
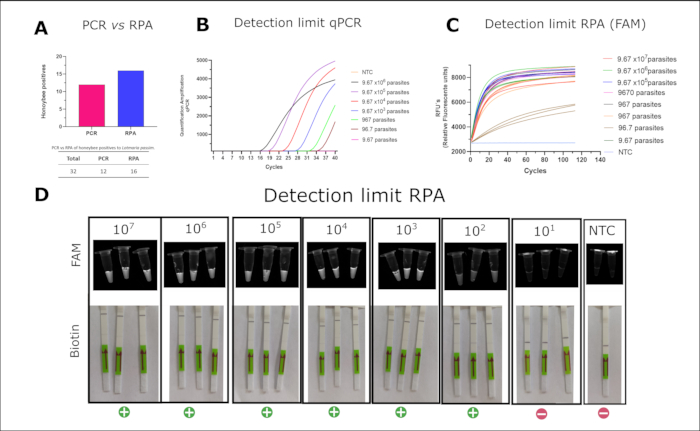
Figura 5: Comparación entre qPCR y RPA, y límite de detección de Lotmaria passim. (A) Detección de L. passim en muestras de abejas melíferas utilizando qPCR convencional y RPA. (B) Límite de detección de qPCR de L. passim utilizando SsoFast EvaGreen. (C) Límite de detección de L. passim usando CRISPR/Cas12a con una sonda marcada con FAM; (D) visualización de la misma detección de CRISPR/Cas12a (desde C) bajo un sistema de imágenes en gel (fila superior), y los resultados de flujo lateral correspondientes utilizando CRISPR/Cas12a con una sonda marcada con biotina (fila inferior). Abreviaturas: RPA = amplificación de la polimerasa recombinasa; qPCR= reacción en cadena de la polimerasa cuantitativa. Haga clic aquí para ver una versión más grande de esta figura.
| Reactivo | Concentración final | 10 μL | 50 μL |
| 2x Tampón de reacción | 1 vez | 5 μL | 25 μL |
| dNTPs (10 mM) | 1,8 mM | 1,8 μL | 9 μL |
| 10x E-Mix Básico | 1 vez | 1 μL | 5 μL |
| Cebador delantero (10 μM) | 480 nM | 0,5 μL | 2,4 μL |
| Imprimación inversa (10 μM) | 480 nM | 0,5 μL | 2,4 μL |
| 20x Mezcla de reacción central | 1 vez | 0,5 μL | 2,5 μL |
| DEPC Agua | -- | 0,7 μL | 3,7 μL |
Tabla 1: Componentes de la mezcla maestra para RPA con volúmenes finales de 10 μL y 50 μL, y las concentraciones de trabajo correspondientes:
| Reactivo | Concentración final | Reacción de 10 μL | Reacción de 50 μL |
| 280 mM MgOAc | 1,8 mM | 0,5 μL | 2,5 μL |
| ADN | 10-0,1 ng | 1 μL | 2 μL |
Tabla 2: Volumen de reactivos a añadir por muestra en una reacción de RPA
| Reactivo | [existencias] | [final] | 1x (μL) |
| Enzima Cas12a | 1 μM | 50 nM | 2.5 |
| ARNc | 1 μM | 100 nM | 5 |
| Sonda FAM | 10 μM | 250 nM | 1.25 |
| Búfer NEB 10x | 10 veces | 1 vez | 5 |
| Amplicón de RPA | - | - | 4 |
| Agua | - | - | 32.25 |
| Total | 50 |
Tabla 3: Concentraciones de reactivos para hacer una mezcla de detección de FAM por el método CRISPR/Cas 12a.
| Reactivo | [existencias] | [final] | 1x (μL) |
| Enzima Cas12a | 1 μM | 50 nM | 2.5 |
| ARNc | 1 μM | 100 nM | 5 |
| Sonda de biotina | 10 μM | 500 nM | 2.5 |
| Búfer NEB 10x | 10 veces | 1X | 5 |
| Amplicón de RPA | - | - | 4 |
| Agua | - | - | 31 |
| Total | 50 |
Tabla 4: Concentraciones de reactivos para hacer una mezcla de detección de biotina por el método CRISPR/Cas 12a.
Discusión
En este estudio, desarrollamos y validamos un protocolo práctico de diagnóstico molecular para la detección de patógenos de abejas melíferas. El flujo de trabajo integra la lisis celular lista para la amplificación, la amplificación isotérmica mediante RPA y la detección altamente específica mediante CRISPR/Cas12a. Entre los métodos de extracción química de ADN evaluados, el protocolo de lisis alcalina HotSHOT ofrece ventajas significativas en costo, velocidad y simplicidad. Produce de manera eficiente lisados listos para la amplificación sin necesidad de kits comerciales. Este método ha demostrado ser confiable en diversas aplicaciones, incluyendo la detección de patógenos en abejas melíferas 14,15,16,17,18. Las condiciones alcalinas de alta temperatura alteran las membranas celulares y los enlaces de hidrógeno entre las hebras de ADN, liberando ADN monocatenario adecuado para la amplificación posterior. Aunque las limitaciones potenciales incluyen la presencia de inhibidores de PCR o una neutralización subóptima, se ha demostrado que la lisis alcalina funciona eficazmente en diversos organismos como las arqueas19, las bacterias20 y los hongos14, y es compatible con PCR, qPCR y métodos isotérmicos como LAMP21 y RPA12.
En nuestras manos, el sistema RPA/CRISPR/Cas12a mostró una fuerte especificidad y una sensibilidad satisfactoria. El uso de crRNAs dirigidos a regiones conservadas en cada patógeno permitió una identificación precisa sin reactividad cruzada con el ADN del huésped o microorganismos no relacionados. Las aplicaciones previas de este sistema en abejas melíferas han alcanzado límites de detección de aproximadamente 6,5 × 10² y 6,2 × 101 copias/μL para los tipos Ay B de virus de las alas deformadas 8,12. Sin embargo, estos ensayos no se han optimizado para condiciones de campo con extracción rápida de ARN y/o ADN. En este trabajo, adaptamos el método específicamente para patógenos de ADN, N. ceranae y L. passim, lo que permite una detección compatible con el campo.
Nuestros resultados muestran que RPA/CRISPR/Cas12a superó a la PCR convencional en la identificación de muestras positivas (16 frente a 12), probablemente debido a la mejora de la señal utilizando la actividad de escisión colateral de CRISPR/Cas12a, que sigue siendo eficaz incluso en lisados crudos. La mejora de la sensibilidad con respecto a los métodos basados en PCR se ha descrito previamente en diferentes modelos de patógenos como Yersinia enterocolitica22, Diaporthe aspalathi23 o Vibrio vulnificus24. Además, el análisis cuantitativo reveló un límite equivalente de detección de RPA/CRISPR/Cas12a y qPCR en condiciones de laboratorio (~96 copias de parásitos/μL). Esto implica un buen rendimiento del método con una especificidad comparable a la qPCR de TaqMan, debido al reconocimiento de secuencia añadido que proporciona el crRNA. Además, el ensayo requiere un equipo mínimo, no depende de un termociclador o lector de fluorescencia y puede visualizarse utilizando tiras de flujo lateral como se desarrolló previamente para otros patógenos25,26. Esto simplifica la interpretación y hace que la prueba sea muy accesible para los técnicos de campo y los apicultores.
El protocolo actual arroja resultados sólidos, pero es posible realizar más mejoras. Adaptar el ensayo para dirigirse a otros patógenos de abejas basados en el ADN solo requeriría rediseñar los cebadores de RPA y los ARNcr. En el caso de los virus de ARN, el protocolo puede ampliarse para incluir un paso de transcripción inversa (RT-RPA), como se ha demostrado anteriormente para varias enfermedades infecciosas virales 26,27,28, incluidas DWV-A y DWV-B en abejas melíferas 15. Además, es probable que el tiempo total de ensayo, que actualmente es de alrededor de 180 minutos, se pueda reducir mediante la optimización del protocolo para disminuir el tiempo de cada paso. Otra alternativa sería RPA/CRISPR/Cas12a de un solo recipiente que combina todos los reactivos RPA/CRISPR/Cas12a en una sola reacción. Esta metodología todo en uno se ha aplicado con éxito para la detección de una amplia gama de patógenos virales y bacterianos 25,26,29. Además y a pesar de que las sondas de ssDNA se han extendido y popularizado para la detección de Cas12a, algunos estudios han informado de la capacidad de Cas12a de sondas de ADN bicatenario trans-escisión (dsDNA) que pueden ser útiles para ser probadas debido a la estabilidad del dsDNA30. Esto llevaría a un tiempo de obtención de resultados inferior a 30 minutos, lo que mejoraría aún más la aplicabilidad en el campo. La liofilización de reactivos RPA y CRISPR también mejoraría la estabilidad de los reactivos y eliminaría la necesidad de una cadena de frío, lo que aumentaría la idoneidad para entornos remotos o de bajos recursos. Se ha determinado con éxito el rendimiento exitoso de RPA/CRISPR/Cas12a utilizando reactivos liofilizados para la detección de Actinobacillus pleuropneumonia31 y virus infecciosos respiratorios28,32, incluido el SARS-Cov226.
En resumen, este estudio presenta una plataforma de diagnóstico molecular totalmente en el campo, rentable y portátil para la detección de patógenos de abejas melíferas. Esta metodología, tal y como está, tendría una duración aproximada de 180 minutos, pero su tiempo total aún podría estar sujeto a nuevas mejoras. Si bien nos centramos en L. passim y Nosema spp. como objetivos de prueba de concepto, el sistema es modular y adaptable a una amplia gama de patógenos de abejas basados en el ADN (es decir, larvas de Paenibacillus o Melisococcus plutonious), así como para el seguimiento de simbiontes comensales de interés. Este enfoque amplía el acceso al diagnóstico molecular más allá de los entornos tradicionales de laboratorio y apoya las estrategias de intervención temprana en la apicultura. En términos más generales, nuestros resultados demuestran la viabilidad de las tecnologías basadas en CRISPR en aplicaciones de diagnóstico listas para el campo.
Divulgaciones
Los autores no tienen conflictos de intereses que revelar.
Agradecimientos
Este trabajo ha sido financiado por la subvención "Nuevas herramientas moleculares para el seguimiento rápido de enfermedades de las abejas melíferas en colmenares de la provincia de Granada" (GOPG-GR-23-0002) en el marco de la convocatoria Ayudas a grupos operativos de la Asociación Europea de Innovación (AEI) en productividad agrícola y sostenibilidad de la Junta de Andalucía. Asimismo, agradecemos el apoyo del Programa Español de Generación de Conocimiento y Fortalecimiento Científico y Tecnológico del Sistema de I+D+i, subvención PID2021-126938OB-I00 financiada por MCIN/AEI/10.13039/501100011033 y por "FEDER/UE". Agradecemos enormemente la ayuda y los recursos proporcionados por los apicultores de la Asociación de Pequeños Apicultores de Granada (APAG) y Cooperativas Agroalimentarias de Granada (FAECA). El estudio forma parte de la tesis doctoral de D. Pedro García Olmedo. Programa de Doctorado en Biología Fundamental y de Sistemas (Universidad de Granada, UGR).
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 0,2 ml de tubos Eppendorf sin DNAsa y RNAsa | Axygen | MTC-02-C | |
| Tubos Eppendorf libres de 1,5 ml de ADNasa y ARNasa | Axygen | MTC-150-C | |
| 10 μ L puntas filtradas de baja retención | Clínicas de laboratorio | 5-063-P5-0 | |
| 100 μ L puntas filtradas de baja retención | Clínicas de laboratorio | 5-120-P5-0 | |
| 1000 μ L puntas filtradas de baja retención | Clínicas de laboratorio | 5-203-P4-0 | |
| Calentador de bloque seco Stuart serie BH-200 | Cole-Parmer | EW-36610-00 | |
| Agua tratada con DEPC | Ambicon | AM9906 | |
| EDTA | Sigma-Aldrich | 798681 | |
| EnGen Lba Cas12a (Cpf1) | Laboratorios biológicos de Nueva Inglaterra | M0653T | |
| Sigma-Aldrich | Sigma-Aldrich | 64-17-5 | |
| Hcl | Sigma-Aldrich | 7647-01-0 | |
| Morteros de microtubos | Marca de pescador | 12141364 | |
| Milenia GenLine HybriDetect | Milenia | MGHD 1 | |
| NaOH | Sigma-Aldrich | 221465 | |
| RPA kit TwistAmp Liquid Basic | Amplificador giratorio | TALQBAS01 | |
| Hojas de bisturí | Swann-Morton | 201 | |
| Pipeta única Chanel PIPETMAN P1000L Micropipeta Expulsión de metal | Gilson | F144059M | |
| Pipeta única Chanel PIPETMAN P100L Micropipeta Expulsión de metal | Gilson | F144057M | |
| Pipeta única Chanel PIPETMAN P10L Micropipeta Expulsión de metal | Gilson | F144055M | |
| Hipoclorito de sodio | |||
| Sistema de detección de PCR táctil en tiempo real | BioRad | CFX96 | |
| Tris-HCl | Sigma-Aldrich | T1503 | |
| TwistAmp Líquido Básico | Torcer | TALQBAS01 |
Referencias
- Goulson, D., Nicholls, E., Botías, C., Rotheray, E. L. Bee declines driven by combined stress from parasites, pesticides, and lack of flowers. Science. 347 (6229), 1255957(2015).
- Murphy, J. T., Breeze, T. D., Willcox, B., Kavanagh, S., Stout, J. C. Globalisation and pollinators: pollinator declines are an economic threat to global food systems. People and Nature. 4 (3), 773-785 (2022).
- Zattara, E. E., Aizen, M. A. Worldwide occurrence records suggest a global decline in bee species richness. One Earth. 4 (1), 114-123 (2021).
- Carreira de Paula, J., et al. Promastigote EPS secretion and haptomonad biofilm formation as evolutionary adaptations of trypanosomatid parasites for colonizing honeybee hosts. NPJ Biofilms Microbiomes. 10 (1), 27(2024).
- Requier, F., et al. First large-scale study reveals important losses of managed honeybee and stingless bee colonies inLatin America. Sci Rep. 14 (1), 10079(2024).
- Babin, A., Schurr, F., Rivière, M. P., Chauzat, M. P., Dubois, E. Specific detection and quantification of three microsporidia infecting bees, Nosema apis, Nosema ceranae, and Nosema bombi, using probe-based real-time PCR. Eur J Protistol. 86, 125935(2022).
- Cameron, T. C., Wiles, D., Beddoe, T. Current status of loop-mediated isothermal amplification technologies for the detection of honeybee pathogens. Front Vet Sci. 8, 659683(2021).
- Schurr, F., et al. Validation of quantitative real-time RT-PCR assays for the detection of six honeybee viruses. J Virol Methods. 270, 70-78 (2019).
- Xu, G., et al. Triplex real-time PCR for detection of Crithidia mellificae and Lotmaria passim in honeybees. Parasitol Res. 117 (2), 623-628 (2018).
- D'Alvise, P., Seeburger, V., Gihring, K., Kieboom, M., Hasselmann, M. Seasonal dynamics and co-occurrence patterns of honeybee pathogens revealed by high-throughput RT-qPCR analysis. Ecol Evol. 9 (18), 10241-10252 (2019).
- Shao, G., Zhu, X., Hua, R., Chen, Y., Yang, G. Development of a copro-RPA-CRISPR/Cas12a assay to detect Echinococcus granulosus nucleic acids isolated from canine feces using NaOH-based DNA extraction method. PLoS Negl Trop Dis. 18 (12), e0012753(2024).
- Xiao, Y., Fei, D., Li, M., Ma, Y., Ma, M. Establishment and application of CRISPR-Cas12a-based recombinase polymerase amplification and a lateral flow dipstick and fluorescence for the detection and distinction of deformed wing virus types A and B. Viruses. 15 (10), 2041(2023).
- Li, Z., et al. Cas-OPRAD: a one-pot RPA/PCR CRISPR/Cas12 assay for on-site Phytophthora root rot detection. Front Microbiol. 15, 1390422(2024).
- Osmundson, T. W., Eyre, C. A., Hayden, K. M., Dhillon, J., Garbelotto, M. M. Back to basics: an evaluation of NaOH and alternative rapid DNA extraction protocols for DNA barcoding, genotyping, and disease diagnostics from fungal and oomycete samples. Mol Ecol Resour. 13 (1), 66-74 (2013).
- Truett, G. E., et al. Preparation of PCR-quality mouse genomic DNA with hot sodium hydroxide and Tris (HotSHOT). BioTechniques. 29 (1), 52-54 (2000).
- Klintschar, M., Neuhuber, F. Evaluation of an alkaline lysis method for the extraction of DNA from whole blood and forensic stains for STR analysis. J Forensic Sci. 45 (3), 669-673 (2000).
- Galanis, A., et al. Bee foraging preferences, microbiota and pathogens revealed by direct shotgun metagenomics of honey. Mol Ecol Resour. 22 (7), 2506-2523 (2022).
- Xiang, Z., et al. A simple alkali lysis method for Plasmodium falciparum DNA extraction from filter paper blood samples. Mol Biochem Parasitol. , 254(2023).
- Shwani, A., Zuo, B., Alrubaye, A., Zhao, J., Rhoads, D. D. A simple, inexpensive alkaline method for bacterial DNA extraction from environmental samples for PCR surveillance and microbiome analyses. Appl Sci. 14 (1), 141(2024).
- Fowler, E. V., et al. Development of a cost-effective, morphology-preserving method for DNA isolation from bulk invertebrate trap catches: tephritid fruit flies as an exemplar. PLoS One. 18 (2), e0281759(2023).
- Yuan, J., et al. CRISPR-Cas12a-mediated hue-recognition lateral flow assay for point-of-need detection of Salmonella. Anal Chem. 96 (1), 220-228 (2024).
- Xiao, Y., et al. Ultra-sensitive and rapid detection of pathogenic Yersinia enterocolitica based on the CRISPR/Cas12a nucleic acid identification platform. Foods. 11 (14), 2160(2022).
- Dong, J., et al. Comparative evaluation of PCR-based, LAMP and RPA-CRISPR/Cas12a assays for the rapid detection of Diaporthe aspalathi. Int J Mol Sci. 25 (11), 5773(2024).
- Zhang, X., et al. CRISPR/Cas12a combined with recombinase polymerase amplification for rapid and sensitive detection of Vibrio vulnificus in one tube. Acta Biochim Biophys Sin. 55 (2), 322-326 (2023).
- Li, P. R., et al. An RPA-assisted CRISPR/Cas12a assay combining fluorescence and lateral flow strips for the rapid detection of enterotoxigenic Bacillus cereus. J Agric Food Chem. 72 (24), 14000-14010 (2024).
- Sun, Y., et al. One-tube SARS-CoV-2 detection platform based on RT-RPA and CRISPR/Cas12a. J Transl Med. 19 (1), 74(2021).
- Aman, R., et al. iSCAN-V2: a one-pot RT-RPA-CRISPR/Cas12b assay for point-of-care SARS-CoV-2 detection. Front Bioeng Biotechnol. 9, 800104(2022).
- Peng, R., Lu, Z., Liu, M., Hu, F. RT-RPA-assisted CRISPR/Cas12a for rapid and multiplex detection of respiratory infectious viruses based on centrifugal microfluidics. Sens Actuators B Chem. 399, 134838(2024).
- Liu, Y., et al. One-tube RPA-CRISPR Cas12a/Cas13a rapid detection of methicillin-resistant Staphylococcus aureus. Anal Chim Acta. 1278, 341757(2023).
- Nguyen, L. T., Smith, B. M., Jain, P. K. Enhancement of trans-cleavage activity of Cas12a with engineered crRNA enables amplified nucleic acid detection. Biochemistry. 59 (17), 1474-1481 (2020).
- Hao, J., et al. Application of a lyophilized CRISPR/Cas12a and RPA assay for rapid detection of Actinobacillus pleuropneumoniae. Microchem J. 206, 111443(2024).
- Lin, C., et al. A universal all-in-one RPA-Cas12a strategy with de novo autodesigner and its application in on-site ultrasensitive detection of DNA and RNA viruses. Biosens Bioelectron. 239, 115609(2023).
Reimpresiones y permisos
Erratum
Formal Correction: Erratum: On-site DNA Detection of Trypanosomatid Parasites and Nosema ceranae Through Alkaline Lysis Coupled to RPA/CRISPR/Cas12a System
Posted by JoVE Editors on 8/14/2025. Citeable Link.
This corrects the article 10.3791/68874
