Aquí, presentamos un protocolo para reducir las modificaciones del ADN en bacteriófagos utilizando la enzima NgTET, lo que permite una mutagénesis CRISPR-Cas eficiente y sin cicatrices. Este método facilita la ingeniería genética de fagos para aplicaciones en biotecnología y terapia con fagos.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Mutagénesis precisa de fagos con sistemas CRISPR-Cas asistidos por NgTET
En este artículo
Resumen
Resumen
Los bacteriófagos, virus que se dirigen específicamente a sus huéspedes bacterianos, tienen un potencial significativo para la biotecnología y la medicina, especialmente en la lucha contra infecciones resistentes a múltiples fármacos. Sin embargo, los mecanismos moleculares subyacentes a la infección por fagos siguen siendo en gran medida poco explorados. La mutagénesis precisa y específica del sitio de los fagos es una herramienta poderosa para dilucidar las funciones de los genes y las interacciones entre fagos y huéspedes.
Sin embargo, un desafío importante en la mutagénesis del genoma de fagos es la presencia de modificaciones del ADN de los fagos que interfieren con las herramientas convencionales de edición del genoma como CRISPR-Cas.
Si bien los sistemas CRISPR-Cas se han utilizado con éxito para la mutagénesis dirigida en varios organismos, su efectividad en la mutagénesis de fagos a menudo está limitada por modificaciones del ADN como la glicosilación de citosina. Para superar esta barrera, desarrollamos un método eficiente que reduce temporalmente la abundancia de modificaciones del ADN de los fagos, lo que permite una orientación eficiente de CRISPR-Cas y la introducción precisa de mutaciones en los genomas de los fagos. Específicamente, utilizamos la metilcitosina dioxigenasa de translocación Ten Eleven (TET) de Naegleria gruberi (NgTET), que desmodifica iterativamente las citosinas metiladas e hidroximetiladas en el ADN. Al oxidar citosinas hidroximetiladas dentro del ADN del fago, NgTET previene la modificación posterior de la citosina como la glicosilación y mejora significativamente la eficiencia de la escisión del ADN mediada por Cas.
En conclusión, el enfoque de edición del genoma preciso y sin cicatrices que se presenta aquí permite la introducción eficiente de mutaciones puntuales mientras se mantiene la arquitectura genética nativa en los genomas de fagos. Al preservar intactos los marcos transcripcionales y traduccionales, este método minimiza las interrupciones no deseadas en redes reguladoras complejas. Esto es particularmente importante para investigar proteínas de fagos esenciales o multifuncionales. La capacidad de generar modificaciones genéticas específicas sin introducir secuencias extrañas amplía significativamente el conjunto de herramientas experimentales para la biología de fagos. Esta estrategia no solo facilita estudios funcionales detallados, sino que también mejora el potencial de ingeniería racional de fagos para aplicaciones terapéuticas y biotecnológicas.
Introducción
Los bacteriófagos son virus que se dirigen específicamente a las bacterias. Han atraído un gran interés en la investigación debido a su inmenso potencial en biotecnología y medicina, particularmente en la lucha contra las bacterias multirresistentes 1,2,3. A pesar de esto, la biología de los fagos sigue siendo relativamente poco estudiada. Una comprensión más profunda de sus mecanismos moleculares de secuestro de sus huéspedes bacterianos es esencial para aprovechar plenamente su potencial terapéutico y biotecnológico4. Para investigar los mecanismos moleculares que subyacen a la infección eficiente de fagos y diseñar los fagos para aplicaciones específicas, es esencial la capacidad de modificar genéticamente los genomas de los fagos. Sin embargo, sigue siendo uno de los desafíos más importantes en el campo de la biología de fagos 3,5,6.
El ADN de los fagos a menudo se modifica por alteraciones químicas específicas de las bases de purina y pirimidina, por ejemplo, glicosilación y metilación de citosina. Estas modificaciones protegen el material genético de los fagos del reconocimiento y la degradación por las nucleasas del huésped6. Si bien estas modificaciones son cruciales para la aptitud de los fagos, son un obstáculo importante para los enfoques de ingeniería del genoma de fagos que se basan en sistemas de orientación del ADN 2,3,7.
Las estrategias de mutagénesis existentes, incluidos los sistemas de restricción-modificación y las tecnologías basadas en proteínas asociadas a CRISPR (CRISPR) asociadas a CRISPR, enfrentan desafíos significativos al modificar el ADN de los fagos debido a modificaciones epigenéticas protectoras como la glicosilación de citosina8. La edición del genoma mediada por CRISPR-Cas, que es altamente efectiva en células bacterianas y eucariotas, se basa en dos pasos clave: la escisión precisa del ADN en loci genómicos específicos por la nucleasa Cas, seguida de la reparación del ADN a través de la recombinación homóloga con ADN del donante que porta la mutación deseada1. Sin embargo, en los fagos, las modificaciones del ADN a menudo impiden que las nucleasas de Cas se unan o escindan el genoma de manera eficiente. Además, la naturaleza rápida y transitoria de la replicación de fagos puede limitar aún más la eficiencia de la recombinación homóloga. Estas barreras dificultan especialmente la aplicación de la tecnología CRISPR-Cas dirigida al ADN para la mutagénesis de fagos. Se ha demostrado que las modificaciones del ADN de los fagos afectan la orientación del ADN de los fagos con CRISPR-Cas tanto in vitro como in vivo 6,7.
Para abordar los desafíos que plantean las modificaciones protectoras del ADN en los fagos, presentamos una estrategia de mutagénesis del genoma que aprovecha la actividad de la translocación diez-once (TET) metilcitosina dioxigenasa, específicamente NgTET. En eucariotas, las enzimas TET catalizan la oxidación escalonada de la citosina metilada a través de procesos iterativos: la metilcitosina (5mdC) se convierte primero en hidroximetilcitosina (5hmdC), luego en formilcitosina (5fdC) y finalmente en carboxicitosina (5cadC) (Figura 1).
En nuestro enfoque de mutagénesis de fagos, NgTET se utiliza para reducir temporalmente la abundancia de modificaciones protectoras del ADN, mejorando así la accesibilidad del ADN de los fagos a herramientas de edición del genoma como las enzimas Cas9. NgTET, fue seleccionado para modular el genoma del bacteriófago debido a informes previos de su expresión exitosa en forma soluble activa en un huésped bacteriano heterólogo, particularmente E. coli. Esta propiedad es esencial, ya que NgTET debe permanecer activo durante la infección por fagos10.
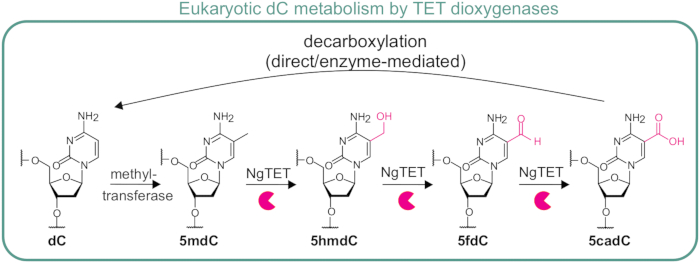
Figura 1: Oxidación escalonada de 5-metilcitosina por TET dioxigenasa1. La TET dioxigenasa cataliza la oxidación sucesiva de 5-metil-2'-desoxicitidina (5mdC) a 5hmdC, 5-formil-2'-desoxicitidina (5fdC) y, finalmente, a 5-carboxil-2'-desoxicitidina (5cadC). El producto final, 5cadC, ya sea espontánea o enzimáticamente, vuelve a la citosina (dC) no modificada, contribuyendo así a la regulación epigenética dinámica. Este proceso de varios pasos es fundamental para la metilación activa del ADN en eucariotas. Haga clic aquí para ver una versión más grande de esta figura.
Dado que la metilcitosina y la hidroximetilcitosina son precursores comunes de las hipermodificaciones del ADN de los fagos, incluidas las estructuras protectoras voluminosas como las glicosilaciones, la actividad oxidativa de la TET dioxigenasa puede explotarse para prevenir la formación de estas hipermodificaciones del ADN9. En este enfoque de mutagénesis del genoma basado en TET, expresamos heterólogamente NgTET de forma recombinante en E. coli para oxidar citosinas hidroximetiladas en el genoma del fago tras la infección, evitando así la formación de glicosilación voluminosa. Al disminuir la abundancia de estas voluminosas modificaciones del ADN, nuestro enfoque puede aumentar la accesibilidad del ADN de los fagos a las nucleasas CRISPR-Cas. Esta accesibilidad mejorada facilita el reconocimiento eficiente de objetivos, la escisión precisa del ADN y la introducción de mutaciones puntuales sin cicatrices en el genoma del fago, distinguiéndolo de los métodos tradicionales de mutagénesis de fagos que se basan en deleciones de genes, inserciones de genes reporteros o la integración de uniones artificiales para la selección de mutantes basada en PCR 1,11. Estas estrategias convencionales han sido hasta ahora las únicas herramientas disponibles para la mutagénesis dirigida en genomas de fagos y, por lo tanto, representan una base importante para el método presentado aquí. Sin embargo, las proteínas de fagos individuales pueden poseer múltiples funciones. La eliminación de todo el gen que codifica una proteína de interés interrumpe todas las funciones asociadas. Por el contrario, la introducción selectiva de mutaciones puntuales permite la inactivación selectiva de funciones específicas, lo que permite un análisis detallado de sus funciones. Hasta la fecha, las funciones de muchas proteínas de fagos permanecen en gran medida sin caracterizar; por lo tanto, podemos pasar por alto actividades adicionales vinculadas a un gen determinado. Por lo tanto, se prefiere un enfoque minimalista que tenga como objetivo eliminar solo una función mientras causa cambios mínimos en la proteína general12,13. El método descrito aquí permite modificaciones genéticas precisas sin interrumpir la organización o función genómica general. Otro desafío importante de los métodos anteriores de mutagénesis de fagos ha sido su baja eficiencia, que generalmente produjo tasas de mutación de alrededor del 0,1%1,11. Con esta técnica, presentamos la primera estrategia de mutagénesis capaz de introducir cambios de codón único, logrando un notable aumento de siete veces en la eficiencia de la orientación. Al combinarlo con un método de cribado de alto rendimiento basado en ONT, se simplifica la detección de mutaciones puntuales, eliminando la necesidad de cribar grandes poblaciones de fagos para aislar un mutante. La estrategia de mutagénesis basada en TET descrita aquí aborda una limitación de larga data en el campo y permite una edición del genoma más confiable14.
En general, este método no solo se puede aplicar para avanzar en nuestra comprensión de los mecanismos de infección por bacteriófagos, sino que también es muy prometedor para la biología sintética. Al permitir una ingeniería precisa y eficiente del genoma de los fagos, allana el camino para adaptar los fagos a aplicaciones específicas, mejorando así su potencial para aplicaciones biotecnológicas y médicas.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
En la Figura 2 se muestra un esquema que demuestra la generación de fagos T4 tratados con NgTET.
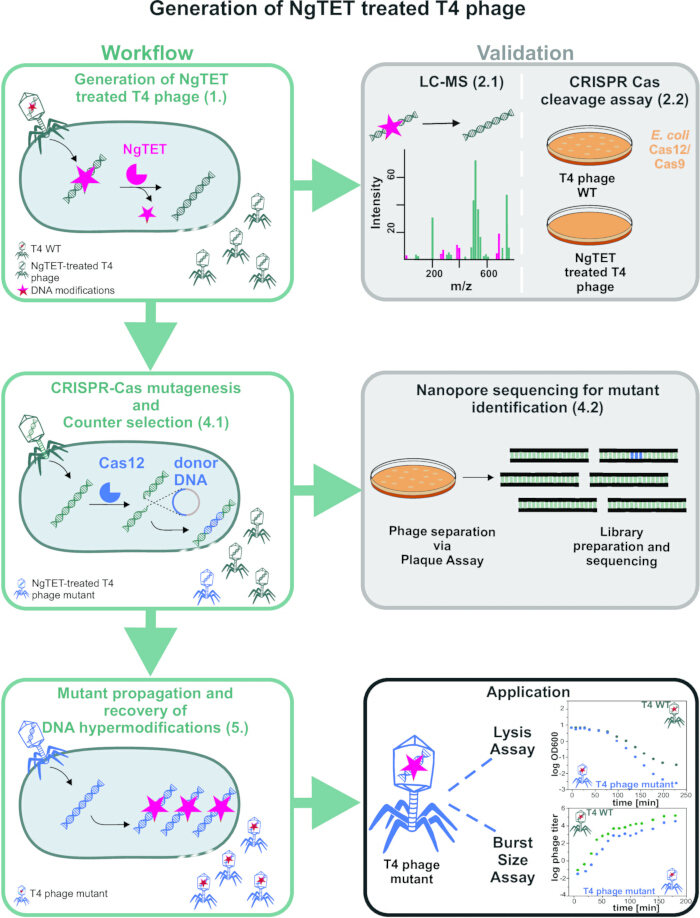
Figura 2: Descripción general esquemática del flujo de trabajo establecido para la mutagénesis de fagos T4 y la detección de mutantes. El flujo de trabajo incluye la generación del fago T4 hipomodificado utilizando NgTET, que puede validarse mediante análisis LC-MS o, alternativamente, mediante ensayo de escisión CRISPR-Cas. Posteriormente, la mutación de interés se introduce en el genoma del fago a través de la mutagénesis dirigida al sitio mediada por CRISPR-Cas y se identifica mediante contraselección. La presencia de la mutación deseada se puede confirmar mediante la secuenciación de nanoporos. Después de la validación, el fago mutante se puede propagar para restaurar las hipermodificaciones del ADN. Esto permite el uso del fago modificado en aplicaciones posteriores, incluido el análisis de fenotipos de infección a través de ensayos de lisis y mediciones del tamaño de la ráfaga. Cada paso de la figura está anotado con el número de protocolo correspondiente entre paréntesis para facilitar la vinculación de los pasos del protocolo con las partes respectivas de la figura. Haga clic aquí para ver una versión más grande de esta figura.
1. Reducción de las modificaciones del ADN de los fagos mediante el pretratamiento con NgTET (~2 días)
NOTA: Este paso es fundamental para permitir una orientación eficiente de la nucleasa Cas durante la mutagénesis al reducir la abundancia de modificaciones del ADN de los fagos.
- Inocular la cepa de E. coli BL21 (DE3) transformada con pET28a_NgTET transfiriendo material de un stock de glicerol a 10 ml de medio LB suplementado con 30 μg/ml de kanamicina. Incubar durante la noche a 37 °C agitando a 160 rpm.
- Al día siguiente, use el cultivo nocturno para inocular un cultivo principal a un OD600 inicial de 0.1 en 50 mL de medio LB que contenga 30 μg/mL de kanamicina. Inducir el cultivo con IPTG de 50 μM cuando se alcanza una DO600 de 0,4.
- Cultivar el cultivo a 37 °C agitando a 160 rpm hasta alcanzar un OD600 de 0,8.
- Infectar el cultivo con el fago de interés a una multiplicidad de infección (MOI) de 0,1 e incubar durante 4 h a temperatura ambiente agitando a 120 rpm.
- Cosechar las células por centrifugación a 4000 × g durante 20 min a 4 °C.
- Pase el sobrenadante a través de un filtro de 0,45 μm para obtener fagos tratados con NgTET con ADN hipomodificado. Almacene los fagos filtrados a 4 °C para su uso futuro.
NOTA: (PUNTO DE PAUSA) Los fagos filtrados son estables durante varios meses a 4 °C, almacenados en medio LB en una botella de vidrio.
2. Validación
NOTA: El objetivo de este paso es verificar experimentalmente la abundancia reducida de modificaciones del ADN de los fagos.
- Validación del tratamiento mediante LC-MS (~ 2 días)
- Purificación de fagos mediante gradiente de sacarosa
- Para eliminar el ácido nucleico residual del lisado, trate 500 μL de la suspensión del fago (>1010 PFU/mL) con 20 U de DNasa I y 2 μL de mezcla de ARNasa A/T1 (4 μg de ARNasa A, 10 U de ARNasa T1).
- Incubar la mezcla a 37 °C durante 30 min.
- Preparar un gradiente de sacarosa del 0-45% en tampón TM (50 mM de Tris-HCl, 10 mM de MgCl2, pH 7,5). Prepare el degradado con un mezclador de degradado o manualmente.
NOTA: Para la preparación manual, comience pipeteando 5 ml de tampón TM en un tubo de gradiente. Luego, usando una cánula de extremo romo, pipetee lentamente 5 ml de la solución de sacarosa al 45% del fondo del tubo, permitiendo que la solución al 0% suba gradualmente. - Cargue 500 μL de la solución de fagos tratada sobre el gradiente.
- Centrifugar a 70.000 × g durante 20 min a 4 °C.
- Encienda el tubo de centrifugación desde la parte inferior. Esto permitirá la visualización del fago, que aparece como una banda turbia en el gradiente. Retire la fracción que contiene fagos con cuidado con una cánula roma.
- Transfiera la fracción de fago extraída a un nuevo tubo de ultracentrifugación.
- Añadir 30 ml de tampón TM helado y centrifugar a 100.000 × g durante 1 h a 4 °C.
- Deseche el sobrenadante y vuelva a suspender el sedimento en 500 μl de tampón TM.
- Almacene los fagos resuspendidos en un vial de vidrio a 4 °C durante la noche.
- Aislamiento de ADN de fagos
- Agregue 1 μg de proteinasa K a los fagos resuspendidos.
- Incubar durante 30 min a 37 °C.
- Agregue 1 volumen de mezcla de fenol / cloroformo / alcohol isoamílico (P / C / I). Mezclar por inversión. Separar las fases centrifugando a 15.000 x g durante 1 min a 4 °C. Transfiera la fase acuosa a un nuevo tubo de reacción. Repita la extracción tres veces.
PRECAUCIÓN: El fenol / cloroformo / alcohol isoamílico (P / C / I) es altamente tóxico, corrosivo y volátil. Siempre manéjelo dentro de una campana extractora mientras usa el equipo de protección adecuado, incluida una bata de laboratorio, gafas de seguridad y guantes dobles de nitrilo. Evite el contacto con la piel y los ojos, y guárdelo en un recipiente herméticamente cerrado en un gabinete de productos químicos designado. Eliminar los residuos a través de canales de residuos peligrosos aprobados. En caso de contacto, enjuague inmediatamente con agua y busque atención médica. - Para eliminar el fenol residual, realice extracciones inversas de cloroformo tres veces con 1 volumen de cloroformo.
- Precipitar ADN durante la noche con 0,1 volumen de NaOAc 3 M (pH 5,5) y 2,5 volumen de etanol a -20 °C.
- Al día siguiente, granular el ADN por centrifugación a 15.000 × g durante 1 h a 4 °C.
- Lave el gránulo de ADN dos veces con 200 μL de etanol al 70%, agitando suavemente, centrifugando a 15.000 × g durante 15 min a 4 °C y retirando cuidadosamente el sobrenadante.
- Resuspender el ADN purificado en agua ultrapura.
- Almacene el ADN a -20 °C hasta su uso posterior.
NOTA: (PUNTO DE PAUSA) El ADN precipitado se puede almacenar a -20 °C durante varios meses.
- Preparación de ADN de fagos para análisis de LC-MS
- Digestión del ADN purificado en nucleósidos individuales utilizando una mezcla de digestión de nucleósidos.
- Análisis de la composición del ADN mediante LC-MS.
NOTA: Este paso permite validar la eficacia del tratamiento con NgTET. El protocolo se adapta al equipo específico y a la columna disponible en el laboratorio, pero se puede ajustar en función de los recursos y las condiciones disponibles. - Utilice ADN digerido aislado de fagos purificados (paso 2.1.10).
- Incluya los siguientes estándares disponibles comercialmente para las mediciones: dA, dT, dG, dC, 5hmdC, 5fdC, 5cadC. Si está disponible, incluya el estándar de la hipermodificación de citosina presente en el ADN del fago.
- Utilice un sistema de HPLC equipado con una columna C18 (150 × 2,1 mm, 100 Å, 3 μm) y una columna de protección de 20 × 2,1 mm.
- Ajuste la temperatura de la columna a 40 °C y el caudal de eluyente a 0,2 ml/min.
- Prepare los eluyentes de la siguiente manera:
Eluyente A: 10 mM de acetato de amonio en agua (pH 4,5).
Eluyente B: 0,1% de ácido fórmico en metanol.
PRECAUCIÓN: El ácido fórmico al 0,1% en el metanol es inflamable y puede irritar la piel, los ojos y el tracto respiratorio. Úselo siempre en un área bien ventilada o campana extractora. Use el equipo de protección adecuado, incluida una bata de laboratorio, gafas de seguridad y guantes de nitrilo. Mantener alejado del calor, las chispas y las llamas abiertas. Almacenar en un armario de almacenamiento inflamable. Desechar a través de protocolos de residuos peligrosos aprobados. - Aplicar el siguiente perfil de fase móvil: 0-1 min: Constante al 5% B; 1-5 min: Gradiente del 5% al 90% B; 5-7 min: Constante al 90% B; 7-7,1 min: Gradiente del 90% al 5% B; 7,1-12 min: Constante al 5% B.
- Utilice un espectrómetro de masas en modos de ionización negativa y positiva (inyecciones separadas) con una fuente de ionización por electropulverización de alta temperatura (H-ESI) en las siguientes condiciones:
Voltaje de pulverización H-ESI: 3400 V (+), 2400 V (-), Gas de vaina: 35 unidades arbitrarias, Gas auxiliar: 7 unidades arbitrarias, Gas de barrido: 0 unidades arbitrarias, Temperatura del tubo de transferencia de iones: 300 °C, Temperatura del vaporizador: 275 °C, Modo de detección: Escaneo completo con el analizador de masas Orbitrap, Resolución de masa: 120.000, Rango de masa: 200-450 (m/z). - Extraiga cromatogramas de iones de las formas [M-H]- (dA, dT, dC, 5hmdC, 5fdC, 5cadC) y [M+H]+ (5ghmdC) utilizando el software Tracefinder.
- Calcule la abundancia relativa de cada modificación normalizando el área de pico de cada señal al área de pico de dG dentro de la muestra, utilizando dG como un estándar interno específico de la muestra.
- Purificación de fagos mediante gradiente de sacarosa
- Validación con ensayo de escisión CRISPR-Cas (~2,5 días)
NOTA: Este paso permite la evaluación fenotípica del éxito del tratamiento con NgTET y su impacto en la escisión de CRISPR-Cas. Si NgTET está activo, no se deben formar placas a partir del ADN del fago tratado, o se debe reducir el título del fago, ya que la eliminación de las modificaciones protectoras del ADN hace que el genoma sea susceptible a la escisión de CRISPR-Cas12 o 9. Por el contrario, si el ADN del fago no se trata, el número de placas formadas corresponderá al título de los fagos, lo que indica que el genoma del fago T4 hipermodificado es resistente a la escisión CRISPR-Cas12 o 9.- Inocular E. coli BL21 (DE3) de un cultivo nocturno, transformado tanto con el plásmido pET28a_NgTET como con un plásmido de expresión Cas12 o Cas9 (p. ej., DS-spCas o pCpf1 sin espaciador). Todos los plásmidos con información adicional se pueden encontrar en la Tabla 1.
- Cultivar las células en medio LB suplementado con los antibióticos apropiados a 3 °C con agitación, a partir de un OD600 de 0,1. Una vez que el cultivo alcanza un OD600 de aproximadamente 0,4, induzca la expresión de NgTET agregando 0,05 mM de IPTG e incube durante 2 h adicionales a 3 °C.
- Como control, compare las cepas de E. coli BL21 (DE3) con y sin sobreexpresión de NgTET. En ausencia de actividad de NgTET, se espera un mayor número de unidades formadoras de placa, lo que indica una eficiencia reducida de CRISPR-Cas debido a la presencia de 5ghmdC glicosilado en el ADN del fago.
- Transfiera 300 μL de los cultivos de E. coli a un tubo estéril.
- Infectar el cultivo con un fago tratado con T4 WT o NgTET con MOI 0,01. Para este experimento, aplique un MOI bajo para asegurarse de que las bacterias estén infectadas por un solo fago a la vez. Esto maximiza la eficiencia del cribado de escisión CRISPR-Cas y simplifica la interpretación de los resultados. Mezclar suavemente para asegurar una distribución uniforme de los fagos.
- Incubar la suspensión de fagos bacterianos a 37 °C durante 7 min.
- Agregue la mezcla de bacterias y fagos a 4 ml de agar blando LB (0,75%) suplementado con antibióticos. Mezcle bien pero suavemente para evitar introducir burbujas.
- Vierta la mezcla de agar suave en una placa de agar LB precalentada.
- Deje que las placas se solidifiquen brevemente a temperatura ambiente. Incubar las placas a 37 °C durante la noche.
- Al día siguiente, cuente las placas resultantes para determinar las unidades formadoras de placa (UFP).
- Inocular E. coli BL21 (DE3) de un cultivo nocturno, transformado tanto con el plásmido pET28a_NgTET como con un plásmido de expresión Cas12 o Cas9 (p. ej., DS-spCas o pCpf1 sin espaciador). Todos los plásmidos con información adicional se pueden encontrar en la Tabla 1.
3. Mutagénesis CRISPR-Cas (~ 1 semana)
NOTA: La mutagénesis CRISPR-Cas se basa en el principio de que un sitio específico dentro del genoma del fago es el objetivo de una nucleasa Cas durante la infección por fagos, lo que resulta en una ruptura de doble cadena. Esta ruptura se repara mediante recombinación homóloga utilizando ADN de donante, que se proporciona en un segundo plásmido presente en la cepa huésped infectada durante la mutagénesis. El plásmido que contiene el ADN del donante también codifica NgTET, que es esencial para mantener la accesibilidad del ADN del fago para la nucleasa Cas al reducir la abundancia de citosinas modificadas, como se describió anteriormente. En este paso, se introducen mutaciones diana en el genoma de los fagos T4 tratados con NgTET tras la infección de E. coli15. Para garantizar niveles consistentemente bajos de modificaciones del ADN en el genoma T4, la dioxigenasa NgTET se expresa mediante la adición de 50 μM IPTG (análogamente al paso 1.2) durante todo el proceso de mutagénesis.
- Generación de plásmidos de ADN pET28a_NgTET_donor mediante clonación Golden Gate15
- Para la generación del ADN del donante, ordene la secuencia deseada como un gen completo o amplíe a partir de un genoma, por ejemplo, del genoma del fago, e introduzca la mutación deseada.
NOTA: Para el diseño de ADN del donante, incluya regiones homólogas que flanqueen el sitio objetivo (≈200 pb en cada lado para mutaciones puntuales; regiones más largas para insertos más grandes). El fragmento donante lineal debe llevar sitios de reconocimiento de BsaI que generen voladizos compatibles con el plásmido al momento de la escisión. Se recomienda la clonación in silico para verificar el diseño de la construcción. En los resultados representativos, todos los componentes críticos para el ADN del donante se ilustran en un ejemplo. - Introduzca el fragmento de ADN del donante aguas abajo de la secuencia codificante y el terminador de NgTET en la columna vertebral de la pET28a_NgTET utilizando el ensamblaje Golden Gate.
- Prepare las reacciones de ensamblaje combinando 70 fmol de plásmido pET28a_NgTET, 140 fmol de inserto de ADN de donante, 1 μL de BsaI (20 U/μL), 5 U de ADN ligasa T4 y 2 μL de tampón de ligasa 10×, con agua libre de nucleasas añadida a un volumen final de 20 μL.
- Ejecute reacciones en 25 ciclos en un PCR-cycler con los siguientes ajustes: 1) Restricción, 37 °C durante 1,5 min, 2) Ligadura, 16 °C durante 3 min, 3) Restricción final, 37 °C durante 5 min, y 4) Desnaturalización, 60 °C durante 10 min.
- Añadir 6 μl de la mezcla de reacción (del paso 3.1.2) a 100 μl de E. coli DH5α químicamente competente, incubar en hielo durante 10 min y chocar térmicamente a 42 °C durante 45 s. Coloque inmediatamente las células en hielo durante 1 minuto, luego agregue 750 μL LB medio. Recuperar a 37 °C con agitación (500 rpm) durante 1 h. Colocar en un plato en agar LB que contenga kanamicina (30 μg/mL) e incubar durante la noche a 37 °C.
- Elija una sola colonia e inocule 20 ml de medio LB suplementado con kanamicina (30 μg / ml). Incubar durante la noche a 37 °C agitando a 160 rpm.
- A partir de 5 ml del cultivo nocturno, granular las células y aislar el ADN plasmídico utilizando un método estándar de extracción de plásmidos. Eluir el plásmido en 40 μL de agua libre de nucleasas.
- Confirme la clonación correcta secuenciando el sitio de inserción del plásmido mediante la secuenciación de Sanger.
- Para la generación del ADN del donante, ordene la secuencia deseada como un gen completo o amplíe a partir de un genoma, por ejemplo, del genoma del fago, e introduzca la mutación deseada.
- Construcción de plásmidos CRISPR-Cas que contienen espaciadores (pCpf1-sp como modelo)15
NOTA: El plásmido descrito en este capítulo permite el primer paso de la mutagénesis al introducir una ruptura de doble cadena específica del sitio en el genoma del fago. Si bien el procedimiento se demuestra aquí con el sistema CRISPR-Cas12 (plásmido pCpfl-sp), también se pueden emplear nucleasas alternativas como CRISPR-Cas9 (plásmido DS-spCas)15 .- Diseñe un espaciador de 20 nt dirigido al sitio de mutagénesis (PAM: TTTV). Identificar y diseñar protoespaciadores adecuados y espaciadores correspondientes utilizando herramientas bioinformáticas.
- Sintetizar dos oligonucleótidos 5′-fosforilados. Asegúrese de que cada uno lleve 10 nt de la secuencia espaciadora deseada (formando juntos el espaciador completo de 20 nt) y una región adicional de 10 nt complementaria al sitio de inserción dentro del plásmido pCpf1-sp.
- Inserte el espaciador CRISPR-Cas diseñado en el plásmido pCpf1-sp mediante amplificación por PCR utilizando los cebadores del paso 2. Configure la reacción de la siguiente manera (volumen final de 50 μL): 5 μL de tampón GC al 10×, 1 μL de dNTP de 10 mM, 1 μL de cebador directo (10 μM), 1 μL de cebador inverso (10 μM), 2,5 μL de DMSO, plantilla de plásmido correspondiente a 2 fmol, 1 μL de Phusion ADN polimerasa (2 U/μL) y agua libre de nucleasas a 50 μL.
- Coloque los tubos de reacción en un termociclador y ejecute el siguiente programa: desnaturalización inicial a 98 °C durante 30 s; 25 ciclos de 98 °C durante 10 s, recocido a la temperatura adecuada (X °C) durante 30 s y extensión a 72 °C durante 6 min; seguido de una extensión final a 72 °C durante 10 min. Mantenga las muestras a 4 °C hasta su posterior procesamiento.
- Mezcle 5 μL de la reacción de PCR con tampón de carga de ADN (10×) y cárguelo en un gel de agarosa al 1%. Ejecute el gel a 130 V durante 20 minutos y visualice las bandas de ADN mediante iluminación trans UV. Si la amplificación tiene éxito, purifique el producto de PCR con un kit de limpieza adecuado y eluya en 20 μL de agua libre de nucleasas.
- Circularizar el plásmido por ligadura utilizando 100 ng del producto amplificado mezclado con tampón de ADN ligasa T4 1× y ADN ligasa T4 60 U en un volumen total de reacción de 15 μL. Incubar durante 1 h a temperatura ambiente. Transforme 100 μL de E. coli químicamente competente con el producto de ligadura como se describe en el paso 3.1.3. Coloque las células en agar LB que contenga 50 μg/ml de estreptomicina e incube durante la noche a 37 °C.
- Elija una sola colonia de la placa e inocularla en 20 ml de medio LB suplementado con 50 μg / ml de estreptomicina. Incubar durante la noche a 37 °C agitando a 160 rpm. A partir de 5 ml del cultivo nocturno, se recolectan las células por centrifugación y se aísla el ADN plasmídico utilizando un método de extracción de plásmidos de elección. Eluir el plásmido en 40 μL de agua libre de nucleasas.
- Confirme la clonación exitosa secuenciando el plásmido en el sitio de inserción mediante la secuenciación de Sanger.
- Mutagénesis de fagos
- Transforme las células E . coli BL21 (DE3) con dos plásmidos: pET28a_NgTET_donor-ADN y espaciador pCpf1-sp (Cas12) / DS-SPcas (Cas9) (generado en los pasos 3.1 y 3.2). Mezcle 1 μL de cada plásmido con 100 μL de E. coli BL21 (DE3) químicamente competente. Siga el protocolo descrito en el paso 3.1.3. Coloque las células transformadas en agar que contenga 50 μg/ml de estreptomicina y 30 μg/ml de kanamicina, e incube durante la noche a 37 °C.
- Inocular la cepa transformada de E. coli (E. coli BL21 (DE3) pET28a_NgTET_donor-DNA y pCpf1-sp (Cas12) / DS-SPcas (Cas9) _spacer) en 10 ml de medio LB suplementado con 30 μg / ml de kanamicina y 50 μg / ml de estreptomicina. Incubar durante la noche a 37 °C agitando a 160 rpm.
- Al día siguiente, diluir el cultivo durante la noche a una DOinicial de 600 de 0,1 en 50 ml de medio LB que contenga 30 μg/ml de kanamicina y 50 μg/ml de estreptomicina.
- Cultivar el cultivo a 37 °C agitando a 160 rpm hasta alcanzar un OD600 de 0,8. Baje la temperatura a temperatura ambiente (RT) y reduzca la velocidad de agitación a 130 rpm.
- Para mejorar la adsorción de fagos y la inyección de ADN, agregue MgCl2 y CaCl2 a concentraciones finales de 1 mM cada uno, ya que estos cationes divalentes facilitan interacciones eficientes entre fagos y huéspedes.
- Infectar el cultivo con fagos T4 pretratados con NgTET y, como control negativo, con fagos T4 no tratados con NgTET a un MOI de 0,1. Continuar la incubación a temperatura ambiente durante 4 h.
- Después de la incubación, transfiera los cultivos a un tubo cónico de 50 ml y centrifugue a 4000 × g a 4 ° C durante 20 min para granular las células. Filtre los sobrenadantes a través de un filtro de 0,45 μm para eliminar las células bacterianas residuales. Utilice los sobrenadantes filtrados para ensayos de placa (descritos en el paso 2.2) para determinar la concentración de fagos o realizar una contraselección.
4. Identificación de mutantes
NOTA: El propósito de la contraselección es disminuir la proporción de fagos de tipo salvaje que quedan en la población después de la mutagénesis. Para ello, se utilizan fagos obtenidos del paso de mutagénesis (paso 3.3) para infectar E . coli portadores del mismo sistema CRISPR-Cas13, que está codificado por otro plásmido pBA560 (información adicional en la Tabla 1) y la misma secuencia espaciadora aplicada durante la mutagénesis. En esta configuración, las nucleasas de Cas reconocen y escinden selectivamente el ADN de los fagos de tipo salvaje, mientras que los fagos portadores de las mutaciones deseadas no se ven afectados. Esta presión selectiva suprime la replicación de tipo salvaje y enriquece la población de fagos mutantes14.
- Contraselección con Cas13
- Infectar E. coli Cas13a_spacer (plásmido pBA560) con los fagos para la contraselección. Este paso facilita la contraselección al degradar el ARN del fago que no ha sufrido la mutación prevista.
- Realice la contraselección en las mismas condiciones utilizadas durante la mutagénesis (consulte los pasos 3.3.1-3.3.5). Use E. coli que expresa un espaciador Cas13a no dirigido como control negativo para confirmar que la reducción de la placa es específica del espaciador.
- Después de la incubación, filtre el sobrenadante que contiene fagos contraseleccionados a través de un filtro de 0,45 μm para eliminar los restos bacterianos.
NOTA: (PUNTO DE PAUSA) Los fagos filtrados son estables durante varios meses a 4 °C, almacenados en medio LB en una botella de vidrio. - Utilice los fagos contraseleccionados y filtrados para un ensayo de placa en una cepa B de E. coli para aislar placas individuales para su validación posterior.
- Secuenciación de próxima generación (~ 1 semana)
NOTA: El método para el enfoque de secuenciación altamente multiplexada implica un proceso de PCR de dos pasos para generar ADN de amplicón multiplexado adecuado para la secuenciación de próxima generación de lectura larga16.- Separe los fagos de la mutagénesis colocándolos como se describe en el paso 2.2. Incluya controles adecuados mediante el uso de fagos obtenidos de la mutagénesis realizada tanto en presencia como en ausencia de expresión de NgTET. Como control, la orientación de CRISPR-Cas9 y Cas12 sin NgTET no debería dar lugar a la introducción de mutaciones puntuales. Por el contrario, se espera que la coexpresión de NgTET permita una edición exitosa, lo que conducirá a una mayor eficiencia de mutagénesis.
- Para aislar los fagos individuales, recoja placas individuales de la placa y transfiéralas a un tubo que contenga 100 μL de tampón Pi-Mg (26 mM Na2PHO4, 68 mM NaCl, 22 mM KH2PO4, 1 mM MgSO4, pH 7,5) y 1 μL de CHCl3.
PRECAUCIÓN: El cloroformo es tóxico, volátil y se sospecha que es cancerígeno, incluso en pequeños volúmenes. Manipule solo con una campana extractora y use equipo de protección completo, incluida una bata de laboratorio, gafas de seguridad y guantes de nitrilo. Evite la inhalación y el contacto con la piel. Almacene en un recipiente herméticamente cerrado en un gabinete de productos químicos inflamable ventilado. Eliminar los residuos de cloroformo mediante la recogida de residuos peligrosos. - Utilice 1 μL de fago T4 aislado en tampón Pi-Mg como plantilla para el cribado.
- Prepare la mezcla de reacción con 0,125 μM de cada cebador (alrededor de la posición de inserción) y 1x mezcla maestra de polimerasa de alta precisión, ajustando el volumen total de la reacción de amplificación a 10 μL. Ejecute una reacción de PCR con 30 ciclos de amplificación.
- Realice una segunda PCR para adjuntar los códigos de barras. Por lo tanto, utilice 1 μL de una dilución 1:10 del producto de la primera PCR como plantilla.
- Prepare la mezcla de reacción con cebadores de código de barras de 0,3 μM y una mezcla de polimerasa de inicio en caliente de alta fidelidad en un volumen total de 7 μL. Realice PCR con 20 ciclos de amplificación.
NOTA: (PUNTO DE PAUSA) PCR-Los productos se pueden almacenar a -20 °C durante varias semanas. - Reúna todos los productos de PCR con código de barras y purifíquelos mediante la limpieza basada en perlas magnéticas de acuerdo con los protocolos estándar para la preparación de bibliotecas de secuenciación de próxima generación.
- Capture el ADN con perlas magnéticas, lávelas dos veces con etanol al 80 % y eluya en 100 μl de tampón de elución (5 mM de Tris-HCl, pH 8,5).
- Medir la concentración de ADN utilizando métodos espectrofotométricos y fluorométricos, aplicando ensayos de amplio alcance o de alta sensibilidad, según corresponda.
NOTA: (PUNTO DE PAUSA) El ADN se puede almacenar a -20 °C durante varias semanas. - Genere bibliotecas de secuenciación utilizando un protocolo basado en ligadura de acuerdo con las instrucciones del fabricante, comenzando con 1 μg de ADN de entrada.
5. Recuperación de propagación mutante de modificaciones y pruebas de ADN
NOTA: Una vez que se identifica el mutante del fago deseado, se propaga en E. coli de tipo salvaje para restaurar niveles de modificación del ADN similares a los del fago WT. Esto asegura que el fago mutante se pueda utilizar en experimentos biológicos posteriores sin ningún compromiso, aparte de la mutación introducida.
- Preparar un cultivo de 10 mL de cepa B de E. coli en medio LB e incubar durante la noche a 37 °C agitando a 160 rpm.
- Al día siguiente, inocular un medio LB fresco de 50 mL con el cultivo nocturno para lograr un OD600 inicial de 0.1.
- Dejar crecer el cultivo a 37 °C agitando a 160 rpm hasta alcanzar un DE600 de 0,8.
- Agregue 50 μL del stock de fagos mutantes (4.2.2) al cultivo. Retire la fase con cuidado para evitar transferir CHCl3.
- Incube el cultivo infectado durante la noche a temperatura ambiente con agitación suave a 120 rpm.
- Después de la incubación, centrifugar el cultivo a 4000 × g para eliminar las células bacterianas. Filtre el sobrenadante a través de un filtro de 0,45 μm para recoger el fago.
- Transfiera el fago mutante filtrado a un recipiente de vidrio y guárdelo a 4 °C hasta su uso posterior.
NOTA: (PUNTO DE PAUSA) Los fagos filtrados son estables durante varios meses a 4 °C, almacenados en medio LB en una botella de vidrio. - Como validación opcional de la regeneración de modificaciones del ADN, específicamente citosinas glicosiladas, realice un análisis LC-MS como se describe en el paso 2.1.
- Para ello, purifique el ADN del fago recuperado de la progenie del fago como se describe en el paso 2.1.1, aíslelo como en el paso 2.1.2 y posteriormente prepárese para el análisis de LC-MS como se describe en el paso 2.1.3.
- Analice los cromatogramas iónicos y calcule la abundancia relativa de cada modificación normalizando el área de pico de cada señal al área de pico de dG dentro de la muestra, utilizando dG como un estándar interno específico de la muestra como se describe en los pasos 2.1.3.
NOTA: Se recomienda incluir el fago T4 de tipo salvaje, el fago T4 tratado con NgTET y el fago T4 tratado con la variante inactiva NgTET D234A como controles, para validar y comparar directamente la abundancia de 5ghmdC10.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Identificación de la banda del fago en el gradiente.
La visibilidad de la banda del fago en el gradiente depende de la concentración del fago en la muestra inicial cargada en el gradiente. Cuando el fago está suficientemente concentrado (~>1 × 10¹¹ PFU/mL), la banda se puede ver claramente iluminando el gradiente desde la parte inferior con una fuente de luz (ver Figura 3).
Sin embargo, a bajas concentraciones de fagos, la banda p...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Este estudio presenta una estrategia robusta y adaptable para introducir mutaciones puntuales precisas en genomas de bacteriófagos, incluidos cambios de un solo nucleótido. Un elemento central del flujo de trabajo es la integración de estrictos pasos de validación en cada etapa, lo cual es esencial para garantizar tanto la precisión como la eficiencia de la edición del genoma. Esto es particularmente crítico dada la naturaleza de varios pasos del flujo de trabajo y las interacciones diná...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
KH y NP presentaron una solicitud de patente europea para "Ingeniería de fagos", solicitud de patente europea n.º 23 175 257,7. Los demás autores declaran no tener intereses contrapuestos.
Agradecimientos
Este proyecto ha recibido financiación del Consejo Alemán de Investigación (DFG; SPP 2330 número de proyecto 464500427, RTG 2355 proyecto 11 y RTG 2937 (número de proyecto 505997786) de la Sociedad Max Planck (Líder del Grupo de Investigación Max Planck financiando a K.H.).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Tubos de reacción de 1,5 ml | Sarstedt | 72.690.001 | |
| Tubos canociales de 15 ml | Sarstedt | 62.554.502 | |
| Tubos de polipropileno de pared delgada abiertos de 15 ml | Ciencias de la vida de Beckman Coulter | 361706 | 16 mm x 95 mm (para ultracentrifugación) |
| Tubos canónicos de 50 ml | Sarstedt | 62.547.254 | |
| 5x búfer de GC | Thermo Fisher Scientific | F519L | |
| 6x Tinte de carga de ADN TriTrack | Thermo Fisher Scientific | Referencia R1161 | |
| Agarosa | BIOCIENCIA de los meridianos | BIO-41025 | Grado molecular |
| Centrífuga Avanti J-30I | Ciencias de la vida de Beckman Coulter | sin catálogo número | Serien-Nr. JKY14M01, https://www.beckman.de/centrifuges/ultracentrifuges/optima-xe |
| Ácido bórico | Merck | 10043-35-3 | |
| BsaI-HF v2 | NEB | R3733S | |
| Hexahidrato de cloruro de calcio | ACROS ORGANICS | 7774-34-7 | 97 %, extra puro |
| Densímetro de celda | Biocromo de Harvard | 80211630 | |
| ChemiDoc MP | Biorad | 12003154 | |
| Cloroformo | VWR | 650498 | |
| Cubetas | Sarstedt | 67.742 | |
| Dimetilsulfóxido (DMSO) | Sigma Aldrich | D4540 | |
| Hidrogenofosfato de sodio | neoFroxx GmbH | 7558-79-4 | Grado farmacéutico |
| Pipetas Pasteur de vidrio desechables | VWR | 612-1702 | 230 milímetros |
| ADNasa I | Roche | 4716728001 | 10 U/µ L |
| Mezcla de dNTP (10 mM cada dNTP) | Sigma-Aldrich | 72004 | |
| DS_SPcas_ModA | Producto propio. | https://github.com/MaikTungsten/CRISPRT4/tree/main/Plasmid_maps | Construcción de plásmido que contiene sgRNA CRISPR-Cas12/ModA |
| DS-spCas (sistema CRISPR-Cas9) | Addgene | 48645 (número de accesorio addGene) | Plásmido para la construcción de plásmidos CRISPR-Cas que contienen espaciadores (sistema CRISPR-Cas9) para la mutagénesis de fagos (paso 3.2) |
| Cepa B de E. coli La cepa se utilizó para la infección por T4 | DSMZ | sin catálogo número | Escherichia coli (Migula 1895) Castellani y Chalmers 1919 (DSM 613, ATCC 11303) |
| E. coli BL21 (DE3) Cepa de expresión, célula competente | Invitrogen | C600003 | Cepa de expresión, células competentes. |
| E. coli DH5α Cepa de clonación, células competentes | Invitrogen | 18265017 | Cepa de clonación, células competentes. |
| EDTA | Roth | 8043.2 | |
| Etanol (absoluto) | VWR | 200-578-6 | |
| Célula de flujo flongle | Tecnologías de nanoporos de Oxford | sin catálogo número | R10.4.1. química, https://nanoporetech.com/document/flongle |
| Kit de minipreparación de plásmidos Gene JET | Thermo Fisher Scientific | 10242490 | |
| GeneRuler 1 kb Más escalera de ADN | Thermo Fisher Scientific | Referencia SM1331 | |
| Escalera de ADN GeneRuler ULR | Thermo Fisher Scientific | SM1213 | |
| Maestro de degradado 108 | BIOCOMP | sin catálogo número | https://biocompinstruments.com/our-approach/gradient-forming |
| Centrífuga Heraeus Pico 17 | Thermo Scientific | 75002410 | |
| Infors HT Incubadora Minitron | Infors AG | sin catálogo número | https://infors-ht.com/de/produkte/inkubationsschuettler/minitron#productspecs |
| Isopropil-β-D-1-tiogalactopiranósido (IPTG) | Sigma-Aldrich | 367-93-1 | |
| Kanamicina | Carl Roth | T832.1 | |
| LB-Agar | Carl-Roth | Formato X969.1 | |
| LB-medio (Luria/Miller) | Carl-Roth | Versión X968.1 | |
| Cloruro de magnesio hexahidratado | Sigma-Aldrich | 7791-18-6 | |
| Sulfato de magnesio | Sigma-Aldrich | 7487-88-9 | |
| Dispositivo MinION | Tecnologías de nanoporos de Oxfrod | sin catálogo número | https://store.nanoporetech.com/eu/minion.html |
| ModA E165A_fw | IDT | GAATTAGTTTCAGATGA ACAAGCGGTAATGATAC CAGCT | Manual directo para la introducción de la mutación puntual para ModA E165A y para introducir extremos adhesivos para la clonación Golden Gate (Paso 3.1) |
| ModA E165A_rev | IDT | CATATTACGATAACGA TGACTATCCGGAAAC | Cebador inverso para la introducción de la mutación puntual para ModA E165A y para introducir extremos adhesivos para la clonación Golden Gate (Paso 3.1) |
| ModA_sgRNA_Cas12_fw | IDT | TCTTGTTCATCTACAAC AGTAGAAATTAATTTAAA GTTCTTAGACCCG | Cebador directo para generar espaciador para sistemas CRISPR-Cas12 / CRISPR-Cas9 / CRISPR-Cas13 para mutagénesis y contraselección de fagos (paso 3.2 y paso 4.1) |
| ModA_sgRNA_Cas12_rev | IDT | AGTAATGATAAAGAACT TTAAATAATTTCTACTGT TGTAGATGCTAC | Cebador inverso para generar espaciador para sistemas CRISPR-Cas12 / CRISPR-Cas9 / CRISPR-Cas13 para mutagénesis y contraselección de fagos (paso 3.2 y paso 4.1) |
| Espectrofotómetro NanoDrop ND-1000 | Thermo Fisher Scientific | AZY2019944 | |
| Kit NucleoMag | Machery Nagel | REF 744970.50 | |
| Mezcla de digestión de nucleósidos | Laboratorios biológicos de Nueva Inglaterra | M0649S | |
| pBA560 (sistema CRISPR-Cas13) | Addgene | 186236 (número de accesorio addgene) | Sistema CRISPR-Cas13 de codificación de plásmidos para contraselección (paso 4.1) |
| plásmido pCpfl-sp (sistema CRISPR-Cas12) | Addgene | 122186 | |
| plásmido pCpfl-sp (sistema CRISPR-Cas12) | Addgene | 122186 (número de accesorio addgene) | Plásmido para la construcción de plásmidos CRISPR-Cas que contienen espaciadores (sistema CRISPR-Cas12) para la mutagénesis de fagos (paso 3.2) |
| Recipientes de reacción de PCR | Sarstedt | 72.991.002 | |
| PeqVERDE | VWR | 732-3196 | |
| pET28a_NgTET | Producto propio. | sin catálogo número | plásmido está disponible a pedido, el mapa de plásmidos se puede encontrar en el siguiente https://zenodo.org/records/10615143 |
| pET28a_NgTET | Producto propio. | sin catálogo número | Plásmido para la construcción de ADN pET28a_NgTET_donor mediante clonación Golden Gate (paso 3.1), plásmido está disponible a pedido, el mapa de plásmidos se puede encontrar en el siguiente https://zenodo.org/records/10615143 |
| Placas de Petri | Sarstedt | 82.1473.001 | 92 x 16 mm con levas |
| Phusion ADN polimerasa | Thermo Fisher Scientific | F-530XL | 2 U/µ L |
| Fosfato de potasio | Sigma Aldrich | 7778-77-0 | Monobásico |
| Fuente de alimentación universal PowerPac | Bio Rad | 1645070 | |
| Proteinasa K | Carl Roth | 7528.1 | 100 mg/ml |
| Kit de purificación de PCR QIAquick | QIAGEN | 28506 | |
| Fluorímetro cuántico, sistema QuantiFluor dsDNA | Promega | E2670 | |
| ARNasa A/T1 | Thermo Fisher Scientific | EN0551 | mezclar 2 mg/ml de ARNasa A 5000 U/ml de ARNasa T1 |
| Roti-Aqua P/C/I para extracción de ADN | Carl Roth | Formato X985.1 | |
| Acetato de sodio | Sigma-Aldrich | 127-09-3 | |
| Cloruro de sodio | Sigma-Aldrich | 7647-14-5 | |
| Kit de secuenciación de ligadura SQK-LSK109 | Tecnologías de nanoporos de Oxford | sin catálogo número | https://nanoporetech.com/document/gDNA-q-sqk-lsk109 |
| Filtros Steritop, 0.22 µ m tamaño de poro | Millipore | S2GPT05RE | 250 ml y 500 ml |
| Estreptomicina 50 mg/L | Carl Roth | HP66.1 | |
| Sucrose | NeoFroxx GmbH | 57-50-1 | para biología molecular |
| Rotor de aluminio de cubeta oscilante | Ciencias de la vida de Beckman Coulter | JS[1]24.15 | |
| T4 ADN Ligasa 5 U/µ L | Thermo Fisher Scientific | EL0011 | |
| Tampón de ADN ligasa T4 | Thermo Fisher Scientific | B69 | |
| Tubos de ensayo, pared gruesa, sin borde | Karl Hecht GmbH | 42775054 | 100 mm x 18 mm |
| Termociclador, T100 | Biorad | 1861096 | |
| Comodidad del termomezclador | Eppendorf | 5382000015 | |
| Trizma Base | Sigma Aldrich | 77-86-1 | |
| Baño de agua, VWB2 | VWR | 462-0557 | Volumen de 12 L |
Referencias
- Pozhydaieva, N., et al. Temporal epigenome modulation enables efficient bacteriophage engineering and functional analysis of phage DNA modifications. PLoS Genet. 20 (9), e1011384(2024).
- Schroven, K., Aertsen, A., Lavigne, R. Bacteriophages as drivers of bacterial virulence and their potential for biotechnological exploitation. FEMS Microbiol Rev. 45 (1), fuaa041(2021).
- Moye, Z. D., Woolston, J., Sulakvelidze, A. Bacteriophage applications for food production and processing. Viruses. 10 (4), 205(2018).
- Wolfram-Schauerte, M., Pozhydaieva, N., Viering, M., Glatter, T., Hofer, K. Integrated omics reveal time-resolved insights into T4 phage infection of E. coli on proteome and transcriptome levels. Viruses. 14 (11), 2502(2022).
- Usman, S. S., Uba, A. I., Christina, E. Bacteriophage genome engineering for phage therapy to combat bacterial antimicrobial resistance as an alternative to antibiotics. Mol Biol Rep. 50 (8), 7055-7067 (2023).
- Vlot, M., et al. Bacteriophage DNA glucosylation impairs target DNA binding by type I and II but not by type V CRISPR-Cas effector complexes. Nucleic Acids Res. 46 (2), 873-885 (2018).
- Tao, P., Wu, X., Tang, W. C., Zhu, J., Rao, V. Engineering of bacteriophage T4 genome using CRISPR-Cas9. ACS Synth Biol. 6 (10), 1952-1961 (2017).
- Mohanraju, P., et al. Diverse evolutionary roots and mechanistic variations of the CRISPR-Cas systems. Science. 353 (6299), aad5147(2016).
- Zemach, A., McDaniel, I. E., Silva, P., Zilberman, D. Genome-wide evolutionary analysis of eukaryotic DNA methylation. Science. 328 (5980), 916-919 (2010).
- Hashimoto, H., et al. Structure of a Naegleria Tet-like dioxygenase in complex with 5-methylcytosine DNA. Nature. 506 (7488), 391-395 (2014).
- Shitrit, D., et al. Genetic engineering of marine cyanophages reveals integration but not lysogeny in T7-like cyanophages. ISME J. 16 (2), 488-499 (2022).
- Dedrick, R. M., et al. Engineered bacteriophages for treatment of a patient with a disseminated drug-resistant Mycobacterium abscessus. Nat Med. 25 (5), 730-733 (2019).
- Marinelli, L. J., et al. BRED: a simple and powerful tool for constructing mutant and recombinant bacteriophage genomes. PLoS One. 3 (12), e3957(2008).
- Adler, B. A., et al. Broad-spectrum CRISPR-Cas13a enables efficient phage genome editing. Nat Microbiol. 7 (12), 1967-1979 (2022).
- Pozhydaieva, N., Höfer, K. Utilizing Golden Gate assembly to streamline CRISPR-Cas/NgTET-based phage mutagenesis. Methods Mol Biol. 2850, 329-343 (2025).
- Ramírez Rojas, A. A., et al. DuBA.Flow─a low-cost, long-read amplicon sequencing workflow for the validation of synthetic DNA constructs. ACS Synth Biol. 13 (2), 457-465 (2024).
- Lagerbäck, P., et al. Bacteriophage T4 endonuclease II, a promiscuous GIY-YIG nuclease, binds as a tetramer to two DNA substrates. Nucleic Acids Res. 37 (18), 6174-6183 (2009).
- Lagerbäck, P., Carlson, K. Amino acid residues in the GIY-YIG endonuclease II of phage T4 affecting sequence recognition and binding as well as catalysis. J Bacteriol. 190 (16), 5533-5544 (2008).
- Shembrey, C., et al. Principles of CRISPR-Cas13 mismatch intolerance enable selective silencing of point-mutated oncogenic RNA with single-base precision. Sci Adv. 10 (51), eadl0731(2024).
- Molina Vargas, A. M., et al. New design strategies for ultra-specific CRISPR-Cas13a-based RNA detection with single-nucleotide mismatch sensitivity. Nucleic Acids Res. 52 (2), 921-939 (2024).
- Shi, P., Wu, X. Programmable RNA targeting with CRISPR-Cas13. RNA Biol. 21 (1), 1-9 (2024).
- Levin, B. R., et al. The population and evolutionary dynamics of phage and bacteria with CRISPR-mediated immunity. PLoS Genet. 9 (3), e1003312(2013).
- Hershey, A. D., Chase, M. Independent functions of viral protein and nucleic acid in growth of bacteriophage. J Gen Physiol. 36, 39-56 (1952).
- Bair, C. L., Rifat, D., Black, L. W. Exclusion of glucosyl-hydroxymethylcytosine DNA containing bacteriophages is overcome by the injected protein inhibitor IPI. J Mol Biol. 366 (3), 779-789 (2007).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
