Este artículo presenta un protocolo para cultivar neuronas receptoras olfativas de polillas, permitiendo la supervivencia y diferenciación a largo plazo. Este enfoque ofrece una alternativa a los registros in situ altamente complejos mediante el uso de disociación enzimática y mecánica con una técnica de cultivo de columnas colgantes, lo que permite estudios funcionales como los registros patch-clamp.
Artículo de método
Cultivos primarios de neuronas receptoras olfativas de polillas
En este artículo
Resumen
Resumen
Los insectos dependen críticamente de su olfato para muchos comportamientos relacionados con el apareamiento, la alimentación y las interacciones sociales. Han evolucionado neuronas receptoras olfativas (ORNs) altamente sensibles. Aunque los registros extracelulares in situ se utilizan comúnmente para analizar el perfil de respuesta, las propiedades codificantes y la fisiología de estas células, un análisis detallado de sus vías de transducción de señales requiere grabaciones patch-clamp. Para facilitar el uso de esta técnica electrofisiológica y un buen control de la composición de soluciones intra y extracelulares de ORN, este artículo describe un protocolo para el cultivo de ORNs de insectos. Como los ORN de insectos están estrechamente envueltos por células accesorias, evitando cualquier disociación aguda de los ORN adultos y el acceso directo a sus membranas, este protocolo describe la disección de células antenales de pupas de polilla, antes de la diferenciación de los ORN. Las antenas en desarrollo se disocian enzimática y mecánicamente y luego se cultivan boca abajo con la 'técnica de columna colgante' en un medio condicionado que favorece la diferenciación y supervivencia de los ORNs durante varias semanas. Los ORN cultivados mediante este método son adecuados para ensayos funcionales como grabaciones con patch-clamp.
Introducción
Los insectos dependen en gran medida del olfato para orientarse por su entorno, localizar fuentes de alimento, identificar parejas y evitar depredadores 1,2. Su sistema olfativo es notablemente eficiente y finamente ajustado, permitiendo la detección de una amplia gama de señales químicas volátiles con alta sensibilidad yespecificidad 3. Los odorantes son detectados principalmente por neuronas receptoras olfativas (ORN), que se alojan en sensilas situadas en las antenas, los órganos olfativos principales, así como en los palpos maxilares, que actúan como estructuras olfativas secundarias en dípteros, como los mosquitos y Drosophila4.
Para investigar los mecanismos moleculares subyacentes a la transducción de la señal olfativa, es esencial el acceso electrofisiológico directo a los ORNs individuales. El registro con pinza, una técnica estándar en neurofisiología, permite una caracterización funcional detallada de los canales iónicos, receptores y vías de señalización. Grabaciones in situ con patch-clamp de ORNs en insectos son posibles, pero técnicamente desafiantes debido al pequeño tamaño, el denso empaquetado dentro de las células accesorias y la encapsulación cuticular de estas neuronas. Estas dificultades se han superado parcheando dendritas externas extruidas de la polilla gigante saturnida Antheraea polyphemus5 o parchear ORNs de preparación semi-intacta o por corte antenal en Drosophila 6,7. Aunque los registros in situ permiten el registro de neuronas normalmente diferenciadas, estos enfoques presentan dificultades técnicas sustanciales, lo que subraya la necesidad de alternativas que proporcionen condiciones experimentales más accesibles.
Este artículo describe un protocolo robusto para el cultivo de ORNs a partir de antenas de polilla. El protocolo parece ser aplicable a una amplia gama de lepidópteros, aunque aún no se ha probado en otros grupos de insectos. El método permite el mantenimiento y crecimiento de las ORNs in vitro, ofreciendo así acceso directo a estas células para estudios patch-clamp 8,9,10, así como estudios farmacológicos e imagenísticos. Este sistema de cultivo proporciona una valiosa plataforma para el análisis funcional de las vías de transducción olfativa y los componentes moleculares implicados, evitando muchas de las limitaciones asociadas a los registros in situ.
Protocolo
No se requieren declaraciones de aprobación ética ni de cumplimiento para estudios con insectos. Se describieron cultivos primarios de insectos ORN en la polilla del halcón del tabaco Manduca sexta (Lepidoptera, Sphingidae)11, la abeja melífera Apis mellifera12 y la polilla de la col Mamestra brassicae (Lepidoptera, Noctuidae)13. Los protocolos descritos muestran algunas similitudes (disección desde la fase pupal) y diferencias (medio de cultivo, superficie de crecimiento). El protocolo descrito aquí se ha utilizado con éxito sin modificaciones en cultivo de ORNs de varias especies de polillas, M. brassicae, Spodoptera littoralis, Bombyx mori y Agrotis ipsilon. Todos los pasos se realizan bajo la campana laminar (las secciones 2 a 8 deben hacerse asépticamente).
1. Insectos
- Larvas traseras de S. littoralis (Lepidoptera: Noctuidae) con una dieta artificial y mantienen una dieta de 22-24 °C, 60-70% de humedad relativa y bajo un ciclo luz:8 h como se describióanteriormente 14.
- Separa machos y hembras en la fase pupal. Tras la emergencia, mantén a los machos adultos separados de las hembras en cajas de plástico y dales acceso libre a una solución de sacarosa al 20%.
- Recoge nuevas pupas a diario y mantenlas a 22 °C. En estas condiciones, la pupación dura entre 14 y 16 días. Realiza experimentos con machos o mujeres.
2. Preparación del medio condicionado de la cultura de la gracia
NOTA: El medio de Grace utilizado para cultivar ORNs de polillas está condicionado a una línea celular de Manduca sexta (MRRL-CH115; esta línea celular está disponible bajo solicitud). Subcultivo células MRRL-CH1 cada 3 semanas (aproximadamente un 80% de confluencia) a 20 °C bajo aire normal. No permitas que las células superen el 90% de confluencia, ya que esto conduce al desprendimiento celular y a un aumento de los niveles de muerte celular. En cada pasaje, realiza los siguientes pasos.
- Despega suavemente las células adheridas de la superficie inferior de un matraz usando una pipeta de 10 mL.
- Distribuye 1,5 mL de la suspensión celular en 4 matrazas y añade 6,2 mL de medio de Grace suplementado con un 10% de suero fetal bovino (FBS) en cada matraz.
- Dos días después del paso celular, si no hay contaminación en los últimos frascos preparados, se recoge el medio de cultivo de los 3 frascos restantes del paso anterior. Filtra (0,2 μm) y almacena el medio de Grace acondicionado a 5 °C. Úsalo hasta 6 meses.
3. Preparación de la papaína
NOTA: La papaína debe almacenarse en alicotas concentradas (100 mL a 10 mg/mL) y a -80 °C para minimizar la pérdida de actividad enzimática con el tiempo. Por lo tanto, los alicuotas de disolventes papaína deben prepararse por separado. El ácido etilendediaminetetraacético (EDTA) y la L-Cisteína se añaden a lapapaína activa 16. Cuando se mezcla con papaína, su concentración final es 0,5 mM de EDTA, 1 mM de cisteína y 1 mg/mL de papaína (~10 U/mL).
- Papaína alicuotas: Papaína diluida (25 mg) en 2,5 mL de solución equilibrada de sal Hanks estéril (HBSS) con un 20% de glicerol. Mantenlo en 100 μL de alitería a -80 °C.
- Alicuotas de disolvente de papaína: Pipete 27 mL de manitol y ajusta su presión osmótica a 380 mOsmol/L con manitol. Añade 5,6 mg de EDTA y 5,3 mg de L-Cisteína. Ajusta el pH a 6,7. Esteriliza usando filtros de baja unión de 0,2 μm. Mantenlo en aliteras de 900 μL a -20 °C.
4. Preparación de medios culturales
NOTA: Todos los medios son estériles. Las esterilizaciones se realizan utilizando filtros estériles de 0,2 μm.
- 3+2 medio:
- Añade 3 partes del medium de Leibovitz (16,4 mL), 2 partes del medium de Grace (11 mL) y un 2% de penicilina-estreptomicina (0,6 mL) en un tubo de 30 mL. Ajusta la presión osmótica a 370 mOsmol/L (unos 150 mg de manitol) y el pH a 6,7 (NaOH 1 M).
- A partir de los 28 mL resultantes de medio 3+2, filtrar y transferir 5 mL a un tubo de 7 mL. Añade unos pocos cristales de feniltiourea (aproximadamente 1-2 mg) a los 23 mL restantes del medio 3+2 y luego esteriliza y transfiere 1,5 mL a un tubo de 7 mL (tubo #1) y a 6 placas de Petri que luego se usaron para diseccionar pupas y que por eso se denominan más adelante 'placas de disección'.
NOTA: La feniltiourea inhibe la actividadoxidasa 17,18,19, lo que provocaría un ennegrecimiento de los tejidos antenares.
- Medias 3+2 acondicionadas:
- Añade 67 mg de manitol a un tubo de 30 mL y 9 mL de medio y filtro de Leibovitz (0,2 μm). Luego añade 2 partes de medium de Grace condicionado.
- Ajustar la cantidad de manitol según la presión osmótica de los medios de Leibovitz y Grace para que la presión osmótica del medio acondicionado 3+2 sea de 370 ± 15 mOsmol/L (tubo #2).
- Medio HBSS: Añadir 12 mL de HBSS y 0,25 mL de penicilina-estreptomicina. Ajusta la presión osmótica a 370 mOsmol/L (unos 216 mg de manitol), pH a 6,7 (HCl 1 M) y esteriliza (tubo #3).
- Medio HBSS-EGTA: Añadir 2 mg de ácido etilenglicol-bis (β-aminoetílico)-N,N,N′,N′-ácido tetraacético (EGTA) y 2 mL de la solución HBSS previamente preparada a un tubo de 7 mL. Ajusta el pH a 6,7 (NaOH 1 M) y esterilízalo (tubo #4).
5. Disección de pupas (Figura 1)
NOTA: Limpia periódicamente las pinzas con etanol al 70% y papel absorbente y luego flamea rápidamente. La disección sobre fondo negro facilita la visualización de la antena.
- Enjuaga las pupas de 2,5 a 3 días bajo agua del grifo y luego con agua destilada.
- Introduce entre 20 y 25 pupas en una placa de Petri bajo la campana de flujo laminar.
- Bajo el capó, llama 2 vasos de precipitados. Llena uno con etanol al 70% y el otro con agua destilada estéril (autoclave).
- Toma 4 pupas con pinzas y suérgilas durante unos 10 segundos en etanol al 70%, luego en agua destilada estéril y transfíralas a la tapa de una placa de Petri de disección.
- Cortar la cutícula alrededor de cada antena con pinzas flameadas y transferir el par de antenas a una placa de disección llena de medio 3+2 (Figura 1A,B).
- En el medio 3+2, se retiran todos los tejidos que cubren los tubos donde ocurre el desarrollo antenal para que solo queden la antena y la cutícula pupal (Figura 1C), y luego transfieran las antenas (Figura 1D) a una nueva antena llena de medio 3+2.
NOTA: La Figura 1E-J muestra las imágenes del proceso de disección. - Abre el tubo donde se desarrolla la antena con pinzas finas y retira suavemente la antena. Retirar cada antena en una sola pieza facilita los siguientes enjuagues (pasos 7.1-7.9), ya que son más propensos a hundirse en el fondo del tubo.
- Usando una pipeta Pasteur estéril, aspira un poco de medio del plato y expulsarlo de nuevo dentro para humedecer la superficie interna de la pipeta. Esto ayuda a reducir la tendencia de las antenas a adherirse al vidrio dentro de la pipeta. Luego, transfiere las antenas diseccionadas con la pipeta al tubo de 7 mL relleno con 1,5 mL de 3+2 (tubo #1).
- Repite los pasos 5.4 -5.8 para 20 pupas y reúne 20 pares de antenas en el tubo #1.
6. Preparación de placas de Petri
NOTA: Las células antenales se cultivan utilizando la técnica de columnacolgante 20. Esto requiere preparar placas de Petri. Se puede hacer con antelación.
- Corta piezas de vidrio (6-7 mm × 6-7 mm) de una corredera. Guárdalos en etanol.
- Bajo el capó, llama las piezas de vidrio, sumergelas inmediatamente en vaselina estéril (autoclave) (por ejemplo, vaselina) y colócalas en las placas de Petri como se muestra en la Figura 2A.
7. Disociación y armadura celular
NOTA: Para los reemplazos del medio descritos a continuación, es importante eliminar la mayor cantidad posible de medio utilizando una pipeta Pasteur estéril, sin descartar ningún tejido antenal. El brazo de una fuente de luz fría ayuda a visualizar con mayor claridad las antenas flotando en el medio. La disociación enzimática y la trituración mecánica se realizan de forma secuencial y no simultánea para evitar centrifugar las células antenales y eliminar la papaína.
- Pon una alicuota de papaína y una alicuota disolvente de papaína a temperatura ambiente.
- Sustituye el medio 3+2 en el tubo #1 por la antena disecada por 1 mL de HBSS (del tubo #3) y espera 10 minutos.
- Sustituye el medium HBSS por 1 mL de HBSS-EGTA (del tubo #4) y espera 5 minutos.
- Sustituye el HBSS-EGTA medio por 1 mL de HBSS y espera 5 minutos.
- Sustituye el medium HBSS por 1 mL de HBSS y espera 5 minutos.
- Transfiere el disolvente de la papaína (900 μL) a la alicota de la papaína (100 μL). Ajusta el pH de la dilución resultante de papaína (0,2-0,5 μL HCl 1M) si su color no es el mismo que el amarillo de la solución 3+2. No midas el pH, ya que esto contaminaría la solución.
- Sustituye el medio HBSS por 1 mL de la solución de papaína recién diluida y incuba durante 10-15 minutos. Realiza la digestión enzimática a temperatura ambiente.
- Sustituye la solución de papaína por 1 mL de HBSS + 50 μL de FBS y espera 5 minutos para inactivar la actividad de la papaína.
- Enjuaga dos veces con 1 mL de HBSS durante 5 minutos.
- Sustituye el medium HBSS por 1 mL de medium 3+2.
- Pulir al fuego la punta de una pipeta Pasteur con un mechero Bunsen para reducir su diámetro de apertura a 50-100 μm (puede evaluarse a ojo con suficiente práctica).
- Disociar mecánicamente las células antenales pipeteando suavemente el medio con la pipeta Pasteur pulida al fuego hasta que no sea visible ningún cúmulo celular. El medio debe parecer borroso.
- Añadir 2 mL de medio 3+2 y resuspender las células en el medio con una pipeta Pasteur para asegurar una densidad celular homogénea.
- Divide la suspensión de la célula en 20 placas de Petri (unos 150 μL por placa) (Figura 2B).
- Deja que las células se asienten durante 45 minutos.
- Sustituye el medio 3+2 de cada plato por 150 μL de medio 3+2 acondicionado complementado con un 5% de FBS.
- Añade una cubierta (Figura 2C) y sella los platos con Parafilm.
- Inverte los platos (Figura 2D) y mantenlos entre dos capas humidificadas de tejido absorbente a 20 °C en una incubadora.
8. Cambio del medio cultural
NOTA: Sustituye la mitad del medio de cultivo cada 4-7 días.
- Inspecciona los platos para buscar posibles contaminaciones. Esto suele provocar un cambio de color (de amarillo a rojizo).
- Abre los platos y quita las cubiertas con cuidado. Con una micropipeta P100, retira 75 μL de medio y reemplácelos por 85 μL de medio fresco acondicionado 3+2 suplementado con un 5% de FBS.
- Vuelve a colocar los cubrecubillos, sella los platos con Parafilm y guárdalos tal cual entre capas humidificadas de tejido absorbente a 20 °C en una incubadora.
Resultados
Este protocolo permite mantener vivos los ORN de insectos en cultivo durante 3-5 semanas. Los ORN son fácilmente identificables por su morfología, caracterizada por un pequeño cuerpo celular redondo o en forma de almendra y procesos delgados (neuritas), que son claramente visibles tras solo un día de cultivo (Figura 3A) y continúan extendiéndose durante varios días (Figura 3B-D). Se pueden distinguir dos poblaciones de neuronas según el tamaño de su soma: 5-7 μm para la mayoría de las neuronas y 10-12 μm para la minoría (Figura 3D). Lo más probable es que las neuronas pequeñas sean ORNs, mientras que las neuronas grandes sean neuronas mecanosensoriales. Las neuronas son monopolares o bipolares y ocurren de forma individual, en pequeños grupos o dentro de explantaciones antenales no disociadas. La identidad neuronal de estas células fue confirmada por inmunocitoquímica con anticuerpos anti-HRP13 (Figura 4), una herramienta de referencia para marcar neuronas en neurobiologíade insectos 21. Tras 2 semanas, las células no neuronales, probablemente células gliales, forman una capa continua en la superficie del plato sobre la que crecen los ORN y extienden sus neuritas (Figura 5A,B).
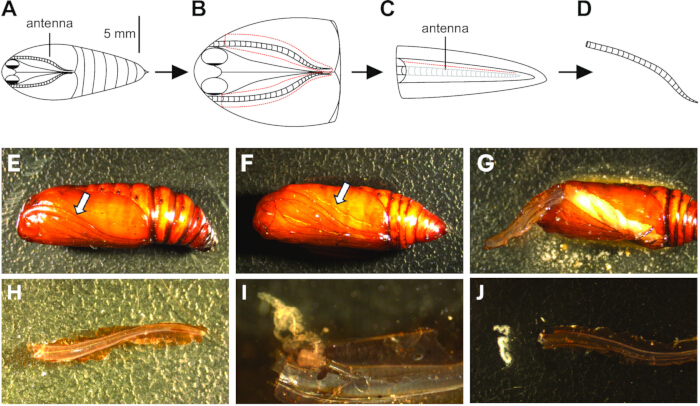
Figura 1: Disección de pupas. (A) Lado ventral de una pupa. (B) La cutícula se corta alrededor de ambas antenas (línea discontinua roja), con cuidado de no penetrar demasiado en la pupa y de perforar los tejidos adultos en desarrollo. Cada antena se retira suavemente y se transfiere a una antena parabólica llena de medio 3+2. (C) Se retiran todos los tejidos no antenales que permanecieron unidos a la cutícula pupal y la antena se transfiere a una nueva antena con medio limpio 3+2. La membrana transparente que cubre la antena reveladora está cuidadosamente cortada (línea discontinua roja). (D) La antena se retira suavemente. (E) Imagen que muestra el equivalente a A. La flecha blanca apunta a la antena. (F) Imagen que muestra el equivalente a B. La flecha blanca apunta a la incisión realizada en la cutícula. (G) La antena se levanta suavemente (H) y luego se retira. (I) Tras partir la membrana en la que se desarrolla, la antena se empuja desde su extremo distal hacia su base (J) y luego se retira. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
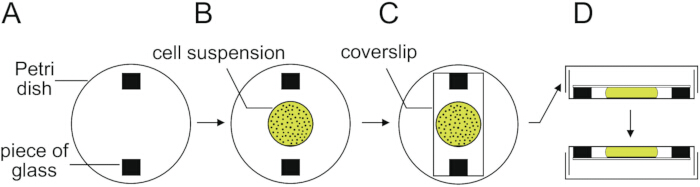
Figura 2: La técnica de columna colgante utilizada para cultivar células antenales. (A) Dos piezas de vidrio se pegan con vaselina estéril en el fondo de platos de 35 mm. (B) La suspensión de la celda se placa suavemente en el centro del plato y se deja fijar al plato durante 45 minutos. (C) Tras cambiar el medio de cultivo, se deposita cuidadosamente un engobe de cubierta estéril sobre las piezas de vidrio, cubriendo y manteniendo la suspensión de la celda en posición. (D) La placa de Petri se cierra finalmente con su tapa y se sella con una tira de Parafilm. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
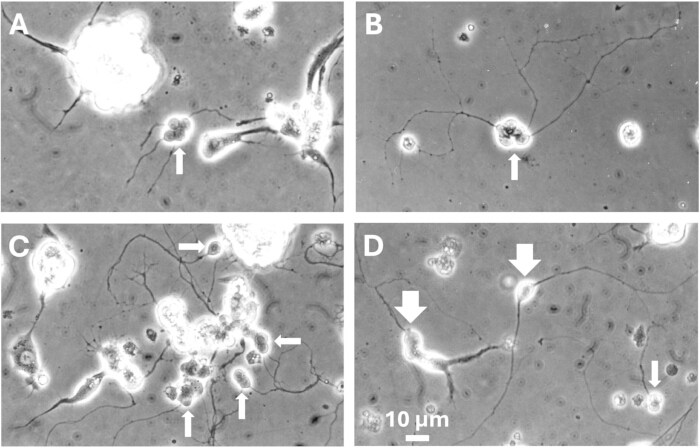
Figura 3: Vistas de culturas jóvenes desde las antenas de M. brassicae. (R) Después de un día, las neuritas empiezan a alargarse. (B) Después de 2 días, las neuritas aparecen más extendidas. (C,D) Tras 5 días, la red neuritera se vuelve más densa. Los ORN (flechas blancas) se distinguen fácilmente por su morfología. Se encuentran solos o en pequeños grupos. Los grandes cúmulos celulares, como los visibles en (C), son muy probablemente explantas antenales no disociadas. Pueden contener neuronas, como lo demuestran las neuritas que emergen de ellas. Las neuronas pequeñas se indican con flechas pequeñas (A-D) y 2 neuronas grandes con flechas grandes (D). La escala (10 μm) es la misma en la de la a la re. Haz clic aquí para ver una versión ampliada de esta figura.
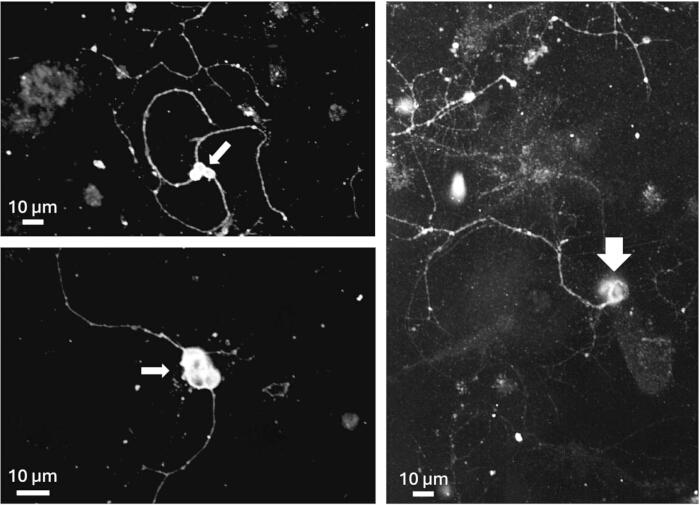
Figura 4: Tinción anti-HRP en neuronas pequeñas (flecha pequeña) y grandes (flecha grande). El experimento se llevó a cabo en cultivos de 5 días de antigüedad. Barra de escala: 10 μm. Para el protocolo detallado, véase13. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
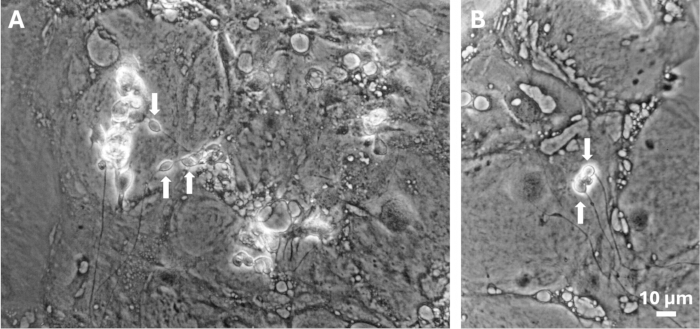
Figura 5: Vistas de cultivos antiguos de antenas de M. brassicae. (A,B) Tras 2 semanas de cultivo, la superficie del plato queda cubierta por una capa densa de células no neuronales. Las flechas blancas indican los ORNs. La escala (10 μm) es la misma en A y B. Por favor, haga clic aquí para ver una versión ampliada de esta figura.
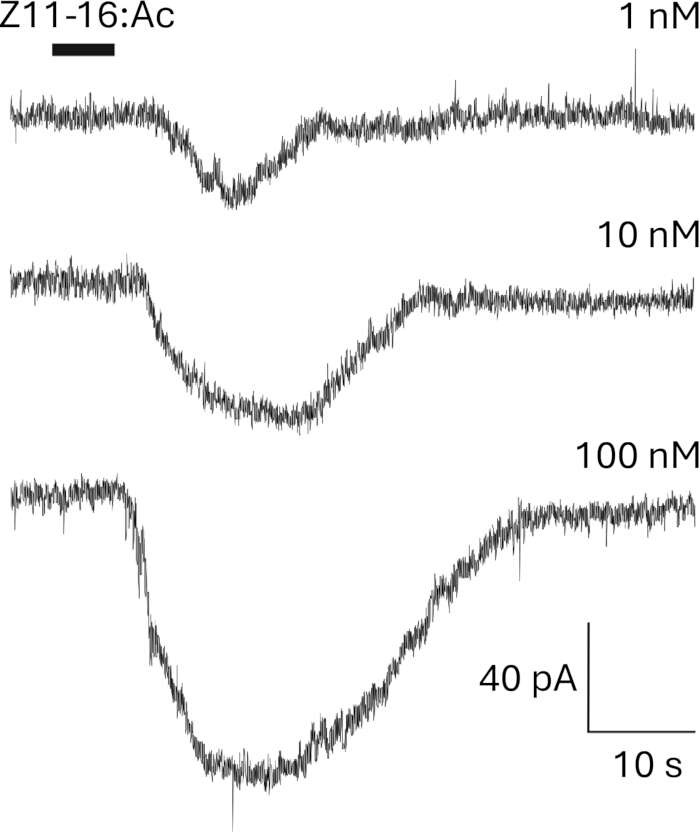
Figura 6: Las neuronas en cultivo durante al menos 2 semanas responden a estímulos de olor. Las respuestas a Z11-16:Ac, el principal compuesto de feromonas de M. brassicae, pueden registrarse en la configuración de células completas de la técnica patch-clamp. Z11-16:Ac se disolvió en dimetilsulfóxido (DMSO) con una concentración final que no superó el 0,1%. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
Discusión
Los pasos clave del protocolo son los siguientes: (i) Diseccionar pupas en la etapa adecuada del desarrollo. Cuando las pupas son demasiado jóvenes, hay muy poco tejido antenal y es muy difícil de recoger porque está suelto y se dispersa muy rápido. Cuando las pupas son demasiado viejas, las disecciones antenales son mucho más fáciles, pero los ORN no sobreviven in vitro. En las 3 especies diferentes de las que preparamos cultivos primarios de ORNs, establecimos experimentalmente que la etapa óptima para la disección de pupas es solo medio día de duración, entre 2,5 y 3 días cuando las pupas se mantienen a 20 °C. (ii) Mezcla de los medios L-15 de Grace y Leibovitz. El medio de Grace se utiliza comúnmente para apoyar el crecimiento de células de insectos, y el medio L-15 de Leibovitz favorece el crecimiento neuronal. (iii) Retirar el FBS al colocar las celdas. Si se requiere suplementación del medio con FBS, el medio utilizado para sembrar placas de Petri con la suspensión celular debe estar libre de FBS, ya que su presencia inhibe la unión celular y, por tanto, la supervivencia celular. (iv) Cultivar células antenales a alta densidad. Esto es crucial para la supervivencia de los ORN. (v) Usar la técnica de columna colgante. Promueve un mejor crecimiento celular y prolonga significativamente la vida útil de los cultivos.
Un posible problema de solución de problemas en el protocolo es que el tiempo de incubación con papaína (10-15 min) debe ajustarse según el lote de papaína y el tiempo transcurrido desde que se prepararon las alicuotas de papaína de 100 μL, ya que la papaína pierde actividad gradualmente incluso cuando se almacena a -80 °C. Debido a que la apariencia de las antenas no cambia notablemente durante la incubación de la papaína, el tiempo de incubación no puede evaluarse mediante inspección visual.
La cuestión fundamental se refiere a la diferenciación de las ORNs in vitro. Con el protocolo descrito, los ORN pueden sobrevivir entre 3 y 5 semanas. Teniendo en cuenta que las antenas se recogen aproximadamente 10 días antes de la emergencia adulta, y que los ORN se volven plenamente funcionales 1-2 días antes de la emergencia —según se miden mediante registros de EAG y de un único sensillum (observación personal)—, este periodo de supervivencia teóricamente proporciona tiempo suficiente para su diferenciación in vitro. Se encontró que los ORN expresan una gran diversidad de canalesiónicos 8,9,10,14,22,23,24,25,26. Responden a los estímulos olfativos de manera dependiente de la dosis (Figura 6), lo que indica que al menos parcialmente siguen su curso normal de diferenciación in vitro.
Los ORNs de insectos están envueltos por tres célulasaccesorias 27 que delimitan el compartimento sensilar y controlan la composición iónica y proteica de la linfa sensilar en la que se bañan las dendritas ORN. Estas células accesorias sintetizan, en particular, proteínas de unión olfativa (OBPs). En un estudio anterior, observamos una alta expresión de OBP en cultivos de 3-4 semanas, lo que sugiere que las células accesorias también se diferencian in vitro13. Una limitación del cultivo es que la dendrita de los ORNs cultivados no se encuentra en la linfa sensilar, un medio con una concentración de K+ más alta y una concentración de Na+ más baja que lahemolinfa 28,29, lo que crea un potencial transepitelial entre estos doscompartimentos 30. Por el contrario, el cultivo celular proporciona acceso a células accesorias para la caracterización electrofisiológica, un enfoque que, hasta donde sabemos, no se había llevado a cabo hasta ahora.
Curiosamente, las pruebas preliminares realizadas en S. littoralis sugieren que el protocolo también es adecuado para el cultivo de células de probóscide de polilla. Se observaron neuronas de forma similar, que probablemente sean neuronas receptoras gustativas, aunque en pequeñas cantidades.
Los cultivos primarios proporcionan fácil acceso a los ORNs de insectos para el registro con pinza de parches. El principal inconveniente es doble: las células deben cultivarse a alta densidad, lo que significa que muchas antenas deben ser diseccionadas; Estas son culturas primarias, lo que significa que deben prepararse nuevas culturas regularmente. Sin embargo, merece la pena, ya que a pesar de su pequeño tamaño, parchear estas neuronas es relativamente fácil, siempre que el cultivo sea de buena calidad.
Divulgaciones
Los autores no tienen nada que revelar.
Agradecimientos
Los autores desean agradecer a Monika Stengl la donación de la línea celular MRRL-CH1.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Jeringuillas de 10 mL | Avantor | N/A | |
| Jeringuillas de 2,5 mL | Avantor | N/A | |
| 21 mm x 26 mm cubiertas y cubiertas; | Avantor | WVR - 631-1335 | |
| Correderas de vidrio de 76 mm x 26 mm | Avantor | WVR - 631-9460 | Grosor: 1 mm y más; 0,05 mm |
| Acrodisc Supor PF, 0,8/0,2 y mu; m, 25 mm | Avantor | WVR - 514-4102 | Filtros de jeringuilla de baja unión |
| Autoclave | No hay una marca específica | N/A | |
| Mechero Bunsen | No hay una marca específica | N/A | Debe ser operable con un pedal |
| Corning Placas de cultivo de tejido Falcon Easy-Grip de 35 mm x 10 mm. Corning 353001 | Avantor | WVR - 734-0005 | Placas de Petri estériles para cultivar células |
| D-Mannitol | Sigma-Aldrich & nbsp; | M9546 | Conservar a temperatura ambiente |
| Pinzas Dumont #5 | N/A | ||
| EGTA | Sigma-Aldrich & nbsp; | E4378 | Conservar a temperatura ambiente |
| Falcon: 50 mL, 25 cm², sellado de tapón, tissue Cultivado-tratado | Avantor | WVR - 734-0009 | Frascos de cultivo celular |
| Suero fetal bovino | ThermoFisher Scientific y nbsp; | A3160801 | Almacenar a -20 y grados; C |
| El medio para insectos de Grace suplementado con hidrolizado de lactalbúmina y yeastolato (1x)-Gibco | ThermoFisher Scientific y nbsp; | 11605045 | Grace's Insect medium complementado. Tienda en 5 & deg; C |
| HBSS sin calcio ni magnesio-Gibco | ThermoFisher Scientific y nbsp; | 14170138 | Solución Equilibrada de Sal (HBSS) de Hanks. Tienda en 5 & deg; C |
| Pipettes Serológicos Envueltos Individualmente, Halcón | Avantor | WVR - 734-0352 | Pipetas estériles desechables de 10 mL |
| Pipettes Serológicos Envueltos Individualmente, Halcón | Avantor | WVR - 734-0343 | Pipetas estériles desechables de 25 mL |
| L15 mediano - Gibco y nbsp; | ThermoFisher Scientific y nbsp; | 11415056 | El L-15 medio de Leibovitz. Tienda en 5 & deg; C |
| Campana de cultivo de tejido laminar | No hay una marca específica | N/A | |
| N-Feniltiourea | Sigma-Aldrich & nbsp; | P7629 | Conservar a temperatura ambiente |
| Papain | Sigma-Aldrich & nbsp; | P5306 | Polvo liofilizado, relleno asépticamente. Almacenar alicotas a -80 y grado; C |
| Parafilm | Sigma-Aldrich & nbsp; | P7793 | |
| Pipetas Pasteur obstruidas con algodón - 150 mm | No hay una marca específica | Para autoclave tal cual (con plug de algodón) y guardarlo en una caja de esterilización bajo el capó | |
| Penicilina-estreptomicina | Sigma-Aldrich & nbsp; | P4333 | Penicilina-estreptomicina: 5000 UI/ml + 5000 & micro; g/ml. Almacenar en -20° C en 1 mL alicotas estériles |
| Medidor de pH | No hay una marca específica | ||
| Control de pipeta | Avantor | WVR - 612-7179 | Una alternativa económica es el uso de la pipeta manual y nbsp; Controladores (por ejemplo, Pumpette Pump o Bel-Art Pipeette Pumps) |
| Incubadora refrigerada | PHC Europa | Modelo MIR-154-PE | Un sistema de ajuste de concentración CO2 es innecesario para regular el pH de los medios de cultivo de insectos |
| Estereomicroscopio | No hay una marca específica | Aumento de 10x a 64x equipado con y nbsp; una fuente de luz fría y guías de luz flexibles | |
| Placas de Petri estériles para diseccionar pupas | Avantor | WVR - 391-0868 | Se puede usar cualquier plato estéril |
| Recipientes de esterilina con tapa de rosca, 30 mL | Avantor | WVR - 215-0321 | Tubos estériles de 30 mL |
| Recipientes de esterilina con tapón de rosca, 7 mL | Avantor | WVR - 215-0328 | Tubos estériles de 7 mL |
| Vaselina | Sigma-Aldrich & nbsp; | Guarda asépticamente a temperatura ambiente; Vaselina |
Referencias
- Gadenne, C., Barrozo, R., Anton, S. Plasticity in insect olfaction: To smell or not to smell. Annu Rev Entomol. 61, 317-333 (2016).
- Hansson, B. S. Olfaction in lepidoptera. Experientia. 51, 1003-1027 (1995).
- De Bruyne, M., Baker, T. C. Odor detection in insects: Volatile codes. J Chem Ecol. 34 (7), 882-897 (2008).
- Ayer, R. K., Carlson, J. Olfactory physiology in the Drosophila antenna and maxillary palp: Acj6 distinguishes two classes of odorant pathways. J Neurobiol. 23 (8), 965-982 (1992).
- Zufall, F., Hatt, H. Dual activation of a sex pheromone-dependent ion channel from insect olfactory dendrites by protein kinase C activators and cyclic GMP. Proc Natl Acad Sci U S A. 88, 8520-8524 (1991).
- Dubin, A. E., Harris, G. L. Voltage-activated and odor-modulated conductances in olfactory neurons of Drosophila melanogaster. J Neurobiol. 32, 123-137 (1997).
- Cao, L. H., et al. Distinct signaling of Drosophila chemoreceptors in olfactory sensory neurons. Proc Natl Acad Sci U S A. 113 (7), E902-E911 (2016).
- Kadala, A., Charreton, M., Jakob, I., Le Conte, Y., Collet, C. A use-dependent sodium current modification induced by type I pyrethroid insecticides in honeybee antennal olfactory receptor neurons. Neurotoxicology. 32 (3), 320-330 (2011).
- Lucas, P., Shimahara, T. Voltage- and calcium-activated currents in cultured olfactory receptor neurons of male Mamestra brassicae (lepidoptera). Chem Senses. 27 (7), 599-610 (2002).
- Stengl, M. Intracellular-messenger-mediated cation channels in cultured olfactory receptor neurons. J Exp Biol. 178, 125-147 (1993).
- Stengl, M., Hildebrand, J. G. Insect olfactory neurons in vitro: Morphological and immunocytochemical characterization of male-specific antennal receptor cells from developing antennae of male Manduca sexta. J Neurosci. 10 (3), 837-847 (1990).
- Gascuel, J., Masson, C., Bermudez, I., Beadle, D. J. Morphological analysis of honeybee antennal cells growing in primary cell cultures. Tissue Cell. 26 (4), 551-558 (1994).
- Lucas, P., Nagnan-Le Meillour, P. Primary culture of antennal cells of Mamestra brassicae: Morphology of cell types and evidence for biosynthesis of pheromone-binding proteins in vitro. Cell Tissue Res. 289 (2), 375-382 (1997).
- Pézier, A., et al. Calcium activates a chloride conductance likely involved in olfactory receptor neuron repolarisation in the moth Spodoptera littoralis. J Neurosci. 30 (18), 6323-6333 (2010).
- Eide, P. E., Caldwell, J. M., Marks, E. P. Establishment of two cell lines from embryonic tissue of the tobacco hornworm, Manduca sexta (L). In Vitro. 11 (6), 395-399 (1975).
- Huettner, J. E., Baughman, R. W. Primary culture of identified neurons from the visual cortex of postnatal rats. J Neurosci. 6 (10), 3044-3060 (1986).
- Ryazanova, A. D., Alekseev, A. A., Slepneva, I. A. The phenylthiourea is a competitive inhibitor of the enzymatic oxidation of dopa by phenoloxidase. J Enzyme Inhib Med Chem. 27 (1), 78-83 (2012).
- Hunt, A. J., Sherman, K. D., Weintraub, S. T. Characterization of phenoloxidases from larval cuticle of Sarcophaga bullata and a comparison with cuticular enzymes from other species. Can J Zool. 65 (11), 2501-2508 (1987).
- Zufelato, M. S., Lourenco, A. P., Simoes, Z. L., Jorge, J. A., Bitondi, M. M. Phenoloxidase activity in Apis mellifera honey bee pupae, and ecdysteroid-dependent expression of the prophenoloxidase mRNA. Insect Biochem Mol Biol. 34 (12), 1257-1268 (2004).
- Lees, G., Beadle, D. J. Cell Culture Approaches to Invertebrate Neuroscience. Beadle, D. J., Lees, G., Kater, S. B. , Academic Press. London. 109-147 (1988).
- Jan, L. Y., Jan, Y. N. Antibodies to horseradish peroxidase as specific neuronal markers in Drosophila and in grasshopper embryos. Proc Natl Acad Sci U S A. 79 (8), 2700-2704 (1982).
- Pézier, A., Acquistapace, A., Renou, M., Rospars, J. P., Lucas, P. Ca2+ stabilizes the membrane potential of moth olfactory receptor neurons at rest and is essential for their fast repolarization. Chem Senses. 32 (4), 305-317 (2007).
- Dolzer, J., Krannich, S., Stengl, M. Pharmacological investigation of protein kinase C- and cGMP-dependent ion channels in cultured olfactory receptor neurons of the hawkmoth Manduca sexta. Chem Senses. 33 (9), 803-813 (2008).
- Krannich, S., Stengl, M. Cyclic nucleotide-activated currents in cultured olfactory receptor neurons of the hawkmoth Manduca sexta. J Neurophysiol. 100 (5), 2866-2877 (2008).
- Stengl, M. Inositol-triphosphate-dependent calcium currents precede cation currents in insect olfactory receptor neurons in vitro. J Comp Physiol A. 174 (2), 187-194 (1994).
- Laurent, S., Masson, C., Jakob, I. Whole-cell recording from honeybee olfactory receptor neurons: Ionic currents, membrane excitability and odourant response in developing worker bee and drone. Eur J Neurosci. 15 (7), 1139-1152 (2002).
- Steinbrecht, R. A. Pheromone Biochemistry. Prestwich, G. D., Blomquist, G. J. , Academic Press. Orlando. 353-384 (1987).
- Kaissling, K. E. R. H. Wright Lectures on Insect Olfaction. , Simon Fraser University, Burnaby. B.C., Canada. (1987).
- Kaissling, K. E., Thorson, J. Receptors for Neurotransmitters, Hormones and Pheromones in Insects. Sattelle, D. B., Hall, L. M., Hildebrand, J. G. , Elsevier, North Holland Biomedical Press. Amsterdam. 261-282 (1980).
- Gu, Y., Lucas, P., Rospars, J. P. Computational model of the insect pheromone transduction cascade. PLoS Comput Biol. 5 (3), e1000321(2009).