Mediante imágenes en lapso de tiempo, se puede seguir el proceso completo de regeneración de los esferoides de Hydra . Este protocolo describe la generación de esferoides Hydra , analiza una variedad de estrategias de montaje y detalla cómo realizar imágenes en vivo a largo plazo utilizando microscopía confocal de disco giratorio así como microscopía de fluorescencia de lámina de luz.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Preparación e imagen en vivo de esferoides hidra en regeneración
En este artículo
Resumen
Resumen
Hydra es reconocida por su excepcional capacidad regenerativa. De forma notable, pequeños fragmentos regeneradores de tejido de Hidra , llamados esferoides de Hidra , pueden establecer un organizador de nuevo. Una vez establecida, este organizador dirige el tejido circundante para que se diferencie en las estructuras orales adecuadas. En cuestión de días, el esferoide puede convertirse en un pólipo pequeño pero completamente patrón. La escala temporal relativamente corta de este proceso permite la obtención continua de imágenes en lapso de tiempo de todo el proceso, ofreciendo una oportunidad única para estudiar la dinámica espaciotemporal de la regeneración. Aquí presentamos un flujo de trabajo detallado y mostramos resultados representativos para generar conjuntos de datos de time-lapse de esferoides de Hydra en regeneración. El protocolo incluye un procedimiento detallado para la generación de esferoides y directrices para seleccionar muestras óptimas para la imagen. Discutimos estrategias de montaje adecuadas para la imagen a largo plazo de muestras vivas y demostramos enfoques de imagen utilizando tanto microscopios confocales de disco giratorio como microscopios de lámina. Los principios descritos aquí son aplicables en términos generales a otros sistemas modelo en los que los procesos morfogenéticos dinámicos pueden estudiarse mediante imágenes a largo plazo.
Introducción
Hydra es un pequeño pólipo de agua dulce, conocido principalmente por su excepcional capacidad regenerativa. Los fragmentos de tejido extirpados del centro de su cuerpo se pliegan en una esferoide hueca compuesta por las dos capas epiteliales de la Hidra, el ectodermo y el endodermo. Durante la regeneración, estos esferoides de la Hidra establecen un organizador de novo1. En aproximadamente 3 días, el eje corporal se alarga y las células de las extremidades de la cabeza y del pie se diferencian. Debido a este plazo relativamente corto, todo el proceso regenerativo puede capturarse mediante imágenes en vivo. Los conjuntos de datos de lapso de tiempo han sido fundamentales para revelar los ciclos característicos de inflación y deflación que atraviesan los esferoides de Hidra durante la regeneración2. El estiramiento del tejido generado por estas oscilaciones mecánicas impulsadas osmóticamente contribuye a la localización delorganizador 3.
Una imagen en vivo exitosa a largo plazo requiere una adquisición rápida de imagen para evitar artefactos de movimiento, minimizando la exposición a la luz para evitar daños fotográficos a la muestra. La microscopía confocal clásica de barrido de punto único no cumple estos requisitos. Sin embargo, se han desarrollado técnicas avanzadas. En este protocolo, nos centraremos en dos modalidades muy populares: la microscopía confocal de disco giratorio (SDCM) y la microscopía de fluorescencia de lámina de luz (LSFM). SDCM utiliza un disco que gira rápidamente con una matriz de agujeros4. Este diseño permite la excitación y detección simultáneas de múltiples puntos dentro de la muestra, manteniendo la confocalidad. Esta adquisición paralela acelera enormemente la obtención de imágenes, permitiendo así la captura sin movimiento de muestras en movimiento. Como beneficio adicional, la exposición reducida reduce significativamente la fototoxicidad. Aun así, debido a la limitada profundidad de imagen, la obtención de imágenes en vivo de estructuras mayores resulta un reto.
LSFM toma su nombre de la fina lámina de luz que se utiliza para excitar fluoróforos solo dentro de este plano5. A diferencia de un orificio estenopeico, que crea resolución axial restringiendo la luz emitida que se detecta, los microscopios de lámina de luz establecen la resolución axial restringiendo el volumen excitado. El objetivo de detección se posiciona ortogonalmente, recogiendo fluorescencia en un ángulo de 90° respecto a la lámina de luz. Esto permite a una cámara recoger la señal de fluorescencia de todo el plano iluminado en una sola exposición, aumentando la velocidad de adquisición y minimizando la fototoxicidad. Las geometrías comunes de LSFM que se construyen alrededor de uno o dos objetivos de detección posicionados horizontalmente tienen la ventaja adicional de que la misma muestra puede ser fotografiada desde múltiples ángulos. Si el microscopio está equipado con dos objetivos de detección, se pueden obtener imágenes simultáneas desde dos lados6. Alternativamente, se puede girar una muestra para obtener vistas desde múltiples ángulos.
Las técnicas de imagen utilizadas para estudiar la Hidra viva han avanzado sustancialmente en los últimos años, permitiendo observar cambios morfológicos asociados a la regeneración hasta la dinámica de la actividadneuronal 7,8,9,10. Aquí ampliamos los protocolospreviamente publicados 6,11, con un enfoque en demostrar los diversos enfoques para la imagen en vivo de esferoides de Hidra en regeneración. Describimos métodos para generar esferoides de Hydra a partir de pequeños fragmentos de tejido y proporcionamos pautas para identificar muestras correctamente plegadas. Se detallan instrucciones paso a paso para tres estrategias de montaje comúnmente utilizadas en imágenes en vivo. Para la obtención de imágenes con microscopio invertido, una geometría común en SDCM, los esferoides suelen montarse en pozos de agarosa. Esto les permite moverse y girar libremente mientras permanecen dentro del campo de visión. El fluoroetileno propileno (FEP) se utiliza comúnmente para montar porque su índice de refracción (1,34) es cercano al del agua (1,33). La lámina FEP puede termoformarse en cámaras de imagen personalizadas, adaptadas a necesidades experimentales específicas. De manera similar, incrustar esferoides en agarosa dentro de capilares de vidrio es un enfoque estándar para la LSFM. Aunque esta técnica limita el número de muestras por capilar, facilita la rotación necesaria para la detección multivisión. Finalmente, demostramos cómo realizar imágenes en vivo utilizando tanto SDCM como LSFM, y discutimos las consideraciones clave para seleccionar la técnica adecuada según los objetivos experimentales. Aunque este protocolo está optimizado para Hydra, sus principios subyacentes son ampliamente aplicables a otros sistemas modelo que dependen de la imagen a largo plazo para estudiar procesos morfogenéticos dinámicos.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
Todos los procedimientos descritos se llevaron a cabo en cumplimiento de las directrices éticas de la normativa nacional suiza para la investigación animal. Antes de empezar el experimento, Hydra debe alimentarse normalmente, 3 veces por semana, durante al menos 2 semanas. La Hidra usada para los experimentos debería sersana 12, sin órganos sexuales y sin brotes. También debe evitarse la Hidra recién gemelada, que puede reconocerse por su menor longitud en comparación con las otras Hidras de la colonia.
1. Preparación de esferoides de Hydra (Figura 1)
- Empieza preparando un plato con medio de disociación (DM; para la receta, véase la Tabla 1). El DM debería estar a temperatura ambiente para el experimento.
- Prepara el resto del espacio de trabajo: coloca la tapa de un plato de cultivo celular de 10 cm bajo el estereoscopio y llénalo con una capa de medio Hydra (HM; para la receta, véase la Tabla 1). El propio plato de cultivo celular puede utilizarse para recoger el tejido restante de Hydra . Por último, recoge Hydra y colócala en un plato cerca del estereoscopio.
- Usa una pipeta Pasteur de cristal para mover una Hydra a la tapa bajo el estereoscopio. Se recomienda embotar las pipetas Pasteur. Para lograrlo, sujeta rápidamente su punta en llama.
- Frecuentemente, Hydra flota en la superficie del medio; repipetear la Hidra hasta que se hunda hasta el fondo de la tapa.
- Divide la Hidra en dos creando un corte único y recto entre las regiones corporales B2 y B3 (Figura 1A,B). Sé consistente en la parte del cuerpo de la que se cortan los esferoides, ya que influye mucho en el comportamiento de los esferoides.
NOTA: Si no es necesario cortar en una parte específica del cuerpo, utiliza esferoides desde el centro del eje del cuerpo. Para animales con un fenotipo fuerte (por ejemplo, animales con muchas cabezas ectópicas), busca regiones del cuerpo que mejor se parezcan al eje medio del cuerpo. - Espera hasta que la Hidra esté completamente relajada después del corte. Si es necesario, repipetear partes flotantes del cuerpo para que vuelvan a hundirse.
- Una vez que el tejido biseccionado se ha relajado, el extremo cortado permanecerá hinchado. Haz un segundo corte donde termina la hinchazón para formar un anillo de tejido (Figura 1C). Se pueden cortar anillos de tejido de cada una de las mitades de la Hidra .
- Retira los extremos restantes de la cabeza y los pies de la tapa. Estas partes restantes del cuerpo pueden dejarse regenerarse. Una vez que la Hidra se ha regenerado correctamente y ha sido alimentada durante al menos 2 semanas, pueden reutilizarse para otros experimentos.
- Corta los anillos de tejido. Corta los anillos abiertos en varias piezas de tejido (Figura 1D). Apunta a piezas de tejido rectangulares de ~100-150 μm por ~300-500 μm.
NOTA: El número de piezas que se pueden cortar por anillo es variable. Por ejemplo, las Hydras de la cepa 105 suelen ser mucho más delgadas que las Hydras de la cepa AEP. Si un anillo de tejido es demasiado pequeño para generar dos piezas de papel higiénicas adecuadas, recorta el anillo abierto para obtener una pieza de papel de seda del tamaño adecuado y descarta la otra pieza más pequeña. - Mueve las piezas de tejido al DM a temperatura ambiente. Minimiza la cantidad de HM que se mueve junto con las piezas de tejido.
- Deja que los esferoides se retiren en DM durante 3-4 horas. Evalúa si los esferoides se han plegado correctamente. Los esferoides plegados con éxito deben tener una forma redondeada y estar completamente cubiertos por ectodermo (Figura 2A-D).
NOTA: Si más de la mitad de los esferoides aún no se han plegado con éxito, deja los esferoides en DM durante 30 minutos más. - Selecciona esferoides plegados con un diámetro de 250-350 μm (Figura 2E-H). Evita los esferoides contaminados con materiales exógenos como fibras plásticas. Mueve los esferoides seleccionados a HM antes de montarlos.
NOTA: Si el experimento se realizará en un medio suplementado (por ejemplo, tratamiento farmacológico), mueva los esferoides inmediatamente a este medio en su lugar. Ten en cuenta que una vez que los esferoides se mueven a HM, empezarán a oscilar.
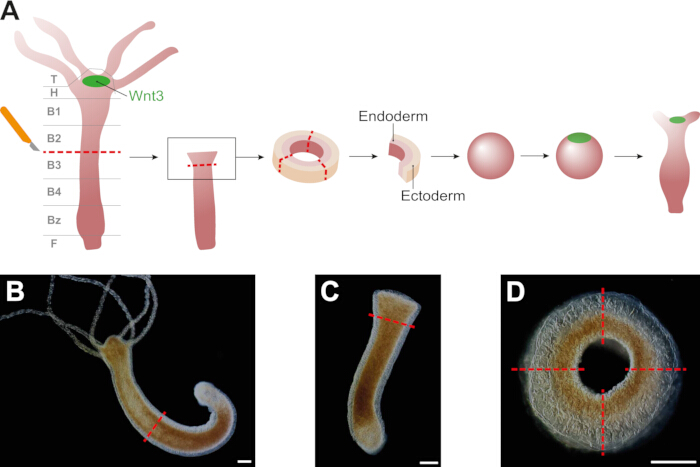
Figura 1: Preparación de esferoides de Hydra. (A) Esquema que muestra la generación de esferoides de Hydra . Los esferoides rompen la simetría restableciendo un organizador Wnt3+ que impulsa la formación, elongación y diferenciación de los ejes. (B) El primer corte se realiza a mitad del cuerpo, en la frontera entre las regiones B2 y B3, como se indica en (A). (C) Cada mitad resultante se corta de nuevo justo por debajo de la zona hinchada. (D) Los anillos de tejido producidos se abren y dividen en 2-4 piezas de tejido según el tamaño del anillo. Barras de escala: 250 μm. Por favor, haga clic aquí para ver una versión ampliada de esta figura.
| Medio | Composición | Temperatura de almacenamiento | ||
| Medio de disociación (DM) | 3,6 mM de KCl, 6 mM de CaCl2, 1,2 mM de MgSO4, 6 mM de citrato de sodio, 6 mM de piruvato sódico, 4 mM de glucosa y 12,5 mM de TES (pH 6,9) | 4 °C | ||
| Medio hidra (HM) | 1 mM CaCl2, 0,2 mM NaHCO3, 0,02 mM KCl, 0,02 mM MgCl2 y 0,2 mM tris-HCl (pH 7,4) | Temperatura ambiente | ||
Tabla 1: Composiciones y almacenamiento de medios.
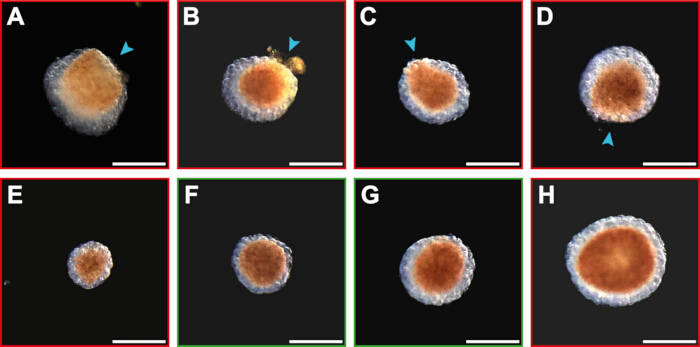
Figura 2: Visión general de los esferoides desplegados y plegados. (A-D) Los esferoides desplegados están organizados desde el menos plegado hasta casi completamente plegado. Los esferoides desplegados se reconocen por una región donde el ectodermo no cubre el endodermo (indicado por puntas de flecha azules). (E) Ejemplo de un esferoide demasiado pequeño. (F-G) Esferoides plegados de tamaño óptimo (250-350 μm). (H) Ejemplo de un esferoide demasiado grande. Las imágenes se adquirieron en una placa de imagen de fondo de vidrio de 4 pozos utilizando el microscopio híbrido Revolve de Echo (RVL2-K), utilizando el modo invertido con un objetivo de 4,0x y una cámara de luz de transmisión (en color). Barras de escala: 250 μm. Por favor, haga clic aquí para ver una versión ampliada de esta figura.
2. Estrategias de montaje
NOTA: La combinación del diseño del microscopio y el diseño experimental determina la estrategia de montaje más adecuada para un experimento. Aquí describimos una variedad de técnicas de montaje que pueden utilizarse para diversas aplicaciones.
- Montaje en pozos de agarosa (Figura 3A)
- Prepara agarosa al 1% en HM hirviendo la mezcla hasta que la agarosa se haya disuelto completamente.
NOTA: Se puede preparar un stock de agarosa al 1% de antemano y almacenarse en una botella de cristal bien cerrada durante 1 mes. Recomendamos no recalentar la agarosa más de 5 veces. Sin embargo, los pozos de agarosa deben prepararse el día del experimento. - Mientras la agarosa sigue líquida, recubre completamente el fondo de una placa de imagen de fondo de vidrio de 4 pozos con una capa de 2 mm de grosor.
NOTA: Otras placas de imagen también pueden ser adecuadas dependiendo del montaje de imagen y del número de condiciones a probar. Para experimentos con un tratamiento, asegúrate de compensar la agarosa. Los compuestos termoestables pueden mezclarse directamente en la agarosa. Haz una solución de agarosa al 2% y, tras hervirla, mézclala con una solución doble del químico deseado. Cubre la agarosa con una solución 1x como de costumbre. Si el químico no es termoestable, ajusta la concentración del químico teniendo en cuenta el volumen de agarosa en la placa de imagen y utiliza esta solución para cubrir la agarosa. - Deja que la agarosa se endurezca completamente. Luego, crea pozos en la agarosa. Dejar al menos 10 mm de agarosa entre cada uno de los pozos para asegurar su integridad estructural.
- Mientras mantienes el émbolo hacia abajo, empuja la punta de una pipeta P1000 en la agarosa hasta que toque la parte inferior de la placa de imagen.
NOTA: El tamaño de los pozos de agarosa puede ajustarse, por ejemplo, usando una punta de tamaño diferente o un sello. Es importante que las muestras tengan suficiente espacio para moverse. - Sujeta la pipeta recta hacia arriba y alínea con la parte inferior de la placa de imagen. Luego, mueve y gira la punta de la pipeta para cortar la agarosa.
- Suelta el émbolo de la pipeta y al mismo tiempo retira la punta de la agarosa moviéndola directamente hacia arriba.
- Mientras mantienes el émbolo hacia abajo, empuja la punta de una pipeta P1000 en la agarosa hasta que toque la parte inferior de la placa de imagen.
- Repite el proceso de elaboración de pozos hasta que se hayan creado suficientes pozos. Si la pipeta se retira demasiado rápido o la agarosa no se corta completamente antes de retirarla, algo de agarosa permanecerá en el fondo del pozo. Evita usar estos pozos, ya que afectarán a la calidad de la imagen.
- Cubre la agarosa con una capa fina de HM. Para evitar la evaporación del medio, utiliza una placa de imagen con tapa.
- Libera cualquier burbuja de aire que se haya formado en los pozos de agarosa tocando las burbujas con la punta de una pipeta P20.
- Mueve los esferoides de Hidra uno a uno hacia la placa de imagen. Si un esferoide no cae inmediatamente en un pozo, dirígete al esferoide en dirección a un pozo empujándolo suavemente con la pipeta.
NOTA: Dos esferoides pueden acabar en el mismo pozo. Quita ambos esferoides por aspiración e intenta montarlos de nuevo. Ten en cuenta que reaspirar los esferoides puede causar daños en los esferoides y/o en el pozo de agarosa. Si eso ocurre, sigue usando diferentes pozos y esferoides nuevos. - Imagina las muestras con un microscopio invertido (Figura 4A).
- Prepara agarosa al 1% en HM hirviendo la mezcla hasta que la agarosa se haya disuelto completamente.
- Montaje en pozos FEP (Figura 3B)
- Prepara pipetas de vidrio personalizadas que se usarán para eliminar burbujas de aire de los pozos FEP (Figura suplementaria 1).
- Calienta una pipeta Pasteur de cristal en una llama en un lugar que aún permita sujetar el extremo de la punta. Sigue girando la pipeta para que se caliente de forma uniforme.
- Cuando el vidrio empiece a ablandarse, estira rápidamente la punta de la pipeta mientras la sacas de la llama.
- Rompe la zona diluida para crear una nueva punta de la pipeta de aproximadamente 0,4-0,5 mm. Toca rápidamente la punta de la pipeta en la llama para amortiguarla; Asegúrate de que esto no cierre la pipeta.
- Calienta la pipeta de cristal Pasteur en el lugar donde se ensancha la pipeta. No gires la pipeta, pero muévela fuera de la llama cuando la punta empiece a hundirse. Sujeta la pipeta horizontalmente hasta que se endurezca en forma de L.
- Crear cámaras FEP mediante termoformado al vacío con lámina FEP sobre moldes de aluminiopersonalizados 6. Las dimensiones de los moldes pueden adaptarse para adaptarse a diferentes tamaños de muestra o cámaras de microscopio. Para los esferoides de Hydra , los pozos con un diámetro de 0,5 mm son los más adecuados.
- Corta el papel de FEP en láminas de 15 x 15 cm. Sujeta el papel de aluminio FEP dentro de la termoformadora y caliéntalo durante 8 minutos.
- Coloca los moldes de aluminio debajo del papel de aluminio. Bajo vacío, forma el papel de aluminio alrededor de los moldes durante 30 segundos.
- Corta manualmente las cámaras del papel de FEP termoformado.
- Haz que la cámara FEP esté libre de polvo usando aire comprimido. Llena la cámara FEP con HM.
NOTA: Normalmente, las cámaras FEP no tienen tapa. Esto significa que parte del medio se evaporará durante la imagen. Si la evaporación del medio causa problemas, diseña una cámara que pueda cerrarse - Libera las burbujas de aire de los pozos usando las pipetas de vidrio previamente preparadas. Utiliza un movimiento de cuchara para empujar la burbuja de aire fuera del pozo con la punta de la pipeta.
- Una vez que todos los pozos estén libres de burbujas, mueve los esferoides de la Hidra uno a uno hacia la cámara FEP. Si un esferoide no cae en un pozo, empuja hacia dentro con una pipeta.
NOTA: Si dos esferoides caen en el mismo pozo, retira ambos mediante aspiración de la pipeta y vuelve a montarlos. El diseño de los pozos FEP determinará qué tipo de microscopio debe usarse para la imagen. En general, los microscopios con uno o varios objetivos de detección posicionados horizontalmente son adecuados (Figura 4B).
- Prepara pipetas de vidrio personalizadas que se usarán para eliminar burbujas de aire de los pozos FEP (Figura suplementaria 1).
- Montaje incrustado en agarosa en capilares de vidrio (Figura 3C)
- Prepara agarosa de bajo punto de fusión al 1% en HM hirviendo la mezcla hasta que la agarosa de bajo punto de fusión se haya disuelto completamente. Mueve 1 mL de agarosa líquida a un tubo de microcentrífuga.
NOTA: Se puede preparar con antelación un stock de agarosa con bajo punto de fusión al 1% y almacenarse en una botella de cristal bien cerrada durante 1 mes. Si es necesario, la agarosa puede mantenerse en estado líquido manteniéndola a 37 °C. Sin embargo, no calientes activamente la agarosa tan pronto como se añadan las muestras. Considera suplementar la agarosa con tratamiento (véase el paso 2.1.2 del protocolo) o perlas fluorescentes en este paso. Las cuentas pueden usarse para la reconstrucción multivista. - Mueve 2-4 esferoides hacia la agarosa. Insertar completamente una varilla de pistón en un capilar de vidrio; La varilla del pistón debería encajar perfectamente.
- Inserta el extremo del capilar en la agarosa y, tirando lentamente de la varilla del pistón, tira de agarosa hacia arriba en el capilar. Empieza aspirando algo de agarosa sin esferoides y, sin parar, carga los esferoides incrustados en agarosa en el capilar.
NOTA: Para obtener los mejores resultados de imagen, los esferoides individuales deben estar bien separados y ubicados en la parte inferior de la columna de agarosa (Figura 3C).
- Prepara agarosa de bajo punto de fusión al 1% en HM hirviendo la mezcla hasta que la agarosa de bajo punto de fusión se haya disuelto completamente. Mueve 1 mL de agarosa líquida a un tubo de microcentrífuga.
- Saca el capilar del agarosa y limpia el exterior con papel de seda. Mantener el capilar horizontal y girarlo hasta que la agarosa se haya endurecido; Esto ayudará a mantener los esferoides en el centro de la columna de agarose.
- Coloca los capilares llenos de agarosa en HM para mantener las muestras hidratadas. Las muestras montadas en capilares de vidrio deben ser imágenes con un microscopio con uno o varios objetivos de detección posicionados horizontalmente (Figura 4C).
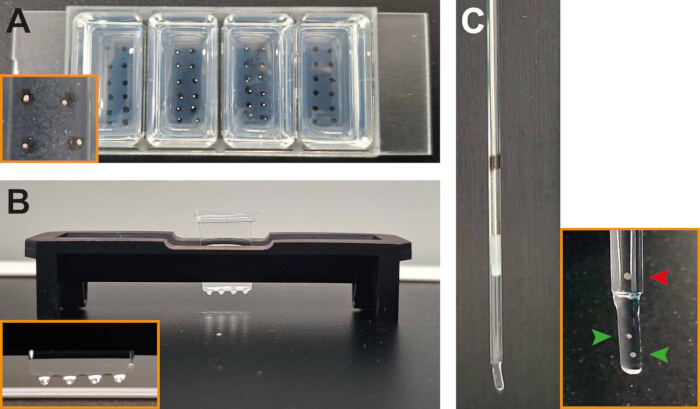
Figura 3: Montaje de esferoides de Hydra para imágenes en vivo. (A) pozos de agarosa con (las dos cámaras centrales) y sin (cámaras exteriores) esferoides. (B) Esferoides montados en pozos FEP. (C) Esferoides incrustados en agarosa y montados en un capilar de cristal. Para la imagen, la columna de agarosa se empuja ligeramente hacia fuera del capilar de vidrio. Por lo tanto, los esferoides deben situarse cerca de la base de la columna de agarosa (puntas de flecha verdes), manteniéndose bien separados. Los esferoides que están demasiado alejados del fondo (punta de flecha roja) no pueden ser visualizados eficazmente. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
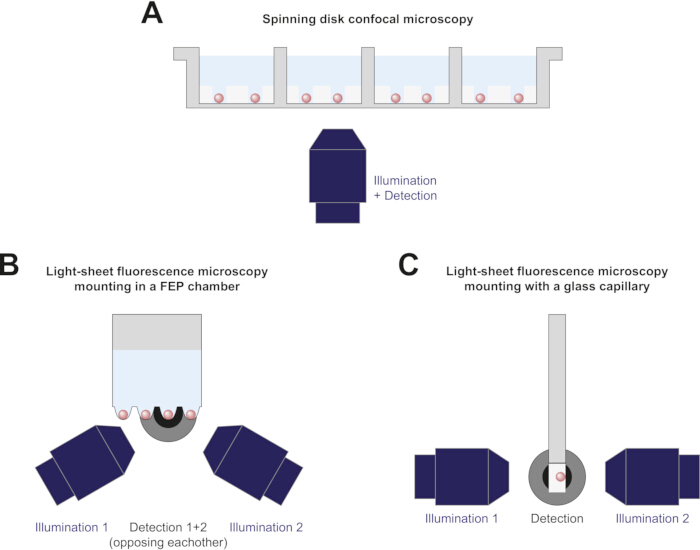
Figura 4: Diagramas esquemáticos de montajes de imagen adecuados para las estrategias de montaje descritas. (A) Esferoides montados en pozos de agarosa e imágenes en un microscopio confocal de disco giratorio invertido. (B) Esferoides montados en una cámara FEP e imagados usando un microscopio de fluorescencia en lámina de luz adecuado para imágenes de variospozos 6. Para mayor claridad, el segundo objetivo de detección, situado frente al objetivo de detección 1, no se muestra. (C) Una esferoide incrustada en agarosa y montada en un capilar de vidrio para microscopía de fluorescencia en lámina de luz usando un microscopio con una configuración alternativa a (B). Por favor, haz clic aquí para ver una versión ampliada de esta figura.
3. Microscopía confocal de disco giratorio
- Imagina las muestras con un microscopio invertido equipado con una unidad de disco giratorio. Ajusta la temperatura de la cámara del microscopio a 18-21 °C. Si el microscopio no puede enfriarse, enfría la habitación en su lugar.
- Elige un objetivo con un campo de visión que cubra la muestra completa. Para muestras montadas en pozos de agarosa, el campo de visión debería cubrir idealmente el pozo completo.
NOTA: Se prefiere el uso de un objetivo en seco, especialmente para conjuntos de datos de time-lapse con múltiples muestras. - Coloca el portamuestras en el escenario del microscopio. Enciende la luz transmitida y ajusta el tiempo de exposición.
- Selecciona la longitud de onda del láser, la potencia láser y el tiempo de exposición para los fluoróforos presentes en la muestra. Selecciona una combinación de potencia láser y tiempo de exposición lo más baja posible para reducir el riesgo de fototoxicidad pero lo suficientemente alta para obtener una buena relación señal-ruido.
NOTA: Las muestras vivas pueden moverse significativamente durante la imagen. Siempre que sea posible, realizar la adquisición simultánea de fluorescencia y luz transmitida, o fluorescencia de doble láser, utilizando dos cámaras. Si se han imaginado más de dos canales, se prioriza la adquisición simultánea de canales donde la superposición precisa es más importante. - Busca todas las muestras y configúralas como múltiples posiciones de imagen. Para cada muestra, crea una pila z que comienza en el plano más cercano al objetivo y termina en el primer plano desenfocado. Para los esferoides de Hydra se recomienda un paso de 2 μm.
NOTA: La creación de una pila z no siempre es necesaria. Por ejemplo, al examinar el comportamiento oscilatorio de esferoides de Hydra en regeneración, basta con un solo plano que se enfoque en el plano ecuador de las muestras. Cuando las muestras de Hydra se hayan hundido correctamente en el fondo del pozo de agarosa y se haya elegido un objetivo adecuado, este avión debería estar dentro de la distancia de trabajo del objetivo. - Establece los parámetros del time-lapse. Un tiempo de 60-70 horas con imágenes cada 10 minutos es adecuado para obtener imágenes de la regeneración completa de los esferoides de Hydra . Empieza con las imágenes.
4. Microscopía de fluorescencia de lámina de luz
- Obtén imágenes de las muestras con un microscopio de lámina de luz con objetivo(s) de detección posicionados horizontalmente.
- Antes de empezar, alinea la lámina de luz que se crea con los objetivos de iluminación. Ajusta la temperatura de la cámara del microscopio a 18-21 °C. Si el microscopio no puede enfriarse, enfría la habitación en su lugar.
- Elige un objetivo de detección que pueda colocar la muestra completa en su campo de visión. Cuando las muestras tengan espacio para moverse, elige un objetivo de detección que se adapte a esto.
- Coloca el portamuestras en el microscopio. Si las muestras están montadas en un capilar de vidrio, empuja el pistón hacia abajo hasta que las muestras salgan del vidrio para obtener imágenes únicamente a través de la agarosa (Figura 3C).
- Configurar los ajustes del microscopio para luz transmitida, fluorescencia, múltiples posiciones y time-lapse como se describe en la sección 3 (microscopía confocal de disco giratorio).
- Si el microscopio no está equipado con múltiples objetivos de detección, configura la detección multivista para detectar la muestra desde varios ángulos. Cuando más de la mitad de la muestra puede detectarse dentro de una sola pila z, bastan dos vistas separadas por un ángulo de 180°. Alternativamente, utiliza de tres a cinco vistas.
- Establece pilas z con un tamaño de paso adecuado; para esferoides de Hydra se recomienda un paso de 2 μm. La pila z debería cubrir completamente la muestra. Al imaginar muestras que se mueven libremente en pozos FEP, crea una pila z que cubra todo el pozo. Empieza con las imágenes.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Generamos con éxito conjuntos de datos de tiempo a largo plazo para la regeneración de esferoides de Hydra utilizando tanto microscopía confocal de disco giratorio (SDCM) como microscopía de fluorescencia de lámina de luz (LSFM). La regeneración ocurrió normalmente en ambos sistemas de imagen: los esferoides rompieron simetría, se alargaron y desarrollaron tentáculos y un pie en 3 días (Figura 5A, Figura 6A, Víd...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Tanto SDCM como LSFM son muy adecuados para generar conjuntos de datos de tiempo a largo plazo de esferoides de Hydra en regeneración. Los principios ópticos en los que se basa cada técnica son distintos y, por tanto, ofrecen ventajas y limitaciones únicas (Tabla 2). Se prefiere SDCM cuando no se requiere una vista completa y de alta resolución de la muestra. Se pueden imaginar múltiples muestras en un solo experimento, lo que lo hace especialmente útil para pro...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores declaran que no tienen ningún conflicto de interés.
Agradecimientos
Queremos agradecer a Laure Plantard del Centro de Imagen Avanzada y Microscopía de FMI por su valiosa aportación. Este trabajo fue apoyado por la Fundación de Investigación Novartis.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 20×/0.8 Plan-Apochromat objective | Zeiss | 440640-9903-000 | Para microscopía confocal de disco rotatorio |
| 20x/1.0 W Plan-Apochromat water dipping objective | Zeiss | 421452-9700-000 | Usado como objetivo de detección en el Zeiss Lightsheet 7 |
| 3D-printed holder for FEP chamber mounting | Hecho a medida | ||
| 4-well glass bottom imaging plate (#1.5H) | Ibidi | 80427 | |
| Agarose | Carl Roth | 3810.4 | |
| Aluminium mold for FEP chamber | Hecho a medida | ||
| Calcium chloride | Sigma-Aldrich | C4901 | |
| Canned air | Durable | POWERCLEAN STANDARD 400 | |
| Cell culture plate (6 cm) | Thermo Fisher Scientific | 150288 | |
| D-(+)-glucose | Sigma-Aldrich | G8769 | |
| FEP foil (127 μm thickness) | Adtech Polymer Engineering | ||
| FluoSpheres carboxylate-modified (0.2 μm, dark red) | Thermo Fisher Scientific | F8807 | |
| Glass capillary | Brand | 701904 | |
| Glass pasteur pipette (150 mm) | VWR | 612-1701 | |
| Hydra vulgaris | |||
| Imaging software | Visitron | VisiView | Para microscopía confocal de disco rotatorio |
| Inverted light microscope | Zeiss | Axio observer 7 | Para microscopía confocal de disco rotatorio |
| Light sheet microscope | Leica | Viventis Deep LS2 | |
| Light sheet microscope | Zeiss | Lightsheet 7 | |
| Low melting point Agarose | Thermo Fisher Scientific | R0801 | |
| Magnesium chloride | Sigma-Aldrich | M8266 | |
| Magnesium sulfate | Sigma-Aldrich | M2643 | |
| Microscalpel | pfm medical | 200300745 | |
| Pipette bulb | |||
| Piston rod transferpettor | Brand | 701932 | |
| Potassium chloride | Sigma-Aldrich | P9333 | |
| Safety Bunsen burner | INTEGRA Biosciences | FIREBOY plus | |
| sCMOS cameras | Photometrics | Prime 95B | Para microscopía confocal de disco rotatorio |
| Sodium bicarbonate | Fluka Analytical, Sigma-Aldrich | 71630 | |
| Sodium citrate dihydrate | Sigma-Aldrich | W302600 | |
| Sodium pyruvate | Sigma-Aldrich | P2256 | |
| Spinning disk confocal scanning unit (50 μm pinholes) | Yokogawa | CSU-W1 | Para microscopía confocal de disco rotatorio |
| Stereoscope | Leica | M80 | |
| TES | Sigma-Aldrich | T1375 | |
| Thermoformer | Yuyao Jintai Machine Factory | Jintai JT-18 | |
| Tissue culture dish (10 cm) | VWR | 734-2321 | |
| Tris-HCl buffer | Roche Diagnostics | 10812846001 |
Referencias
- Bode, P. M., Bode, H. R. Formation of pattern in regenerating tissue pieces of hydra attenuata: I. Head-body proportion regulation. Dev Biol. 78 (2), 484-496 (1980).
- Fütterer, C., Colombo, C., Jülicher, F., Ott, A. Morphogenetic oscillations during symmetry breaking of regenerating hydra vulgaris cells. Europhys Lett. 64 (1), 137(2003).
- Weevers, S. L., et al. Mechanochemical patterning localizes the organizer of a luminal epithelium. Sci Adv. 11 (26), eadu2286(2025).
- Oreopoulos, J., Berman, R., Browne, M. Chapter 9 - Spinning-disk confocal microscopy: present technology and future trends. Meth Cell Biol. 123, 153-175 (2014).
- Stelzer, E. H. K., et al. Light sheet fluorescence microscopy. Nat Rev Meth Primers. 1 (1), 73(2021).
- Moos, F., et al. Open-top multisample dual-view light-sheet microscope for live imaging of large multicellular systems. Nat Meth. 21 (5), 798-803 (2024).
- Soriano, J., Colombo, C., Ott, A. Hydra molecular network reaches criticality at the symmetry-breaking axis-defining moment. Phys Rev Lett. 97 (25), 258102(2006).
- Livshits, A., Shani-Zerbib, L., Maroudas-Sacks, Y., Braun, E., Keren, K. Structural inheritance of the actin cytoskeletal organization determines the body axis in regenerating hydra. Cell Rep. 18 (6), 1410-1421 (2017).
- Hanson, A., et al. Automatic monitoring of neural activity with single-cell resolution in behaving hydra. Sc Rep. 14 (1), 5083(2024).
- Escobar, A., et al. Terminal differentiation precedes functional circuit integration in the peduncle neurons in regenerating hydra vulgaris. Neural Dev. 19 (1), 18(2024).
- Ferenc, J., Tsiairis, C. D. Studying Mechanical Oscillations During Whole-Body Regeneration in Hydra. Whole-Body Regenerat. 2450, 619-633 (2022).
- Bossert, P., Galliot, B. How to use hydra as a model system to teach biology in the classroom. Int J Dev Biol. 56 (6-8), 637-652 (2012).
- Jemielita, M., Taormina, M. J., Delaurier, A., Kimmel, C. B., Parthasarathy, R. Comparing phototoxicity during the development of a zebrafish craniofacial bone using confocal and light sheet fluorescence microscopy techniques. J Biophotonics. 6 (11-12), 920-928 (2013).
- Icha, J., Weber, M., Waters, J. C., Norden, C. Phototoxicity in live fluorescence microscopy, and how to avoid it. Bioessays. 39 (8), 1700003(2017).
- Ravichandran, Y., Vogg, M., Kruse, K., Pearce, D. J. G., Roux, A. Topology changes of hydra define actin orientation defects as organizers of morphogenesis. Sci Adv. 11 (3), eadr9855(2025).
- Maroudas-Sacks, Y., Garion, L., Suganthan, S., Popović, M., Keren, K. Confinement modulates axial patterning in regenerating hydra. PRX Life. 2 (4), 043007(2024).
- Bailles, A., et al. Anisotropic stretch biases the self-organization of actin fibers in multicellular hydra aggregates. Proc Natl Acad Sci. 122 (32), e2423437122(2025).
- Luu, P., Fraser, S. E., Schneider, F. More than double the fun with two-photon excitation microscopy. Comm Biol. 7 (1), 364(2024).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
