Este protocolo describe los pasos esenciales para el cultivo de células T primarias, incluyendo su aislamiento, activación, expansión y transfección transitoria mediante electroporación de ARNm. Además, se propone un flujo de trabajo y un panel de anticuerpos para el análisis citométrico de flujo del fenotipo, marcadores de activación, viabilidad y expresión del receptor quimérico de antígenos (CAR).
Artículo de método
Aislamiento, cultivo y transfección transitoria de células T humanas primarias para generar células T del Receptor de Antígenos Quiméricos (CAR)
En este artículo
Resumen
Resumen
Para evaluar la eficacia y potencia de las células T del receptor de antígeno quimérico (CAR), es esencial aislar, activar, expandir, caracterizar y modificar genéticamente las células T humanas primarias. En comparación con las líneas comunes de células T, las células primarias pueden proporcionar un sistema modelo más realista, ya que son altamente variables, capaces de eliminar por células T mediadas y diferenciarse. Aquí ofrecemos un protocolo paso a paso para todos los pasos esenciales para el cultivo de células T primarias, incluyendo su aislamiento de productos sanguíneos, activación, expansión in vitro y transfección transitoria. Describimos diferencias en la cinética de expansión y la diferenciación de las células T primarias al activarse con dos reactivos diferentes y proporcionamos un panel de anticuerpos para el análisis citométrico de flujo del fenotipo y estado de activación de las células T. Ofrecemos instrucciones detalladas para la electroporación de células T humanas con ARNm que codifican un CAR y para evaluar la cinética de expresión de CAR a lo largo del tiempo. Este protocolo ofrece recomendaciones sobre los puntos de tiempo ideales para los ensayos posteriores de potencia y eficacia de las células CAR T y la influencia de diferentes cantidades de ARNm en la intensidad de la señal. Dada la naturaleza transitoria de este método, ofrece una posibilidad rápida y fácil de implementar para probar y comparar muchos constructos CAR en paralelo.
Introducción
Las células T humanas primarias representan un modelo fisiológicamente relevante y versátil para el estudio de la biología de las células T y para el desarrollo y evaluación de terapias celulares, incluida la ingeniería CAR. A diferencia de las líneas celulares inmortalizadas, las células T derivadas de donantes sanos reflejan estrechamente la diversidad funcional, los estados de activación, la diversidad fenotípica y la dinámica de señalización de las células T in vivo, proporcionando una representación más precisa de las respuestas inmunitarias y el rendimiento terapéutico 1,2. Además, se informó que la línea de células T de Jurkat más comúnmente utilizada, derivada de una leucemia linfoblástica, mostró inestabilidad genómica tras cultivos prolongados, un fenómeno común en las líneas celulares. 3 Aunque las líneas de células T, incluidas las líneas celularesreporteras 4, pueden ser herramientas valiosas para el cribado temprano y permiten una lectura rápida, el uso de células T primarias de pacientes refleja más de cerca la aplicación final. Sin embargo, la disponibilidad limitada y la calidad subóptima de las células T derivadas del paciente suelen limitar su aplicabilidad, especialmente durante las primeras etapas del desarrollo preclínico del producto 5,6,7. El uso de células de donantes sanos minimiza aún más la variabilidad introducida por alteraciones inmunológicas relacionadas con la enfermedad y tratamientos previos, y permite una evaluación reproducible de la función, activación y expresión de transgenes de las células T en múltiples donantes.
Dado que existen células T primarias disponibles, los protocolos para el aislamiento, activación y expansión de las células T primarias son requisitos críticos para su manipulación genética y ensayos funcionales. Las estrategias de activación comunes emplean perlas magnéticas recubiertas con anticuerpos, reactivos poliméricos que contienen agonistas de células T o formulaciones solubles de anticuerpos. Normalmente, los reactivos de activación imitan la activación fisiológica del receptor de células T (TCR) a través del complejo CD3 y la señalización coestimulante a través del CD28, lo que se asemeja a una activación más fuerte que la de solo a través delCD3 8. La activación con perlas CD3/28 permite un control preciso de la intensidad de activación y la proporción perla-célula. Tras una fase inicial de estimulación, las cuentas pueden retirarse o mantenerse en el cultivo para una activación continua. Las células T suelen expandirse rápidamente durante tres a cuatro semanas antes de que el crecimiento celular disminuya. En cambio, TransAct contiene una matriz polimérica coloidal, y el exceso de reactivo puede eliminarse fácilmente mediante centrifugación e intercambio del sobrenadante. Por lo tanto, ofrece una alternativa que permite una activación homogénea en cultivo y se asemeja a la activación de células T con un estímulo menor en comparación con las perlas CD3/28. Sin embargo, la proliferación se induce durante aproximadamente dos semanas, y se requiere reestimulación durante periodos de expansión más largos. Tras la activación inicial de las células T con un reactivo de activación, las células T se cultivan y expanden in vitro durante una a cuatro semanas antes de poder utilizarse en experimentos. Cabe destacar que el tipo de reactivo de activación, la elección de las citocinas 9,10,11 y el periodo de expansión influyen en el número absoluto de células T, el fenotipo y el estado de activación. Normalmente, condiciones óptimas como la concentración de reactivos, la densidad de cultivo, la suplementación con citocinas y el tiempo de expansión deben probarse y determinarse empíricamente para lograr una proliferación robusta sin causar muerte celular inducida por activación o agotamiento de células T. Aquí ofrecemos una comparación lado a lado de dos protocolos de activación diferentes y su efecto en la diferenciación y el perfil de activación de las células T humanas primarias para apoyar las decisiones sobre la elección del reactivo de activación y el momento de los experimentos.
Además, sugerimos un panel citométrico de flujo útil para analizar la composición fenotípica y el estado de activación de las células T, apoyando la planificación experimental. Para la modificación genética de células T primarias, la transfección transitoria mediante electroporación de ácido ribonucleico mensajero (ARNm) representa una alternativa segura, eficiente y flexible a la transducciónviral 12. Aunque los vectores lentivirales permiten una expresión estable y a largo plazo de los transgenes, requieren medidas complejas de bioseguridad, implican integración en el genoma del huésped y pueden provocar una expresión variable según el sitio de integración. Además, la producción de supernadantes lentivirales, seguida de la transducción de células T y la selección de células transducidas, es laboriosa. En cambio, la electroporación de ARNm permite una expresión rápida y transitoria de genes objetivo sin integración genómica ni componentes virales, reduciendo así la carga regulatoria y facilitando pruebas rápidas e iterativas de los constructos. Esto es especialmente ventajoso en las primeras etapas de desarrollo, en las que se seleccionan y evalúan varios candidatos a la CAR. En publicaciones recientes, la transfección con ARNm se explora como plataforma terapéutica 13,14,15. Sugerimos que la transfección transitoria conARNm 16 es un enfoque fácil de implementar, especialmente para laboratorios que no tienen la posibilidad de realizar trabajo lentiviral en un entorno de bioseguridad nivel 2 (BSL-2). Una comparación lado a lado de diferentes regímenes de activación antes de la transducción lentiviral está disponible enotros lugares 17.
Este protocolo describe el aislamiento, activación, cultivo, expansión y transfección transitoria de células T humanas primarias utilizando perlas anti-CD3/28 o TransAct para la activación y la electroporación de ARNm para la expresión transitoria de CAR. El flujo de trabajo descrito permite la generación reproducible de células CAR T funcionales adecuadas para aplicaciones posteriores como ensayos de citotoxicidad, caracterización fenotípica o modelado in vitro de terapias adoptivas con células T.
Protocolo
Este protocolo sigue las directrices éticas de la Universidad Médica de Viena. Las propuestas éticas fueron aprobadas por el comité de ética de la Universidad Médica de Viena (1087/2025 y 1198/2025).
1. Aislamiento de células T primarias de productos sanguíneos
NOTA: El material de partida puede ser sangre entera, producto de la aféresis o cámaras de reducción de leucocitos. Mantén la muestra a 4 °C hasta el procesamiento y comienza el aislamiento lo antes posible, pero como muy tarde dentro de las 24 horas posteriores a la recogida. Existen diferentes estrategias de aislamiento para el aislamiento de células T, incluyendo selección negativa y positiva. Las secciones 1.1 y 1.2 introducen dos protocolos diferentes para ofrecer opciones de aislamiento de células T. La manipulación de productos sanguíneos debe realizarse en un gabinete de seguridad biológica, manteniendo la muestra a temperatura ambiente (RT) durante el procesamiento.
- Aislamiento de células T por selección negativa mediante centrifugación por gradiente de densidad
- Según las instrucciones del kit, añade la cantidad requerida del cóctel de anticuerpos por mL de muestra. Incuba durante el tiempo dado en RT. Para el kit propuesto de enriquecimiento de células T humanas: Utilice 50 μL de cóctel de anticuerpos por mL de muestra e incube durante 20 minutos en RT (por ejemplo, para 5 mL de muestra, añadir 250 μL de cóctel de anticuerpos).
NOTA: Para este kit específico, es necesario que haya una cantidad mínima de glóbulos rojos (glóbulos rojos) para un aislamiento exitoso de células T (la proporción mínima recomendada es de 100 glóbulos rojos por célula nucleada). Esto suele ocurrir cuando se utilizan cámaras de reducción de sangre total o leucocitos como material inicial. Para el uso del producto de aféresis, esta estrategia de aislamiento podría no ser exitosa ya que la razón de glóbulos rojos suele ser demasiado baja. Por lo tanto, se recomienda un aislamiento previo de células mononucleares de sangre periférica (PBMC) seguido de un paso de aislamiento de células T como se describe en la sección 1.2. - Prepara medio de densidad (Ficoll, Pancoll o similar) en un tubo adecuado. Para volúmenes de muestra inferiores a 3 mL, utilice 3 mL de medio de densidad (en un tubo de centrifugación de 15 mL). Para volúmenes de muestra de 4 mL o más, utilice 15 mL de medio de densidad (en un tubo de centrifugación de 50 mL).
- Al final del tiempo de incubación, se diluye la muestra con un volumen igual de suero salino tamponado con fosfato (PBS) que contenga un 2% de suero fetal bovino (FBS) y mezcle por pipeteo. Esto corresponde a una dilución 1:2 (por ejemplo, diluir 3 mL de muestra con 3 mL de PBS con un 2% de FBS). Con cuidado, superpon la muestra diluida sobre el medio denso utilizando una pipeta serológica y ayuda para pipetear con la velocidad de pipeteo mínima.
- Sujeta el tubo en un ángulo de 45° para aumentar la superficie del medio de densidad y soportar la capa de capas.
- Centrifuga la muestra a 1.200 x g, RT, durante 20 minutos. Apaga el freno de la centrífuga o ponlo al mínimo. Tras la centrifugación, debe verse una capa blanca entre la interfaz del medio denso y el plasma. Este anillo blanco y turbio contiene las células T deseadas.
- Extrae las células T recogiendo cuidadosamente la capa utilizando una pipeta de transferencia estéril o una pipeta serológica de 2 mL y transfiriéndolas a un tubo nuevo. Perturba las capas lo menos posible para evitar que el medio denso o el plasma se trasladen.
- Continúa con la sección 1.3.
- Según las instrucciones del kit, añade la cantidad requerida del cóctel de anticuerpos por mL de muestra. Incuba durante el tiempo dado en RT. Para el kit propuesto de enriquecimiento de células T humanas: Utilice 50 μL de cóctel de anticuerpos por mL de muestra e incube durante 20 minutos en RT (por ejemplo, para 5 mL de muestra, añadir 250 μL de cóctel de anticuerpos).
- Aislamiento de células T por selección positiva utilizando un kit de flujo gravitacional
- Realizar un paso de aislamiento del gradiente de densidad para extraer PBMCs de la muestra: preparar el medio de densidad según la sección 1.1.2. Diluye la muestra con un volumen igual de PBS con un 2% de FBS. Esto corresponde a una dilución 1:2 (por ejemplo, diluir 3 mL de muestra con 3 mL de PBS + 2% de FBS).
- Con cuidado, superpon la muestra diluida sobre el medio denso utilizando una pipeta serológica y ayuda para pipetear con la velocidad de pipeteo mínima. Sujeta el tubo en un ángulo de 45° para aumentar la superficie del medio de densidad y soportar la capa de capas.
- Centrifugar a 400 x g, RT, durante 30 minutos con el corte apagado o al mínimo. Tras la centrifugación, debe verse una capa blanca en la interfaz entre el medio denso y el plasma. Este anillo blanco y turbio contiene las PBMC, ya que su densidad es menor que la densidad de los glóbulos rojos.
- Cosecha PBMCs recogiendo cuidadosamente la capa blanca y turbia y transfiriéndola a un tubo nuevo. Utiliza una pipeta de transferencia estéril o una pipeta serológica de 2 mL para este paso y altera las capas lo menos posible.
- Lava las células recogidas: Añade 20 mL de PBS con un 2% de FBS. Cuenta las celdas y calcula el número total de celdas. Centrifuga a 300 x g, 4 °C, durante 10 minutos, con el freno activado. A partir de ahora, mantén las células en hielo y trabaja con reactivos enfriados.
- Pipeta con el sobrenadante. Los siguientes cálculos se utilizan para hasta 1 x 10⁷ celdas y pueden ampliarse en consecuencia. Resuspende el pellet celular en 80 μL de PBS con albúmina sérica bovina al 0,5% y 2 mM de ácido etilendediaminetetraacético (EDTA).
- Mezcla 10 μL de microperlas CD4 con 10 μL de microperlas CD8. Añade la mezcla de perlas a los PBMCs resuspendidos. Mezcla bien e incuba durante 15 minutos a 4 °C.
- Mientras tanto, coloca la columna de flujo gravitacional en el campo magnético de un dispositivo de separación adecuado. Prepara la columna enjuagándola con 3 mL de PBS con BSA y EDTA.
- Tras el paso de incubación, lava las células añadiendo 2 mL de PBS con BSA y EDTA. Centrifugar a 300 x g, 4 °C, durante 10 minutos. Descartar el sobrenadante y resuspender hasta 10⁸ celdas en 500 μL de PBS con BSA y EDTA.
- Aplica la suspensión de celda sobre la columna. Las celdas marcadas se mantienen en la columna mediante el dispositivo de separación magnética. El flujo contiene celdas no marcadas (PBMCs dobles negativos CD4 y CD8) y puede recogerse si se desea. Lava la columna 3 veces enjuagándola con 3 x 3 mL de PBS con BSA y EDTA. Añade un nuevo buffer en cuanto la columna esté vacía.
- Para eluir las celdas marcadas, retira la columna de flujo gravitacional del separador magnético y coloca su salida sobre un tubo de recogida fresco. Pipetear 5 mL de PBS que contiene BSA y EDTA sobre la columna, luego empujar el émbolo firmemente dentro de la columna para eluir las celdas. Continúa con la sección 1.3.
NOTA: Los kits de anticuerpos magnéticos están disponibles como kits de células pan T así como para subconjuntos específicos de células T y pueden ser kits de selección positiva o negativa. En cada caso, las celdas marcadas se retienen mediante el dispositivo de separación magnética. Para la selección positiva, las células T (o sus subconjuntos) se marcan con perlas magnéticas a través de su anticuerpo cognado. Para la selección negativa, todas las células que no pertenecen a la población especificada de células T se etiquetan con perlas magnéticas. Por tanto, las células T se encuentran en el flujo directo.
- Congelación de células T aisladas
- Lava las células T con 20 mL de PBS con un 2% de FBS. Centrifugar a 300 x g, RT, durante 10 minutos. El freo se puede volver a activar. Descarta el sobrenadante.
- Resuspender células en 5-10 mL de PBS con un 2% de FBS. Para utilizar las células directamente para el cultivo, proceda con la sección 2.4. Para congelar células, proceda con la siguiente sección.
NOTA: No es necesario congelar células si las células T aisladas se utilizan inmediatamente para activación y cultivo. - Cuenta las celdas resuspendidas y centrifuga a 300 x g, 4 °C, durante 10 minutos. Mientras tanto, calcula el número de celdas que se van a congelar. Una alícuota de célula T debe contener 5-20 x 106 celdas. Preparar el número requerido de frascos criogénicos etiquetados así como el medio de congelación (véase la Tabla 1).
- Tras centrifugar, descarta el sobrenadante y la pipeta del líquido restante. Trabaja rápido a partir de ahora.
- Resuspende la pellet de celda en 1 mL de medio congelante preenfriado para cada alicuota (por ejemplo, si se preparan cinco alicuotas, resuspende la pellet en 5 mL de medio congelante). Suspensión de 1 mL de celda en cada criovial. Congela los frascos criogénicos inmediatamente a -80 °C.
NOTA: Se recomienda congelar a un ritmo controlado. Para lograrlo, utiliza recipientes congelantes adecuados. Transfiere las células al nitrógeno líquido tras congelarlas a -80 °C (por ejemplo, al día siguiente o en un plazo de dos semanas).
| Componente | Concentración final |
| Dimetilsulfóxido | 10 % (v/v) |
| Suero fetal bovino | 45 % (v/v) |
| RPMI 1640 con rojo de fenol | 45 % (v/v) |
Tabla 1: Composición del medio de congelación. El medio congelante se utiliza para preservar la integridad y viabilidad de las células durante la congelación y almacenamiento.
2. Descongelación, activación y expansión de células T primarias
- Realiza todos los pasos en condiciones de trabajo estériles utilizando un armario de seguridad biológica.
- Pre-calentar el medio Roswell Park Memorial Institute (RPMI) 1640 sin aditivos a 37 °C y transferir 20 mL a un tubo de centrifugadora. Descongelar una alícuota de células T congeladas sometiendo rápidamente el tubo a agua tibia. Deja de descongelarse cuando aún se vea una pequeña bolita de hielo dentro del crio-vial.
- Inmediatamente añade 1 mL de RPMI precalentado a la suspensión de la celda y transfiera cuidadosamente al tubo de la centrífuga. Enjuaga el crio-vial con 1 mL de RPMI. Evitar pasos adicionales de resuspensión, que sometarían las células a tensión cortante.
- Celdas centrífugas a 300 x g, RT, durante 5 minutos. Descarta el sobrenadante. Resuspende el pellet celular en un medio completo de células T. El medio completo de células T consta de RPMI 1640 con 10% de FBS, 1% de penicilina/estreptomicina, 5 ng/mL de interleucina 7 (IL-7) y 10 ng/mL de interleucina 15 (IL-15) (véase la Tabla 2).
- Cuenta las celdas resuspendidas. Células semilla en medio completo de células T a una densidad de 1 x 10⁶ células/mL en una placa de pozo adecuada. Añade la cantidad requerida de reactivo de activación, según se indica en el manual correspondiente. Por ejemplo, para activar 1 x 10⁶ células, semillas de células en 1 mL de medio completo de células T en una placa de 24 pozos. Añade 25 μL de perlas CD3/28 o 10 μL de reactivo TransAct.
NOTA: Si las células no son lo suficientemente densas (es decir, el recuento de células está por debajo de 1 x 10⁶ celdas/mL), centrifugar de nuevo con las mismas condiciones que antes. Resuspende el pellet en la cantidad adecuada de medio completo de células T para alcanzar una densidad de 1 x 10⁶ células/mL. - Incubar células a 37 °C en una incubadora con un entorno de 5% de CO2 durante hasta tres semanas. Cuenta las células cada 2-3 días y ajusta la densidad a 0,3-0,5 x 10⁶ células/mL añadiendo un nuevo medio completo de células T. La densidad celular no debe superar 1,5 x 10⁶ células/mL, ya que las células T primarias podrían no volver a la fase de crecimiento exponencial si se cultivan a altas densidades.
NOTA: Especialmente en los primeros días tras la activación, pueden verse grupos celulares macroscópicos (véase la Figura 2D). Esto es lo esperado, ya que las células se agrupan alrededor del reactivo de activación cuando se inicia la proliferación. Generalmente, las células estarán listas para usarse aproximadamente una semana después de la activación. Sin embargo, el momento depende del montaje experimental y del número requerido de celdas. Se recomienda usar las células T siempre dentro del mismo rango tras la activación para réplicas biológicas (es decir, 9-12 días después de la activación).
| Componente | Concentración final |
| Suero fetal bovino | 10 % (v/v) |
| Interleucina 15 (IL-15) | 10 ng/mL |
| Interleucina 7 (IL-7) | 5 ng/mL |
| Penicilina/Estreptomicina 10.000 U/mL | 1 % (v/v) |
| RPMI 1640 con rojo de fenol | NA |
Tabla 2: Composición del medio completo de células T. Medio utilizado para el cultivo de células T humanas primarias tras la activación.
3. Tinción para marcadores fenotípicos y de activación
- Cuenta las células T. Usa 0,1 x 10⁶ células por reacción de tinción. Calcula el volumen requerido de suspensión de celda y transfiere a un tubo de fondo redondo de poliestireno apropiado.
NOTA: El número de células teñidas puede reducirse a un mínimo de 50.000 si es necesario. Es posible teñir más células de las requeridas, siempre que los anticuerpos estén en exceso molar, como se describióanteriormente 18,19. - Lava las células una vez añadiendo directamente 1 mL de tampón de tinción, compuesto por PBS con 0,5% de FBS. Centrifugar a 300 x g, 4 °C, durante 5 minutos. A partir de ahora, mantén las células en hielo y trabaja con reactivos enfriados.
- Mientras tanto, prepare una mezcla maestra de anticuerpos para todos los tubos tal y como se describe en la Tabla 3. Diluye los anticuerpos hasta la concentración final en el tampón de tinción. La tinción se realiza en un volumen de 50 μL por tubo. Mezcla bien, por ejemplo, mediante vórtice.
NOTA: Este protocolo puede combinarse con otros experimentos de tinción, como la tinción para la expresión CAR descrita en la sección 6. Se puede añadir un tinte vivo/muerto para ayudar en la filtración de células vivas. En este caso, los espectros de emisión deben elegirse en consecuencia para evitar solapamientos con los otros fluoróforos utilizados. - Tras centrifugar, descarta el sobrenadante y la pipeta del líquido restante. Resuspende cada pellet en 50 μL de la mezcla maestra de anticuerpos.
- Incuba los tubos a 4 °C en la oscuridad durante al menos 30 minutos. Este paso de incubación puede prolongarse hasta varias horas.
- Lava las células añadiendo 1 mL de tampón de tinción directamente a la reacción de tinción. Centrifugar a 300 x g, 4 °C, durante 5 minutos y descartar el sobrenadante. Repite esta sección con las mismas condiciones. Tras el segundo paso de lavado, descarta el sobrenadante, dejando una pequeña cantidad de tampón residual en los tubos para evitar que las células se sequen.
- Mantén las células teñidas en pellets y en hielo hasta la medición. Suspende el perdigón en 100 μL de tampón de tinción justo antes de la medición.
NOTA: Este protocolo está optimizado para la tinción realizada en tubos de fondo redondeado de 5 mL. La tinción en placas de 96 pozos también es posible usando un protocolo ligeramente adaptado. Dado que las placas tienen un menor volumen de trabajo, se recomienda dos pasos de lavado de 200 μL antes de teñir. Si se siembra más de 50 μL de suspensión de celdas por pozo, se aplican las células en pellet y descartan el sobrenadante antes de pasar a los pasos de lavado. El tinte también se realiza a 50 μL por pozo. Después de teñir, realiza tres pasos de lavado en lugar de dos con un tampón de tinción de 200 μL. La centrifugación se realiza con los mismos ajustes descritos anteriormente.
| Color láser | Láser λ (nm) | Filtro de emisión | Rango del filtro (nm) | Tinte fluorescente | Antígeno | Dilución final | Tipo de marcador |
| Violet | 405 | 450/45 | 427.5–472.5 | VioBlue | CD45 | 1:100 | Leucocitos Pan |
| Violet | 405 | 525/40 | 505–545 | VioGreen | CD69 | 1:50 | Activación |
| Violet | 405 | 610/20 | 600–620 | Vio Bright V600 | CD45RA | 1:100 | Fenotipo |
| Azul | 488 | 525/40 | 500–545 | FITC | CD8 | 1:100 | Fenotipo |
| Azul | 488 | 690/50 | 665–715 | PerCP–Vio 700 | CD154 | 1:50 | Activación |
| Amarillo/verde | 561 | 585/42 | 564–606 | Educación Física | CD134 | 1:50 | Activación |
| Amarillo/verde | 561 | 675/30 | 660–690 | PE–Vio 670 | CD3 | 1:100 | Célula Pan T |
| Amarillo/verde | 561 | 780/60 | 750–810 | PE–Vio 770 | CD25 | 1:50 | Activación |
| Rojo | 638 | 660/20 | 650–670 | APC | CD137 | 1:50 | Activación |
| Rojo | 638 | 712/25 | 699.5–724.5 | Vio Bright R720 | CD62L | 1:100 | Fenotipo |
| Rojo | 638 | 780/60 | 750–810 | APC–Vio 770 | CD4 | 1:100 | Fenotipo |
Tabla 3: Visión general del panel de anticuerpos y fluoróforos propuestos para el análisis de la expresión primaria de células T de los marcadores fenotípicos y de activación. Para realizar este experimento se necesita un citómetro de flujo con al menos 4 láseres y la configuración de filtro correspondiente. Si la configuración del dispositivo es diferente, los fluoróforos deben ajustarse en consecuencia.
4. Transcripción in vitro de ADN codificante de CAR para generar ARNm
- Diseñar una plantilla de ADN adecuada para la transcripción in vitro (TVI) en ARNm. Incluye un promotor T7 para la ARN polimerasa T7, una secuencia de Kozak, un codón inicial, una secuencia peptídica señal, la secuencia CAR deseada y un codón de parada (Figura 1).
NOTA: La secuencia de Kozak es un motivo de reconocimiento que es fundamental para el inicio de la traducción de proteínas, apoyando el correcto ensamblaje de un codón inicial por parte del ribosoma. El péptido señal es necesario para el correcto procesamiento del CAR en el Golgi y su incorporación a la membrana plasmática. Para detectar la expresión del CAR, es útil incluir una etiqueta en la parte extracelular del CAR (por ejemplo, una etiqueta DYKDDDDK o una etiqueta MAP). Algunos CARs también pueden detectarse usando su antígeno cognado soluble conjugado con un fluoróforo, o anticuerpos contra otras estructuras comunes, como el dominio enlazador scFv (por ejemplo, anticuerpo anti-G4S enlazador o anti-Whitlow enlazador). - Amplificar el ADN mediante reacción en cadena de la polimerasa (PCR) utilizando cebadores que flanquean la estructura CAR, incluido el promotor T7. Para la TVI, se necesita 1 μg del ADN CAR. Verifica la longitud correcta del producto de PCR realizando electroforesis analítica en gel de agarosa. Purifica el producto de PCR mediante una purificación en columna usando un kit de limpieza de PCR y ADN antes de proceder con la IVT. El ADN puede almacenarse a -20 °C.
NOTA: Puede ser beneficioso incluir entre 5 y 10 nucleótidos aleatorios en las regiones cebadoras antes y después del transcrito para lograr una mejor unión de la polimerasa. Dado que se necesita una gran cantidad de ADN para la TVI, el volumen de la reacción PCR puede escalarse en consecuencia. - Utiliza un kit de IVT que incluya un paso de retal poli (A) para generar ARNm poliadenilado. Realiza la IVT en un armario de seguridad biológica y limpia las superficies a fondo con desinfectante. Sigue las instrucciones del kit para realizar la TI.
NOTA: Alargar el paso de transcripción hasta varias horas puede aumentar el rendimiento de ARNm. La duración del paso de poliadenilación debe mantenerse constante entre muestras, ya que influye directamente en la longitud de la cola poli (A). Esto puede, a su vez, influir en la estabilidad del ARNm y la eficiencia de expresión in vivo20. - Purificar el ARNm usando un kit de limpieza de ARN en columna y determinar la concentración de ARNm purificado utilizando un dispositivo adecuado.
NOTA: Existen varias formas de evaluar la calidad del ARNm transcrito, incluyendo electroforesis analítica en gel antes y después del paso de relave poli (A) y métodos basados en la relación de absorbancia para determinar la concentración de ARNm. La proporción recomendada A260/230 es de 2,0-2,2; valores inferiores a 1,8 indican contaminación y un posible bajo rendimiento en las pruebas de expresión. La importancia de las modificaciones y purificación del ARNm antes de la electroporación se describe en otrolugar 21,22,23. - Alocar 3-5 μg de ARNm purificado (la cantidad final de ARNm que se usará en experimentos para una electroporación) y almacenar alícuotas a -80 °C. Evita ciclos repetidos de congelación y descongelación.

Figura 1: Representación esquemática de los componentes de la plantilla de ADN necesarios para la generación de un ARNm para la transfección de células T. El ADN plantilla para la TVI debe contener un promotor T7, la secuencia de Kozak, un codón inicial seguido de un péptido señal para permitir la secreción de la proteína al espacio extracelular, la secuencia CAR deseada y un codón de parada. Abreviaturas; ARNm = ácido ribonucleico mensajero; ADN = ácido desoxirribonucleico; CAR = receptor de antígeno quimérico; IVT = transcripción in vitro . Por favor, haz clic aquí para ver una versión ampliada de esta figura.
5. Transfección transitoria de células T primarias mediante electroporación de ARNm
- Un día antes de la transfección, se diluyen las células T a una densidad de 0,3 x 10⁶ células/mL en un medio completo de células T (véase la Tabla 2). Las células deben estar en la fase de crecimiento exponencial el día de la transfección (es decir, a una densidad inferior a 1 x 10⁶ células/mL) para una expresión eficiente de CAR.
- El día de la transfección, se precalentó todo el medio necesario a 37 °C.
- Cuenta las células T y calcula el volumen requerido. Utiliza 1-5 x10 6 células para cada ARNm CAR.
NOTA: Se recomienda incluir siempre una transfección "MOCK" (es decir, células T que se someten al procedimiento de transfección, pero sin añadir ARNm). Estas células también pueden usarse como controles negativos para tinciones y experimentos. Mantén el número de celda constante dentro de un experimento. - Transfiere el volumen requerido de la suspensión de células T a un tubo cónico de centrífuga. Centrifugar a 300 x g, RT, durante 5 minutos. Descarta el sobrenadante. Todos los pasos de centrifugación en las siguientes secciones se repiten bajo estas condiciones.
NOTA: Si el volumen requerido supera la capacidad de un único tubo cónico de centrífuga, puede dividirse en partes iguales a través de dos o más tubos. En este caso, resuspende todos los pellets en un volumen total de 20 mL de medio RPMI y agrupa durante el primer paso de lavado (sección 5.6). - Preparar un medio completo de células T en una placa de pozo adecuada para la recuperación de las células T tras la electroporación.
NOTA: Utiliza estas consideraciones para el cálculo: Las celdas deben sembrarse a una densidad de aproximadamente 0,5-1,0 x 10⁶ celdas/mL tras la electroporación. Aproximadamente entre un tercio y la mitad de las células mueren durante o después de la electroporación. Por ejemplo, si se utilizan 2 x 10⁶ celdas por electroporación, se espera que permanezca un mínimo de 1 x 10⁶ celdas. Para alcanzar la densidad celular requerida, se utilizan 2,0 mL de medio completo de células T (en una placa de 12 pozos). Precalienta la placa que contiene el medio de células T a 37 °C hasta que se realice la electroporación. - Realiza el primer paso de lavado con 20 mL de RPMI con rojo de fenol y sin suplementos. Pipeta RPMI sobre las celdas, centrifugar a 300 x g, RT durante 5 minutos y descartar el sobrenadante.
- Realiza el segundo paso de lavado con 20 mL de RPMI sin rojo de fenol y sin suplementos como se ha descrito anteriormente.
NOTA: Si se utilizan células T de varios donantes para la electroporación, las células pueden prepararse en paralelo hasta la sección 5.8. Utiliza solo un lote de células T para realizar el último paso de lavado (sección 5.8). Deja las demás células en pellets sin descartar el sobrenadante y procede con el último paso de lavado cuando termine la primera ronda de electroporación. - Realiza el tercer paso de lavado con 20 mL de suero reducido como se ha descrito anteriormente.
- Durante el último paso de centrifugación, recoge todas las alicuotas de ARNm necesarias del congelador y guárdalas en hielo. Etiqueta las cubetas de electroporación y la placa con el medio precalentado.
- Establece las condiciones en el dispositivo de electroporación. Aquí se utiliza un sistema total Gene Pulser Xcell. La configuración del protocolo para las células T primarias debe ser:
Protocolo de onda cuadrada: voltaje: 500 V, número de pulsos: 1, duración del pulso: 5 ms, intervalo de pulsos: 0, diámetro de la cubeta: 4 mm
NOTA: Este protocolo está optimizado para células T primarias. Otros tipos de células pueden requerir adaptación de los ajustes, especialmente la duración del pulso. - Desecha el sobrenadante completamente pipeteando el líquido restante sin alterar la bola. Resuspender el pellet celular en 100 μL de medio sérico reducido por electroporación (por ejemplo, si se realizan cinco electroporaciones, resuspender el pellet en un volumen total de 500 μL).
- Utiliza 100 μL de suspensión de células T y 3-5 μg de ARNm por electroporación. Solo prepara una electroporación a la vez. Añade la suspensión de células T al tubo que contiene ARNm, mezcla suavemente. Evita hacer pipeteo arriba y abajo. Trabaja rápido a partir de ahora.
NOTA: El volumen del ARNm añadido no debe superar los 10 μL. La cantidad de ARNm puede ajustarse si es necesario. Al comparar CARs o experimentos, siempre se utiliza el mismo número de células y ARNm para cada electroporación. Esto es importante, ya que la cantidad de ARNm está directamente vinculada a los niveles de expresión de CAR (véase la Figura 5). - Transfiere la mezcla de ARNm/células T a una cuveta de electroporación. Asegúrate de que la suspensión cubra la parte inferior de la cubeta. No pipetees arriba y abajo.
- Transfiere rápidamente la cubeta, que contiene la mezcla de ARNm/célula T, al dispositivo de electroporación y realice la electroporación con los ajustes preparados en la sección 5.11.
- Tras la electroporación, recupera cuidadosamente las células T en un medio completo de células T precalentadas añadiendo 100 μL de medio desde la placa del pozo hasta la cubeta, y luego transfiriendo las células de nuevo a la placa. Enjuaga la cuveta con 100 μL de medio.
NOTA: Las células son sensibles al esfuerzo cortante tras la electroporación. Evita los pasos repetidos de resuspensión. - Repite las secciones 5.12 a 5.15 para todos los constructos de ARNm.
- Incubar células T transfectadas a 37 °C con un 5% deCO2. Si se prepara otro lote de células T, continúa con la sección 5.8 con este lote ahora.
- Realiza el experimento correspondiente en un plazo de 24 horas.
NOTA: La expresión de CAR será detectable tan pronto como 3-6 horas después de la electroporación. Los niveles máximos de expresión y la cinética pueden depender del constructo de ARNm y deben analizarse en experimentos preliminares. Protocolos detallados que describen posibles ensayos de potencia posteriores, como el análisis de la citotoxicidad de las células CAR T o los niveles de secreción de citocinas tras co-cultivo con células objetivo tumorales, están disponibles enotros lugares 23,24,25,26,27.
6. Análisis de la expresión de CAR tras electroporación
- 6-24 horas después de la electroporación, resuspender y contar las células T. Usa entre 50.000 y 100.000 células por reacción de tinción. Transfiere el volumen requerido de la suspensión de celda a un tubo de fondo redondo de poliestireno adecuado. Las siguientes secciones pueden realizarse fuera de un armario de seguridad biológica.
- Lava las células añadiendo 1 mL de tampón de tinción, compuesto por PBS con 0,5% de FBS. Centrifugar a 300 x g, 4 °C, durante 5 minutos. A partir de ahora, mantén las células en hielo y trabaja con reactivos enfriados.
- Prepara una mezcla maestra con todos los anticuerpos utilizados en el panel de tinción. Incluye un anticuerpo que permita la detección de CAR (por ejemplo, a través de una etiqueta peptídica incorporada como una etiqueta DYKDDDDK). Diluir los anticuerpos según lo recomendado en un volumen final de tinción de 50 μL (por ejemplo, para obtener una dilución 1:50, se añade 1 μL de anticuerpo a 49 μL de tampón para cada tubo).
NOTA: La tinción para la expresión de CAR puede realizarse únicamente con un anticuerpo de detección de CAR o combinarse con tinción fenotípica y marcador de activación. El anticuerpo, así como el fluoróforo conjugado, pueden ajustarse. Al intercambiar anticuerpos y/o fluoróforos, considera los respectivos espectros de excitación y emisión. El APC es compatible con el colorante propuesto 7-aminoactinomicina D (7-AAD) para la tinción de viabilidad concurrente. - Tras la centrifugación, descarta completamente el sobrenadante pipeteando el líquido residual sin alterar la pelota celular. Resuspende cada pellet en 50 μL de la mezcla de anticuerpos preparada.
- Incuba los tubos a 4 °C en la oscuridad durante al menos 30 minutos. Este paso de incubación puede prolongarse hasta varias horas.
- Lava las células añadiendo 1 mL de tampón de tinción directamente al tubo. Centrifugar a 300 x g, 4 °C, durante 5 minutos y eliminar completamente el sobrenadante pipeteando el líquido residual. Resuspende los pellets celulares en 100 μL de tampón de tinción por tubo.
- Antes de comenzar la medición, añade 2 μL de solución 7-AAD a los tubos y mezcla bien. Incubar durante 10 minutos en descanso en la oscuridad. Procede a la medición inmediatamente.
NOTA: No incubes células con 7-AAD durante más de 15 minutos, ya que esto podría distorsionar los resultados. Para lograr tiempos de incubación homogéneos, considera añadir 7-AAD de forma secuencial o en lotes. Este protocolo está optimizado para la tinción realizada en tubos de fondo redondeado de 5 mL. La tinción en placas de 96 pozos también puede realizarse usando un protocolo ligeramente modificado. Dado que las placas tienen un volumen de trabajo menor (un máximo de 250 μL), se recomiendan dos pasos de lavado con 200 μL de tampón antes de teñir. Si se siembran más de 50 μL de células por pozo, se pelletean las células y se descartan el sobrenadante antes de pasar a los pasos de lavado. El tinte también se realiza a 50 μL por pozo. Tras la incubación, realiza dos lavados con tampón de tinción de 200 μL. La centrifugación se realiza con los mismos ajustes descritos anteriormente.
Resultados
Activación y expansión de las células T humanas primarias
Las células T primarias se descongelaron y activaron al día 0 con perlas CD3/28 o TransAct, se expandieron durante 23 días y se contaron cada 2-3 días (Figura 2A). En los días de conteo, las densidades celulares se ajustaron a 0,3-0,5 x 10⁶ celdas/mL. En los días 0/2/5/9/14/20, se utilizaron células T para análisis citométrico de flujo para evaluar el fenotipo y expresión de marcadores de activación. En la primera semana tras la activación, las células T proliferaron y se expandieron rápidamente con ambos reactivos de activación (Figura 2B), con una expansión de pliegue ligeramente menor en los días siguientes para las células T activadas por TransAct (Figura 2C). Cabe destacar que la activación de células T también fue visible mediante análisis microscópicos, formándose grupos de células T alrededor de los reactivos de activación (Figura 2D).
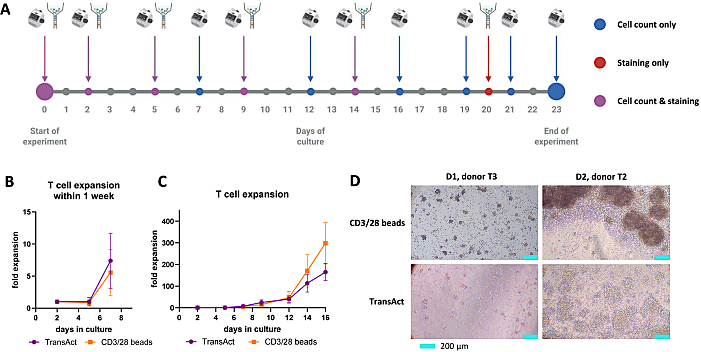
Figura 2: Activación y expansión de células T primarias utilizando dos reactivos de activación diferentes. (A) Representación esquemática de la línea temporal experimental. Las células se activaron con perlas CD3/28 o TransAct el día 0 y se cultivaron durante 23 días. Los puntos azules representan los días en que se contaron las células, los rojos los días en que se analizaron por citometría de flujo y los puntos morados indican los días en que se realizaron ambos análisis. (B) y (C) expansión de células T primarias durante (B) la primera semana o (C) dentro de los 16 días posteriores al cultivo. Los valores muestran la media ± desviación estándar de 4 (CD3/28 perlas) o 3 (TransAct) diferentes donantes sanos de células T sanas. (D) Imágenes microscópicas representativas de células T activadas con agrupamiento celular visible en los días 1 y 2 después de la activación. Las imágenes se tomaron con un microscopio invertido. La regla corresponde a 200 μm. Por favor, haga clic aquí para ver una versión ampliada de esta figura.
Tinción del fenotipo de células T y marcadores de activación
Para el análisis citométrico de flujo, se aplicó la siguiente estrategia de gating (Figura 3): Se aplicó una primera compuerta (FSC-Altura vs. SSC-Altura) para eliminar residuos celulares y perlas, seguida de la compuerta para celdas individuales (FSC-Ancho vs. Área SSC). El porcentaje de celdas CD3+ debería situarse en el rango del 98-100%. Un sub-gating adicional proporcionó el porcentaje de células T CD4+ (auxiliares) y células T CD8+ (citotóxicas), que fueron posteriormente activadas para diferentes subconjuntos fenotípicos de células T usando los marcadores CD45RA y CD62L. Además, se analizaron las células T CD3+ para la expresión de marcadores de activación (CD25/CD69/CD134/CD137/CD154).
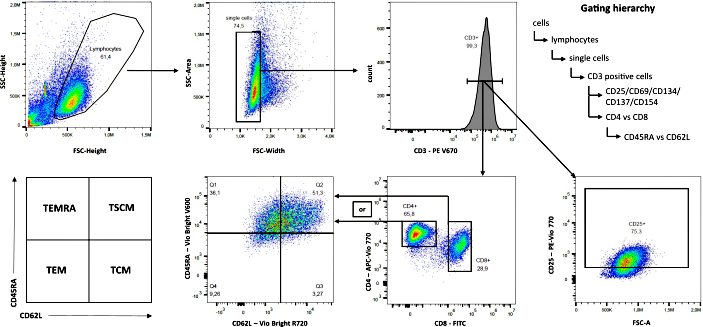
Figura 3: Estrategia de gating para el análisis citométrico de flujo. Se muestran gráficos de puntos representativos de un donante de células T activadas con perlas CD3/28 en el día 5 (n = 4). Abreviaturas; TEMRA = celdas de memoria efectoras T reexpresando CD45RA; TSCM = células T de memoria similares a células madre; TEM = células T de memoria efectora; MTC = células T de memoria central. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
Tras la activación con las perlas CD3/28, el porcentaje de células T CD4+ en comparación con CD8+ disminuyó con el tiempo, con un 74,3% (± 7,4%) de células T CD4+ en el día 5, que disminuyó al 14,6% (± 3,4%) al día 20 después de la activación. Las células T CD8+ aumentaron del 20,7% (± 6,4%) en el día 5 al 82,4% (± 3,1%) en el día 20 (Figura 4A). Se detectaron tendencias similares tras la activación con TransAct, con porcentajes ligeramente menores de células T CD8+ en el día 20 (72,5% ± 0,7%). Por lo tanto, la expansión ligeramente más lenta de las células T observada tras la activación con TransAct correspondió a un porcentaje menor de CD8+ y un mayor porcentaje de células CD4+ durante el periodo de expansión. Las diferencias en la composición fenotípica de las células T fueron similares en ambos reactivos de activación (Figura 4B). Sin embargo, las frecuencias de las células de memoria efectoras T que reexpresan CD45RA (TEMRA) fueron en general más altas para las células CD8+ que para las CD4+ . De forma concurrente, las células T CD4+ mostraron porcentajes más altos de células T de memoria central (MTC) y células T de memoria similar a células madre (CMT) (Figura 4B).
CD134 fue el único marcador de activación que ya estaba regulado al alza tras la descongelación de células T, con un 37,6% (± 4,1%) de células CD134+ activadas con perlas CD3/28 y un 36,1% (±4,4%) de células CD134+ para células T activadas por TransAct (Figura 4C). En ambas estrategias de activación, CD25, CD69 y CD134 estaban fuertemente regulados al alza al día 2. Para las perlas CD3/28, la expresión CD69 y CD134 alcanzó su máximo en el día 2, mientras que CD25 alcanzó su pico en el día 5. Se observaron resultados similares para las células T activadas por TransAct. CD134 y CD154 solo se aumentaron el día 14 tanto para las perlas CD3/28 como para las células activadas por TransAct. En general, las tendencias observadas fueron muy similares entre los dos reactivos de activación. Sin embargo, la expresión de CD69 en el día 14 fue ligeramente superior en células T activadas por CD3/28 que en sus homólogos TransAct (97,1% ± 0,9% frente al 86,5% ± 5,1%). Esto corresponde a la alta tasa de expansión prolongada observada en las células activadas por perlas CD3/28. En resumen, el panel propuesto de marcadores de activación incluye marcadores que se regulan al alza tanto en los primeros como en los posteriores tras la activación, con sensibilidades variables entre los distintos marcadores de activación, pero en general, tendencias similares para ambos reactivos de activación.
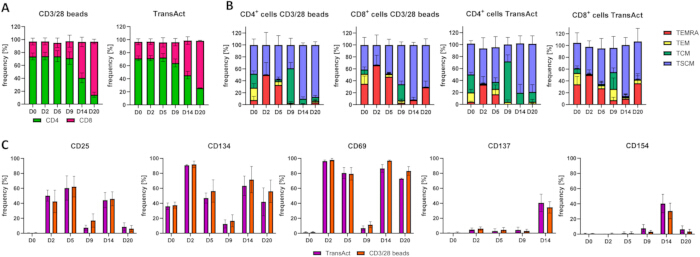
Figura 4: Análisis del fenotipo de células T y expresión de marcadores de activación con diferentes reactivos de activación durante un periodo de cultivo de 20 días. (A) Porcentajes de células T CD4+/CD8+ durante el cultivo tras la activación con cuentas CD3/28 (izquierda) o TransAct (derecha). (B) Diferenciación de células T tras la activación con perlas CD3/28 (dos paneles izquierdos) o TransAct (dos paneles derechos), cada uno para celdas CD4+ o CD8+. El fenotipo se evaluó utilizando los marcadores CD45RA y CD62L. TEMRA: CD45RA+ CD62L-, TEM: CD45RA- CD62L-, TCM: CD45RA-CD62L+, TSCM: CD45RA+ CD62L+. (C) Expresión de marcadores de activación tras la activación con perlas CD3/28 o TransAct y durante el periodo de expansión. Se muestran frecuencias [%] de la población parental de células T CD3+ (media ± desviación estándar de 4 [perlas CD3/28] o 3 [TransAct] diferentes donantes sanos de células T sanas). Abreviaturas; TEMRA = celdas de memoria efectoras T reexpresando CD45RA; TSCM = células T de memoria similares a células madre; TEM = células T de memoria efectora; MTC = células T de memoria central. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
Transfección transitoria de células T primarias y análisis de la expresión de CAR
Las células T primarias fueron transfectadas con ARNm mediante electroporación al día 7 tras la activación con perlas CD3/28 o TransAct. Como plantilla, se utilizó ARNm codificando para un CAR de segunda generación dirigido al proteoglicano 4 de sulfato de condroitina (CSPG4) con un dominio coestimulador CD28 y un dominio de señalización CD3ζ. Se incluyó una etiqueta DYKDDDDK (etiqueta de bandera) para permitir la detección citométrica de flujo. La viabilidad de las células T y la expresión de CAR se evaluaron 3, 6, 24 y 48 horas después de la electroporación. La tinción se realizó según lo descrito en la sección 6 del protocolo.
Aunque la viabilidad tanto de las células T activadas por perlas CD3/28 como de las activadas por TransAct era baja 3 horas después de la electroporación, en general, la viabilidad de las células CAR T transfectadas oscilaba entre el 51 y el 85% y no difería significativamente entre ambas estrategias de activación (Figura 5A). El CAR ya era detectable en este punto temprano tras la electroporación. Aunque el porcentaje de células CAR+ disminuyó gradualmente con el tiempo, la frecuencia más alta de células CAR+ fue detectable en menos de 24 horas tras la electroporación (Figura 5B, panel izquierdo). Cabe destacar que la intensidad de la señal se mantuvo estable en las primeras 6 horas tras la electroporación y disminuyó gradualmente después (Figura 5B, panel derecho). La expresión de CAR estuvo casi ausente tras 48 horas, demostrando la naturaleza transitoria de la manipulación celular y la importancia de elegir una ventana temporal temprana para los ensayos posteriores. Los gráficos de puntos representativos para la expresión CAR de un donante se muestran en la Figura 5C. Para ambos reactivos de activación, la proporción CD4/CD8 no diferió entre células transfectadas por CAR y MOCK (Figura 5D). En consonancia con nuestros resultados previos, las células T activadas con perlas CD3/28 mostraron una frecuencia ligeramente mayor de células T CD8+ que las células activadas con TransAct. Para el análisis fenotípico, se muestra un donante representativo debido a grandes variaciones dependientes del donante (Figura 5E). Aunque tanto el reactivo activador como el estado CD4/CD8 influyen en el fenotipo de las células T, la expresión de CAR no provoca un cambio en el fenotipo en comparación con las células transfectadas por MOCK.
Para evaluar la influencia de la concentración de ARNm en los niveles de expresión, se transfeccionaron células T primarias con ARNm codificando una versión mutante de GFP (muGFP) utilizando 0,1, 0,3, 1, 3 o 6 μg de ARNm. La señal de GFP se midió mediante citometría de flujo 24 horas después de la electroporación. Como era de esperar, ya cantidades tan pequeñas de ARNm como 0,1 μg dieron lugar a una señal detectable de GFP, con un aumento gradual de la intensidad de la señal a medida que aumentaba la cantidad de ARNm. En nuestros experimentos, 1 μg de ARNm ya estaba saturado, y cantidades mayores (3 y 6 μg de ARNm) no provocaron un aumento de la señal de GFP (Figura 5F). Esto resalta la posibilidad de utilizar diferentes cantidades de ARNm para titular los niveles de expresión, lo que puede ser beneficioso para evaluar la influencia de diferentes niveles de expresión de antígenos CAR- o inclusoobjetivo 28.
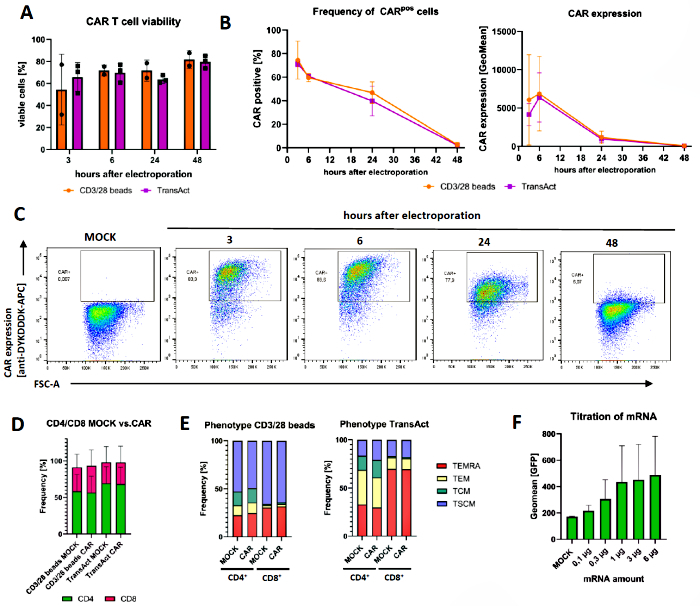
Figura 5: Cinética de expresión de CARs y análisis fenotípico de células CAR T transfectadas. (A) Viabilidad de las células T CAR tras la electroporación con ARNm codificador de CAR. Se utilizaron 2 μL de 7-AAD en 100 μL de tampón de tinción para evaluar la viabilidad tras 10 minutos de incubación. n = 2-3 donantes individuales (B) Tinción para expresión de CAR con un anticuerpo anti-DYKDDDDK (conjugado con APC, dilución final 1:50). Tras la gratificación de las células viables, se analizó el porcentaje de células CAR-positivas en relación con controles transfectados por MOCK (panel izquierdo) o la intensidad mediana geométrica de fluorescencia (GeoMedia, panel derecho) de toda la población. Se muestran promedios de n = 3 donantes individuales ± S.D. (C) Gráficos de puntos representativos de un donante de (B) que demuestran la cinética de la expresión de CAR a lo largo del tiempo. (D) Análisis de células T CD4+/CD8+ y comparación de células T transfectadas por MOCK con células T transfectadas por CAR, y dos estrategias de activación diferentes 24 horas después de la electroporación. Se muestran promedios de n = 3 donantes individuales ± S.D. (E) Análisis fenotípico de células T transfectadas por MOCK y CAR mostradas en (B) 24 horas después de la electroporación. Se muestra un donante representativo de n = 3. (F) Análisis de la expresión de muGFP 24 horas después de la electroporación con diferentes cantidades de ARNm. La compuerta para células vivas se realizó antes de que se cuantificara la GeoMédia para GFP. Se muestran promedios de n = 3 donantes ± abreviaturas S.D.; CAR = receptor de antígeno quimérico; ARNm = ácido ribonucleico mensajero; 7-AAD = 7-aminoactinomicina; RT = temperatura ambiente; muGFP = proteína fluorescente verde mutante; S.D. = desviación estándar. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
Discusión
El aislamiento y cultivo de células T humanas primarias proporcionan la base para estudios in vitro e in vivo. Está bien establecido que, tras la activación y la expansión in vitro, las células T se diferencian en un fenotipo similar al efector, y que la elección de suplementos de citocinas influye fuertemente en esos destinosde diferenciación. Las células CAR T cultivadas con IL-7 e IL-15 demostraron una mayor persistencia y una mejor actividad antitumoral en modelos murinos en comparación con las células T expandidas conIL-229. Por lo tanto, la elección tanto de los reactivos activadores como de los suplementos de citocinas es importante para obtener células T con el fenotipo deseado. Comparamos dos reactivos de activación (perlas CD3/28 y TransAct), que influyen de forma diferencial en la cinética de expansión de las células T, el rendimiento y la relación CD4/CD8, durante un periodo de expansión de tres semanas. En general, las células T se expandieron tras la activación de las perlas CD3/28 mostraron un porcentaje más alto de CD8+ y frecuencias más bajas de células CD4+ que después de la activación de TransAct. Como las células T CD8⁺ se diferencian preferentemente hacia un fenotipo TEMRA similar al efector, la selección del reactivo es una variable clave que debería coincidir con los objetivos del experimento. Además de los marcadores fenotípicos de la superficie, la regulación al alza de los marcadores de activación proporciona información sobre el estado de las células T y las funciones efectoras. Tanto CD25 como CD69 son marcadores de activación sensibles y suelen estar regulados al alza en los primeros momentos tras la activación. Se utilizan comúnmente para evaluar la activación de células T, pero también de otros tipos celulares, como las células natural killer (NK) 30,31,32. En contraste, los marcadores de activación CD137 y CD154 mostraron menor expresión en células T expandidas, lo que pone de manifiesto su potencial para evaluar la regulación alcista específica en células CAR T tras co-cultivar con células objetivo. Cabe destacar que, al aplicar el panel de marcadores de activación para evaluar la actividad de las células CAR T tras el cocultivo con células objetivo (es decir, células tumorales), se requiere una elección cuidadosa de los marcadores de activación para evitar una alta expresión de fondo de dichos marcadores en las células T incluso en ausencia de células objetivo.
Al trabajar con células T primarias, hay que tener en cuenta que sus perfiles de expansión y diferenciación dependen mucho del donante. Sin embargo, el almacenamiento de la muestra inicial a 4 °C antes del aislamiento de células T y un tiempo de manipulación corto en general mejoran el rendimiento y la calidad de las células aisladas. La viabilidad celular está influida por la duración de los pasos de congelación y descongelación, ya que el medio de congelación contiene crioprotectores como el dimetilsulfóxido (DMSO). Aunque el DMSO es crucial para preservar las estructuras celulares al congelarse, es tóxico para las células a temperatura ambiente. Por lo tanto, se requiere un manejo rápido y una dilución del DMSO tras el descongelamiento. Al electroporar células T, estas son más sensibles tras el pulso eléctrico, que busca hacer la pared celular permeable al ARNm. Manipular las células con cuidado, evitando esfuerzos cortantes adicionales y trabajando con soluciones precalentadas, puede aumentar considerablemente la recuperación y viabilidad celular. Puede ser beneficioso añadir un ARNm de control positivo, como un CAR de expresión conocida o una proteína reportera como la GFP, al probar una nueva construcción de CAR. Además, se recomienda incluir al menos células transfectadas simuladas (es decir, células electroporadas sin ARNm) como control negativo. Para ensayos funcionales, se puede utilizar la codificación de ARNm para un CAR dirigido a un objetivo diferente para evaluar la activación específica de CAR.
Dado que la cinética de expresión puede depender de la secuencia de ARNm, evaluar la cinética individualmente es una herramienta valiosa para elegir el momento ideal para la conducción de ensayos posteriores. Este método de transfección está pensado principalmente como una forma rápida y sencilla de filtrar múltiples constructos CAR en paralelo. Debido al corto periodo de tiempo durante el cual la CAR se expresa en la superficie de la célula T, no se pueden realizar ensayos a largo plazo. Sin embargo, a partir de experimentos preliminares de transfección, se puede determinar el mejor diseño de CAR para proceder a la transducción viral, si se desea.
Finalmente, se pueden intercambiar anticuerpos o sus fluoróforos conjugados para ajustarse al montaje experimental. Sin embargo, es crucial considerar los respectivos espectros de excitación y emisión de los fluoróforos para interpretar los resultados de forma fiable. Además, en experimentos preliminares se puede realizar una tinción única con un anticuerpo a la vez para asegurar la correcta compensación de un panel multicolor. Aunque no requerimos compensación espectral para el panel de anticuerpos propuesto, podría ser necesario establecer una matriz de compensación cuando se cambie el panel.
El protocolo de TVI y electroporación presentado ofrece una alternativa sencilla y flexible a la transducción viral para introducir constructos de CAR en células T humanas primarias. Debido a que depende completamente de la entrega basada en ARN, puede realizarse en laboratorios sin acceso a la infraestructura BSL-2, lo que reduce significativamente la barrera para la investigación con células CAR T. Aunque la transducción viral es muy eficiente y se utiliza predominantemente en el campo de la RCA, va acompañada de preocupaciones de seguridad relacionadas con la integración genómica, una posible causa de malignidades secundarias, así como una producción intensiva en mano de obray coste 33,34. Además, la naturaleza transitoria de la expresión CAR hace que este enfoque sea especialmente adecuado para el cribado rápido y paralelo de múltiples diseñosCAR, permitiendo a los investigadores comparar el rendimiento de las construcciones de manera de alto rendimiento. La desventaja de este método es el tiempo limitado de expresión de CAR, que normalmente alcanza su pico alrededor de 6-12 horas después de laelectroporación 22,24,35,36. Con la transfección transitoria, no se pueden realizar cultivos a largo plazo, como ensayos repetidos de estimulación, debido a la regulación a la baja de CAR. Sin embargo, sugerimos identificar los constructos CAR más prometedores con electroporación de ARNm antes de considerar pasar a sistemas de expresión estables con un número limitado de candidatos.
La electroporación de ARNm en células primarias es una tecnología versátil para expresar proteínas como antígenos en diferentes tipos celulares, incluyendo PBMCs, células T, células B, células NK y célulasdendríticas 37. Cabe destacar que otra posibilidad para la entrega transitoria de CAR son las nanopartículas lipídicas (LNPs)36,38, que permiten la entrega de ARNm o ADN codificante en CAR en células T sin vectores virales y facilitan la expresión de CAR sin integración. En contraste, el sistema de transposones de La BellaDurmiente 39,40,41 logra una integración estable sin los requisitos de componentes virales. La elección más adecuada de transfección o transducción de células T depende de la aplicación prevista y de las consideraciones para la escalabilidad y la fabricación. Las células CAR T basadas en ARNm se han utilizado con éxito en estudios preclínicos y clínicos contra diversas entidades, incluyendo malignidades hematológicas y sólidas y enfermedades autoinmunes 42,43,44. Las CARs expresadas transitoriamente ofrecen ventajas en comparación con las CARs expresadas de forma estable, ya que la expresión superficial limitada puede prevenir o reducir los efectossecundarios 25.
En resumen, este flujo de trabajo proporciona un protocolo sencillo y paso a paso para el aislamiento, activación, cultivo, análisis y transfección de células T primarias para generar células T CAR. Es sencillo de implementar, no requiere instalaciones de laboratorio BSL-2 y puede integrarse fácilmente en laboratorios equipados con instalaciones estándar de biología molecular y cultivo celular.
Divulgaciones
Los autores declaran no haber conflicto de intereses.
Agradecimientos
Este trabajo fue financiado por el Fondo Austríaco de Ciencia (Proyecto FWF ESP 465-B). Reconocemos a la Unidad de Citometría de Flujo de las Instalaciones Básicas de la Universidad Médica. Agradecemos a todos los donantes voluntarios sanos por su participación y donación de muestras, y al equipo de enfermería por su apoyo.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 1.5 mL Microcentrifuge Tubes, High Performance | VWR | 525-1164 | |
| 12-well plates, flat bottom, TC-treated | VWR | 734-2324 | |
| 24-well plates, flat bottom, TC-treated | VWR | 734-2325 | |
| 6-well plates, flat bottom, TC-treated | VWR | 734-2323 | |
| 7-AAD staining solution | Miltenyi Biotec | 130-111-568 | |
| Anti-Flag DYKDDDDK Antibody, APC, REAfinity | Miltenyi Biotec | 130-119-584 | |
| BD FACSCanto II Clinical Flow Cytometry System | BD Biosciences | FACSCanto II | |
| Bovine Serum Albumin | Merck | A4503-10G | Para aislamiento por flujo gravitacional |
| CD134 (OX40) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-126-048 | Conjugado: PE |
| CD137 (4-1BB) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-764 | Conjugado: APC |
| CD154 (CD40L) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-142 | Conjugado: PerCP-VIO 700 |
| CD25 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-541 | Conjugado: PE-Vio 770 |
| CD3 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-352 | Conjugado: PE-Vio 670 |
| CD4 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-113-223 | Conjugado: APC-Vio 770 |
| CD4 MicroBeads, human | Miltenyi Biotec | 130-045-101 | Para aislamiento por flujo gravitacional |
| CD45 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-775 | Conjugado: VioBlue |
| CD45RA Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-270 | Conjugado: Vio Bright V600 |
| CD62L Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-127-499 | Conjugado: Vio Bright R720 |
| CD69 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-112-800 | Conjugado: VioGreen |
| CD8 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-677 | Conjugado: FITC |
| CD8 MicroBeads, human | Miltenyi Biotec | 130-045-201 | Para aislamiento por flujo gravitacional |
| Cellstar 96 Well Suspension Culture Plate, U-bottom | Greiner Bio-one | 650 185 | |
| Centrifuge 5810 R | Eppendorf | 5811000015 | |
| CO2 incubator ICO150 | Memmert | ICO150 | |
| CoolNat Ice Machine | Ziegra Eismaschinen GmbH | ZBE 30-10 | |
| Corning CoolCell Freezer Container | Corning | CLS432000 | |
| Counting chamber, Bürker-Türk pattern, BLAUBRAND | Brand | 719520 | |
| CryoPure tubes, 2 mL, QuickSeal screw cap | Sarstedt | 72,380 | |
| CytoFLEX LX Flow Cytometer | Beckmann Coulter | C11185 | |
| Deoxynucleotide (dNTP) Solution Mix | New England Biolabs | N0447S | |
| Dimethyl sulfoxide (DMSO) Cell culture grade | AppliChem | A3672 | |
| DPBS, no calcium, no magnesium | Gibco | 14190-144 | |
| Dynabeads Human T-Activator CD3/CD28 | Gibco | 11131D | |
| Electroporation Cuvettes with 4 mm gap size, yellow cap | VWR | 732-1137 | |
| Eppendorf Research plus pipette, 0.1–2.5 µL | Eppendorf | 3123000012 | |
| Eppendorf Research plus pipette, 100–1000 µL | Eppendorf | 3123000063 | |
| Eppendorf Research plus pipette, 2–20 µL | Eppendorf | 3123000039 | |
| Eppendorf Research plus pipette, 20–200 µL | Eppendorf | 3123000055 | |
| Ethylenediaminetetraacetic acid (EDTA) | Merck | E6758-100G | Para aislamiento por flujo gravitacional |
| Falcon 15 mL PP Centrifuge Tube, Conical Bottom | Corning | 352196 | |
| Falcon 5 mL Round Bottom Polystyrene Test Tube | Corning | 352008 | |
| Falcon 50 mL PP Centrifuge Tube, Conical Bottom | Corning | 325098 | |
| Fetal Bovine Serum, Value FBS | Gibco | A52567-01 | |
| Ficoll PM 400 | Sigma-Aldrich | F4375-10G | Para aislamiento por gradiente de densidad |
| Fisherbrand Sterile Graduated Transfer Pipets | Fisher Scientific | 13469108 | |
| Gene Pulser Xcell Total System | BioRad | 1652660 | with PC Module and CE Module |
| HiScribe T7 ARCA mRNA Kit (with tailing) | New England Biolabs | E2060S | |
| Human IL-15, research grade | Miltenyi Biotec | 130-093-955 | |
| Human IL-7, research grade | Miltenyi Biotec | 130-095-367 | |
| Integra Biosciences Corp PIPETBOY acu 2 pipet aid | Fisher Scientific | NC0085685 | |
| LE Agarose | Biozym | 840004 | |
| LS Columns | Miltenyi Biotec | 130-042-401 | Para aislamiento por flujo gravitacional |
| Microplate, 96 well, PS, V-bottom, clear, non-binding | Greiner Bio-one | 651901 | |
| Monarch RNA Cleanup Kit (50 μg) | New England Biolabs | T2040S | |
| Monarch Spin PCR & DNA Cleanup Kit | New England Biolabs | T |
Referencias
- Bartelt, R. R., Cruz-Orcutt, N., Collins, M., Houtman, J. C. Comparison of T cell receptor-induced proximal signaling and downstream functions in immortalized and primary T cells. PLoS One. 4 (5), e5430(2009).
- Smeets, R. L., et al. Molecular pathway profiling of T lymphocyte signal transduction pathways; Th1 and Th2 genomic fingerprints are defined by TCR and CD28-mediated signaling. BMC Immunol. 13 (12), (2012).
- Wilson, A., et al. Jurkat T-cell lines exhibit marked genomic instability affecting karyotype, mutational profile, gene expression, immunophenotype and function. Sci Rep. 15 (1), 22426(2025).
- Dobersberger, M., et al. An engineering strategy to target activated EGFR with CAR T cells. Cell Rep Methods. 4 (4), 100728(2024).
- Van Bruggen, J. A. C., et al. Chronic lymphocytic leukemia cells impair mitochondrial fitness in CD8+ T cells and impede CAR T-cell efficacy. Blood. 134 (1), 44-58 (2019).
- Hoffmann, J. M., et al. Differences in expansion potential of naive chimeric antigen receptor T cells from healthy donors and untreated chronic lymphocytic leukemia patients. Front Immunol. 8 (1956), (2017).
- Zhang, D. K. Y., et al. Enhancing CAR-T cell functionality in a patient-specific manner. Nat Commun. 14 (1), 506(2023).
- Li, Y., Kurlander, R. J. Comparison of anti-CD3 and anti-CD28-coated beads with soluble anti-CD3 for expanding human T cells: differing impact on CD8 T cell phenotype and responsiveness to restimulation. J Transl Med. 8 (104), (2010).
- Xu, X. J., et al. Multiparameter comparative analysis reveals differential impacts of various cytokines on CART cell phenotype and function ex vivo and in vivo. Oncotarget. 7 (50), 82354-82368 (2016).
- Cornish, G. H., Sinclair, L. V., Cantrell, D. A. Differential regulation of T-cell growth by IL-2 and IL-15. Blood. 108 (2), 600-608 (2006).
- Zhou, J., et al. Chimeric antigen receptor T (CAR-T) cells expanded with IL-7/IL-15 mediate superior antitumor effects. Protein Cell. 10 (10), 764-769 (2019).
- Foster, J. B., Barrett, D. M., Kariko, K. The emerging role of in vitro-transcribed mRNA in adoptive T cell immunotherapy. Mol Ther. 27 (4), 747-756 (2019).
- Becker, S. A., et al. Enhancing the effectiveness of gammadelta T cells by mRNA transfection of chimeric antigen receptors or bispecific T cell engagers. Mol Ther Oncolytics. 29, 145-157 (2023).
- Wiesinger, M., et al. Clinical-scale production of CAR-T cells for the treatment of melanoma patients by mRNA transfection of a CSPG4-specific CAR under full GMP compliance. Cancers (Basel). 11 (8), 1198(2019).
- Wu, J., Wu, W., Zhou, B., Li, B. Chimeric antigen receptor therapy meets mRNA technology. Trends Biotechnol. 42 (2), 228-240 (2024).
- Sahin, U., Kariko, K., Tureci, O. mRNA-based therapeutics--developing a new class of drugs. Nat Rev Drug Discov. 13 (10), 759-780 (2014).
- Underwood, S., et al. T cell activators exhibit distinct downstream effects on chimeric antigen receptor T cell phenotype and function. Immunohorizons. 8 (6), 404-414 (2024).
- Zajc, C. U., Teufl, M., Traxlmayr, M. W. Affinity and stability analysis of yeast displayed proteins. Methods Mol Biol. 2491, 155-173 (2022).
- Seigner, J., et al. Solving the mystery of the FMC63-CD19 affinity. Sci Rep. 13 (1), 23024(2023).
- Jalkanen, A. L., Coleman, S. J., Wilusz, J. Determinants and implications of mRNA poly(A) tail size--does this protein make my tail look big. Semin Cell Dev Biol. 34, 24-32 (2014).
- Foster, J. B., et al. Purification of mRNA encoding a chimeric antigen receptor is critical for the generation of a robust T-Cell response. Hum Gene Ther. 30 (2), 168-178 (2019).
- Kitte, R., et al. Optimal chimeric antigen receptor (CAR)-mRNA for transient CAR T cell generation. Int J Mol Sci. 26 (3), 965(2025).
- Kiesgen, S., Messinger, J. C., Chintala, N. K., Tano, Z., Adusumilli, P. S. Comparative analysis of assays to measure CAR T-cell-mediated cytotoxicity. Nat Protoc. 16 (3), 1331-1342 (2021).
- Hu, L., et al. A nonviral approach to generate transient chimeric antigen receptor T cells using mRNA for cancer immunotherapy. J Vis Exp. (216), e67548(2025).
- Foster, J. B., et al. Transient mRNA CAR T cells targeting GD2 provide dose-adjusted efficacy against diffuse midline glioma and high grade glioma models. Neuro Oncol. 27 (10), 2684-2696 (2025).
- Usheva, Z. I., Petersen, D. L., Barington, T., Mouritzen, P., Barnkob, M. B. Droplet-based cytotoxicity assay to assess chimeric antigen receptor T cells at the single-cell level. J Vis Exp. (217), e67657(2025).
- Subham, S., et al. Rapid in vitro cytotoxicity evaluation of Jurkat expressing chimeric antigen receptor using fluorescent imaging. J Vis Exp. (200), e65560(2023).
- Zhao, Y., et al. High-efficiency transfection of primary human and mouse T lymphocytes using RNA electroporation. Mol Ther. 13 (1), 151-159 (2006).
- Xu, Y., et al. Closely related T-memory stem cells correlate with in vivo expansion of CAR.CD19-T cells and are preserved by IL-7 and IL-15. Blood. 123 (24), 3750-3759 (2014).
- Clausen, J., et al. Functional significance of the activation-associated receptors CD25 and CD69 on human NK-cells and NK-like T-cells. Immunobiology. 207 (2), 85-93 (2003).
- Poloni, C., et al. T-cell activation-induced marker assays in health and disease. Immunol Cell Biol. 101 (6), 491-503 (2023).
- Rotta, G., et al. Protocol for flow cytometry immunophenotyping of human antigen-specific T cells by activation-induced marker and Th1 cytokine detection. STAR Protoc. 6 (1), 103343(2025).
- Elsallab, M., et al. Second primary malignancies after commercial CAR T-cell therapy: analysis of the FDA adverse events reporting system. Blood. 143 (20), 2099-2105 (2024).
- Verdun, N., Marks, P. Secondary cancers after chimeric antigen receptor T-cell therapy. N Engl J Med. 390 (7), 584-586 (2024).
- Krug, C., et al. Stability and activity of MCSP-specific chimeric antigen receptors (CARs) depend on the scFv antigen-binding domain and the protein backbone. Cancer Immunol Immunother. 64 (12), 1623-1635 (2015).
- Kitte, R., et al. Lipid nanoparticles outperform electroporation in mRNA-based CAR T cell engineering. Mol Ther Methods Clin Dev. 31, 101139(2023).
- Sauerer, T., et al. Electroporation of mRNA as a universal technology platform to transfect a variety of primary cells with antigens and functional proteins. Methods Mol Biol. 2786, 219-235 (2024).
- Bimbo, J. F., et al. T cell-specific non-viral DNA delivery and in vivo CAR-T generation using targeted lipid nanoparticles. J Immunother Cancer. 13 (7), (2025).
- Hudecek, M., et al. Going non-viral: the Sleeping Beauty transposon system breaks on through to the clinical side. Crit Rev Biochem Mol Biol. 52 (4), 355-380 (2017).
- Prommersberger, S., et al. Minicircles for CAR T cell production by sleeping beauty transposition: a technological overview. Methods Mol Biol. 2521, 25-39 (2022).
- Aronovich, E. L., McIvor, R. S., Hackett, P. B. The Sleeping Beauty transposon system: a non-viral vector for gene therapy. Hum Mol Genet. 20 (R1), R14-R20 (2011).
- Soundara Rajan, T., Gugliandolo, A., Bramanti, P., Mazzon, E. In vitro-Transcribed mRNA chimeric antigen receptor T cell (IVT mRNA CAR T) therapy in hematologic and solid tumor management: A preclinical update. Int J Mol Sci. 21 (18), (2020).
- Granit, V., et al. Safety and clinical activity of autologous RNA chimeric antigen receptor T-cell therapy in myasthenia gravis (MG-001): a prospective, multicentre, open-label, non-randomised phase 1b/2a study. Lancet Neurol. 22 (7), 578-590 (2023).
- Dagher, O. K., et al. Preclinical efficacy of multi-targeting mRNA-based CAR T cell therapy in resection models of glioblastoma. Mol Ther Nucleic Acids. 36 (3), 102676(2025).
Reimpresiones y permisos
