Este protocolo describe un método para producir y evaluar la actividad antimicrobiana y la citotoxicidad del péptido catiónico Mel4 y el mímico del péptido RK758. Al integrar síntesis química, expresión recombinante y ensayos funcionales estandarizados, proporciona un flujo de trabajo optimizado para la producción y prueba de péptidos y mimetizadores de pequeñas moléculas.
Artículo de método
Producción y pruebas de péptidos antimicrobianos y sus imitadores
En este artículo
Resumen
Resumen
Los péptidos antimicrobianos (AMPs) y sus imitadores sintéticos están emergiendo como alternativas prometedoras a los antibióticos convencionales, especialmente en respuesta a la creciente amenaza de la resistencia antimicrobiana. Los AMPs naturales son componentes esenciales del sistema inmunitario innato y muestran una actividad de amplio espectro contra diversos patógenos microbianos, mientras que sus imitadores sintéticos, incluidos peptidomiméticos y análogos basados en polímeros, están diseñados para mejorar la estabilidad, reducir la toxicidad y mejorar la farmacocinética. Este estudio tiene como objetivo demostrar la producción, caracterización y evaluación biológica de los AMPs y imitadores de péptidos de moléculas pequeñas. Los AMPs se generan mediante sistemas de expresión recombinante o síntesis de péptidos en fase sólida, lo que permite un control preciso sobre la secuencia de aminoácidos y las propiedades estructurales. Los mimadores de péptidos de moléculas pequeñas se sintetizan mediante estrategias químicas, incluyendo un andamiaje de ácido antranílico (ácido 2-aminobenzoico) para mejorar la estabilidad estructural y el rendimiento farmacológico. Tras la síntesis, los compuestos se purifican y caracterizan químicamente antes de las pruebas biológicas. La actividad antimicrobiana se evalúa mediante ensayos in vitro de concentración mínima inhibitoria (CMI), y la citotoxicidad se evalúa frente a líneas celulares de mamíferos para determinar la selectividad. Los resultados representativos demuestran que tanto los AMP como sus mímicos muestran una actividad potente contra Klebsiella pneumoniae y Escherichia coli, lo que pone de manifiesto su potencial antibacteriano de amplio espectro. En conjunto, este protocolo proporciona un marco integral y reproducible para el desarrollo y la evaluación sistemática de péptidos antimicrobianos y sus mímicos como agentes antiinfecciosos de próxima generación.
Introducción
La resistencia a los antimicrobianos (RAM) se ha convertido en una importante amenaza sanitaria global1. Según la Organización Mundial de la Salud (OMS), la RAM fue directamente responsable de aproximadamente 1,27 millones de muertes en 2019 y contribuyó a un estimado de 4,95 millones de muertes en todoel mundo. El uso excesivo y indebido de antibióticos existentes ha puesto de manifiesto la aparición de patógenos multirresistentes, dejando opciones de tratamiento limitadas contra microbios como bacterias, hongos, virus yprotozoos 2,3. Esta crisis de RAM ha iniciado la búsqueda de estrategias antimicrobianas alternativas que sean eficaces, estables y menos propensas al desarrollo de resistencias. Entre los candidatos más prometedores están los AMPs y sus imitadoressintéticos 4.
Los AMPs son moléculas que se encuentran de forma natural y desempeñan un papel vital en los sistemas inmunitarios innatos de humanos, animales yplantas 5. Normalmente presentan actividad antimicrobiana de amplio espectro mediante mecanismos como la alteración de membranas, interferencias con el metabolismo microbiano y la modulación de las respuestasinmunitarias 6. Por ejemplo, el péptido catelicida humano LL-37 ha demostrado una actividad potente contra bacterias, hongos yvirus 7. Sin embargo, a pesar de su prometedorpotencial 4, el uso terapéutico a gran escala de los AMPs naturales suele estar limitado por su baja abundancia natural. Además, obtener sus formas activas de fuentes naturales puede ser complicado, ya que muchos péptidos requieren modificaciones postraduccionales específicas para volverse funcionalmenteactivos 8.
Para abordar las limitaciones asociadas a los AMP naturales, los investigadores han desarrollado análogos sintéticos y imitadores de péptidos. Los mimics pueden ser moléculas pequeñas y diseñadas racionalmente que preservan la eficacia antimicrobiana de los AMPs naturales al tiempo que ofrecen una mayor estabilidad, selectividad y rendimiento farmacocinético9.
Los avances recientes en química de péptidos y biología molecular han permitido la producción eficiente de AMPs mediante métodos como la síntesis de péptidos en fase sólida (SPPS), la síntesis de péptidos en fase líquida (LPPS) y los sistemas de expresión recombinante, proporcionando un control preciso sobre parámetros estructurales clave, como la composición de secuencias, la distribución de carga y laanfipatidad 10. Los sistemas de expresión recombinante son adecuados para la producción a gran escala y para polipéptidos más largos o complejos. Una vez optimizados, los métodos recombinantes —normalmente empleando sistemas de fermentación o biorreactores— ofrecen un enfoque rentable y escalable para la producción industrial de péptidosterapéuticos 11.
Este artículo demuestra enfoques complementarios para la producción y evaluación de los AMPs y sus mimetizadores. Aunque la síntesis química en fase sólida se utiliza ampliamente para la generación de péptidos, puede volverse ineficiente y costosa para secuencias más largas o péptidos altamente catiónicos debido a la agregación, bajos rendimientos y desafíos depurificación 12. En cambio, la síntesis química sigue siendo muy ventajosa para generar imitadores de péptidos cortos con modificaciones estructurales precisas y residuos no naturales13. Los sistemas de expresión recombinante, por otro lado, permiten una producción biosintética rentable y escalable de péptidos más largos o estructuralmente complejos en hospedadores microbianos, superando las limitaciones de longitud y rendimiento asociadas a enfoques puramentesintéticos 12. Al integrar estrategias de producción química y biológica, este marco combinado ofrece mayor flexibilidad, escalabilidad y potencial traslacional que cualquiera de los métodos por separado, lo que lo hace especialmente adecuado para la investigación mecanicista y el desarrollo terapéutico.
Tras la producción, la evaluación biológica de estos compuestos se realiza mediante dos ensayos clave. El ensayo de actividad antimicrobiana mide el potencial inhibidor de cada péptido o imitador frente a microorganismos representativos, proporcionando información sobre su espectro y potencia. El ensayo de toxicidad evalúa la citocompatibilidad utilizando líneas celulares de mamíferos para garantizar la seguridad y selectividad. Al integrar estos diseños experimentales por pasos, síntesis y pruebas funcionales, este protocolo proporciona un marco integral para caracterizar la eficacia y seguridad de los AMPs y sus análogos sintéticos. En conjunto, estas metodologías establecen un enfoque sistemático para desarrollar y validar nuevos agentes antimicrobianos que aborden el creciente desafío global de la RAM.
Protocolo
1. Síntesis del mímico del péptido de antranilamida RK758
- RK758 se sintetiza internamente a partir de los principales bloques orgánicos de construcción L-triptófano protegido por carbobato de N-bencelo y anhídrido isatóico 5-bromo. Se han reportado varios enfoques sintéticos; Sin embargo, el enfoque que se reporta a continuación ha demostrado buena escalabilidad y rendimiento global, lo que supone una mejora respecto a los protocolos sintéticos previamente publicados14,15.
- Método 1: Síntesis del carbamato de benzilo (S)-(1-((2-((tert-butoxicarbonil)amino)etil)amino)-3-(1H-indol-3-il)-1-oxopropano-2-il) carbamato (2):
- En un matraz de un solo cuello de 250 mL, equipado con una barra magnética de agitación, se pesa el triptófano CBZ-L (10,0 g, 29,6 mmol) y se disuelve en 30 mL de DMF y 80 mL de DCM.
PRECAUCIÓN: Se sospecha que el DMF causa defectos de nacimiento; Evita manipular si estás embarazada y solo con una campana extractora. - Añadir HOBt (4,08 g, 29,6 mmol), N-Boc-etilenodiamina (4,66 mL, 29,6 mmol) y diisopropiletiletilamina (8,31 mL, 59,0 mmol) y remover durante 15 minutos.
- Añade sal clorhidrata de EDC (11,3 g, 59 mmol). Remueve a temperatura ambiente durante 20 horas.
PRECAUCIÓN: Se sabe que los carbodiimidos, como el EDC, sensibilizan a reacciones anafilácticas con exposiciones repetidas; Asegúrate de llevar los guantes adecuados. - Comprueba el TLC usando DCM/acetato de etil 1:1 (v/v) para ver si se ha consumido todo el Cbz-L-Trp.
- Tras completar la reacción, se utiliza un evaporador rotatorio para concentrar la reacción y eliminar el diclorometano de la mezcla.
- Solva la suspensión en unos 300-400 mL de acetato de etilo
NOTA: El paso 1.1.1.6 produce una suspensión en dimetilformamida. Usa suficiente acetato de etilo para disolver la suspensión. - Vierte la solución en un embudo separador de 500 mL junto con 50 mL de agua. Sacude el embudo separador.
PRECAUCIÓN: Dado que aquí se utiliza un gran volumen de disolvente volátil, es imprescindible ventilar el embudo separador de forma intermitente. - Drena la capa acuosa, reteniendo la capa orgánica de acetato de etilo.
- Repita el paso 1.1.1.7-1.1.1.8 utilizando 50 mL de agua, 50 mL de bicarbonato de sodio acuoso saturado y 50 mL de cloruro de sodio acuoso saturado.
- Transfiere la capa orgánica retenida a un matraz cónico de 1 L. Seca los compuestos orgánicos añadiendo sulfato de sodio anhidro y agita el matraz hasta que se forme un polvo que fluye libremente.
- Filtra la mezcla en un matraz de fondo redondeado de 1 L y luego concéntrenla hasta que se resequa en un evaporador rotativo (baño maria a 40 °C usando vacío de 180 mbar).
- Añade 50 mL de éter dietílico y una barra magnética de agitación, y remueve la suspensión durante 45-60 minutos.
NOTA: Puede ser eficaz raspar sólidos de la pared del matraz con una espátula metálica. - Filtra la suspensión para recoger los sólidos precipitados. Lava el filtro de la tarta dos veces más con 50 mL de éter dietílico. Seca los sólidos bajo succión para obtener el compuesto 2 en polvo beige con un rendimiento del 87%.
- En un matraz de un solo cuello de 250 mL, equipado con una barra magnética de agitación, se pesa el triptófano CBZ-L (10,0 g, 29,6 mmol) y se disuelve en 30 mL de DMF y 80 mL de DCM.
- Método 2: Síntesis del carbamato tert-butil (S)-(2-(2-amino-3-(1H-indol-3-il) propanamido) etil) carbamato (3)
- En un matraz de fondo redondeado de dos cuellos de 250 mL equipado con tabique de goma y tapón de cristal, disuelve el producto 2 (10,8 g, 22,3 mmol) en 100 mL de metanol mediante agitación magnética
NOTA: No engrases el tapón de cristal, ya que esto podría causar contaminación. - Mientras remueves, añade un 10% de paladio sobre carbono (1,07 g) a través de la abertura con el tapón de cristal. Usando un colector Schlenk, haz burbujas de nitrógeno a través de la mezcla durante al menos 30 minutos.
NOTA: Se puede usar cualquier gas inerte, como argón; sin embargo, la casa N2 es suficiente en este caso. - Sustituye el tapón de cristal por un adaptador de unión de vidrio esmerilado de 2 vías, con una línea conectada a un globo de hidrógeno y la otra a un vacío. Coloca cinta de PTFE alrededor de la unión para crear un sellado hermético.
- Abre el matraz para aspirar hasta que el metanol empiece a hervir, y luego abre rápidamente el matraz al globo de hidrógeno. Repite dos veces más.
- Monitorizar la reacción mediante cromatografía de capa fina (usando acetato de etilo/diclorometano 1:1 como eluyente) extrayendo pequeñas alícuotas de la mezcla de reacción a través del tabique de goma usando una jeringuilla y filtrando mediante un filtro de membrana PTFE de 40 μm.
- En el colector Schlenk, cambia el vacío por nitrógeno. Retira el tabique de goma del matraz y deja que el nitrógeno purge el hidrógeno restante durante unos 5 minutos.
PRECAUCIÓN: El paladio en carbono puede encenderse espontáneamente en el aire cuando se adsorbe hidrógeno sobre él. Es importante manejar la reacción bajo una manta de gas inerte. - Prepara un lecho de tierra de diatomeas, formando una mezcla de tierra de diatomeas en acetato de etilo y transfiriendo la suspensión a un embudo filtrante de vidrio de porosidad media conectado a un matraz de fondo redondo de 500 mL, y extrayendo un ligero vacío hasta que el disolvente esté justo por encima del nivel de la tierra de diatomeas
NOTA: La columna de tierra de diatomeas debe tener al menos 2–4 cm de altura cuando está cargada en el embudo.
PRECAUCIÓN: La tierra de diatomeas/sílice cristalina es altamente cancerígena y se sabe que puede causar mesotelioma por exposición respiratoria. Siempre debe manejarse en una campana extractora o con un respirador adecuado. - Usando una pipeta u otro tipo, transfiere la suspensión de reacción a la parte superior de la columna de celita, cuidando de no alterar la capa superior de celita. Repite hasta que solo quede una pequeña cantidad de suspensión de reacción (<2 mL) en el frasco
NOTA: Después de suficiente cabeza de disolvente por encima del lecho, el contenido del matraz puede vertirse en el embudo filtrante. - De forma intermitente, tira de un ligero vacío en el embudo/matraz hasta que la cabeza del disolvente esté justo encima de la cama, lava el contenido del matraz con pequeñas cantidades de acetato de etilo y repite 3–4 veces
NOTA: La capa de paladio/carbono sobre el célite nunca debe exponerse al aire. - Sigue lavando la compresa hasta que todos los productos hayan sido filtrados; esto se puede comprobar goteando parte del disolvente filtrado sobre un pequeño trozo de placa TLC y visualizando bajo luz ultravioleta.
- Retira todo el disolvente de un evaporador rotatorio. Añade una cantidad mínima de diclorometano (5 mL) al residuo y precipita el producto añadiendo éter dietílico (50 mL).
- Filtrar la mezcla, reteniendo el precipitado que proporciona el intermedio 3 en el rendimiento cuantitativo.
- En un matraz de fondo redondeado de dos cuellos de 250 mL equipado con tabique de goma y tapón de cristal, disuelve el producto 2 (10,8 g, 22,3 mmol) en 100 mL de metanol mediante agitación magnética
- Método 3: Síntesis del carbamato tert-butil (S)-(2-(2-(2-(2-amino-5-bromobenzamido)-3-(1H-indol-3-il)propanamido)etil) carbamato (4)
- En un matraz de fondo redondo de un solo cuello secado al horno de 250 mL, pesa el producto 3 (5,00 g, 14,5 mmol) y el 5-anhídrido bromoisatóico (5) (3,50 g, 14,5 mmol). Añade 50 mL de acetonitrilo anhidro.
NOTA: El acetonitrilo anhidro se obtuvo de un sistema de purificación de disolventes percolando el disolvente a través de una columna de alúmina activada. - Instala el matraz con un condensador de reflujo refrigerado por agua y un tubo de secado lleno de cloruro de calcio anhidro y sella las juntas con cinta de PTFE.
- Calienta la mezcla hasta reflujo (p.p. acetonitrilo = 82 °C), temperatura del baño de aceite = 100 °C. Remueve en reflujo durante 18 horas o hasta que el TLC muestre un consumo de tres. Tras finalizar, concentra la mezcla de reacción hasta que se reseca bajo vacío.
- A los sólidos, añade 30 mL de acetonitrilo y 50 mL de éter dietílico y filtra la mezcla, reteniendo el producto sólido. Recoge el producto sólido para dar al compuesto titular un rendimiento de 4 en 78%.
- En un matraz de fondo redondo de un solo cuello secado al horno de 250 mL, pesa el producto 3 (5,00 g, 14,5 mmol) y el 5-anhídrido bromoisatóico (5) (3,50 g, 14,5 mmol). Añade 50 mL de acetonitrilo anhidro.
- Método 4: Síntesis del tert-butil (S)-(2-(2-(2-(2-(2-(2-(2-(2-naftamido)-5-bromobenzamido)-3-(1H-indol-3-il)propanamido)etil) carbamato (6)
- En un matraz de fondo redondo de un solo cuello secado al horno de 50 mL, disuelva 2-naftoil cloruro (572 mg, 3,0 mmol) en 10 mL de diclorometano. Ponle un tabique de goma al matraz. Este frasco se denominará "matraz A" en adelante.
NOTA: Se utilizó cloruro de naftilo de un proveedor comercial en el estudio, pero se han obtenido resultados similares generándolo a partir de ácido 2-naftoico usando cloruro de oxalilo segúnel 14). - En un matraz separado de 100 mL de cuello único y fondo redondo, se pesa el producto 4 (544 mg, 1,0 mmol). Este frasco se denominará "Frasco B" en adelante.
- Coloca Flask B con un tabique de goma y conéctalo a un colector Schlenk usando una aguja de jeringuilla y un adaptador Luer. Purga el matraz B bajo vacío y rellena con nitrógeno, repite dos veces.
- Añade 20 mL de diclorometano anhidro con jeringuilla al frasco B. Añade trietilamina (455 μL, 3,24 mmol) con jeringuilla al frasco B. Enfría durante 10 minutos en un baño de hielo.
- Prepara el contenido del matraz A en una jeringuilla del tamaño adecuado. Añade la solución de la jeringuilla al matraz B en gota con la removida.
NOTA: La producción de cloruro de trietilamina puede verse como vapores blancos sobre el disolvente. Retira del baño de hielo después de añadir la solución de cloruro ácido. - Remueve la mezcla hasta que se consuma todo el compuesto 4 según el análisis TLC. Concentra la mezcla hasta casi resecar en un evaporador rotativo (600 mbar, 40 °C).
- Divide la mezcla entre agua (30 mL) y acetato de etil (70 mL). Incorpora capas agitando un embudo separador y descartando la capa acuosa.
- Lava la mezcla orgánica con soluciones acuosas saturadas deNaHCO 3 (30 mL) y NaCl. Seque la capa orgánica añadiendo Na2SO 4 anhidro hasta que se observe un polvo libre al mezclar.
- Concéntrate hasta la sequedad en un evaporador rotatorio (170 mbar, 40 °C). Triturar los sólidos crudos con acetonitrilo (15 mL) y éter dietílico (15 mL) para obtener el compuesto titular como sólido blanco roto con un rendimiento del 70%.
- En un matraz de fondo redondo de un solo cuello secado al horno de 50 mL, disuelva 2-naftoil cloruro (572 mg, 3,0 mmol) en 10 mL de diclorometano. Ponle un tabique de goma al matraz. Este frasco se denominará "matraz A" en adelante.
- Método 5: Síntesis de (S)-N-(2-(((1-((2-aminoetil)amino)-3-(1H-indol-3-il)-1-oxopropano-2-il)carbamoil)-4-bromofenil)-2-naftamida (7)
- Tratar una suspensión de 6 intermedio (1,5 g, 2,15 mmol) en diclorometano (concentración final de 0,2 M) con 1,2-etanol (20% en volumen respecto al volumen de DCM).
PRECAUCIÓN: El 1,2-etanoledithiol tiene un olor desagradable que puede causar náuseas, incluso a bajas concentraciones. Maneja en una campana extractora. - Enfría la mezcla en un baño de hielo y luego trátala con ácido trifluoroacético (el mismo volumen que se usa el DCM). Remueve la mezcla a 0 °C durante 2 horas.
- Tras finalizar, concentra la mezcla de reacción purgándola con gas nitrógeno
NOTA: Los gases de escape pueden burbujear a través de una trampa de lejía para limitar la liberación de olores. - Triturar los sólidos crudos con éter dietílico (10 mL) y filtrar para recoger los sólidos. Lava el filtro de la tarta dos veces con éter dietílico (10 mL cada uno) y luego deja que los sólidos se sequen bajo succión.
- Tratar una suspensión de 6 intermedio (1,5 g, 2,15 mmol) en diclorometano (concentración final de 0,2 M) con 1,2-etanol (20% en volumen respecto al volumen de DCM).
- Método 6: Síntesis del carbamato tert-butil (S,Z)-(3-((1H-indol-3-il)metil)-(2-(2-naftamido)-5-bromofenilo)-1,4-dioxi-9-(fenilimino)-2,5,8,10-tetraazadodecan-12-il) carbamato (9)
- Carga un matraz de fondo redondo de un solo cuello con el intermedio 7 (1,0 g, 1,4 mmol), derivado de tiourea 8 (415 mg, 1,4 mmol) y trietilamina (1,01 mL, 4,2 mmol) en N, N-dimetilformamida (5 mL).
- Enfría la reacción a -5 °C en un baño de salmuera y hielo, añade cloruro de mercurio (II) (760 mg, 2,8 mmol) y remuévelo durante 16 horas.
PRECAUCIÓN: El cloruro de mercurio (II) es mortal por exposición oral, dérmica y respiratoria. También es altamente tóxico para la vida acuática. Usa guantes resistentes a productos químicos, protección ocular y protección corporal. Además, evita las soluciones aerosolizantes que contengan cloruro de mercurio(II) y manejalas dentro de una campana extractora. Asegúrate de que los residuos de este proceso se separen de otros flujos orgánicos y que ningún residuo de mercurio entre en los desagües. - Tras finalizar, diluye la mezcla con 2-propanol y filtra a través de una cama de celita, recogiendo el filtrado.
- Concentra el filtrado hasta que se resequa en un evaporador rotatorio y somete el residuo a cromatografía en columna flash sobre sílice usando metanol/diclorometano 3:97 como eluente.
- Analiza las fracciones recogidas usando TLC y luego recoge fracciones puras para poder obtener el compuesto titular.
- Método 7: Síntesis de RK758
- El método para desproteger el intermedio 8 en Boc para formar RK758 es idéntico al Paso 1.1.5.
- Se disuelve el producto resultante en 5 mL de acetonitrilo/agua ultrapura 1:1 (v/v), y transfiere a un frasco de vidrio borosilicato con tapa de rosca. Congela la solución en un baño de nitrógeno líquido y luego liofiliza para obtener el producto.
NOTA: Es importante asegurarse de que el vial utilizado sea borosilicato para evitar que se agriete al congelarse.
PRECAUCIÓN: La exposición al nitrógeno líquido puede causar congelación o daños en la piel. Asegúrate de llevar los guantes y la protección ocular adecuadas.
- Método 1: Síntesis del carbamato de benzilo (S)-(1-((2-((tert-butoxicarbonil)amino)etil)amino)-3-(1H-indol-3-il)-1-oxopropano-2-il) carbamato (2):
2. Producción y purificación recombinante del péptido antimicrobiano altamente catiónico Mel4 (KNKRKRRRRRRGGRR)
- Protocolo optimizado para producción
- Síntesis génica
- Diseñar y sintetizar el casete génico con los siguientes componentes: HIS (etiqueta de histidina 6x/7x para aislamiento de péptidos recombinantes), etiqueta de isomerasa cetosteroide (KSI) para la formación de cuerpos de inclusión (IB), y sitio de escisión del virus del grabado del tabaco (TEV) (ENLYFQ↓G, S, A, M, C, H), para una excisión sostenible y libre de químicos de la etiqueta KSI y His-tag del motivo proteico.
- Selecciona el aminoácido justo después del corte (G, S, A, M, C, H) de modo que no afecte a la actividad del AMP.
NOTA: La glicina ofrece la mayor eficiencia en el corte TEV. Un solo aminoácido situado en el terminal N o C puede afectar las propiedades fisicoquímicas de los AMPs, de ahí su actividad. - Sintetizar la secuencia génica sintética, incluyendo las regiones laterales, con sitios de restricción XbaI de 5' y XhoI de 3'. La secuencia de aminoácidos se muestra en la Tabla 1 y esquemáticamente en la Figura 1.
- Clonación
- Digiera el vector pET utilizando enzimas de restricción compatibles.
NOTA: En este caso, el plásmido p15TVL (un derivado de pET15b, Ampr, promotor T7) fue digerido con XbaI, XhoI y ScaI (para cortar el fragmento no deseado). - Para evitar la religadura de fragmentos digeridos, tratar con fosfatasa alcalina intestinal de ternería durante 10 minutos a 37 °C. Digiera el gen sintético His-KSI-Mel4 con XbaI y XhoI en una reacción de 20 μL.
- Purifica los fragmentos de todas las enzimas de restricción usando el kit de purificación QIAquick PCR. Alternativamente, ejecuta electroforesis en gel y corta la banda asociada al fragmento vectorial deseado, luego extrae el fragmento del gel usando un kit de extracción en gel.
NOTA: Asegúrese de que los fragmentos purificados se cuantifiquen mediante un método espectrofotométrico (NanoDrop) para optimizar la ligación.
- Digiera el vector pET utilizando enzimas de restricción compatibles.
- Ligadura y transformación
- Liga el gen sintético digerido insertado en el vector pET. Asegúrate de que la proporción entre el inserto y el vector sea equimolar.
- Incubar la mezcla con ligasa T4 durante la noche a 16 °C. Transformarse en un DH5α químicamente o electrocompetente mediante métodos de choque térmico o electroporación, respectivamente.
- Mezclar suavemente célulasα DH5 químicamente competentes con ADN plasmídico e incubar sobre hielo para permitir la unión del ADN. Luego se aplican un choque térmico a las células durante 30 segundos a 42 °C para facilitar la absorción de ADN, y después se enfrían rápidamente sobre hielo.
- Tras la recuperación en un medio de caldo libre de 450 μL LB sin antibióticos a 37 °C durante una hora, colocar las células en un agar selectivo que contiene el antibiótico adecuado.
NOTA: Las colonias transformadas suelen aparecer tras una incubación nocturna. Para células electrocompetentes DH5α, mezclar un pequeño volumen de ADN plásmido purificado y libre de sal (típicamente 1–2 μL de 10–100 ng en ~50 μL de celdas) con las células en una cuveta de electroporación refrigerada. - Tras un breve enfriamiento, administra un pulso único (ajustes comunes: 1,8 kV para una cubetas de 0,2 cm con un espacio de 0,2 cm que da una constante de tiempo de ~5 ms; ajusta para tu dispositivo/cubeta), teniendo cuidado de evitar arcos eléctricos usando ADN dessalado y reactivos helados.
- Inmediatamente añade ~450 μL LB precalentados, recupera a 37 °C agitando durante una hora, y luego placa sobre el agar selectivo.
- Cultiva transformantes durante la noche en caldo LB para aislamiento de plásmidos usando un kit de purificación de plásmidos. Verifica la construcción final del plásmido mediante PCR usando los cebadores de la Tabla 1 y confirma la secuencia mediante secuenciación de Sanger.
- Transformar el plásmido verificado en el huésped de expresión (químicamente o electrocompetente), E. coli BL21(DE3), como se ha mencionado anteriormente.
- Síntesis génica
- Expresión optimizada y producción de cuerpos de inclusión (IB)
- Inocular 10 mL de caldo de libra (100 μg/mL de ampicilina) y cultivar a 37 °C durante la noche. Úsalo para inocular 100 mL y, posteriormente, un cultivo de producción de 1 L.
- Diluir en LB a densidad óptica (OD600) de cultivo en el tiempo 0 = 0,1. Usa medio LB suplementado con 1% de glucosa y 100 μg/mL de ampicilina.
- Incubar a 37 °C y monitorizar la OD para alcanzar la fase logarítmica (DO600 0,5–0,6). Inducir con una baja concentración de isopropil β-D-1-tiogalactopiranósido IPTG, típicamente, 0,1 mM.
Mantener a 37 °C durante 16–24 horas para mejorar la formación de cuerpos de inclusión. - Continúa la incubación durante 16 a 24 horas. Cosechar las células por centrifugación (5.000 x g, 4 °C) durante 10 minutos y almacenar los pellets a -80 °C.
- Lisis celular y fraccionamiento de proteínas
- Descongelar pellets celulares sobre hielo y resuspenderlos en el reactivo Bugbuster para iniciar la lisis química. Centrifuga el lisado a 4.000 x g durante 20 minutos a 4 °C. Recoge el sobrenadante como fracción proteica soluble.
- Lava el pellet restante y vuelve a suspenderlo en Bugbuster al 10% (v/v) en agua MilliQ. Someter la suspensión a sonicación para recuperar completamente la fracción proteica insoluble (cuerpos de inclusión).
- Trata las muestras con 100 μL de tampón SDS-PAGE que contiene 5% de β-mercaptoetanol. Incuba la mezcla a 95 °C durante 5 minutos para asegurar la desnaturalización completa de las proteínas.
- Electroforesis SDS-PAGE
- Carga los lisados desnaturalizados sobre geles duplicados de SDS-PAGE al 15% para una separación electroforética estándar.
- Lava un gel con agua durante 1 hora. Tingue durante la noche usando el reactivo GelCode Blue Stain. Abstén con agua al día siguiente hasta que las bandas estén claramente visibles.
- Visualiza y documenta (Figura 2A) el gel teñido para evaluar perfiles totales de proteínas (TCP) y la distribución de fracciones usando el instrumento Biorad Gel Doc con Image Lab.
- Western blot (inmunodetección)
- Equilibrar el gel sin teñir, una membrana de nitrocelulosa, papeles de filtro y esponjas en tampón de transferencia (20 mM Tris-HCl pH 7,4, 150 mM NaCl, 0,1% Tween 20). Monta el sándwich de transferencia y realiza la transferencia a 100 V durante 1 hora a temperatura ambiente.
- Incuba la membrana en un tampón bloqueante (leche desnatada al 5% en TBST) durante 1 hora a temperatura ambiente para evitar una unión inespecífica.
- Incubar la membrana con anticuerpo primario anti-HisTag de ratón (diluido 1:1.000 en tampón bloqueante) durante la noche a 4 °C con agitación suave.
- Lava la membrana tres veces con TBST durante 5 minutos cada una. Incubar la membrana con IgG anti-ratón conjugado con HRP (diluido 1:5.000 en buffer bloqueador) durante 1 hora a temperatura ambiente.
- Realiza una ronda final de tres lavados TBST. Aplica sustrato de Quimioluminiscencia Mejorada (ECL) a la membrana durante 1 minuto y visualiza usando un generador de quimioluminiscencia o exponiéndola a una película de rayos X. Documenta la imagen (como se ve en la Figura 2B).
- Aislamiento IB y purificación de afinidad
- Resuspende el pellet celular en el tampón de lisis (100 mM Tris· Cl, pH 7,0, 5 mM EDTA, 5 mM de DTT (770 mg/litro), 5 mM benzamidina· HCl (780 mg/litro)) y realizar lisis mecánica (por ejemplo, prensa francesa/sonicación). Centrifugadora (20.000 x g, 4 °C durante 20 minutos) para aislar el pellet IB insoluble KSI-Mel4.
- Lava bien los pellets con buffer de lavado (100 mM Tris· Cl, pH 7, 5 mM EDTA, 5 mM de DTT, 2 M urea, 2% (p/v) Triton X-100). Solubilizar el pellet en no más de 2M de urea.
NOTA: La concentración de urea utilizada para solubilizar el IB debe estar dentro del rango de trabajo de la proteasa TEV. - Cuantifica el IB aislado usando el kit BCA siguiendo las instrucciones del fabricante.
- Mezcla el Reactivo Pierce B y el Reactivo A en una proporción volumen-volumen de 1:50. Calcular el volumen total necesario en función del número de estándares y muestras que se van a ejecutar en triplicado.
- Utilizando la albúmina sérica bovina (BSA) como referencia, prepara una serie de diluciones para crear una curva estándar que varía desde 3.000 μg/mL hasta 200 μg/mL.
- Utilizando una placa de 96 pozos, se pueden pipetear 25 μL de cada estándar de BSA y muestra (incluyendo sobrenadante purificado y precipitado resuspendido) en los pozos.
- Añade 200 μL del reactivo de trabajo BCA preparado a cada pozo que contenga un estándar o muestra. Mezcla brevemente la placa e incuba durante 1 a 2 horas a 37 °C para permitir el desarrollo del color.
- Tras la incubación, mide la absorbancia de la placa a 562 nm usando un espectrofotómetro. Grafica la absorbancia de los estándares BSA frente a sus concentraciones conocidas para generar una curva estándar lineal o cuadrática.
- Determina la concentración de proteínas de las muestras de His-KSI-Mel4 o Mel4 recombinante comparando sus valores de absorbancia con la curva estándar generada. Las concentraciones antes y después de la clivaje TEV se muestran en la Figura 3.
- Corte enzimático y eliminación de etiquetas
- Reacción de escisionamiento: TEV Proteasa His-tag (proporción molar recomendada 1:50 a 1:100 Proteasa: Proteína de fusión). Incubar 16 horas a 4 °C para máxima eficiencia.
- Eliminación de etiquetas y purificación por cromatografía de afinidad metálica inmovilizada (IMAC):
- Pasa la mezcla de reacción de escisión sobre una columna fresca de ácido níquel-nitrilotriacético (Ni-NTA). Equilibrar la resina Ni-NTA con el buffer de unión (Lysis Buffer).
- Carga la mezcla de reacción de corte. Los componentes marcados con His (fragmento KSI y proteasa TEV) se unen a la resina.
- Recoge el flujo directo, que contiene el péptido recombinante Mel4 no etiquetado con aminoácidos residuales G, S, A, M, C y H del sitio de corte TEV.
- Asegúrese de que este aminoácido extra no afecte la actividad del AMP realizando el ensayo MIC con Mel4 químicamente sintetizado como control.
- Eluir el fragmento KSI unido y la proteasa TEV usando un gradiente de tampón de elución (500 mM Imidazol, 500 mM NaCl, 20 mM tampón fosfato de sodio, pH 8).
- Realizar el ensayo BCA según se indica en el Paso 2.6.3.
3. Actividad antimicrobiana
- Preparación para medios
- Prepara medios [Caldo Mueller Hinton, ajustado por cationes (CAMHB), Caldo de soja tripticasa (TSB), caldo neutralizante D/E y agar de soja tripticasa (TSA)] según las instrucciones del fabricante. Además, prepare 1 × solución salina tamponada con fosfato (PBS) a partir de 10 × PBS concentrada. Luego autoclave a 121 °C a 15 lbs/in 2.
- Preparación de stock de péptidos
- Disuelve el AMP y imita en agua estéril a alta concentración, por ejemplo, 20 mM o al menos 2 mg/mL. Si el péptido es insoluble, se utiliza agua estéril con una concentración final de 0,01% de ácidoacético 16. Si se espera adsorción en superficies plásticas, suplemente la solución original con un BSA del 0,2% (p/v), ya que actúa como agentebloqueante 17.
NOTA: El dimetilsulfóxido (DMSO) también se recomienda para disolver péptidos o imitadores insolubles en agua. Prepara una solución concentrada en esto, como 20 mM o 2 mg/mL. - Esteriliza con filtro el material peptídico usando un filtro de jeringuilla de 0,22 μm en condiciones asépticas.
- Prepara las alicuotas del material AMP y guárdalas a -20 °C (o según la estabilidad del AMP). Prepara un control de disolventes idéntico.
- Disuelve el AMP y imita en agua estéril a alta concentración, por ejemplo, 20 mM o al menos 2 mg/mL. Si el péptido es insoluble, se utiliza agua estéril con una concentración final de 0,01% de ácidoacético 16. Si se espera adsorción en superficies plásticas, suplemente la solución original con un BSA del 0,2% (p/v), ya que actúa como agentebloqueante 17.
- Preparación del inoculo bacteriano
- Estira el aislado bacteriano a probar sobre un medio rico en nutrientes como la TSA para obtener colonias puras y bien aisladas.
- Incuba la placa aeróbicamente a 36 ± 1 °C durante 18-24 horas.
- Selecciona de tres a cinco colonias morfológicamente similares y bien aisladas de la placa de cultivo utilizando un lazo inoculante estéril. Transfiera a un tubo estéril que contenga entre 5 y 10 mL de TSB o CAMHB. Para lograr una suspensión uniforme, frota suavemente el lazo con colonias bacterianas contra la pared interna del tubo inclinado para obtener una suspensión homogénea.
- Incubar el cultivo de caldo a 36 ± 1 °C mientras agita a 180 rpm durante 18 a 24 horas.
- Centrifuga el cultivo nocturno a 3.000 x g durante 10 minutos a 25 °C y lava el pellet bacteriano tres veces con PBS estéril de 1 ×.
- En un recipiente estéril, dispensa 2 mL de 1 × PBS, luego añade 50–100 μL de suspensión bacteriana lavada y vórtice durante 5–10 s para lograr uniformidad.
- Mide la densidad óptica a 600 nm (OD600) usando un espectrofotómetro. En resumen, añadir 200 μL de la suspensión bacteriana a una placa de 96 pozos, junto con el mismo volumen de 1× PBS que un blank, y medir el OD600 para obtener un equivalente a 0,1, correspondiente aproximadamente a 1–2 × 10⁸ UFU/mL (verificar por recuento viable de placas en TSA).
- Diluir la suspensión ajustada 1:100 en CAMHB para obtener un inóculo final de 10,6 UFC/mL.
- Configuración de placas
- Etiqueta una placa estéril de fondo plano y 96 pozos con la cepa bacteriana, el nombre del AMP, la fecha y las iniciales del científico. En la placa, marca las ubicaciones para los pozos de prueba, en blanco y control en la tapa.
- Dispensar 200 μL de solución AMP (concentración máxima) en la primera columna de la placa. A los pozos restantes, de la columna 2 a la 12, añade 100 μL de CAMHB.
- Utilizando una pipeta multicanal, realiza diluciones en serie dobles del AMP desde la columna 1 hasta la columna 10, descartando 100 μL de la décima columna.
- Añadir 100 μL del inóculo bacteriano preparado (10,6 UFC/mL) en cada pozo excepto en el control de esterilidad (en blanco). Esto dará lugar a una concentración bacteriana final de aproximadamente 5 × 10⁵ UFC/mL en los pozos de prueba. Añadir 100 μL de CAMHB a los pozos en blanco para llevar el volumen final a 200 μL. Preparar pozos triplicados para cada concentración.
NOTA: Para los AMP que precipitan cuando se diluyen en CAMHB, la adición de ácido acético con 0,1–0,2% de BSA puede resolver el problema; La optimización puede requerir pruebasempíricas 16. En tales casos, incluye pozos de control de disolventes (que contienen CAMHB más ácido acético y/o BSA). - De manera similar, realiza MIC para imitar AMP (RK758) y antibiótico comparador (por ejemplo, colistina).
- Cubre la placa con su tapa, sella con film transparente para evitar la evaporación y incuba a 36 ± 1 °C durante 18–24 horas.
- Incluir una cepa de referencia de E. coli (por ejemplo, mcr-1-albergando E. coli NCTC 13846) en paralelo y procesar de forma similar al mímico de péptido o péptido.
- Tras la incubación, graba el MIC.
- Determinación de la MIC
- Mide el OD600 de cada pozo usando un lector de microplacas. Calcular el porcentaje de reducción en el crecimiento en relación con el control del crecimiento no tratado. La CMI se define como la concentración más baja de la AMP que resulta en al menos una reducción del 90% en el OD600 en comparación conel 18 del control de crecimiento.
- Determinar los valores de CIM de al menos tres experimentos independientes realizados en triplicado. Informa de los resultados como media ± desviación estándar para asegurar la reproducibilidad.
NOTA: La MIC para la cepa de control, E. coli NCTC 13846, debe estar dentro de una dilución doble de la MIC esperada de colistina. Confirma que los controles disolventes que contienen DMSO, ácido acético y BSA no tuvieron actividad inhibitoria por sí solos.
- Determinación de la concentración mínima bactericida (MBC)
- Desde los pozos situados y por encima del MIC, así como una concentración por debajo, transfieren 100 μL de la suspensión bacteriana a 900 μL de caldo D/E para preparar diluciones en serie.
- Placa de 20 μL de cada suspensión diluida sobre TSA en triplicado para determinar el recuento bacteriano viable.
- Tras una incubación nocturna a 36 ± 1 °C durante 24 horas, se cuentan las colonias, se multiplica por el factor de dilución correspondiente y se comparan los recuentos viables con los del pozo de control de crecimiento, procesados de la misma manera.
- El MBC se define como la concentración más baja del agente antimicrobiano que resulta en una reducción del 99,9% (≥ 3 log10) en el recuento bacteriano viable en comparación con el inóculo inicial tras 24 horas de incubación (control del crecimiento) en condicionesestándar 19.
- Reportajes
- Informa de MIC y MBC en μg/mL y μM.
- Convertir μg/mL a μM usando μM = μg/mL × 1.000/ peso molecular (g/mol)
- Eliminación de residuos infecciosos
- Desecha todos los materiales que hayan estado en contacto con cultivos bacterianos vivos, incluyendo placas de microtitulación de 96 pozos, puntas de pipeta y tubos Falcon, en bolsas designadas para residuos de biohazard.
- Autoclave recogió los residuos biológicos a 121 °C durante 15–20 minutos bajo una presión de 15 psi para asegurar una esterilización completa antes de su eliminación, conforme a las directrices de bioseguridad institucional.
4. Citotoxicidad
- Recuento celular y siembra para ensayo de toxicidad
- Mantener las células, como las células de fibroblastos L929 de ratón, en un matrazde 75 cm de 2 cm en el medio esencial mínimo (DMEM) de Dulbecco, que contiene un 10% de suero bovino fetal (FBS) y un 1% de antibióticos (estreptomicina sulfato y penicilina G) a 37 °C con un 5% deCO2.
- Lava las células con 1x PBS y tripsiniza con tripsina-EDTA al 0,25%. Cuenta las células mezclando 50 μL de suspensión celular con 50 μL de azul de tripán al 0,4% y carga 10 μL en un hemotómetro.
- Contar las celdas viables (sin teñir) y las muertas (azules) en cuatro cuadrados de las esquinas y calcular el número total de celdas usando: Celdas totales = (recuento medio de células vivas × 104 × 2 [factor de dilución]).
- Calcular la viabilidad (%) = (vivo / [vivo + muerto]) × 100.
- Ajusta la concentración final de la celda a 5 × 10⁴ células/mL (correspondiente a 5.000 celdas/pozo en 100 μL usando el medio DMEM).
- Sembra 100 μL de suspensión de celda en cada pozo de una placa estéril de 96 pozos. Incubar durante 24 horas a 37 °C con 5% deCO2 para permitir la adherencia.
- Preparación de soluciones de prueba Mel4 y RK758
- Preparar soluciones de trabajo de Mel4/RK758 en DMEM simple (sin FBS ni antibióticos) a las concentraciones objetivo finales (1.000, 500, 250, 125, 62,5, 31,25, 15,6, 7,8 y 3,9 μM) utilizando la solución estándar preparada según se describe en el Paso 3.2.
- Retira el medio de cultivo de cada pozo. Añade 100 μL de la solución de trabajo correspondiente 1× Mel4/RK758 directamente a los pozos.
- Añadir 100 μL de DMEM a los pozos de control negativo (NC) designados.
- Añadir 100 μL de DMSO en pozos designados por control positivo (PC) (además de DMSO, se recomienda un agente citotóxico como Triton X-100 como control positivo).
- Añade 100 μL de 1 PBS como control en blanco.
NOTA: Realizar todos los tratamientos y controles en triplicado. Manejar DMSO con guantes y protección ocular; Evita el contacto con la piel y elimina los residuos de disolventes según los procedimientos institucionales.
- Ensayo 3-(4,5-dimetiltiazol-2-il)-2,5-bromuro de difeniltetrazolio (MTT)
- Tras 24 horas de exposición a Mel4/RK758, aspira cuidadosamente el medio de prueba sin alterar las células.
NOTA: La duración del tratamiento con compuestos antimicrobianos puede variar según el diseño experimental específico. - Prepara una solución de trabajo MTT diluyendo la solución de 5 mg/mL 1:9 con DMEM simple (concentración final 0,5 mg/mL).
- Añade 100 μL de la solución de trabajo MTT a cada pozo. Cubre la placa con papel de aluminio para protegerla de la luz e incuba durante 2 horas a 37 °C hasta que se formen cristales de formazan púrpura.
NOTA: MTT es fotosensible y tóxico. Manipular guantes y eliminar los residuos de acuerdo con los procedimientos de bioseguridad institucional. Apaga siempre la luz mientras procesas con el reactivo MTT.
- Tras 24 horas de exposición a Mel4/RK758, aspira cuidadosamente el medio de prueba sin alterar las células.
- Disolución formazan y medición de absorbancia
- Retira cuidadosamente la solución MTT de cada pozo. Añade 100 μL de DMSO a cada pozo para disolver los cristales de formazan.
- Coloca el plato sobre un agitador durante 5 minutos para asegurarte de que se disolva completamente. Mide la absorbancia a 570 nm usando un lector de microplacas.
- Análisis de datos y determinación de concentración citotóxica del 50% (IC50 o CC50)
- Resta los valores de absorbancia en blanco (PBS) de todas las lecturas y utiliza el blank corregido para el cálculo.
- Calcula la viabilidad celular (%) usando la ecuación: Viabilidad (%) =(A tratada/A NC (célula)) × 100.
- Calcula el IC50 o CC50 usando el software GraphPad Prism.
NOTA: Repite los experimentos en triplicado y reporta los datos como media ± desviación estándar.
Resultados
Síntesis de RK758
Los datos analíticos hasta el intermedio 7 se publicaron previamenteen 14. Los datos analíticos para RK758 y los intermedios 8–9 son los siguientes:
tert-butilo (2-(3-feniltioureido)etil)carbamato (8):
El producto 8 se obtuvo como sólido blanco roto (1,89 g, 87%); m.p. 167,4–168,3 °C; 1H RMN (300 MHz, DMSO-d 6) δ 9,58 (s, 1H), 7,71 (s, 1H), 7,44–7,29 (m, 4H), 7,11 (t, J = 12,0 Hz, 1H), 6,88 (br s, 1H), 3,55-3,53 (m, 2H), 3,13 (q, J = 4,0 Hz, 2H), 1,59 (s, 9H); 13C RMN (75 MHz, DMSO-d6) δ 180.9, 156.3, 139.5, 129.1, 124.7, 123.7, 78.2, 44.3, 28.7; HRMS (ESI+): m/z calculado para C14H21N 3O 2 SNa+ [M + Na]+: 318.1247, encontrado: 318.1252.
tert-butil (S,Z)-(3-((1H-indol-3-il)metil)-1-(2-(2-naftamido)-5-bromofenilo)-1,4-dioxó-9-(fenilimino)-2,5,8,10-tetraazadodecan-12-il)carbamato (9):
El producto 9 se obtuvo como sólido blanco (0,253 g, 62%); m.p. 173,4–174,9 °C; 1H RMN (400 MHz, DMSO-d 6) δ 12,23 (s, 1H), 10,86 (s, 1H), 9,61 (s, 1H), 9,27 (d, J = 8,0 Hz, 1H), 8,57-8,54 (m, 2H), 8,44 (s, 1H), 8,11 (d, J = 4,0 Hz, 1H), 8,06-8,03 (m, 3H), 7,84 (dd, J = 4,0, 12,0 Hz, 1H), 7,78 (d, J = 12,0 Hz, 2H), 7,69–7,60 (m, 2H), 7,36 (t, J = 8,0 Hz, 2H), 7,27-7,23 (m, 5H), 7,01-6,97 (m, 3H), 4,82-4,78 (m, 1H), 3,14-3,13 (m, 10H), 1,32 (s, 9H); 13C RMN (100 MHz, DMSO-d6) δ 172,3, 167,8, 165,1, 156,3, 154,4, 138,9, 136,5, 135,4, 134,9, 132,6, 131,7, 129,9, 129,1, 128,7, 128,4, 128,2, 127,6, 127,6, 126,4, 124,8, 124,1, 123,6, 122,8, 121,4, 118,9, 118,7, 115,1, 111,8, 110,9, 78,4, 55,2, 42,3, 41,9, 39,4, 38,3, 29,5, 28,6, 27,9; HRMS (ESI+): m/z calculado para C45H47BrN8O5 [M + H]+: 859,2926, encontrado: 859,2925.
(S,E)-N-(2-((1-((2-(3-(2-(2-aminoetil)-2-fenilguanidino)etil)amino)-3-(1H-indol-3-il)-1-oxopropan-2-il)carbamoilo)-4-bromofenilo)-2-naftamida (RK758) (10):
RK758 se obtuvo como sólido blanco roto (0,039 g, 75%); media de 240,0–240,9 °C; 1H RMN (400 MHz, MeOD-d 4): δ 8,39 (s, 1H), 8,27 (d, J = 12,0 Hz, 1H), 7,98–7,95 (m, 3H), 7,88 (d, J = 8,0 Hz, 1H), 7,79 (d, J = 4,0 Hz, 1H), 7,71-7,60 (m, 4H), 7,40 (t, J = 8,0 Hz, 1H), 7,30-7,20 (m, 4H), 7,16 (s, 1H), 7,05-6,97 (m, 2H), 4,88-4,86 (m, 1H), 3,33-3,32 (m, 3H), 3.27-3.24 (m, 5H); 13C RMN (100 MHz, MeOD-d4): δ 174,3, 168,5, 166,4, 154,6, 137,1, 136,7, 135,1, 134,7, 131,4, 132,6, 131,3, 130,8, 129,8, 128,9, 127,9, 127,8, 127,9, 127,6, 127,5, 127,2, 126,8, 125,6, 123,5, 123,24, 123,2, 118,6, 117,8, 116,1, 111,1, 109,6; HRMS (ESI+): m/z calculado para C40H39BrN8O3 [M + H]+: 759.2401, encontrado: 759.2407.
La síntesis de RK758 se realizó con un rendimiento global del 17% de Cbz-L-Triptófano en 7 pasos (Figura 4). El rendimiento global de este proceso fue del 44% para el intermedio clave 7 y del 19% para RK758. Los datos de RMN de 1H indican alta pureza del compuesto final sin impurezas detectables importantes.
El cribado PCR en colonias confirmó la inserción exitosa de los casetes Mel4 y His-KSI-Mel4 en transformantes seleccionados (Figura 5A). El análisis por PCR de plásmidos aislados por miniprep verificó aún más el tamaño esperado del amplicón, apoyando el ensamblaje correcto de la construcción antes de la transformación en BL21(DE3) para su expresión (Figura 5B).
Producción y purificación recombinante de péptido antimicrobiano altamente catiónico Mel4
Aunque Mel4 se obtuvo comercialmente de AusPep Peptide Company con una pureza mínima del 90%, fue sintetizado por SPPS, y también se empleó un enfoque recombinante para producir Mel4 biológicamente. Al final del protocolo, el análisis Western blot de la proteína de células totales (TCP) del pellet de células lisadas confirmó la expresión de la proteína de fusión recombinante HIS-KSI-Mel4. Las muestras de proteínas se separaron mediante SDS-PAGE y se visualizaron utilizando una escalera de proteínas como referencia de peso molecular. Se observó una banda distinta correspondiente al peso molecular esperado de la proteína de fusión HIS-KSI-Mel4, confirmando la expresión exitosa de la proteína objetivo en las células hospedadoras (Figura 5B).
A partir de la secuencia proteica del motivo seleccionado, se calculó la composición teórica de aminoácidos y la comparó con los resultados experimentales del análisis de aminoácidos obtenidos del péptido purificado HIS-KSI-TEV-Mel4 IB. La comparación mostró una buena correlación entre las proporciones de aminoácidos predichas y determinadas experimentalmente, confirmando la precisión de la secuencia peptídica expresada y su aislamiento exitoso en la fracción del cuerpo de inclusión (Tabla 2).
La asparagina se convierte en ácido aspártico y la glutamina en ácido glutámico. El método de análisis de aminoácidos es insensible a la cisteína y al triptófano, y estos no son analizados por este método. Esta consideración debe tenerse en cuenta al analizar los resultados.
Actividad antibacteriana de Mel4 y RK758
Las concentraciones mínimas inhibitorias (MICs) de RK758, Mel4 y colistina se evaluaron frente a dos cepas bacterianas Gram negativas, K. pneumoniae JIE 2709 y E. coli NCTC 13846 (Tabla 3). RK758 mostró una CMI de 16 μg/mL (21 μM) frente a K. pneumoniae y E. coli. En comparación, Mel4 mostró MICs de 62,5 μg/mL (26,6 μM) para K. pneumoniae y 125 μg/mL (53,2 μM) para E. coli, lo que indica una potencia menor que RK758. La colistina se utilizó como antibiótico comparador, mostrando la CIM más baja de 1 μg/mL (0,87 μM) para K. pneumoniae, mientras que la cepa de referencia resistente a la colistina de E. coli mostró una CMI de 8 μg/mL (6,9 μM).
Efecto citotoxico de Mel4 y RK758
El potencial citotóxico de Mel4 y RK758 fue evaluado en células fibroblasticas de ratón L929 (ATCC CCL-1) mediante el ensayo MTT tras una exposición de 24 horas a concentraciones seriadas. Ambos compuestos mostraron curvas típicas sigmoidales de dosis-respuesta analizadas mediante regresión no lineal con el modelo "inhibidor vs. respuesta normalizada - pendiente variable" en GraphPad Prism (versión 9.5.1), confirmando la inhibición de la viabilidad celular dependiente de la concentración. RK758 mostró un valor de CC50 de 172,6 μM, mientras que Mel4 mostró una potencia citotóxica ligeramente superior con un CC50 de 147,5 μM, lo que representa aproximadamente 1,17 veces mayor citotoxicidad que RK758 (Figuras 6 y Figura 7).
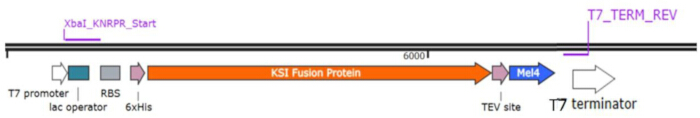
Figura 1: Una representación esquemática del casete de expresión de p15TV-L-His-KSI-Mel4. Mapa esquemático del constructo de expresión p15TV-L que muestra el promotor de T7, el sitio de unión al ribosoma (RBS), la etiqueta de purificación 6×Him, el socio de fusión de la isomerasa cetosteroidea (KSI), el sitio de corte de la proteasa TEV y la secuencia del péptido Mel4 seguida por el terminador de transcripción T7. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
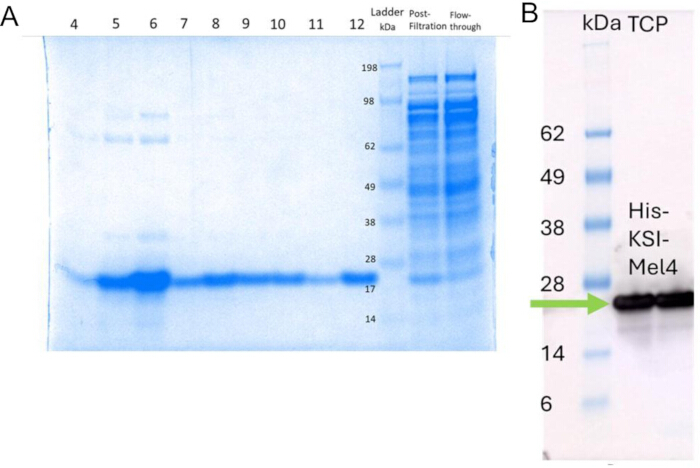
Figura 2: Análisis SDS-PAGE y western blot de la expresión de proteínas recombinantes. (A) SDS-PAGE de cuerpos de inclusión y proteínas celulares totales tras filtración y flujo de cristal de lisado celular crudo. (B) Mancha occidental de proteína celular total. La flecha verde indica la posición de la proteína de interés en el peso molecular esperado. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
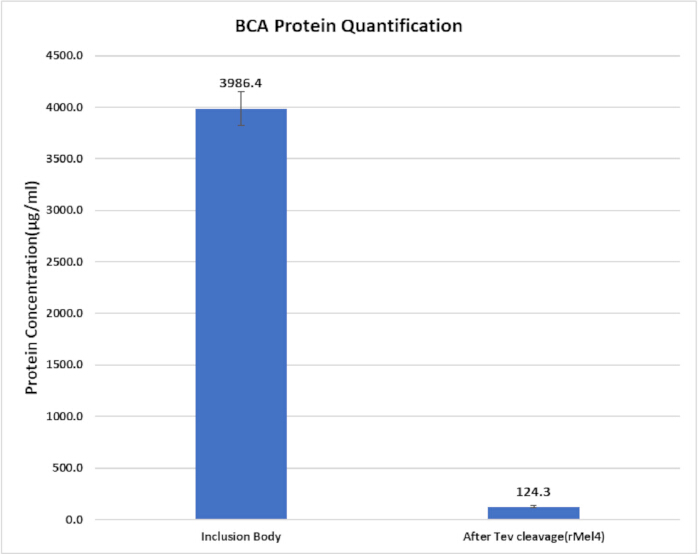
Figura 3: Cuantificación de la proteína recombinante antes y después de la escisión del TEV. Gráfico de barras que muestra concentraciones de proteínas determinadas por ensayo BCA para la fracción de cuerpos de inclusión aislados y el recombinante escindido Mel4 obtenido tras el tratamiento con proteasa TEV. Las barras de error representan la variación experimental entre mediciones. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
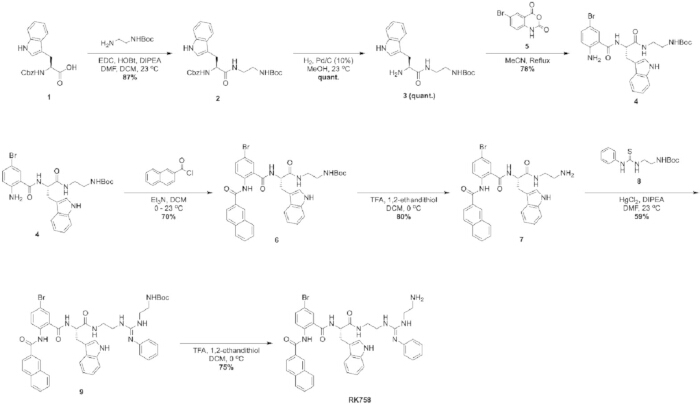
Figura 4: Enfoque sintético general para obtener RK758. Esquema de reacción que describe la síntesis química en siete pasos de RK758 partiendo de Cbz-L-triptófano, incluyendo formación intermedia, transformaciones de grupos funcionales y desprotección final para obtener el mimetismo del péptido. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
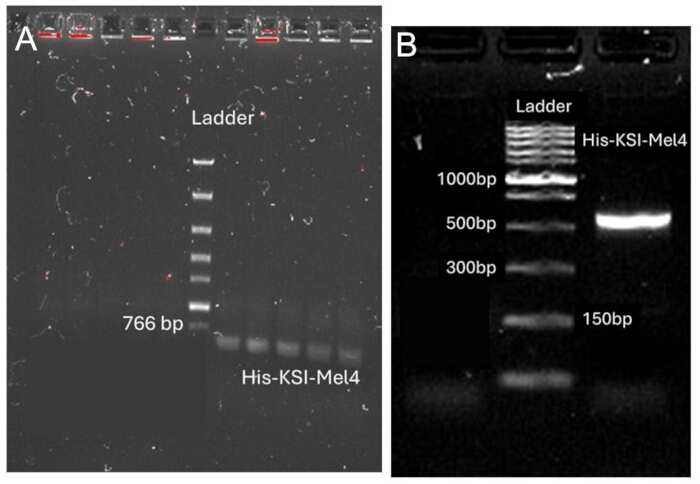
Figura 5: Electroforesis en gel de agarosa de plásmidos recombinantes. (A) PCR de colonias de transformantes para His-Mel4 y His-KSI-Mel4. (B) Confirmación por PCR de plásmidos tras la minipreparación. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
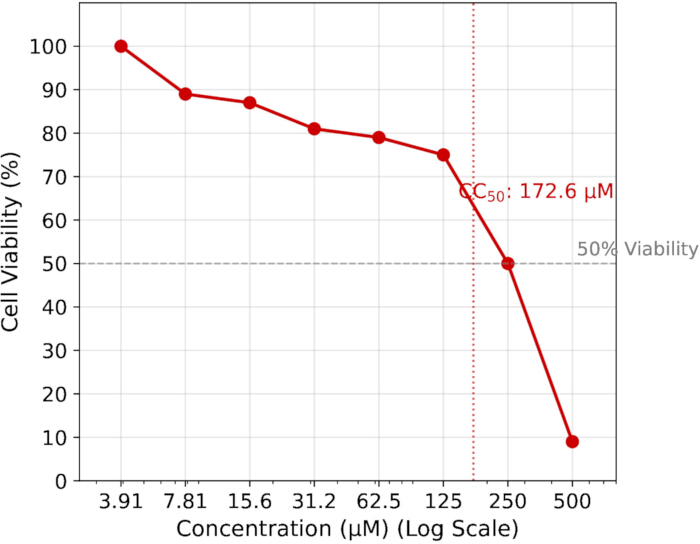
Figura 6. Citotoxicidad de RK758 frente a células de fibroblastos L929. Curva dosis-respuesta que muestra el efecto de RK758 sobre la viabilidad celular a través de concentraciones crecientes. Los valores de CC50 se calcularon mediante regresión no lineal utilizando el modelo "inhibidor vs. respuesta normalizada - pendiente variable" en GraphPad Prism, confirmando la inhibición de la viabilidad celular dependiente de la concentración. Los datos representan la media ± DE de tres réplicas biológicas independientes. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
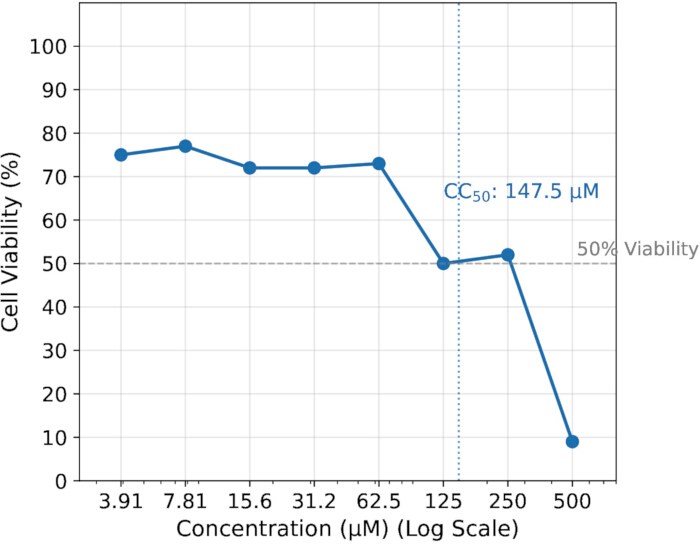
Figura 7: Citotoxicidad de Mel4 frente a células L929. Curva dosis-respuesta que muestra el efecto dependiente de la concentración de Mel4 sobre la viabilidad celular. Los valores de CC50 se calcularon mediante regresión no lineal utilizando el modelo "inhibidor vs. respuesta normalizada - pendiente variable" en GraphPad Prism, confirmando la inhibición de la viabilidad celular dependiente de la concentración. Los datos representan la media ± DE de tres réplicas biológicas independientes. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
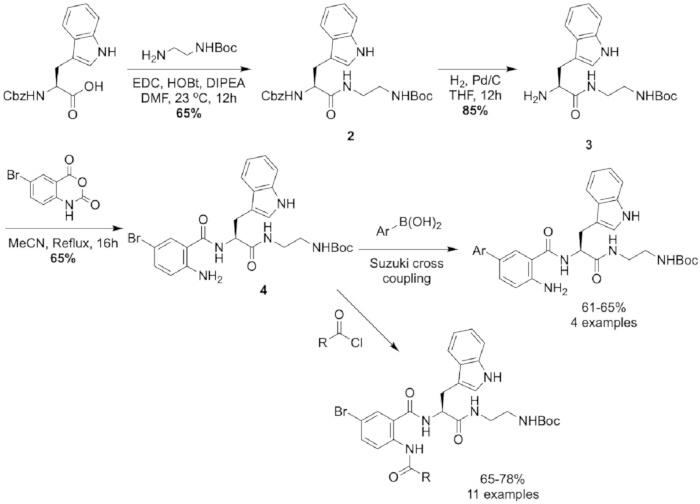
Figura 8: Estrategia sintética modificada partiendo de Cbz-L-triptófano. Vía sintética alternativa que ilustra la preparación de intermediarios de antranilamida utilizando Cbz-L-triptófano y los pasos posteriores de funcionalización para permitir la diversificación estructural. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
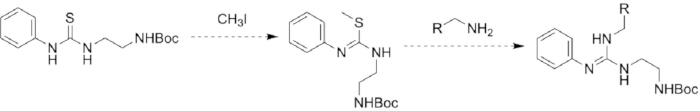
Figura 9: Alquilación de tiourea seguida de sustitución nucleofílica por un sustrato amina. Vía de reacción propuesta que implica la alquilación del azufre de tiourea seguida de la sustitución nucleofílica por un sustrato aminático para generar productos que contienen guanidina. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
| Sección | Nombre/Característica | Secuencia | |||
| Primers | XbaI_KNRPR_Start | 5'-TAGGGGAATTGTGAGCGGATAACAATTCCCCTCTAGAAATAATT-3' | |||
| T7_TERM_REV | 5'-CCAAGGGGTTATGCTAGTTATTGCTCA-3' | ||||
| Gene cassette | Secuencia de aminoácidos His-KSI-Mel4 | MDHHHHHHHHMIDETQRKATVLEYFERVNAKDLDGVVKLF ATDAVVADPVGAPPVAGEEALRAYFQRVLHEFDTHDVPGV PSGAQDGQSVALPLKATINNPQDPTGGVRLDVNLVSVFFTIG EDGLISEMRAYWGLTDIAPAGASSGRENLYFQGKNKRKRRR RRRGGRRRR | |||
| Secuencia de ADN | 5'-TAACAATTCCCCTCTAGAAATAATTTTGTTTAACTTTAAGAAGGA GATATACCATGGATCACCACCACCATCATGATTGACGAGAC GCAACGTAAAGCGACGTCTTAGAGTATTTTGAACGCGTGAATGCAA AAGACTTGGATGGCGTGTTAACTCTTTGCGACGGACGCGTGT AGCCGACCCTGTGTGTGCACCACCACCGGCTGTGTGAGGAGGCACTC CGTGCCTACTTCCAGCGCGTCTTGCATGAATTGAATTTGACACCCATGTGTCC CGGGCGTTCCATGCTGTGCTCAGGATGGCCAATCAGTCGCACTCCCAC TTAAAGCAACCATCAACAATCCTCAAGATCCAACAGGCGGGGGGCCCCCCCC TTGATGTGTGAACTTAGTGAGCGTATTCACGATTGGCGAAGACGGGTTAAT CTCCGAGATGCGTGTGTGTGGGGGTTGACTGATATTGCTCCGGCAGGT GCAAGCAGTGGTCGCGAGAACTTGTACTTCCAAGGTAAGAACAAGCGTA AGAGACGCCCGGGGCCCCCGGGGGGGGAGGACGGAGACGTCGCTAATCGAAC TCGAGATCCGGCT-3' | ||||
Tabla 1: Secuencias de cebador utilizadas para la verificación por PCR y secuencia completa de casete génica de la construcción final del plásmido.
| Aminoácidos | Calculado | Probado |
| Histidina | 4.70% | 4.70% |
| Serine | 3.60% | 3.40% |
| Arginina | 10.70% | 9.20% |
| Glicina | 9.50% | 11% |
| Ácido aspártico | 11.30% | 11.50% |
| Ácido glutámico | 8.90% | 8.90% |
| Treonina | 4.70% | 4.60% |
| Alanina | 9.50% | 9.70% |
| Prolina | 5.30% | 5.30% |
| Lisina | 4.10% | 4.50% |
| Tirosina | 2.40% | 2.20% |
| Metionina | 1.80% | 1.90% |
| Isoleucina | 3.00% | 3.20% |
| Leucina | 7.10% | 7.40% |
| Fenyalanina | 3.60% | 3.60% |
| Valina | 9.50% | 8.90% |
| Triptófano | 0.60% | - |
Tabla 2: Análisis de composiciones de aminoácidos.
| Cepas bacterianas | MIC μg/mL (μM) | ||
| RK758 | Mel4 | Colistin | |
| K. pneumoniae JIE 2709 | 16 (21) | 62.5 (26.6) | 1 (0.87) |
| E. coli NCTC 13846 | 16 (21) | 125 (53.2) | 8 (6.9) |
Tabla 3: CIM de RK758, Mel4 y colistina contra bacterias Gramnegativas.
Discusión
El protocolo descrito aquí proporciona un marco integral para la producción y evaluación funcional del AMP Catiónico Mel4 (que puede modificarse para su uso con otros AMPs) y del mímico de péptidos RK758. Este flujo de trabajo combina síntesis química en varios pasos o expresión recombinante en E. coli con ensayos antimicrobianos y de citotoxicidad. La integración de estos enfoques proporciona una plataforma versátil para la investigación sistemática de AMP, permitiendo comparaciones directas entre péptidos químicamente sintetizados y producidos biológicamente. Varios pasos de este protocolo son especialmente críticos para la producción y evaluación de la actividad de péptidos.
RK758 es un mímico de péptido sintético basado en un andamiaje de antracilamida. Durante la fase de cribado de compuestos para el descubrimiento de nuevos imitadores de AMP, es difícil utilizarlo in silico para planificar una biblioteca de compuestos. Por lo tanto, es importante basar estos mimos en un andamiaje que permita la diversidad en la biblioteca de compuestos. El andamio de anthranilamide fue elegido por esta razón. Un beneficio añadido de un andamio a base de antranilaminida es que el metabolito RK758, ácido 5-bromoantranílico, ha demostrado poseer propiedades antimicrobianas.
Trabajos previos que optimizaron la estructura y la actividad antibacteriana del RK758 y sus análogos utilizaron diferentes procedimientos sintéticos. El estudio original de optimización estructural investigó el efecto de diferentes grupos catiónicos y sustituyentes sobre el grupo fenilo antranílico. Por ello, la síntesis comenzó con la apertura del anillo de derivados de anhídrido isastónico con éster metilígeno L-triptófano. El producto podría modificarse entonces, como demostraron Kuppusamy et al.15. Un estudio posterior investigó la estructura y ubicación del grupo hidrofóbico. El estudio de seguimiento mostró que el andamiaje sustituido por Bromo toleraba una variedad de grupos hidrofóbicos en la posición de naftilo y que el intermedio 4 era susceptible de acoplamiento cruzado Suzuki en la posición de bromo, como se muestra en la Figura 8.
El trabajo actual ha abordado algunos de los problemas de los enfoques anteriores. En el enfoque mostrado en la Figura 4, a pesar de que la síntesis del intermedio 11 informa de purificación mediante trituración con éter dietílico, los intentos de replicar este resultado han dado lugar a mezclas gomosas impuras que requieren purificación cromatográfica. Además, el intermedio 6 también requirió purificación cromatográfica mediante este método. En general, el trabajo original obtuvo un rendimiento intermedio de 7 en 21% en seis pasos a partir de hidrocloruro de éster metilígeno L-triptófano. El segundo enfoque15, aunque de menor rendimiento (14% de Cbz-L-triptófano), produjo intermedios que fueron más fáciles de manejar en menos pasos.
Este estudio identificó que acoplar Cbz-L-Trp con N-Boc-etilenediamina requería optimización para asegurar que no quedara ningún DMF residual en el producto, como se observó en los estudios iniciales para escalar esta reacción. El uso de un sistema de disolventes mixtos con una relación de 3:8 (v/v) de DMF a DCM redujo la cantidad de DMF, facilitando la extracción durante el trabajo; Sin embargo, sustituir disolventes clorados podría generar preocupaciones sobre el impacto ambiental. Esta modificación también mejoró el rendimiento hasta el 87%, probablemente atribuido al subproducto de la urea de la EDC que precipita en la mezcla DCM, actuando como fuerza motriz de la reacción. La hidrogenación también se identificó como un cuello de botella, ya que estas reacciones suelen producir >90%. Este estudio encontró que sustituir THF por metanol produjo 3 en rendimiento cuantitativo, frente al 85% en trabajos previos, y redujo el tiempo de reacción a 4 horas. Esto también podría atribuirse a que se utilizó un material de partida más puro, ya que el estudio original probablemente contenía DMF residual, que podría haber envenenado el catalizador de paladio. En general, en comparación con enfoques anteriores, el rendimiento a intermedio 7 ha mejorado al 48% en 5 pasos desde Cbz-L-Triptófano. En experimentos anteriores (mencionados anteriormente), el rendimiento global fue del 21%, con un 14% para reacciones de seguimiento, mientras que en este estudio se alcanzó un rendimiento global del 48% para el compuesto 7, demostrando la diversidad de análogos que pueden sintetizarse a partir de derivados isatoicos del anhídrido sustituidos adecuadamente.
La amina altamente desactivada en la antranilamida 4 (véase la Figura 8) requiere tres equivalentes de cloruro ácido para una reacción eficiente. Cuando solo se emplean cantidades estequiométricas, se produce una conversión incompleta de 4 a 6, lo que complica la purificación debido a las características cromatográficas y de solubilidad similares de los intermedios 4 y 6. Los autores reconocen que esto es una limitación del andamiaje y están trabajando para desarrollar una nueva metodología que reduzca el exceso de cloruro ácido necesario.
La penúltima reacción para unir la tiourea 8 a la amina 7 requiere cloruro de mercurio (II), que es altamente tóxico y extremadamente perjudicial para el medio ambiente, lo que podría impedir este método para una síntesis a gran escala. Este enfoque se utilizó en el trabajo actual, ya que la unión mediada por mercurio (II) de las tioureas ocurre a temperatura ambiente. Un método alternativo que utiliza tiourea 8 consiste en alquilar el átomo de azufre, seguido de una sustitución nucleofílica por un sustrato amina, como se muestra en la Figura 9. Este tipo de reacción ha sido reportada, sin embargo, en muchos casos requiere temperaturas elevadas y condiciones básicas que pueden conducir a la formación de productos secundarios con lossustratos 20,21. Alternativamente, utilizando un sustrato similar de tiourea metilada, Saetan et al.20 han reportado un enfoque fotocatalítico. Informan que esta reacción ocurre a temperatura ambiente bajo irradiación con luz de un LED blanco. Se informó que esta reacción ocurre con una variedad de aminas primarias y secundarias, produciendo productos superiores al 80%. Para la reacción final, la trituración con éter dietílico seguida de liofilización produce un producto que normalmente no requiere purificación adicional (>95% de pureza por RMN de 1H en MeOD-d4). La impureza principal es el 1,2-etanodiol residual de alto punto de ebullición, que es fácilmente detectable por su característico olor similar al de la col. La expresión recombinante de Mel4 requiere inducción a una densidad óptica óptima (OD600 0,5–0,6) y un cuidado mantenimiento de la temperatura de inducción para maximizar la formación de cuerpos de inclusión preservando la viabilidadbacteriana 22.
Los ensayos antimicrobianos y de citotoxicidad también incluyen pasos esenciales para obtener resultados precisos y reproducibles. Se requiere una preparación precisa del inoculo y una dilución en serie de péptidos, ya que pequeñas variaciones en la densidad bacteriana o la solubilidad del péptido pueden alterar significativamente los valores medidos de CMI yMBC 16. En los ensayos de citotoxicidad MTT, el recuento celular preciso, la siembra uniforme y la disolución completa del formazan son cruciales para obtener lecturas metabólicasfiables 23.
Varias modificaciones al protocolo pueden abordar desafíos comunes. Los péptidos con solubilidad acuosa limitada pueden disolverse en ácidoacético 16 al 0,01%, mientras que los péptidos o mímicos también pueden ser solubilizados en DMSO24 o suplementados con BSA17 al 0,1–0,2% para evitar la adsorción a superficies plásticas durante la determinación de CMI. Los cuerpos de inclusión recombinantes pueden ser solubilizados y replegados ajustando las concentraciones de cloruro de guanidinio o urea, seguido de diálisis escalonada. Para los ensayos MTT, el agitado suave y la disolución completa del DMSO pueden reducir la variabilidad en las lecturas de absorbancia.
La importancia de este protocolo radica en su integración de estrategias complementarias de producción y evaluación, ofreciendo ventajas frente a los enfoques estándar de método único. Muchos estudios se centran en un único método para la producción de péptidos o mimetismos, pero ningún enfoque único es ideal para todos los compuestos; Seleccionar el método adecuado en función de las propiedades del péptido garantiza un rendimiento y funcionalidad óptimos. Por ejemplo, la síntesis química permite la incorporación precisa de aminoácidos no naturales y imitacionespeptídicas 4, lo que puede ser complicado en sistemas recombinantes. Por el contrario, la expresión recombinante ofrece una producción rentable de péptidos altamentecatiónicos 25 que pueden agregarse durante la síntesis química. Al combinar ambos métodos con ensayos funcionales estandarizados, el protocolo permite una caracterización rigurosa de la actividad y citotoxicidad de los AMP, superando el alcance de los ensayos estándar deCIM por sí solos 26.
En comparación con los enfoques tradicionales independientes, este protocolo es ampliamente aplicable a la investigación de péptidos antimicrobianos y al desarrollo terapéutico. Puede adaptarse para explorar las relaciones estructura-actividad, optimizar la potencia de los péptidos y evaluar la toxicidad. Además, los métodos pueden apoyar el cribado de alto rendimiento de bibliotecas de péptidos, el estudio de los mecanismos de resistencia bacteriana y la evaluación de terapias combinadas con antibióticos convencionales. Más allá de las aplicaciones antibacterianas, este flujo de trabajo también puede aplicarse a pruebas de péptidos antivirales o antifúngicos, recubrimientos superficiales para control de infecciones y aplicaciones biomédicas como la alteración de biopelículas o la inmunomodulación.
En conclusión, este protocolo proporciona un flujo de trabajo versátil y reproducible para la producción, purificación y evaluación funcional de AMPs y imitadores de péptidos. Al abordar consideraciones metodológicas críticas, ofrecer estrategias para la resolución de problemas y permitir aplicaciones diversas, establece una base sólida para la investigación antimicrobiana y biomédica.
Divulgaciones
Los autores no tienen conflictos de interés que declarar.
Agradecimientos
Los autores desean reconocer el Centro Analítico Mark Wainwright y la Instalación de Productos Recombinantes (RPF) de la Universidad de Nueva Gales del Sur. En particular, la Instalación de Espectrometría de Masas Bioanalítica para análisis de HRMS y la instalación de RMN para el acceso a instrumentos de RMN.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 1,2-ethanedithiol | Oakwood | M03555 | |
| 100X Antibióticos | Sigma Aldrich | A5955-20ML | |
| 1-Etil-3-(3-dimetilaminopropil)carbodiimida Clorhidrato | Bloqueos combi | SS-7536 | A partir de ahora se denominará EDC |
| 2-Naftoilcloruro | Bloqueos combi | OR-0173 | |
| Ácido acético y nbsp; | Ajax Finechem | R18401O | |
| Acetonitrilo | VWR | 20060.35 | |
| Fosfatasa alcalina | New England Biolabs | M0525S | |
| Albúmina sérica bovina (BSA) | Sigma Aldrich | A1933 | |
| Caldo Mueller-Hinton ajustado por catión (CAMHB) | Becton, Dickinson y Compañía | 212322 | |
| Cbz-L-Trp | Bloqueos combi | QB-6691 | |
| Colistina | Sigma Aldrich | C4461 | |
| Dey-Engley (D/E) Caldo Neutralizante | Oxóide | R453042 | |
| Tierra de diatomeas (Celite 545) | Sigma Aldrich | 102693 | Tamaño de partícula de 0,02-0,1 mm |
| Diclorometano (DCM) | VWR | 23366.327 | |
| Éter dietílico | Suministros químicos | EA036 | |
| Dimetilsulfóxido (DMSO) | Chem-Supply Pty Ltd | LCS-CHEM-0098 | |
| Ditiotreitol (DTT) | Termo Científica | J15397.03 | |
| Medio de cultivo DMEM | Thermo Fisher Scientific y nbsp; | UCS-BIO-0058 | |
| Hospedador de E. coli BL21(DE3) | Sigma Aldrich | 70235-M | |
| Electroporador | Termo Científica | NEON1SK | |
| Acetato de etilo | Suministros químicos | EA011-2.5L-P | |
| Ácido etilendediaminático tetraacético (EDTA) | Termo Científica | 118432500 | |
| Suero fetal bovino (FBS) | Sigma Aldrich | 12003C-500ML | |
| TEV Proteasa etiquetadas con His; | Sigma Aldrich | T4455 | |
| Hidroxibenzotriazol hidrato | Chem-Implex | 24755 | |
| Imidazol | Termo Científica | 288-32-4 | |
| Isopropil β-D-1-tiogalactopiranósido (IPTG) | Sigma Aldrich | I6758 | |
| Caldo Luria-Bertani (LB), | Termo Científica | 12795027 | |
| Búfer de lisis | Termo Científica | 89822 | |
| Cloruro de mercurio (II) | Sigma Aldrich | 215465 | |
| Metanol (Graja HPLC) | VWR | A452-4K | |
| Reactivo MTT | Sigma Aldrich | M2128-100MG | |
| N,N-Diisopropiletilamina (DIPEA) | Sigma Aldrich | 3440 | |
| N,N-Dimetil formamida (DMF) | Suministros químicos | RP1051 | |
| NanoDrop | Termo Científica | ND-ONE | |
| N-Boc-etilenodiamina | Bloqueos combi | AM-1613 | |
| Columna de resina de afinidad NTA | Sigma Aldrich | 70666 | |
| Palladio sobre carbono | Sigma Aldrich | 205699 | 10% en función de la policía |
| Kit de purificación de plásmidos | QIAGEN | 27104 | |
| Tubos de microtitulación de polipropileno | SARSTEDT | 72.690.008 | |
| Gel de sílice para cromatografía de columna flash | Siliciclo | R12030B | Gel de sílice 60, malla 230-400 y nbsp; |
| Placa de cromatografía de capa fina en gel de sílice | Merk | 1055540001 | Grosor de capa de 0,2 mm sobre respaldo de aluminio con indicador fluorescente de 254 nm |
| Fosfato de sodio, 0,2M de soln tampón | Termo Científica | J63816. AP | |
| Placa de microtitulación de polipropileno de fondo plano y 96 pozos con tapa | Corning | 3599 | |
| Ligasa de ADN T4 | New England Biolabs | M0202S | |
| Trietilamina (Et3N) | Suministros químicos | TR02151000 | |
| Ácido trifluoroacético (TFA) | Sigma Aldrich | T6508 | |
| Tris-HCL | Termo Científica | J62848. AK | |
| Triton X-100 | Termo Científica | A16046.AE | |
| Azul de tripán | MP BIOMEDICALS AUSTRALIA PTY LTD | ||
| Tripsina-EDTA (0,25%) | Sigma Aldrich | T4049-500ML | |
| Tripticase soya agar | Becton, Dickinson y Compañía | 211043 | |
| Urea y nbsp; | Termo Científica | 29700 | |
| Vector (promotor T7) | - | plásmido de número de copias alto elegido |
Referencias
- Naghavi, M., et al. Global burden of bacterial antimicrobial resistance 1990–2021: a systematic analysis with forecasts to 2050. Lancet. 404 (10459), 1199-1226 (2024).
- Antimicrobial resistance. , World Health Organization. Available at: https://www.who.int/news-room/fact-sheets/detail/antimicrobial-resistance (2023).
- Puri, B., Vaishya, R., Vaish, A. Antimicrobial resistance: Current challenges and future directions. Med. J. Armed Forces India. 81 (3), 247-258 (2025).
- Zhang, T., Jin, Q., Ji, J. Antimicrobial peptides and their mimetics: promising candidates of next-generation therapeutic agents combating multidrug-resistant bacteria. Adv. Biol. 9 (4), 2400461(2025).
- Pasupuleti, M., Schmidtchen, A., Malmsten, M. Antimicrobial peptides: key components of the innate immune system. Crit. Rev. Biotechnol. 32 (2), 143-171 (2012).
- Oliveira Júnior, N. G., et al. Antimicrobial peptides: structure, functions and translational applications. Nat. Rev. Microbiol. , (2025).
- Keshri, A. K., et al. LL-37, the master antimicrobial peptide, its multifaceted role from combating infections to cancer immunity. Int. J. Antimicrob. Agents. 65 (1), 107398(2025).
- Alzain, M., et al. Antimicrobial peptides: mechanisms, applications, and therapeutic potential. Infect. Drug Resist. , 4385-4426 (2025).
- Kuppusamy, R., Willcox, M., Black, D. S., Kumar, N. Short cationic peptidomimetic antimicrobials. Antibiotics. 8 (2), (2019).
- Xu, J. Peptides chemistry, manufacturing, and controls. Peptide Science: Chemical Ligation, Lead Generation, and Therapeutic Advances. , 471-508 (2025).
- Wang, Q., et al. Expression and purification of antimicrobial peptide buforin IIb in Escherichia coli. Biotechnol. Lett. 33 (11), 2121-2126 (2011).
- Cai, Z., et al. Peptide synthesis: a review of classical and emerging methods. Biofabrication. 18 (1), 012001(2026).
- Gentilucci, L., De Marco, R., Cerisoli, L. Chemical modifications designed to improve peptide stability: incorporation of non-natural amino acids, pseudo-peptide bonds, and cyclization. Curr. Pharm pseudo-peptide. Des. 16 (28), 3185-3203 (2010).
- Kuppusamy, R., et al. Tuning the anthranilamide peptidomimetic design to selectively target planktonic bacteria and biofilm. Antibiotics. 12 (3), 585(2023).
- Kuppusamy, R., et al. Guanidine functionalized anthranilamides as effective antibacterials with biofilm disruption activity. Org. Biomol. Chem. 16 (32), 5871-5888 (2018).
- Wiegand, I., Hilpert, K., Hancock, R. E. Agar and broth dilution methods to determine the minimal inhibitory concentration (MIC) of antimicrobial substances. Nat. Protoc. 3 (2), 163-175 (2008).
- Ji, S., et al. Adsorption and morphology analysis of bovine serum albumin on a micropillar-enhanced quartz crystal microbalance. J. Phys. Chem. B. 128 (41), 10247-10257 (2024).
- Yasir, M., Dutta, D., Willcox, M. D. Activity of antimicrobial peptides and ciprofloxacin against Pseudomonas aeruginosa biofilms. Molecules. 25 (17), (2020).
- Methods for the determination of susceptibility of bacteria to antimicrobial agents. terminology. Clin. Microbiol. Infect. 4 (5), 291-296 (1998).
- Saetan, T., Sukwattanasinitt, M., Wacharasindhu, S. A mild photocatalytic synthesis of guanidine from thiourea under visible light. Org. Lett. 22 (20), 7864-7869 (2020).
- Woodring, J. L., et al. Disrupting the conserved salt bridge in the trimerization of influenza A nucleoprotein. J. Med. Chem. 63 (1), 205-215 (2019).
- Terpe, K. Overview of bacterial expression systems for heterologous protein production: from molecular and biochemical fundamentals to commercial systems. Appl. Microbiol. Biotechnol. 72 (2), 211-222 (2006).
- Berridge, M. V., Herst, P. M., Tan, A. S. Tetrazolium dyes as tools in cell biology: new insights into their cellular reduction. Biotechnol. Annu. Rev. 11, 127-152 (2005).
- Deni, W. H., Gao, T., Wu, J. Protocol for reconstituting peptides/peptidomimetics from DMSO to aqueous buffers for circular dichroism analyses. STAR Protoc. 5 (1), 102850(2024).
- Lou, M., et al. Microbial production systems and optimization strategies of antimicrobial peptides: a review. World J. Microbiol. Biotechnol. 41 (2), 66(2025).
- Hancock, R. E., Sahl, H. G. Antimicrobial and host-defense peptides as new anti-infective therapeutic strategies. Nat. Biotechnol. 24 (12), 1551-1557 (2006).
Reimpresiones y permisos
