El objetivo de este protocolo es permitir la medición cuantitativa de la vida útil de fluorescencia de sondas Riboglow para flujos de trabajo de imagen de ARN reproducible in vitro, en células vivas de mamíferos y en modelos celulares tridimensionales. Detallamos los flujos de trabajo de preparación de la muestra, entrega de la sonda, adquisición de datos y análisis cuantitativo para extraer mediciones de vida útil de fluorescencia sesgadas.
Artículo de método
Caracterización de las sondas de Riboglow in vitro como base para la imagen de vida por fluorescencia en células vivas de mamíferos y modelos celulares tridimensionales
* These authors contributed equally
† These authors contributed equally
En este artículo
Resumen
Resumen
Casi el 80% del genoma humano se transcribe en ARN, mientras que menos del 2% codifica proteínas, lo que indica que la mayoría de los transcritos de mamíferos no codifican y participan en diversos procesos reguladores. Por lo tanto, detectar y visualizar cuantitativamente las moléculas de ARN en sistemas celulares de mamíferos vivos es fundamental para comprender la dinámica e interacciones del ARN, aunque sigue siendo técnicamente un reto, especialmente en entornos celulares complejos. Riboglow es un biosensor de ARN codificado genéticamente en el que un áptamo corto de ARN se une a una sonda de molécula pequeña, produciendo un encendido cuantificable de vida útil de fluorescencia detectable mediante microscopía de imagen de duración de fluorescencia (FLIM). Aquí presentamos un flujo de trabajo detallado para Riboglow-FLIM, que incluye la preparación de muestras, adquisición de imágenes y análisis cuantitativo de conjuntos de datos FLIM. El objetivo de este protocolo es permitir la detección cuantitativa basada en la vida útil de ARN utilizando Riboglow en entornos controlados y de células vivas. El protocolo se demuestra in vitro, donde se miden los cambios de vida dependientes del ARN, y en células vivas de mamíferos, donde se establecen la adquisición de FLIM, la selección de la región de interés y el análisis subcelular. La implementación exitosa requiere un control cuidadoso de los parámetros experimentales y de adquisición. Se destacan las consideraciones clave para la implementación reproducible. En conjunto, este protocolo sirve como referencia práctica para implementar Riboglow-FLIM y evaluar cuantitativamente la visualización de ARN en células vivas.
Introducción
En los últimos años, los avances en la comprensión del papel de los ARN en la función celular han generado una necesidad creciente de visualizar ARN en células vivas, especialmente en estados patológicos. Sin embargo, la ausencia de ARN fluorescentes naturales requiere sistemas de marcaje diseñados, a menudo combinados con sondas fluorogénicas exógenas. Como resultado, se han desarrollado una amplia gama de enfoques de imagen de ARN para permitir la visualización de la localización, dinámica e interacciones del ARN en sistemas vivos.
Una clase principal de métodos de imagen de ARN se basa en etiquetas codificadas genéticamente. Los sistemas fluoróforo-aptámeros y las estrategias de marcado basadas en proteínas, como el sistema de proteína de recubrimiento del bacteriófago MS2 (MCP), siguen siendo ampliamente utilizados 1,2. En el sistema MS2, los lazos de ARN se unen mediante proteínas de recubrimiento de bacteriófagos fusionadas con proteínas fluorescentes para rastrear los transcritos en células vivas. Aunque útil, este enfoque requiere etiquetas de ARN relativamente grandes y la producción de componentes proteicos adicionales, que pueden alterar el comportamiento nativo del ARN 1,2,3. Los sistemas de fluoróforo aptámero, incluyendo Spinach4 y variantes posteriores como Broccoli5, Corn6, Mango7 yPepper 8, permiten la activación directa de fluorescencia al unirse a ligandos y ofrecen un tamaño reducido de la marca. Sin embargo, estos sistemas pueden sufrir una intensidad de señal limitada, fluorescencia de fondo y desafíos con la multiplexación en entornos celularescomplejos 3.
Las estrategias alternativas incluyen sistemas de extinción de fluoróforos y enfoques basados en hibridación. Los sistemas de apagamiento de fluoróforos, incluido RhoBAST, producen fluorescencia tras la interrupción del temple tras la unión del ARN, pero pueden mostrar señal de fondo y sensibilidad a la concentración dela sonda 3,9. Los métodos de imagen de ARN basados en hibridación, como smFISH y los beacons moleculares, proporcionan alta especificidad pero requieren entrega por sonda y a menudo están limitados en la imagen de células vivas a largo plazo debido a la cinética de unión e interacciones fuera del objetivo 10,11,12. En conjunto, estos enfoques ponen de manifiesto los principales retos en la obtención de imágenes de ARN de célulasvivas 3,13,14. A pesar de estos avances, falta flujos de trabajo estandarizados para la imagen cuantitativa basada en la vida útil de la fluorescencia en sistemas biológicos complejos.
Riboglow intenta superar muchas de estas limitaciones. Riboglow es un sistema de etiquetado de ARN codificado genéticamente que combina una "etiqueta" corta de aptámero derivada de riboswitch con una "sonda" sintética de cobalamina (Cbl)-fluoróforo, permitiendo la visualización de ARN de célulasvivas 15. Cbl, un apagador natural, se separa espacialmente del fluoróforo al unirse a la etiqueta, produciendo un "encendido" de fluorescencia cuantificable en intensidad15. La expansión de Riboglow en la microscopía de imagen de duración de fluorescencia (FLIM) reveló una lectura que es en gran medida independiente de la concentración de fluoróforo e intensidad de excitación, amortiguando contra la variabilidad de entrega de la sonda y las diferencias entre usuarios16,17. Más importante aún, variar el aptámero de ARN da lugar a tiempos de vida de fluorescencia únicos, tal como se visualiza mediante FLIM16. Estas vidas ortogonales permiten la imagen multiplexada de ARN, lo que permite visualizar dos ARN con un solofluoróforo 16. La plataforma ha sido validada en diversos modelos de mamíferos, incluyendo U-2 OS, HeLa, MDA-MB-231 y células HOS, y con visualización simultánea del ARNm ACTB y del ARNncRNANORAD 15,16,17. Más recientemente, Riboglow se ha utilizado para visualizar ARN en embriones animalesvivos 18. En conjunto, estos estudios establecen a Riboglow como un sistema compacto y versátil para la imagen cuantitativa multiplexada de ARN.
En sistemas biológicos, el FLIM se ha aplicado ampliamente para estudiar interacciones moleculares, metabolismo y dinámica celular en sistemas vivos debido a su sensibilidad al entorno molecular local y su relativa robustez a la variabilidadexperimental 19. El FLIM mide la tasa de desintegración del estado excitado de una muestra fluorescente, típicamente utilizando el conteo de fotones individuales correlacionado en el tiempo (TCSPC). El TCSPC mide el tiempo entre la excitación láser de una muestra y la llegada del fotón emitido al detector, compilando los tiempos de vida adquiridos de los fotones en una distribución del tiempo de llegada de los fotones para cada medición. La imagen basada en la vida útil ofrece una ventaja importante al reducir la dependencia de las concentraciones de las partes fluorogénicas del sistema, incluyendo la sonda cargada en las células, el nivel de expresión de ARN y las variaciones en el camino óptico. Sin embargo, los experimentos FLIM son exigentes tanto conceptual como técnicamente, requiriendo un control cuidadoso de la adquisición de fotones, los modelos de ajuste y los flujos de trabajo de análisis.
Aquí se presenta un protocolo detallado para Riboglow-FLIM, que describe los flujos de trabajo para la preparación de muestras, adquisición de imágenes y análisis cuantitativo de conjuntos de datos de vida útil de fluorescencia. El objetivo de este estudio es establecer un flujo de trabajo reproducible para la imagen cuantitativa Riboglow-FLIM en sistemas biológicos. Riboglow-FLIM es más adecuado para comparaciones cuantitativas y requiere hardware especializado en FLIM y conocimientos de análisis. El protocolo se demuestra in vitro, donde se miden los cambios de vida dependientes del ARN, y en células vivas de mamíferos y sistemas celulares 3D donde se establecen la adquisición de FLIM, la selección de la región de interés y la extracción cuantitativa a la duración de la vida utilizando sondas de Riboglow. Este protocolo sienta las bases importantes para establecer flujos de trabajo y principios de adquisición FLIM para el análisis cuantitativo e imparcial de datos FLIM, permitiendo futuras aplicaciones para Riboglow-FLIM u otros sistemas basados en FLIM. Se pone énfasis en las elecciones de diseño experimental, la recopilación imparcial de datos y los desafíos comunes encontrados durante la adquisición y análisis de FLIM. Aunque se ha reportado previamente demostración de detección de ARN en células utilizando constructos transfectados marcados con Riboglow, ninguna proporciona un flujo de trabajo de adquisición y análisis paso a paso, especialmente en sistemas 2D y 3D. En conjunto, este trabajo proporciona un recurso para implementar Riboglow-FLIM como herramienta para la obtención de imágenes de ARN de células vivas.
Protocolo
1. Preparación y purificación de ARN
- Montar los componentes de la reacción de transcripción in vitro en un tubo estéril de microcentrífuga de 1,6 mL según lo especificado por las instrucciones del fabricante para el kit de síntesis de ARN in vitro .
NOTA: El ARN utilizado en estos experimentos se sintetizó utilizando el TranscriptAid T7 High Yield Transcription Kit (Thermo Fisher Scientific). La síntesis de ARN puede realizarse utilizando cualquier protocolo establecido, incluidos otros kits comercialmente disponibles, como se demostrópreviamente 17,20,21.- En resumen, combina el tampón de reacción de transcripción, NTPs, mezcla enzimática, ADN plantilla y agua libre de nucleasas hasta un volumen total de 20 μL.
- Coloque el tubo y su contenido en una incubadora a 37 °C durante al menos 4 horas y hasta toda la noche. Purificar el ARN sintetizado utilizando una columna de limpieza de ARN según las instrucciones del fabricante para el kit de limpieza de ARN.
NOTA: El protocolo de limpieza de ARN utilizado en estos experimentos fue Monarch RNA Cleanup Kit (New England Biolabs). La limpieza de ARN puede realizarse utilizando cualquier protocolo establecido que resulte en ARN purificado (aquí, definido por valores A260/A230 y A260/A280 superiores a 2,0), incluyendo otros kits comercialmente disponibles, como se demostrópreviamente 17,20,21. Todos los pasos de centrifugación para la limpieza de columnas de ARN duran 1 minuto a 16.000 x g, salvo que se especifique lo contrario.- En resumen, subir el volumen total del ARN sintetizado a 50 μL con agua libre de nucleasa, luego añadir 100 μL de tampón de unión seguidos de 150 μL de etanol al 100%.
- Carga los 300 μL en la columna e insértalo en un tubo de recogida. Centrifuga la columna y descarta el flujo directo.
- Añade 500 μL de buffer de lavado a la columna y centrifuga. Descarta el flujo directo.
- Repite el paso 1.2.3 una vez más.
- Retira el tubo de recogida de la columna y coloca un tubo estéril de microcentrífuga de 1,6 mL.
- Añade 15 μL de agua libre de nucleasas a la columna y déjala reposar a temperatura ambiente durante 1 minuto.
- Eluir por centrifugación al tubo de la microcentrífuga y descartar la columna.
- Mide la concentración y pureza del ARN purificado utilizando un espectrofotómetro de microvolumen.
- Vacía el espectrofotómetro usando 1 μL de agua libre de nucleasa.
- Carga 1 μL de la muestra de ARN purificado sobre el pedestal de la muestra y mide.
- Registrar la concentración y pureza de la muestra, indicadas por los valores A260/A230 y A260/A280.
- Almacena el ARN purificado a -80 °C.
2. Sondas Riboglow
NOTA: El procedimiento de síntesis para todas las sondas de Riboglow incluidas en este método puede encontrarse en la literatura previamentepublicada 21.
- Almacenar las sondas (95 μM) en microtubos libres de RNasa y protegidos contra la luz a -20 °C cuando no se usen.
- Descongelar inmediatamente antes de su uso y diluir a 4,5 μM en un tampón de ARN (100 mM KCl, 10 mM NaCl, 1 mM MgCl₂, 40 mM HEPES, pH 8,0) para experimentos de imagen.
3. Preparación de muestras in vitro
NOTA: Todos los pasos que involucren ARN purificado deben realizarse en un entorno libre de RNasa, como una campana extractora regularmente tratada con desnaturalizante RNasa.
- Preparar la solución in vitro de ARN y la sonda de Riboglow.
- En un tubo de microcentrífuga libre de RNasa, se combina la muestra de ARN purificada con la sonda Riboglow (Cbl-3xGly-ATTO590 o Cbl-5xGly-ATTO590) hasta obtener una concentración final de 5,0 μM de ARN y una sonda Riboglow de 4,5 μM en un tampón de ARN (100 mM KCl, 10 mM NaCl, 1 mMMgCl 2, 40 mM HEPES pH 8,0). Haz suavemente la mezcla de pipetas para homogeneizar.
NOTA: Es importante que haya una mayor concentración de ARN que la sonda de Riboglow en solución para asegurar que la sonda esté saturada de ARN. Si las concentraciones del ARN o de la sonda están en duda, la concentración de ARN puede aumentar o la concentración de la sonda puede reducirse para asegurar la saturación21.
- En un tubo de microcentrífuga libre de RNasa, se combina la muestra de ARN purificada con la sonda Riboglow (Cbl-3xGly-ATTO590 o Cbl-5xGly-ATTO590) hasta obtener una concentración final de 5,0 μM de ARN y una sonda Riboglow de 4,5 μM en un tampón de ARN (100 mM KCl, 10 mM NaCl, 1 mMMgCl 2, 40 mM HEPES pH 8,0). Haz suavemente la mezcla de pipetas para homogeneizar.
- Envuelva el tubo o la rejilla de tubos en papel de aluminio e incuba la solución a temperatura ambiente durante al menos 20 minutos. Proceder inmediatamente después de la incubación con imágenes FLIM (Paso 6).
4. Cultivo celular
NOTA: En estos experimentos se utilizan tanto líneas celulares HeLa como U-2 OS. Sus protocolos de cultivo y carga de sonda son idénticos. El trabajo de cultivo celular debe realizarse en un gabinete de bioseguridad (BSC) con técnicas asépticas estándar definidas por los estándares y procedimientos de un entorno de laboratorio BSL-2.
- Descongela rápidamente las alicuotas celulares congeladas en un criotubo a 37 °C y coloca medios de cultivo celular en baño maria a 37 °C.
- Al criotubo, añade un volumen igual de medio de cultivo celular calentado. Pipetea suavemente arriba y abajo para suspender las celdas.
- Añade la suspensión celular a una placa de cultivo de tejidos de 90 mm y el volumen total del medio de cultivo celular sube a 10 mL. Incuba las células en una incubadora humidificada a 37 °C y al 5% deCO2 al menos durante la noche para que las células se adhieran.
- Visualiza las células bajo un microscopio óptico para determinar la adherencia y la confluencia.
- Cuando la confluencia alcanza el 80–90%, las células del paso.
- Aspira el medio de cultivo celular de la placa de 90 mm. Lava las células añadiendo 4 mL de solución fisiológica tamponada con fosfato (1 X PBS) y distribuyéndola sobre las células meciéndola suavemente de lado a lado.
- Aspira el PBS y añade 2 mL de reactivo disociante. Coloca el plato de nuevo en la incubadora humidificada y deja que las células se desprendan durante 5–10 minutos.
- Mientras las células incuban, preparar al menos una nueva placa para las células añadiendo 8 mL de medio de cultivo celular. Etiqueta la placa con la fecha, la línea celular y el número de paso.
- Después de 5–10 minutos, visualiza el desprendimiento bajo un microscopio óptico. Las células separadas deben moverse en el medio.
- Retirar la placa de células desprendidas y transferir aproximadamente un volumen igual de medio de cultivo celular fresco a la(s) placa(s). Transfiere entre 1 y 3 mL de las células suspendidas a las nuevas antenas según los objetivos de experimentación futuros.
NOTA: Las diferentes líneas celulares tienen distintos periodos de crecimiento y sensibilidad. Para las células HeLa y OS U-2, transferir ~1 mL de suspensión celular de una placa completamente confluente a una nueva placa tardará unos 4 días en volver a estar completamente confluente.
- Para la imagen celular, pasa las células sobre placas de imagen de 35 mm y lávalas/pasas como se ha descrito anteriormente.
5. Carga de cuentas con sonda de riboglow
- Cuando las células han alcanzado una confluencia de imagen adecuada, se retira la placa de imagen de 35 mm de la incubadora y se aspira el medio. Lava las células con 1 mL de PBS 1X como se ha descrito antes, con T-motions, y aspira el PBS.
- Añade 3 μL de sonda Riboglow de 30 μM como tres gotas distribuidas uniformemente sobre las celdas. Inclina la placa rotacional para distribuir uniformemente la solución de la sonda por la superficie celular.
NOTA: La concentración en la sonda de Riboglow puede oscilar entre 5 y 30 μM. Para los experimentos descritos aquí, se utilizó material de 30 μM. Sin embargo, 5 μM se utiliza comúnmente para muestras celulares transfectadas. - Añade una fina capa de cuentas de vidrio a la placa usando un dispensador de cuentas.
NOTA: Asegúrate de que las cuentas formen una monocapa sobre las células y evita añadir demasiadas, ya que pueden resultar difíciles de retirar. - Golpea firmemente el fondo del plato contra la superficie del banco 8–10 veces para facilitar la carga delas cuentas 22.
- Descubre rápidamente la placa y añade un medio de cultivo celular fresco. Devuelve la placa a la incubadora humidificada durante 10 minutos para permitir que la sonda entre en las células.
- Después de 10 minutos, retira la placa y aspira el medio de cultivo celular, intentando eliminar tantas gotas de vidrio como sea posible.
- Lava el plato repetidamente con PBS para eliminar las cuentas de vidrio restantes.
- Sujeta el plato en ángulo, dispensa un pequeño volumen de PBS en la parte superior y deja que fluya hacia abajo, recogiendo cuentas por el camino. Aspira el PBS con cuentas en el fondo del plato. Repite de 3 a 5 veces según sea necesario para eliminar la mayoría de las cuentas restantes.
NOTA: No seas demasiado brusco con los chorros de PBS durante este paso, ya que las células adherentes pueden desprenderse. Si quedan algunas perlas tras varios lavados, es mejor intentar hacer imágenes con ellas que eliminar accidentalmente demasiadas células.
- Sujeta el plato en ángulo, dispensa un pequeño volumen de PBS en la parte superior y deja que fluya hacia abajo, recogiendo cuentas por el camino. Aspira el PBS con cuentas en el fondo del plato. Repite de 3 a 5 veces según sea necesario para eliminar la mayoría de las cuentas restantes.
- Añadir 1 mL de medio de imagen transparente complementado con un 10% de FBS al recipiente de imagen y incubar durante 10 minutos. Procede a la imagen FLIM (Paso 6). La imagen debe completarse en un plazo de 3 horas desde la carga de la perla.
NOTA: El procedimiento de carga de perlas para la introducción de moléculas fluorescentes en células adherentes de mamíferos fue adaptado de un protocolo descrito en otrolugar 22.
6. Imagen FLIM
NOTA: Este protocolo está adaptado para su uso con un microscopio confocal Nikon Ti2 Eclipse AX equipado con hardware FLIM/FCS y software NIS-Elements (véase los detalles en la Tabla de Materiales).
- Enciende el microscopio en la siguiente secuencia: microscopio láser de barrido confocal, unidad de control del microscopio, y luego el sistema FLIM basado en conteo de fotones únicos correlacionado en el tiempo (TCSPC), que incluye la unidad de combinación láser, el detector fotomultiplicador y el temporizador de eventos.
- Tras el arranque del microscopio, enciende el ordenador de sobremesa y abre el software de adquisición y análisis de imágenes.
- En las opciones de arranque, elige "AX con PicoQuant". Espera a que se inicie el software de adquisición y análisis de imágenes.
- Una vez arrancado, selecciona "AX FLIM y FCS".
- Instala un microscopio para la adquisición de datos de fluorescencia a lo largo de la vida.
- En la sección de la almohadilla AX:
- Asegúrate de que Galvano esté seleccionado.
- Pon el promedio en 1.
- Pon el tiempo de permanencia en 2.
- Sobre la sección de potencia láser:
- Baja los deslizadores individuales del láser al 3–4%.
- Pon el control deslizante de Todos los láseres a cero.
- En TI2 Pad:
- Asegúrate de seleccionar el objetivo 20x .
- En Área de escaneo, selecciona 512 x 512.
- Asegúrate de que los detectores correctos estén encendidos. Ejemplo para un sistema de 2 láseres:
- Detector 1 para el láser de 560 nm.
- Detector 2 para el láser de 640 nm.
NOTA: Dependiendo del experimento, se pueden utilizar uno o más láseres. Haz clic derecho en los detectores para encenderlos o apagarlos.
- Define la ruta del archivo de datos.
- Ve al final de la sección de mandos y haz clic en "Configurar".
- Ve a la pestaña de PicoQuant/FLIM FCS .
- En "Ruta del espacio de trabajo" haz clic en el símbolo de la carpeta a la derecha.
- Selecciona una ubicación y crea una nueva carpeta para los experimentos del día.
- Cierra la sección de configuración.
- En la sección de la almohadilla AX:
- Selecciona "Live" hasta que aparezca la ventana de adquisición de imagen, luego selecciona de nuevo "Live" para pausar la colección de fotones.
- Empieza a configurar ventanas de recogida de datos FLIM.
- Haz clic derecho en la ventana de imagen en vivo y haz clic en "PicoQuant Plugin".
- Habilitar:
- Curva de decadencia de mostrar
- Rastreo de hora del espectáculo
- Mostrar estadísticas FLIM
NOTA: Es necesario hacer clic derecho en la imagen en vivo cada vez para las tres ventanas.
- Procede a la subsección correspondiente del protocolo según el tipo de muestra que se esté tomando la imagen.
7. Recogida de datos in vitro
- Carga la muestra de FLIM in vitro .
- Consigue una almohadilla deslizante negra y una cubierta de cobertura. Coloca un deslizante de cubierta en la almohadilla.
- Coloca una gota de 5–20 μL de la muestra in vitro sobre el papel de cubierta.
- Carga la almohadilla para portaobjetos en el escenario del microscopio.
NOTA: Las gotas más grandes de ~20 μL son preferibles a las pequeñas porque tardan más en evaporarse. La evaporación puede ralentizarse aún más cubriendo la gota con una pequeña tapa u objeto de forma similar. - Usando el joystick, maniobra visualmente el objetivo hasta el centro de la gota.
- Selecciona "Live" y observa el pad de trazado temporal. Mostrará el número de fotones que reciben los detectores en un momento dado.
- Encuentra la altura correcta de Z de la gota de muestra.
- Sigue ajustando la altura de Z hasta que la señal de traza temporal alcance un máximo.
- Comienza a aumentar la potencia del láser mientras observas la tasa de conteo bajo el control deslizante del detector. El número de objetivos por segundo (CPS) varía, pero es preferible adquirir entre 1.000 y 10.000 fotones/fotograma.
- Empieza a bajar la altura Z y luego vuelve a subir para ver de nuevo la traza de tiempo máximo. Esto representa la interfaz slide-droplet.
- Mira la altura absoluta de la Z en la esquina inferior derecha y aumenta la intensidad ~20 μm para mover el foco hacia el centro de la caída. La señal de traza temporal debería disminuir ligeramente y luego estabilizarse.
NOTA: Cuando se alcanza la altura Z correcta, aumentar o disminuir ligeramente la altura z no cambiará sustancialmente la traza temporal ni el color medio de la imagen en vivo. Además, el borde de la gota se puede encontrar seleccionando el botón "mouse XY" en la parte superior de la ventana activa y moviendo la imagen.
- Determina los ajustes de adquisición.
- Observa la curva de decaimiento y observa a qué fotones alcanza su pico. Esto representa el número total de fotones adquiridos en tres fotogramas. Usando este número, determina cuántos fotogramas se necesitan por adquisición. Para el análisis FLIM in vitro , se desean un total de 10a 5 fotones. 10–15 fotogramas por adquisición deberían ser suficientes.
- En función del número determinado de fotogramas, se establece el valor "Capturar".
- Para cada captura, pausa la imagen en vivo, selecciona "Capturar", permite que se recopilen los datos, luego vuelve a pulsar "En directo" y usa el botón "mouse XY" para navegar a un nuevo punto.
- Repite el paso 7.5 para réplicas técnicas hasta que se hayan recogido suficientes datos.
NOTA: Cada captura individual resultará finalmente en un valor de vida útil de fluorescencia para esa muestra. Para recopilar quince puntos de datos a lo largo de la vida, completar el paso 7.5 quince veces en total. - Una vez recogidos todos los datos, cierra el software de adquisición y análisis de imágenes y exporta datos de microscopía de imagen de vida útil (FLIM).
- Abre el Explorador de archivos y navega hasta la ubicación previamente definida para los datos.
NOTA: Cada sesión de recogida de datos FLIM dará lugar a una única carpeta .sptw, donde se pueden encontrar todos los datos de esa sesión. NIS Elements nombra automáticamente la carpeta usando la fecha del experimento, y las adquisiciones individuales se nombrarán según el momento de la adquisición. - Exporta la carpeta .sptw y procede al procesamiento FLIM.
- Abre el Explorador de archivos y navega hasta la ubicación previamente definida para los datos.
8. Recogida de datos de células 2D
- Si aún no está hecho, configura la disposición correcta del láser para el experimento celular.
- Ve a "Configuración de experimentos" en la parte superior derecha de la página, junto a los láseres.
- Haz clic en "Añadir" junto a la caja de tintes multicanal.
- Añade los tintes deseados.
NOTA: La mayoría de las sondas de Riboglow utilizan el fluoróforo ATTO 590, por lo que este tinte debería añadirse en la mayoría de los experimentos de Riboglow. - Haz clic en Modo Experto.
- Aquí, ajusta qué detector recibe qué espectros de emisión. Idealmente, los espectros de emisión con excitación/emisión superpuestos deberían ser enrutados a diferentes detectores. Se prefieren los detectores de GaAsP frente a los detectores MA, ya que estos no son ajustables.
- A la izquierda, cambia el orden de paso para minimizar la diafonía entre colorantes con excitación/emisión superpuesta.
- Guarda los ajustes y nombra la nueva configuración del láser. Elícelo para el experimento.
NOTA: Este paso solo debe completarse una vez por perfil, debe guardarse en el perfil de usuario para futuros experimentos.
- Abre la ventana de Resumen XYZ navegando a Ver > Controles de Adquisición > Resumen XYZ. Esta vista muestra en qué parte del escenario se está tomando cada imagen y ayuda a prevenir duplicados accidentales.
- Procede a la carga de muestras.
- Antes de cargar el plato de imagen, asegúrate de que se haya añadido una tinción nuclear de célula viva. El tinte tarda ~30 s en penetrar las células y permite visualizar los núcleos.
- Coloca el plato de imagen sobre el microscopio. Empuja el plato lo más hacia abajo a la izquierda posible en el escenario del microscopio. Pega la muestra a la etapa si usas objetivos no aéreos para evitar la deriva xy.
NOTA: Es necesario pegar la muestra al escenario del microscopio para evitar que el plato se mueva al usar objetivos que no sean de aire. - Cambia al canal DAPI y comienza a subir la altura Z usando el mando lateral del mando. Procede despacio hasta que los núcleos celulares se enfoquen.
- Ajusta las "zanahorias" del controlador del microscopio para ajustar la sensibilidad del mando de altura Z.
- Si las células no aparecen a la vista, puede ser necesario ajustar las coordenadas XY a un área de la placa con núcleos.
- Configura el enfoque automático del PFS en "Activado" en el panel de control del microscopio.
- En el lado derecho del panel AX, selecciona la lupa junto al botón PFS. El microscopio comenzará a ajustarse para normalizar la altura Z. Una vez terminado, el botón PFS debería iluminarse y decir "enfocado" para indicar que el PFS está activado.
NOTA: El Sistema de Enfoque Perfecto (PFS) minimiza la deriva Z causada por el movimiento de la etapa XY o experimentos prolongados. Cuando se selecciona el PFS, usa 2 velocidades para cualquier ajuste de altura Z, ya que el PFS contrarresta automáticamente los ajustes más pequeños.
- En el lado derecho del panel AX, selecciona la lupa junto al botón PFS. El microscopio comenzará a ajustarse para normalizar la altura Z. Una vez terminado, el botón PFS debería iluminarse y decir "enfocado" para indicar que el PFS está activado.
- Antes de comenzar la recogida de datos de celdas, asegúrese de que el detector AX se utilice para buscar celdas, y no los detectores FLIM/FCS.
- Al buscar celdas, utiliza el canal DAPI para encontrar áreas de celdas y luego cambia al canal ATTO 590 para encontrar celdas que han sido efectivamente cargadas con perlas.
NOTA: La eficiencia de carga de perlas es significativamente menor (en nuestras manos, ~30% de las celdas están cargadas por perlas) que la eficiencia de tinción nuclear, por lo que no todas las células con núcleos fluorescentes tendrán ATTO 590. - Una vez identificada una celda, haz doble clic en ella para centrarla en el fotograma. Alternativamente, haz clic derecho en la ventana de adquisición y haz clic en "mover este punto al centro".
- Una vez que la célula esté centrada, cambia a "AX FLIM y FCS."
- En la parte inferior derecha de la pantalla, asegúrate de que esté seleccionado "512 x 512".
- En la pequeña ventana de la esquina inferior derecha, ajusta el marco para que encaje en la celda haciendo clic y arrastrando las esquinas. Deja que el marco de nuevo tamaño se vuelva rojo. Haz clic derecho dentro del fotograma o selecciona "Live" hasta que el fotograma se ponga verde, indicando que el ajuste ha terminado.
- Ajusta el número de capturas al valor deseado.
NOTA: Al menos 10 o4 fotones en total son ideales para experimentos celulares. Para experimentos subcelulares, lo ideal es que 10o más fotones totales sean suficientes, ya que un gran porcentaje de fotones se excluirá cuando se defina la región de interés (ROI). Para un fotograma de 512 x 512, normalmente ~30 fotogramas serán suficientes para una adquisición celular. Obtener más o menos capturas aumentará la resolución o la velocidad de captura, respectivamente. - Selecciona "Capturar". Con la captura debería aparecer una nueva ventana. La caja de progreso de captura en el lado derecho de la pantalla debería aparecer cerca de la caja de entrada de captura.
- Mientras tanto, abre el software de análisis de microscopía de imagen por vida útil de fluorescencia (FLIM) y navega hacia la ruta correcta del archivo. Las adquisiciones FLIM llenarán automáticamente la ventana del software de análisis FLIM y podrán ser renombradas a medida que se adquieran.
- Una vez completada la captura, vuelve al detector AX y selecciona "Activo" para buscar una nueva celda. El tamaño de la ventana AX FLIM/FCS puede ajustarse en cualquier momento para tener en cuenta celdas más grandes o pequeñas.
- Continúa adquiriendo nuevas células dentro del periodo de imagen de 3 horas.
- Cuando termines, exporta el archivo .sptw creado siguiendo el paso 7 en "Recogida de datos in vitro ".
- Procede al procesamiento FLIM cuando termines.
9. 3D Recogida de datos celulares FLIM en Z-Stack
- Ajuste completo del láser, ajuste de la altura Z y búsqueda de celdas tal y como se describe en la Recogida de Datos de Células 2D, Pasos 8.1 - 8.12.
- En la parte superior del área de ajustes, cambia a la pestaña "Adquisición de ND".
- Haz clic en la casilla "XY", debería aparecer una tabla.
- Si hay coordenadas en la tabla, haz clic en "Borrar valores" en la parte superior derecha de la tabla.
- Haz clic en "Añadir" en la parte superior de la tabla para añadir la celda a la tabla.
- Esto debería repoblar las coordenadas XY actuales de la etapa y el valor Z/valor PFS.
- Haz clic en la casilla "Z" sobre la tabla.
- Usando el controlador de captura en vivo y microscopio, desplázate hasta la parte más baja de la celda, cerca de la placa. Una vez que se encuentra la parte inferior de la celda, haz clic en el botón amarillo "Inferior" junto al cubo para usar esta altura Z como la parte inferior de la celda.
- Repite este proceso con la parte superior de la celda, haciendo clic en el botón "Arriba" después de navegar hasta la parte superior de la celda usando el controlador del microscopio.
- Debajo del cubo, haz clic en el botón junto a la caja "Paso". Esto llenará la caja de pasos con el número recomendado de pasos para la altura definida de Z.
NOTA: Aumentar el número de pasos incrementará la resolución final en el eje Z, así como el tiempo de adquisición. Cada corte de la celda también debe analizarse individualmente para determinar el paisaje de vida útil de toda la célula, por lo que este tiempo de análisis de imagen también debe considerarse al decidir el número de pasos por celda. Consulta "Subsección: Procesamiento FLIM Celular" para detalles completos sobre el proceso de ajuste FLIM antes de decidir el número de pasos para el experimento Z-stack. - De vuelta en la pestaña "Adquisición", cambia el número de fotogramas a aproximadamente la mitad de la cantidad normal.
NOTA: Esto es principalmente para ahorrar tiempo, ya que la calidad de cualquier corte Z-stack individual importa menos para la calidad de la imagen final. Para mantener una calidad de imagen rigurosa, selecciona un número normal o incluso mayor de capturas por corte. Esto alargará el tiempo de adquisición. - De vuelta en la tabla "ND Acquisition", selecciona "Ejecutar ahora".
- Permitir que el microscopio capte todas las rebanadas de la célula; El tiempo de adquisición variará dependiendo del número seleccionado de cortes y capturas por rebanado.
- Una vez recogida la imagen, guárdala como un archivo .nd2 y visualízala en 3D usando el botón "Mostrar vista de volumen" en la parte superior de la ventana de adquisición.
- Si es necesario adquirir imágenes confocales para la pila Z celular, toma una imagen idéntica de la célula usando los detectores AX.
- Cambia a los detectores AX seleccionando "AX" cerca de la parte superior del panel de control.
- De vuelta en la tabla "ND Acquisition", selecciona "Ejecutar ahora". La imagen confocal tardará muy poco en adquirirse en comparación con la imagen FLIM.
- Cuando termines, exporta los archivos .sptw creados siguiendo el paso 7 de la sección "Recogida de datos FLIM in vitro ".
- La imagen confocal puede exportarse como un archivo .nd2 y guardarse en una ubicación conocida del ordenador.
- Procede a "Procesamiento FLIM" cuando termines.
10. Procesamiento FLIM
- Procesamiento FLIM General/In Vitro
NOTA: Para modificaciones de protocolo específicas para datos celulares de FLIM, como seleccionar ROIs, véase Procesamiento Celular FLIM (véase Paso 10.2).- Lanza el software de análisis FLIM.
NOTA: Si la clave del software de análisis FLIM está conectada al mismo ordenador que el microscopio, el microscopio debe estar completamente encendido para que el software se inicie. Si la clave de software está en otro ordenador, el software puede mostrar el mensaje de error "Fallido el arranque del dispositivo. No se puede conectar TCSPC", que puede ser descartado con seguridad. - Abre el archivo FLIM .sptw en el software de análisis FLIM usando uno de los siguientes métodos:
- En la parte superior de la pantalla, navega a Archivo > Abrir Espacio de Trabajo > [seleccionar ubicación del archivo .sptw].
- Haz clic y arrastra el archivo .sptw desde su ubicación guardada y suelta en la ventana del software de análisis FLIM en la gran caja blanca a la izquierda de la ventana.
NOTA: Para que el software de análisis FLIM reconozca carpetas FLIM, deben terminar en ".sptw" y contener un archivo WSLog. Asegúrate de que estos identificadores no se eliminen al renombrar o mover carpetas de datos. Cuando se carga con éxito, pequeños cuadrados verdes ocupan la ventana a la izquierda, representando adquisiciones individuales de datos.
- Haz clic en una de las adquisiciones verdes.
- Navega a la sección de Análisis > Imagen > FLIM y selecciona "Iniciar". El archivo FLIM empezará a cargarse.
- Una vez cargada, la barra de escala generada automáticamente puede eliminarse haciendo clic derecho en la ventana de muestra y desmarcando la opción "Mostrar barra de escala".
- Selecciona las siguientes opciones desplegables en la pestaña de Fitting de Decadencia:
- Modelo de ajuste: Reconvolución N-exponencial
- Decadencia: Decadencia General
- IRF: IRF calculado
NOTA : Las imágenes in vitro FLIM suelen ser homogéneas y no requieren retorno de inversión. Sin embargo, puede haber características de imagen indeseables que se puedan omitir. Si es así, define un ROI haciendo clic derecho en la ventana de ejemplo y seleccionando una de las diferentes opciones de dibujo de ROI. Haz clic y mantén pulsado para definir un área. Los valores excluidos deben volverse monocromos, mientras que los valores seleccionados deben permanecer coloridos. Se utiliza un IRF calculado para mayor consistencia; sin embargo, el IRF medido puede proporcionar una mayor precisión para ciertas condiciones experimentales y debe considerarse cuando esté disponible17.
- En la parte inferior, selecciona el botón naranja de "Ajuste inicial". El software calculará una línea de mejor ajuste y la representará en negro junto a los datos de la curva de decaimiento verde.
- Analizar el ajuste y los residuos resultantes y determinar la calidad del ajuste.
- Bajo la curva de decaimiento, observa los residuos generados y determina la calidad del ajuste. Los residuos aleatorios, similares a ruidos, indican un ajuste de buena calidad, mientras que características lineales y pendientes suaves indican un ajuste deficiente.
- El valor χ2 para evaluar la calidad del ajuste está en la parte inferior derecha de la tabla de ajustes. El χ2 se acerca a 1 a medida que mejora el ajuste.
NOTA: El gráfico de residuos es simplemente una representación lineal de la superposición entre la curva de decaimiento calculada (línea negra) y la curva de decaimiento medida (verde). Esto significa que la calidad del ajuste puede evaluarse viendo cómo se alinean las dos curvas. Más detalles sobre el ajuste de datos FLIM se proporcionan en una publicaciónreciente 23.
- Ajusta el número de parámetros para aumentar la calidad del ajuste según sea necesario.
- Junto a "Parámetros del modelo", aumenta el valor de n en 1 y selecciona "Ajuste inicial". Se calculará la nueva curva y se mostrarán los nuevos residuos y el valor de χ2 .
- Evalúa la calidad de este nuevo ajuste y determina si se necesitan parámetros adicionales.
- Repite los pasos 10.1.9.1. hasta 10.1.9.2. hasta que la desintegración modelada alcanza una calidad óptima.
NOTA: El número de parámetros debe minimizarse para lograr la mayor calidad de ajuste posible. Si dos parámetros producen cualidades de ajuste casi idénticas, se debe usar el menor número de parámetros. Teóricamente, el número de parámetros del modelo corresponde al número de especies productoras de vida en la muestra. En la práctica, el número ideal de parámetros aumenta con la complejidad creciente del sistema que se está visualizando. - Tras determinar el número final de parámetros, se puede registrar la vida útil ponderada de τAvAmp (τ AvAmp [ns]) de la tabla de Ajuste de Decay.
NOTA: La amplitud media de Tau (τAvAmp) y la intensidad media de Tau (τAvInt) son ambas medidas de la vida media de fluorescencia de una muestra. Sin embargo, los cálculos usados para determinar cada valor son diferentes y ambos no son intercambiables. En general, τAvAmp es una métrica más precisa para sistemasbiológicos 23. - Para adquirir la imagen FLIM ajustada de la muestra, realiza la resta de fondo usando los datos ajustados y realiza un ajuste FLIM.
- Para las casillas blancas de verificación en la tabla de Ajuste de Decadencia, desmarque todas las casillas excepto las de τn[ns]. El número de cajas τn[ns] corresponderá al número de parámetros de ajuste determinados.
- Cambia el valor de BkgrDec[Cnts] a cero.
- A la izquierda inmediata de la ventana de muestra, selecciona "FLIM Fit". El software empezará a ajustar la muestra.
- Tras ajustar, la escala de color falsa y la intensidad de la visualización pueden ajustarse modificando las leyendas a la derecha de la ventana de muestra.
- La imagen de muestra puede exportarse como mapa de bits para procesamiento posterior haciendo clic derecho > Exportar > mapa de bits o mapa de bits con escala de color.
- Lanza el software de análisis FLIM.
- Procesamiento FLIM celular
- Completar los pasos 10.1.1 - 10.1.5 en general/procesamiento in vitro FLIM.
- Define un ROI celular haciendo clic derecho en la ventana de muestra y seleccionando una de las opciones de dibujo de ROI.
NOTA: Debido a sus formas irregulares, usar la opción de retorno libre suele ser lo mejor para definir celdas. Un área de un ROI puede excluirse manteniendo CTRL al definir un área. Se puede añadir área adicional a un ROI ya seleccionado manteniendo pulsado SHIFT. Al analizar compartimentos subcelulares, las tinciones fluorescentes visibles en imágenes confocales pueden no ser visibles en la imagen FLIM posterior. En estas situaciones, es recomendable usar la imagen confocal como referencia para dibujar ROIs en la imagen FLIM. - Selecciona las siguientes opciones desplegables en la pestaña de Fitting de Decadencia:
- Modelo de ajuste: Reconvolución N-exponencial
- Decadencia: ROI
- IRF: IRF calculado
- Completar el resto del procedimiento en Procesamiento FLIM General/In Viturbo, pasos 7 a 13.
Resultados
En la Figura 1 se puede encontrar una visión gráfica completa del flujo de trabajo experimental en la Figura 1. Para minimizar el sesgo experimental, los conjuntos de datos pueden analizarse a ciegas. Como ejemplo para este propósito, todas las identidades de las muestras se mantuvieron ocultas a los investigadores durante la recogida y procesamiento de datos. Por ello, los grupos experimentales se etiquetan por su identificador asignado (grupo A, grupo B, etc.), y sus verdaderas identidades se definen en los textos y los pies de foto de las figuras.
Tras la purificación de la etiqueta de ARN A, se midió la vida útil de fluorescencia in vitro de dos sondas Riboglow, Cbl-3xGly-ATTO590 (3xGly) y Cbl-5xGly-ATTO590 (5xGly), en presencia y ausencia de la etiqueta de ARN A. Las sondas 3xGly y 5xGly son idénticas salvo por el número de repeticiones monoméricas de glicina en sus segmentos de enlace, tres para 3xGly y cinco para 5xGly (Figura 2D). Se recogió y analizó la vida útil de fluorescencia in vitro utilizando los métodos descritos anteriormente, y la desintegración general se analizó sin selección de ROI (Figura 2E-2G). Tras la reconvolución n-exponencial, se extrajeron y graficaron los valores deτ AvAmp por grupo experimental (Figura 3B). Se produjeron ventanas representativas de adquisición FLIM con escalas de color falsas normalizadas para cada grupo y se muestra que se alinean con los valores de τAvAmp recogidos correspondientes a su tipo específico de muestra (Figuras 3A y 3B). Como era de esperar, las muestras in vitro a lo largo de la vida que contenían la etiqueta de ARN A (grupos B y C) presentaron valores de fluorescencia significativamente más altos que aquellas sin etiqueta de ARN A (grupos A y D). Las curvas representativas de desintegración para cada grupo experimental muestran además que la presencia de la etiqueta de ARN A aumenta la vida extraída in vitro (Figura 3C). En muestras sin etiqueta de ARN A, sus curvas de desintegración se desplazan hacia la izquierda, lo que indica valores medios de vida más cortos en comparación con las muestras con la etiqueta de ARN A.
Para investigar la vida útil de la fluorescencia en células vivas, se realizó la carga de perlas de células HeLa adherentes como se describió anteriormente con las sondas de Riboglow 3xGly y 5xGly (Figura 4A). Se utilizó el análisis FLIM para determinar si las diferentes sondas de Riboglow producían señales únicas de duración en células vivas. Se seleccionaron células para la medición del FLIM en función de la presencia de la sonda Riboglow cargada y el estado general de salud de la célula. Las células se seleccionaron en función de la carga confirmada de la sonda y la morfología normal antes del análisis de vida útil, independientemente del resultado de la fluorescencia. Los datos recopilados del FLIM se analizaron utilizando ROIs para limitar señales de fluorescencia fuera del objetivo (Figura 2H, Figura 4B). Los resultados mostraron que la vida útil de la fluorescencia celular de las células cargadas con perlas con 3xGly (grupo E) fue significativamente menor que las cargadas con 5xGly (grupo F, Figura 4D). Esta tendencia puede visualizarse aún más mediante curvas representativas de decaimiento de los dos grupos muestrales, donde una celda cargada con 3xGly tiene una curva de desintegración desplazada a la izquierda en comparación con la celda cargada con 5xGly, lo que indica una vida media de fluorescencia menor (Figura 4C). Estos resultados demuestran la utilidad de los protocolos descritos para extraer la vida útil celular de las sondas de Riboglow a partir de imágenes celulares 2D.
Luego intentamos resolver el Riboglow-FLIM en compartimentos subcelulares. Por ejemplo, elegimos señales FLIM nucleares frente a citosólicas. Se recogió la vida útil de los núcleos celulares y se comparó con la vida citosólica para investigar las variaciones a lo largo de la vida entre compartimentos celulares (Figura 5). Se recogieron imágenes confocales de células con tinciones nucleares azules junto a imágenes FLIM y se utilizaron para determinar los ROI nucleares y de citosoles (Figura 2J, Figura 5C). El análisis FLIM de núcleos celulares y citosoles cargados con 3xGly y 5xGly reveló una diferencia significativa de vida entre los compartimentos subcelulares en ambos grupos (Figura 5F). En consonancia con observaciones previas, el núcleo de las células cargadas con la sonda de Riboglow tiene vidas de fluorescencia consistentemente más altas que el citosol de la misma célula. La vida útil nuclear fue, de media, 0,18 ns y 0,13 ns superior a la del citosol para 3xGly y 5xGly, respectivamente. Es importante destacar que la ventana de adquisición de falsa escala de color, las curvas de decaimiento y los valores extraídos deτ AvAmp muestran la misma tendencia de vida útil de fluorescencia (Figura 5C-Figura 5F). Estas diferencias en la vida nuclear frente a la citosólica fueron pequeñas pero detectadas de forma constante a través de nuestro sólido flujo de trabajo de análisis de datos.
Para demostrar la utilidad del FLIM en sistemas cada vez más complejos, se recopilaron y analizaron pilas Z celulares 3D. Se fotografiaron un total de cuatro celdas en tres dimensiones usando cortes Z-stack, con un número de cortes que oscilaba entre 10 y 15 por celda. Para cada corte celular, se recogieron los ROIs del núcleo y el citosol, y los valores deτ AvAmp extraídos para todas las cortes se graficaron y analizaron mediante una prueba t pareada (Figuras 5A y 5B, 5G). Los resultados de todos los experimentos mostraron que no había diferencias significativas entre la vida útil del núcleo y del citosol en estas células. Esto puede deberse a la reducción del número de fotones por segmento Z y al tamaño limitado de la muestra, lo que puede reducir la potencia estadística y la resolución de vida útil en el análisis 3D. Estos datos destacan la importancia del tamaño de la muestra y el recuento de fotones en la recogida de datos FLIM, donde análisis de múltiples células con mayores recuentos de fotones por captura revelan diferencias a la duración de la vida que no son visibles en experimentos de célula única y con menos fotones (Figuras 5F y 5G).
En conjunto, estos resultados demuestran la utilidad del protocolo descrito para recopilar y analizar datos FLIM producidos por el sistema Riboglow en varios contextos biomoleculares relevantes.
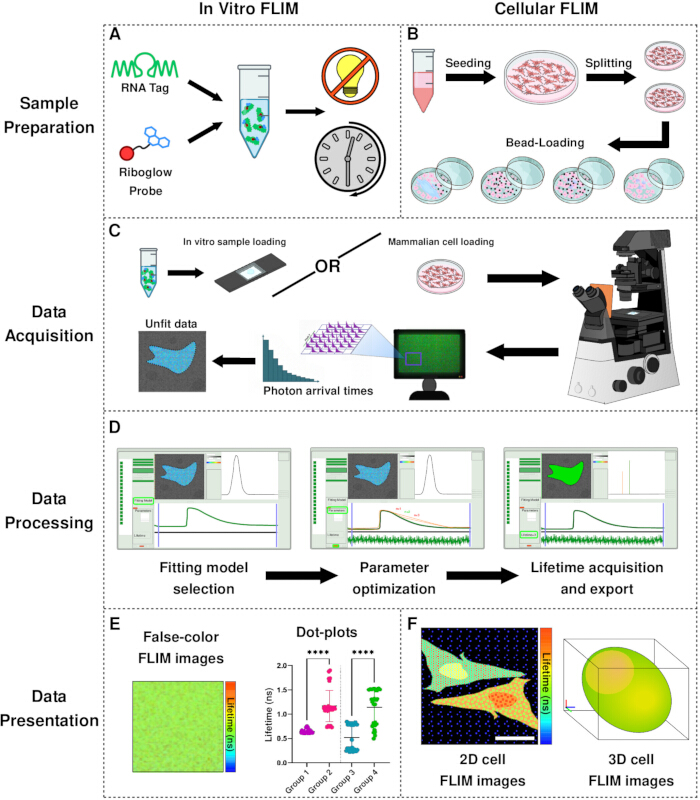
Figura 1: Visión general del flujo de trabajo experimental. A-B) Flujo de trabajo de preparación de muestras para muestras in vitro (A) y células de mamíferos (B). C) Flujo de trabajo de adquisición de datos FLIM. D) Flujo de trabajo de procesamiento de datos FLIM. Los datos recogidos se ajustan mediante reconvolución n-exponencial, se determina el número de parámetros de ajuste para cada adquisición y se determina y exporta el valor final de la vida útil. E-F) Visualización de datos FLIM. Los datos in vitro (E) se presentan como imágenes FLIM en falso color o gráficos de puntos a lo largo de la vida, y los datos celulares (F) se presentan como imágenes FLIM celulares 2D o 3D. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
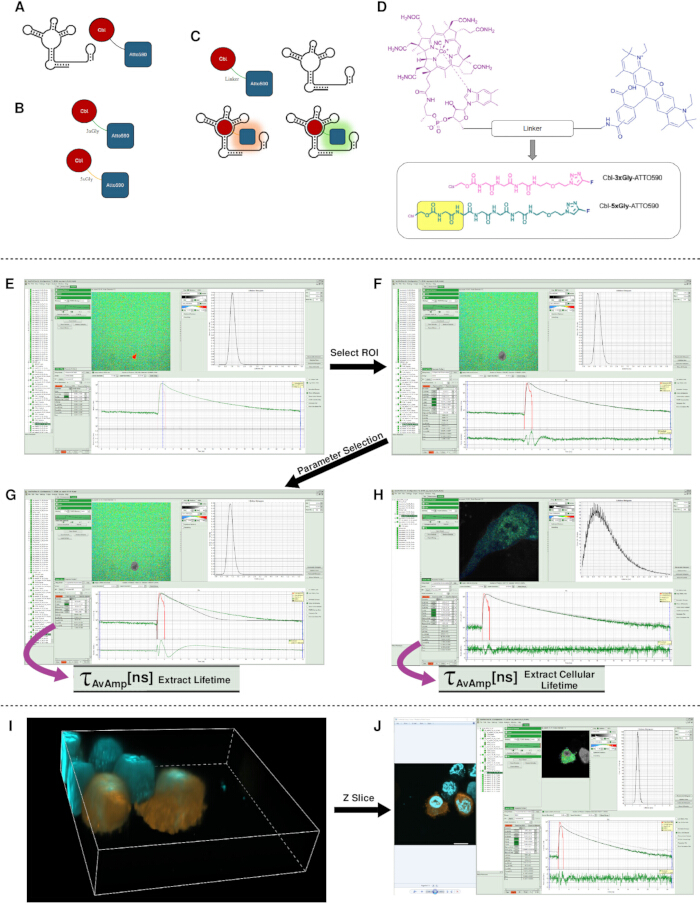
Figura 2: Plataforma Riboglow, serie de enlaces y flujo de trabajo de ajuste FLIM. A-B) Caricatura de sondas de Riboglow y la etiqueta de ARN A. C) Ilustración de la unión de la sonda de Riboglow a la etiqueta de ARN aptamer (A Tag), lo que resulta en un aumento de la intensidad y vida útil de la fluorescencia tras la formación del complejo. D) Serie de enlaces de Riboglow para este estudio. Cbl (ciruela) está acoplado covalentemente a un fluoróforo (azul) mediante un enlace químico variable. 5xGly contiene dos residuos adicionales de glicina, resaltados en amarillo. E-J) Procesamiento de datos FLIM mediante SymPhoTime 64. E-G) Los datos FLIM se importan en SymPhoTime 64(E). Se selecciona una región limpia de interés (ROI) (F) y luego se ajustan curvas de decaimiento usando un modelo de reconvolución (G) de n exponencias. El ajuste óptimo se utiliza para obtener la vida útil media ponderada por amplitud (τAvAmp). H) Análisis celular FLIM 2D del 3xGly templado en celdas de U-2 OS, mostrando ajuste para n = 3. I) renderizado en volumen 3D de celdas HeLa etiquetadas con 5xGly y DAPI templados. J) Flujo de trabajo Z-stack para análisis FLIM de núcleo frente a citosol, demostrando cómo las z-cortes confocales correspondientes guían una colocación precisa del ROI para un ajuste de vida específico por compartimento. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
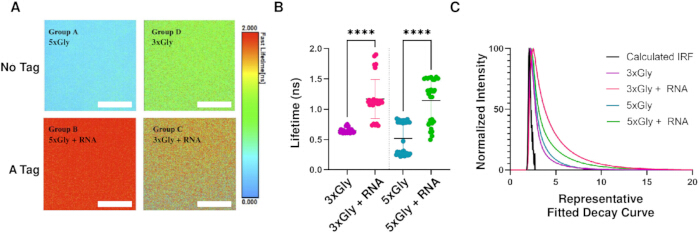
Figura 3: Evaluación de la vida útil de fluorescencia de dos variantes de sonda in vitro +/- ARN. A) Visualización cuantitativa de sondas de Riboglow mediante microscopía de imagen de duración de fluorescencia (FLIM) in vitro en presencia o ausencia de la etiqueta de ARN A. Barra de escala = 50 μm. B) Graficó los valores de τ AvAmp para muestras in vitro 3xGly y 5xGly, con y sin etiqueta de ARN A. Cada punto representa una adquisición FLIM. Las barras de error representan la media y la DA. ANOVA unidireccional con HSD Tukey post hoc revela diferencias significativas en la duración de la vida (****p < 0,0001). C) Curvas representativas de desintegración in vitro para sondas 5xGly y 3xGly con y sin ARN-A. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
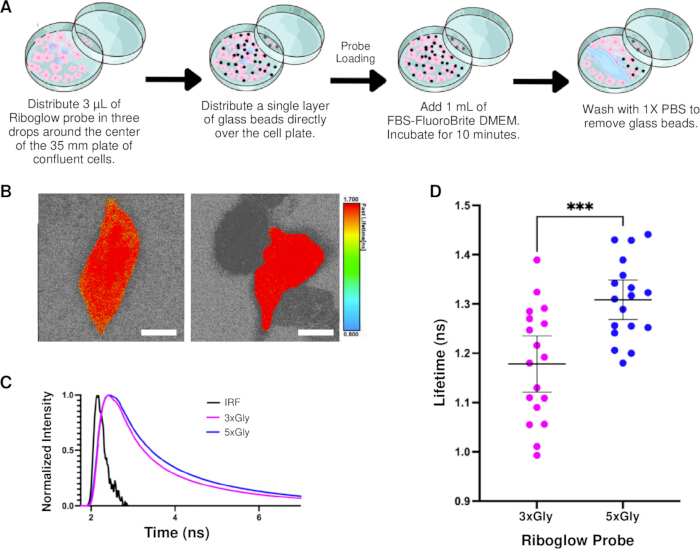
Figura 4: Imagen de vida útil por fluorescencia de células HeLa con sondas Riboglow 3xGly (Grupo E) y 5xGly (Grupo F). (A) Resumen del proceso de carga de la sonda. (B) Imágenes de adquisición celular del Grupo E (izquierda) y F (derecha). Barra de escala = 10 μm. (C) Curvas de decaimiento a lo largo de la vida ajustadas extraídas de los Grupos E y F y trazadas con el IRF. (D) Vida útil de fluorescencia para el Grupo E (n=18 células) y el Grupo F (n=18 celdas) en células HeLa con barras de error media y de IC del 95%. La prueba t no emparejada revela una diferencia significativa en la duración de la vida entre células cargadas con 3xGly y 5xGly,*** p < 0,0005. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
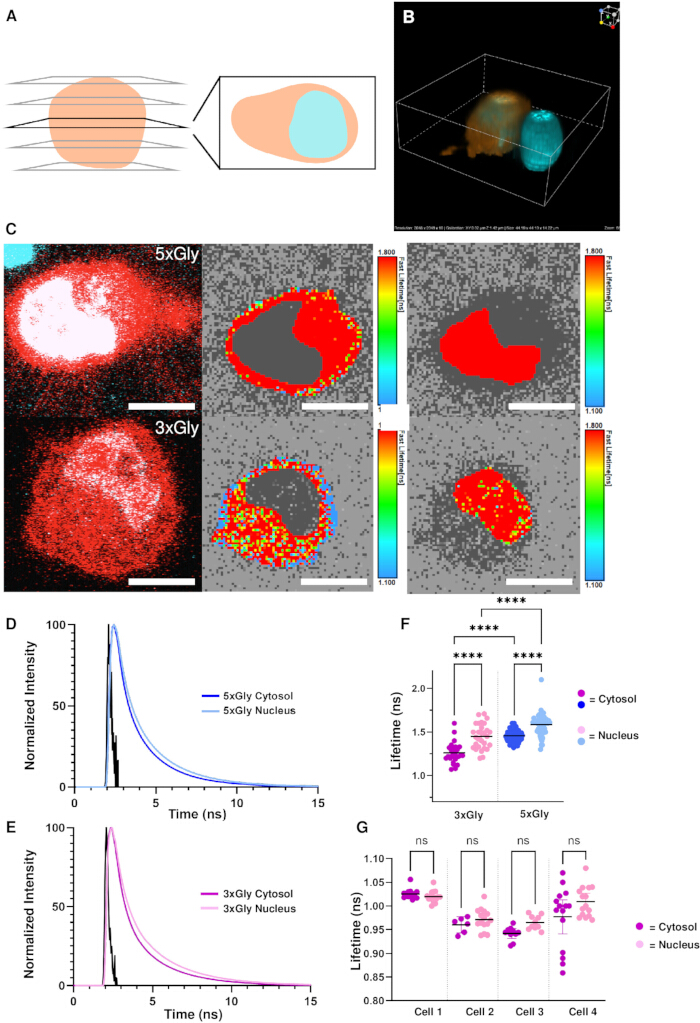
Figura 5: Análisis FLIM de compartimentos subcelulares utilizando sondas de Riboglow 3xGly (Grupo L) y 5xGly (Grupo M). (A) Representación esquemática de la imagen Z-stack. (B) Imagen renderizada en 3D de células HeLa adquiridas mediante imágenes confocales de pila Z. Las células HeLa contenían una tinción nuclear azul (cian) y estaban cargadas con sonda Riboglow (naranja). (C) Análisis FLIM de células HeLa cargadas con perlas. Las imágenes confocales (columna izquierda) se usaban como referencia para la selección de ROI (columnas central y derecha). Barras de escala = 10 μm. (D-E) Curvas representativas de decaimiento de fluorescencia extraídas de ROI nucleares y citosólicos de células HeLa cargadas con (D) 3xGly, o (E) 5xGly. Las curvas muestran el número normalizado de fotones frente al tiempo de desintegración, y cada desintegración se superpone con su función de respuesta del instrumento (IRF, negro). (F) Gráfico de puntos cuantificando los tiempos de vida de fluorescencia de los ROI nucleares frente a los citosólicos entre los dos grupos experimentales. Cada punto representa un único ROI celular. ANOVA unidireccional con HSD de Tukey post hoc revela diferencias significativas en la vida útil entre núcleo y citosol dentro de ambos grupos (****p < 0,0001). (G) Gráfico de puntos de los piles Z de vida fluorescente de cuatro celdas. Cada punto representa un único ROI extraído de una porción de una pila Z celular. Los múltiples ROI derivados de la misma célula se trataron con precaución, ya que no son réplicas biológicas completamente independientes. Todos los ROI se definieron usando la imagen confocal como referencia. Las pruebas t emparejadas no revelan diferencias significativas en la vida entre núcleo y citosol dentro de todas las pilas Z celulares ( ns p > 0,05). Por favor, haz clic aquí para ver una versión ampliada de esta figura.
Discusión
Riboglow-FLIM proporciona un marco para la imagen cuantitativa de ARN aprovechando las lecturas de vida útil de la fluorescencia. La aplicación exitosa de este protocolo depende críticamente del control cuidadoso de la adquisición de fotones, el ajuste de desintegración y el muestreo sesgado. Los conteos de fotones deben estar equilibrados para garantizar estadísticas suficientes para una reconvolución n-exponencial fiable, evitando al mismo tiempo la saturación del detector, los efectos de acumulación y el fotoblanqueo que disminuyen artificialmente los tiempos de vida extraídos. En la práctica, la falta de números de fotones suele resultar en ajustes fallidos, especialmente cuando se utilizan pequeños ROIs en imágenes celulares, como al intentar resolver compartimentos celulares pequeños, mientras que un flujo excesivo de fotones comprime las curvas de desintegración debido a las limitaciones de binning en la detección de TCSPC. Por tanto, es esencial seleccionar tiempos de permanencia, números de fotogramas y potencia láser adecuados en función de los objetivos experimentales. El tiempo de permanencia y el número de fotogramas determinan juntos el balance total de fotones controlando cuánto tiempo se muestrea cada píxel y cuántas veces se revisa el campo de visión, respectivamente, mientras que la potencia láser determina la tasa de excitación y, por tanto, el rendimiento de fotones por periodo de permanencia, con consecuencias directas para la relación señal-ruido, el blanqueamiento fotográfico y el acumulación. Igualmente importante es evitar el sobreajuste de las curvas de decaimiento minimizando los parámetros del modelo y confirmando los residuos aleatorios, ya que la sobreparametrización sesga sistemáticamente los valores de vida útil hacia abajo. La elección de la métrica de vida útil es una consideración analítica importante, ya que los promedios ponderados por amplitud (τAvAmp) e intensidad (τAvInt) reflejan diferentes aspectos de la decaimiento multiexponencial y no son intercambiables. En consonancia con las directrices previas, τAvAmp se utiliza aquí porque representa de forma más directa las contribuciones fraccionarias de los componentes a lo largo de la vida y es más adecuado para resolver entornos biológicosheterogéneos 23. Se requiere una determinación precisa de la función de respuesta del instrumento (IRF) para un ajuste de reconvolución fiable, especialmente al resolver componentes de corta vida útil. Un IRF calculado se utiliza para mantener la consistencia del ajuste experimental a lo largo del tiempo, aunque puede introducir un error sistemático si se desvía de la respuesta real del instrumento. Se debe realizar una medición periódica del IRF utilizando un estándar de yoduro de potasio para verificar la concordancia entre los IRF medidos y calculados. Para experimentos celulares, el muestreo no sesgado requiere evaluación de la salud celular y la carga de la sonda antes de la extracción a lo largo de la vida, ya que la exclusión post hoc basada en los resultados a lo largo de la vida introduce sesgo de selección. La carga de perlas introduce una variabilidad adicional en la viabilidad celular, y solo se deben incluir en el análisis las células que presenten morfología normal y señal de fluorescencia estable, determinada por imágenes de campo claro o confocales. Las estructuras irregulares como redondeo, blebbing o celdas tenues debenexcluirse 22. En nuestra experiencia, la imagen se realiza mejor en aproximadamente 3 horas desde la carga de la perla para minimizar el estrés celular, que puede alterar las mediciones de vida útil de la fluorescencia con el tiempo.
El ajuste de curva de decaimiento representa el desafío de solución de problemas más común en los experimentos Riboglow-FLIM. Los ajustes fallidos pueden identificarse por parámetros no físicos como amplitudes de ajuste negativas (a n < 0 en ajustes de análisis FLIM), mala superposición entre desintegraciones ajustadas y medidas, o residuos estructurados. En muchos casos, la calidad del ajuste puede mejorarse ajustando los límites de ajuste temporal para excluir ruido de baja señal o de tiempo tardío, preservando la región lineal de la desintegración a escala logarítmica. Aunque este enfoque reduce ligeramente la resolución a la larga de la vida, afecta mínimamente a los tiempos de vida medios extraídos y permite conservar conjuntos de datos que de otro modo serían utilizables. Cuando persisten fallos de ajuste a pesar de contar con suficientes fotones y optimizar el límite, se justifica la exclusión de la adquisición. Para estudios celulares a gran escala, modificaciones de protocolos como la preselección de células mediante imágenes confocales y la automatización de adquisiciones multipunto de FLIM pueden aumentar sustancialmente el rendimiento, aunque estos enfoques requieren un control estable del enfoque utilizando el sistema de enfoque perfecto del microscopio para minimizar la deriva Z durante sesiones prolongadas de imagen. Este protocolo se demuestra en un sistema Nikon Ti2 Eclipse AX con hardware PicoQuant TCSPC, pero los principios generales de adquisición y análisis son transferibles a otras plataformas FLIM como Leica SP8 o sistemas Abberior STEDYCON, siempre que se mantenga un control equivalente sobre el recuento de fotones, la resolución de temporización y la configuración del detector. Aunque SymPhoTime 64 se utiliza aquí para análisis, los conjuntos de datos FLIM exportados son compatibles con otros paquetes de software de análisis que soportan formatos basados en TCSPC, y los usuarios pueden adaptar los flujos de trabajo en consecuencia.
Deben tenerse en cuenta varias limitaciones del método al diseñar experimentos. En primer lugar, las regiones de interés definidas durante la imagen confocal no pueden transferirse directamente al software de análisis FLIM y deben redibujarse manualmente para cada conjunto de datos FLIM, introduciendo tiempo adicional de análisis y posible variabilidad dependiente del usuario. Además, los flujos de trabajo actuales de procesamiento FLIM requieren análisis individual de cortes Z-stack, ya que el ajuste volumétrico de vida útil no está soportado actualmente en SymPhoTime 64, aumentando el tiempo de análisis y fragmentando estadísticas de fotones entre segmentos. Esta fragmentación reduce el conteo efectivo de fotones por medición y puede disminuir la precisión del ajuste en regiones tenues o compartimentos pequeños. Esta limitación resulta impactante en la imagen celular 3D, donde la reducción del número de fotones por corte y el aumento de la complejidad del sistema disminuyen la resolución a lo largo de la vida. Dado que a menudo se extraen múltiples ROI de la misma célula a través de slices, estas mediciones no son completamente independientes, lo que reduce las repeticiones biológicas efectivas y debe considerarse en la interpretación estadística. En consonancia con esta restricción, tamaños pequeños de muestra en experimentos 3D pueden ocultar diferencias biológicamente significativas a la duración de la vida que son evidentes en análisis unicelulares o 2D debido a la reducción del recuento de fotones en ROIs definidos. Además, las localizaciones subcelulares muy pequeñas o tenues son difíciles de ajustar de forma fiable cuando la resolución espacial o la densidad de fotones son insuficientes, lo que enfatiza aún más el equilibrio entre el detalle espacial y la precisión a lo largo de la vida a medida que aumenta la complejidad de la muestra.
A pesar de estas limitaciones, este protocolo aborda una necesidad no satisfecha proporcionando un flujo de trabajo detallado y estandarizado para la implementación de Riboglow-FLIM entre diferentes tipos de muestras. Aunque Riboglow se ha aplicado previamente mediante mediciones basadas en la intensidad, Riboglow-FLIM permite una lectura cuantitativa y sensible al entorno que es en gran medida independiente de la concentración de la sonda y el nivel de expresión de ARN. En estudios previos se ha reportado que la vida útil de la fluorescencia ofrece ventajas frente a enfoques basados en la intensidad, incluyendo una menor sensibilidad a la concentración de la sonda, el fotoblanqueo y las diferencias de trayectoria óptica. Es importante destacar que no se ha publicado previamente ningún protocolo estandarizado para la adquisición y análisis de Riboglow-FLIM, y el flujo de trabajo detallado presentado aquí establece un conjunto de consideraciones experimentales para la recogida de datos imparcial, la disciplina y la interpretación entre sistemas in vitro, celulares y 3D.
La disponibilidad de un protocolo Riboglow-FLIM validado amplía el conjunto experimental para estudiar la dinámica, localización y regulación del ARN en células vivas. Este enfoque es muy adecuado para experimentos que requieren comparación cuantitativa entre compartimentos subcelulares, puntos temporales o condiciones experimentales, así como para imágenes multiplexadas de ARN utilizando firmas ortogonales de vida útil. Más allá de la biología fundamental del ARN, este protocolo es fácilmente aplicable a estudios sobre el procesamiento, transporte, respuesta al estrés y regulación transcripcional del ARN en modelos biológicos cada vez más complejos. A medida que la instrumentación y el software de análisis FLIM continúan evolucionando, la metodología establecida aquí proporciona una base para extender la imagen de ARN basada en la vida útil hacia sistemas de mayor dimensión e in vivo.
Divulgaciones
Los autores no tienen conflictos de interés que revelar.
Agradecimientos
El trabajo en el laboratorio de Braselmann cuenta con el apoyo de los Institutos Nacionales de Salud (R35GM150823 a E.B.), la Fundación Luce (E.B.) y el Departamento de Química de la Universidad de Georgetown (beca Espenscheid para L.K.S.). Este trabajo formó parte del curso de laboratorio CHEM 4505 en la Universidad de Georgetown. Todos los estudiantes matriculados en CHEM 4505 participaron en la recopilación de datos, análisis y desarrollo de este manuscrito y figuran como coautores. Todos los autores agradecen a Sanuja Mohanaraj y al Dr. Rodrigo Maillard su apoyo durante el desarrollo de este manuscrito. Los autores también agradecen a Emerson Boggs y al Dr. Clayton Hazelett sus comentarios técnicos.
DISPONIBILIDAD DE DATOS
Todos los conjuntos de datos y archivos de análisis estarán disponibles en un repositorio (una carpeta Box pública con referencia a este manuscrito) al momento de su publicación.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 15 mL centrifuge tube | Abdos | P10402 | Utilizado para cultivo celular y para construir el cargador de cuentas |
| Cbl-3xGly-ATTO590 | N/A | N/A | Utilizado para la detección de ARN en el sistema Riboglow, información de síntesis disponible aquí: https://doi.org/10.1021/acschembio.5c00917 |
| Cbl-5xGly-ATTO590 | N/A | N/A | Utilizado para la detección de ARN en el sistema Riboglow, información de síntesis disponible aquí: https://doi.org/10.1021/acschembio.5c00918 |
| Cell detachment media | Gibco | 12605-28 | Utilizado para la división y transferencia de células |
| Cell Imaging Dishes | Ibidi | 81218-200 | Utilizado para la imagen de células vivas |
| Cell Microscopy DMEM | Gibco | A1896701 | Utilizado para la imagen de células vivas |
| Confocal Microscope System | Nikon | AX | Utilizado para la imagen confocal celular |
| DMEM | Gibco | 1195-092 | Utilizado para el cultivo de células de mamíferos |
| FBS | Cytiva | SH30910.03 | Utilizado para complementar el DMEM con suero |
| Fluorescence lifetime imaging (FLIM) analysis software | PicoQuant | SymPhoTime 64, versión 2.9, compilación 5818 | Utilizado para el análisis FLIM |
| Glass beads | Millipore Sigma | G4649 | Utilizado para cargar cuentas de Riboglow en células vivas |
| Glass Coverslips | VWR | 48368 062 | Utilizado para la imagen in vitro. |
| HEPES | Sigma | H3375 | Utilizado para hacer el tampón de ARN. |
| High Yield RNA Synthesis Kit | Thermo Scientific | K0441 | Kit de transcripción de ARN |
| Hybrid Photomultiplier Detector | PicoQuant | PMA Hybrid Series | utilizado para la detección de fotones en tiempos para la medición de vida de fluorescencia. |
| KCl | Fisher Scientific | BP366 | Utilizado para hacer el tampón de ARN. |
| Live Cell Nuclei Stain | Invitrogen | R37605 | Utilizado para teñir los núcleos celulares durante la imagen de células vivas |
| Mammalian Cell Cryo Tubes | Fisher Scientific | 12-567-501 | Utilizado para el almacenamiento de células de mamíferos |
| MgCl2 | Sigma | M8266 | Utilizado para hacer el tampón de ARN. |
| Microcentrifuge Tubes | Thermo Scientific | 90410 | Utilizados en general en el trabajo in vitro y de cultivo celular |
| Microscope Base | Nikon | Ti2 Eclipse | Utilizado para la imagen in vitro y celular. |
| Microscope Objective | Nikon | N Plan Apochromat | Utilizado para la imagen in vitro y celular. |
| Microscope Operation Software/Image Acquisition and Analysis Software | Nikon | NIS-Elements, versión 6.20.02. | |
| Microvolume Spectrophotometer | Thermo Scientific | ND-2000 | Utilizado para la determinación de la concentración y pureza del ADN y ARN |
| Multichannel Event Timer | PicoQuant | MultiHarp 150 | Utilizado para TCSPC para extraer la vida de fluorescencia de muestras in vitro y celulares. |
| NaCl | Fisher Scientific | BP358 | Utilizado para hacer el tampón de ARN. |
| PBS, 1X | Corning | 21-040-CV | Utilizado para lavar células y remover cuentas |
| Pulsed Diode Laser and Laser Combining Unit | PicoQuant | Sepia PDL 828, PicoQuant LCU | Utilizado para la excitación láser de muestras in vitro y celulares. |
| RNA Cleanup Kit | New England Biolabs | T2050L | Kit de limpieza de ARN |
| RNAse denaturant | Invitrogen | AM9780 | Utilizado para preparar un ambiente libre de RNAsa |
| Tissue Culture Dishes | Fisher Scientific | FB012923 | Utilizado para el cultivo general de células y mantenimiento |
Referencias
- Bertrand, E., Chartrand, P., Schaefer, M., Shenoy, S. M., Singer, R. H., et al. Localization of ASH1 mRNA Particles in Living Yeast. Molecular Cell. 2 (4), 437-445 (1998).
- Johansson, H. E., Liljas, L., Uhlenbeck, O. C. RNA Recognition by the MS2 Phage Coat Protein. Seminars in Virology. 8 (3), 176-185 (1997).
- Braselmann, E., Rathbun, C., Richards, E. M., Palmer, A. E. Illuminating RNA Biology: Tools for Imaging RNA in Live Mammalian Cells. Cell Chemical Biology. 27 (8), 891-903 (2020).
- Paige, J. S., Wu, K. Y., Jaffrey, S. R. RNA Mimics of Green Fluorescent Protein. Science. 333 (6042), 642-646 (2011).
- Filonov, G. S., Moon, J. D., Svensen, N., Jaffrey, S. R. Broccoli: Rapid Selection of an RNA Mimic of Green Fluorescent Protein by Fluorescence-Based Selection and Directed Evolution. Journal of the American Chemical Society. 136 (46), 16299-16308 (2014).
- Song, W., et al. Imaging RNA polymerase III transcription using a photostable RNA–fluorophore complex. Nature Chemical Biology. 13 (11), 1187-1194 (2017).
- Dolgosheina, E. V., et al. RNA Mango Aptamer-Fluorophore: A Bright, High-Affinity Complex for RNA Labeling and Tracking. ACS Chemical Biology. 9 (10), 2412-2420 (2014).
- Chen, X., et al. Visualizing RNA dynamics in live cells with bright and stable fluorescent RNAs. Nature Biotechnology. 37 (11), 1287-1293 (2019).
- Sunbul, M., et al. Super-resolution RNA imaging using a rhodamine-binding aptamer with fast exchange kinetics. Nature Biotechnology. 39 (6), 686-690 (2021).
- Chen, M., et al. A molecular beacon-based approach for live-cell imaging of RNA transcripts with minimal target engineering at the single-molecule level. Scientific Reports. 7 (1), 1550(2017).
- Raj, A., Van Den Bogaard, P., Rifkin, S. A., Van Oudenaarden, A., Tyagi, S. Imaging individual mRNA molecules using multiple singly labeled probes. Nature Methods. 5 (10), 877-879 (2008).
- Bratu, D. P., Cha, B. -J., Mhlanga, M. M., Kramer, F. R., Tyagi, S. Visualizing the distribution and transport of mRNAs in living cells. Proceedings of the National Academy of Sciences. 100 (23), 13308-13313 (2003).
- Zuo, F., et al. Imaging the dynamics of messenger RNA with a bright and stable green fluorescent RNA. Nature Chemical Biology. 20 (10), 1272-1281 (2024).
- Grün, F., et al. Super-Resolved Protein Imaging Using Bifunctional Light-Up Aptamers. Angewandte Chemie International Edition. 63 (51), e202412810(2024).
- Braselmann, E., et al. A multicolor riboswitch-based platform for imaging of RNA in live mammalian cells. Nature Chemical Biology. 14 (10), 964-971 (2018).
- Sarfraz, N., Moscoso, E., Oertel, T., Lee, H. J., Ranjit, S., et al. Visualizing orthogonal RNAs simultaneously in live mammalian cells by fluorescence lifetime imaging microscopy (FLIM). Nature Communications. 14 (1), 867(2023).
- Sarfraz, N., Shafik, L. K., Stickelman, Z. R., Shankar, U., Moscoso, E., et al. Evaluating Riboglow-FLIM probes for RNA sensing. RSC Chemical Biology. 5 (2), 109-116 (2024).
- Sarfraz, N., et al. Establishing Riboglow-FLIM to visualize noncoding RNAs inside live zebrafish embryos. Biophysical Reports. 3 (4), 100132(2023).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: fundamentals and advances in instrumentation, analysis, and applications. Journal of Biomedical Optics. 25 (07), 1(2020).
- Stickelman, Z., Sarfraz, N., Rice, M. K., Lambeck, B. J., Milkovich, S., et al. Expanding the Riboglow-FLIM Toolbox with Different Fluorescence Lifetime-Producing RNA Tags. Biochemistry. 64 (11), 2429-2438 (2025).
- Shafik, L. K., et al. Evaluating Linker Architecture in RNA-Detecting Riboglow Probes and Effects on Fluorescence Turn-On. ACS Chemical Biology. 21 (2), 371-379 (2026).
- Cialek, C. A., Galindo, G., Koch, A. L., Saxton, M. N., Stasevich, T. J. Bead Loading Proteins and Nucleic Acids into Adherent Human Cells. Journal of Visualized Experiments. (172), e62559(2021).
- Sarfraz, N., Braselmann, E. Practical guide to fluorescence lifetime imaging microscopy. Molecular Biology of the Cell. 36 (6), tp1(2025).
Reimpresiones y permisos
