Este protocolo describe el establecimiento de organoides tumorales de colon derivados de pacientes en co-cultivo con linfocitos autólogos, seguido del tratamiento con moléculas pequeñas terapéuticas e inhibidores de los puntos de control inmunitario para evaluar la reactividad de los linfocitos T y la eficacia del tratamiento.
Artículo de método
Un marco multimodal para evaluar cocultivos de células inmunitarias y organoides de tumores de colon derivados de pacientes
* These authors contributed equally
En este artículo
Resumen
Resumen
Los linfocitos T desempeñan un papel clave en la inmunoterapia contra el cáncer, y comprender sus interacciones con los tumores es esencial para desarrollar nuevas inmunoterapias. Este protocolo describe el flujo de trabajo paso a paso para establecer organoides derivados de pacientes con cáncer colorrectal (PDO) a partir de nuestro biobanco y desarrollar sistemas de co-cultivo autólogos de PDO y linfocitos T. Mediante la tinción con Annexina V NIR y caspasa-3 escindida, estandarizamos protocolos de citometría de flujo para tinción de superficie e intracelular con el fin de evaluar la reactividad y citotoxicidad de los linfocitos T, así como la eliminación de los organoides tumorales. Además del análisis basado en citometría de flujo, el protocolo incluye enfoques metodológicos para ensayos funcionales, como los ensayos ELISpot para cuantificar la secreción de granzima B y perforina, y la obtención de imágenes de células vivas para monitorear la destrucción tumoral mediada por linfocitos T a lo largo del tiempo mediante la detección de apoptosis basada en Annexina V. Este flujo de trabajo detalla además el montaje de las condiciones de co-cultivo, incluyendo la incorporación de inhibidores diana e inhibidores de puntos de control inmunitario en tratamientos de monoterapia y combinación. Se proporcionan pautas para seleccionar y aplicar marcadores inmunológicos y asociados al tumor, incluyendo CD137 para la reactividad de los linfocitos T, CD107a para la desgranulación de los linfocitos T, caspasa-3 para la apoptosis tumoral y Ki67 para la proliferación tumoral. En conjunto, este artículo ofrece un marco integral y reproducible para el establecimiento de organoides de cáncer colorrectal, el cultivo y expansión de linfocitos T autólogos, el montaje de co-cultivos, perturbaciones terapéuticas y análisis posteriores mediante citometría de flujo, ELISpot, microscopía confocal y obtención de imágenes de células vivas.
Introducción
El cáncer colorrectal (CCR) sigue siendo una de las principales causas de mortalidad relacionada con el cáncer en todo el mundo, a pesar de los avances en la detección temprana y las terapias multimodales1. Un desafío importante para mejorar los resultados en los pacientes es la falta de modelos preclínicos que reproduzcan con precisión la arquitectura compleja, la heterogeneidad intratumoral, las interacciones entre el tumor y el sistema inmunitario, y las respuestas terapéuticas observadas en el CCR humano2,3,4,5,6. Los modelos convencionales, incluidos los modelos de ratón genéticamente modificados (GEMM) y los xenoinjertos derivados de pacientes (PDX), han avanzado significativamente en la investigación del CCR, pero presentan limitaciones notables. Los GEMM a menudo no logran captar la diversidad de los tumores humanos y se desarrollan en microentornos murinos que difieren sustancialmente de la fisiología humana. De manera similar, los modelos PDX conservan aspectos de la heterogeneidad tumoral, pero son costosos, requieren mucho tiempo, dependen de ratones inmunodeficientes y tienen limitaciones para estudiar respuestas inmunitarias humanas específicas debido a diferencias propias de cada especie7,8. Además, las restricciones cada vez mayores sobre el uso de animales pequeños enfatizan la necesidad de alternativas más relevantes para el ser humano y éticamente sostenibles.
En los últimos años, los organoides derivados de pacientes (PDOs) han surgido como una plataforma transformadora para la investigación traslacional del cáncer. Los organoides de CCR generados a partir de especímenes quirúrgicos o biopsias frescas conservan las características histológicas, genéticas y fenotípicas de los tumores primarios, incluyendo la diversidad clonal y los estados celulares responsivos a la terapia. Estas propiedades convierten a los PDOs en herramientas valiosas para la modelización de enfermedades, genómica funcional, descubrimiento de biomarcadores y medicina personalizada7,8,9,10,11. Es importante destacar que la incorporación de componentes inmunitarios humanos en los sistemas de organoides ha ampliado aún más su utilidad. El cultivo conjunto de organoides de CCR con células mononucleares de sangre periférica (PBMCs) o subpoblaciones inmunitarias modificadas permite investigar las interacciones tumor-inmunitarias, los mecanismos de evasión inmunitaria, la presentación de antígenos y las respuestas a inmunoterapias en un sistema fisiológicamente relevante12. Dichos modelos permiten evaluar inhibidores de puntos de control inmunitario, terapias con CAR-T/TCR y anticuerpos biespecíficos, a la vez que proporcionan información sobre biomarcadores predictivos y mecanismos de resistencia.
Más allá de la inmunoterapia, los organoides de CCR se han vuelto cada vez más importantes para la selección de fármacos y aplicaciones en oncología de precisión. Las culturas derivadas de pacientes pueden probarse frente a agentes quimioterapéuticos y terapias dirigidas para predecir las respuestas individuales al tratamiento, y varios estudios han demostrado correlaciones entre las respuestas de los organoides y los resultados clínicos. Por lo tanto, estos sistemas ofrecen una alternativa escalable y centrada en el paciente frente a los enfoques convencionales basados en animales10,13,14,15,16,17,18.
Aquí se presenta un protocolo manejable y escalable para establecer organoides de CCR derivados de pacientes e integrarlos con sistemas de co-cultivo inmune para investigación traslacional y preclínica. Los tejidos tumorales se disocian enzimáticamente y se incluyen en una matriz extracelular tridimensional bajo condiciones de crecimiento optimizadas que preservan la heterogeneidad tumoral y la diferenciación de linajes. Los organoides establecidos pueden ampliarse, criopreservarse, manipularse genéticamente y utilizarse en aplicaciones posteriores, incluyendo la caracterización molecular, estudios de perturbación farmacológica y el perfilado inmune. Además, el co-cultivo con PBMC permite evaluar la citotoxicidad mediada por el sistema inmune, la sensibilidad al bloqueo de puntos de control inmunitario y la activación inmune específica contra el tumor.
Asimismo, describimos protocolos para el procesamiento de tejidos, evaluación de la calidad de organoides, análisis citométrico de flujo, obtención de imágenes de inmunofluorescencia y monitoreo inmunológico basado en ELISpot. En conjunto, estos sistemas basados en organoides ofrecen una plataforma éticamente sostenible y clínicamente relevante para estudiar la biología del CCR, la resistencia terapéutica, la heterogeneidad tumoral y las respuestas a la inmunoterapia. Los avances continuos en la ingeniería de organoides y la integración del microentorno siguen posicionando a estos modelos como un pilar fundamental de la investigación futura del CCR y de la oncología de precisión.
Protocolo
Todos los pacientes proporcionaron su consentimiento informado según el protocolo aprobado por la Junta de Revisión Institucional (IRB) del Biobanco del Montefiore Einstein Comprehensive Cancer Center (Einstein IRB# 2021-13730). La coordinación clínica y el apoyo regulatorio fueron proporcionados por la Oficina de Ensayos Clínicos del Cáncer (CCTO). Los tejidos tumorales se recolectaron tras la resección quirúrgica y revisión patológica de rutina, y luego se procesaron para fijación con formalina, generación de organoides derivados del paciente o criopreservación en DMEM con 20 % de FBS y 10 % de DMSO. Todas las preparaciones de reactivos se indican en la Tabla 1.
1. Establecimiento de cultivo de organoides tumorales a partir de tejido de biopsia o resección (4 h)
- Coloque el tejido tumoral recién obtenido en una placa de Petri estéril y lávelo con tampón de lavado para organoides 5 veces, cada vez durante 5 min en hielo. Con una cuchilla de afeitar estéril o agujas finas, seccione el tejido en cubos pequeños de aproximadamente 1–2 mm3.
NOTA: Mantenga el tejido húmedo con solución salina tamponada con fosfatos (PBS) fría durante la disección para evitar que se seque. - Transfiera los fragmentos de tejido diseccionados a un tubo Falcon de 15 mL, lávelos una vez con solución salina tamponada con fosfatos de Dulbecco (DPBS) y centrifugue a 200 x g durante 5 min a temperatura ambiente (TA). Deseche cuidadosamente el sobrenadante y luego transfiera los cubos de tejido a una placa de 6 pocillos estéril o a una placa de Petri de 35 mm.
- Con tijeras estériles, anguladas y autoclavadas, corte aún más el tejido en trozos más pequeños. Con 1X Colagenasa/Gentle Hialuronidasa, diluya 1 mL en 9 mL de DPBS. Añada 10 µL de Y-27632 (inhibidor de ROCK) y 20 µL de Primocin.
- Añada la solución de disociación precalentada al tubo de 15 mL que contiene los trozos de tejido. Vuelva a recubrir la punta P1000 antes de pipetear hacia arriba y hacia abajo para agitar los trozos de tejido.
- Incube el tubo de 15 mL en un baño de agua agitado a 37 °C durante 30 min, invirtiéndolo cada 10 min. Deje que los trozos de tejido sedimenten, transfiera la mayor parte de la solución de digestión a un tubo nuevo y centrifugue a 500 x g durante 5 min a temperatura ambiente.
- Añada 1 mL de DMEM al tubo original de 15 mL y pipetee vigorosamente con una punta P1000 recubierta para disociar mecánicamente los fragmentos de tejido y liberar criptas adicionales.
- Revise el progreso bajo el microscopio para monitorear si el tejido se está descomponiendo en células individuales o pequeños grupos. Transfiera 10–20 µL de su DMEM con trozos de tejido a una placa de Petri y examine al microscopio en busca de criptas.
NOTA: El tiempo de incubación varía según el tipo de muestra. Para biopsias, el tiempo de incubación es 15–30 min, y para resecciones quirúrgicas, es 45–60 min. - Una vez detectadas las criptas (o después de 30 min para biopsias/60 min para resecciones), detenga la digestión añadiendo un volumen igual de medio basal frío con hielo y centrifugue a 500 x g durante 5 min a temperatura ambiente.
- Lave el sedimento con DPBS para resuspenderlo y luego centrifugue nuevamente. Opcionalmente, transfiera la suspensión a un tubo cónico y centrifugue a 300 x g durante 5 min a temperatura ambiente para sedimentar las células.
NOTA: Para CRC, generalmente no se requiere lisis de glóbulos rojos. - Si el sedimento aparece rojo, lise los eritrocitos incubando en 5 mL de tampón de lisis de GR durante 15 min a temperatura ambiente. Tras la lisis, llene inmediatamente el tubo con PBS y vuelva a centrifugar.
- Lave el sedimento una vez con DPBS. Centrifugue a 300 x g durante 5 min a temperatura ambiente, luego deseche el sobrenadante. Resuspenda el sedimento en un pequeño volumen de medio. Cuente las células viables utilizando un hemocitómetro con exclusión de azul de tripano o un contador automático de células.
- Resuspenda las células en Matrigel frío con hielo (matriz de membrana basal) (Opcional: concentración de ~1,5–3 x 10⁴ células por 10 µL de medio). Mezcle la suspensión celular con matriz de membrana basal utilizando puntas frías de gran apertura (algunos laboratorios usan una proporción 1:1 de matriz de membrana basal a medio completo para organoides).
NOTA: Mantenga la matriz de membrana basal y todas las mezclas frías con hielo para evitar la polimerización prematura. - Siembre cúpulas de aproximadamente 50 µL de la mezcla de células–matriz de membrana basal en cada pocillo de una placa de cultivo de 24 pocillos precalentada y estéril. Incube la placa a 37 °C durante 10–12 min para permitir que la matriz de membrana basal solidifique en forma de cúpula (coloque la placa boca abajo).
- Tras la solidificación de la matriz de membrana basal, invierta la placa a su posición normal. Añada cuidadosamente 500 µL/pocillo de medio PDO que contenga inhibidor de Rock (1:1000) y Primocin (1:500).
NOTA: Utilice Primocin en todos los medios de cultivo hasta que se establezca un biobanco de organoides congelado para prevenir contaminaciones. - Renueve el medio de organoides dos veces por semana con medio de organoides completo y fresco. Monitoree regularmente el crecimiento de los organoides bajo el microscopio.
2. Aislamiento de PBMC humanos a partir de sangre (2 h)
- Aliquotar 5 mL de Histopaque en tubos estériles de 15 mL, equilibrar a temperatura ambiente y superponer cuidadosamente un volumen igual de sangre humana fresca (hasta 5 mL). Aplicar lentamente la sangre a lo largo de la pared del tubo sobre el Ficoll sin perturbar la interfase; mantener el volumen total ≤10 mL por tubo.
NOTA: Mantener capas distintas de Ficoll y sangre antes de la centrifugación para lograr una separación óptima. - Si se utilizan varios tubos, equilibrarlos adecuadamente en la centrífuga. Evitar mezclar o agitar. La interfase sangre–Ficoll debe permanecer intacta.
- Centrifugar a 1500 x g durante 15 min a temperatura ambiente. Utilizar ajuste de freno 0 para evitar la alteración del gradiente. Tras la centrifugación, se formarán capas distintas: a) la capa inferior de glóbulos rojos, b) la capa intermedia (buffy coat) de PBMC y c) la capa superior de plasma. Aspirar y desechar suavemente el plasma hasta que sea visible la capa de buffy coat.
NOTA: Manipular el tubo con cuidado para no perturbar la capa de PBMC. - Utilizando una pipeta estéril nueva, aspirar cuidadosamente la capa de buffy coat que contiene los PBMC y transferir las células a un tubo estéril nuevo de 15 mL. Para eliminar el Ficoll y las plaquetas, lavar las células dos veces con 10 mL de PBSA (PBS + 0,1 % de BSA) mediante centrifugación a 1000 x g durante 7 min a temperatura ambiente, descartando cuidadosamente el sobrenadante tras cada lavado.
- Para eliminar las plaquetas residuales, realizar un lavado con PBSA, centrifugar a 200 x g durante 7 min a temperatura ambiente. Descartar cuidadosamente el sobrenadante. Si el sedimento presenta color rojo, realizar una lisis de glóbulos rojos incubando en 5 mL de tampón de lisis de glóbulos rojos a 37 °C durante 5 min, luego lavar con PBSA y centrifugar a 200 x g durante 7 min a temperatura ambiente.
- ReSuspender el sedimento de PBMC en 2 mL de DPBS o medio de cultivo y determinar el recuento de células viables utilizando azul de tripano con un hemocitómetro o un contador celular automatizado. Si no se van a usar inmediatamente, criopreservar los PBMC a 5–10 x 106 células/mL en 90 % de FBS y 10 % de DMSO. Congelar gradualmente a –80 °C durante la noche y luego transferir a nitrógeno líquido para almacenamiento a largo plazo.
- Expansión de los PBMC (7–12 días):
- Sedimentar las células mediante centrifugación a 500 x g durante 5 min a temperatura ambiente. ReSuspender a 5 x 10⁵ células/pocillo en medio de expansión de linfocitos T y activar con un cóctel de CD3/CD28.
- Estimular las células con 500 UI/mL de IL-2 e incubar durante 3 días. Al tercer día, mezclar y contar las células, luego expandir el cultivo añadiendo medio de expansión de linfocitos T suplementado con IL-2.
- Ajustar las células a 1–2,5 x 10^5 células/mL en medio completo de expansión de linfocitos T, incubar durante 2 días y monitorear la viabilidad cada 2–3 días durante la expansión.
NOTA: Reemplazar con medio completo fresco y tibio cada 2–3 días (no exceder >3 días). Los PBMC pueden criopreservarse en medio de congelación para linfocitos T para uso futuro.
3. Co-cultivo de organoides (4 días):
- Preparación y control de calidad:
- Asegúrese de que los organoides estén sanos, libres de contaminación y caracterizados fenotípicamente antes del co-cultivo. Obtenga PBMCs de donantes con consentimiento informado o de fuentes comerciales y confirme la viabilidad y el fenotipo básico antes de usarlos.
- Determine si los PBMCs se usarán frescos, reposados o pre-activados, y si son autólogos o alogénicos. Evalúe la viabilidad de los organoides, la uniformidad del tamaño y la expresión de marcadores antes del co-cultivo.
- Valide la viabilidad de los PBMCs y la composición inmunitaria basal (marcadores CD3, CD4, CD8, NK, monocitos), registre los metadatos del donante.
- Aislamiento de organoides para co-cultivo con PBMCs:
- Retire el medio de cultivo y agregue solución de recuperación celular precalentada en cada pocillo para disolver la matriz extracelular y liberar los organoides. Resuspenda suavemente los organoides con una punta de pipeta de gran orificio e incube brevemente hasta que la matriz se disuelva y los organoides se liberen.
- Transfiera la suspensión a un tubo de recolección, agregue 0,5 M EDTA si es necesario y ajuste el volumen con tampón equilibrado. Centrifugue para formar el precipitado de organoides, deseche el sobrenadante, lávelos con medio basal que contenga suplementos (HEPES y Glutamax) y antibióticos, y centrifugue nuevamente para volver a formar el precipitado.
- Resuspenda los organoides en medio de cultivo completo, siembre en una placa tratada para cultivo de tejidos y permita un período de recuperación de aproximadamente 24 h antes de cualquier procesamiento adicional.
- Recuperación paralela de PBMCs:
- Descongele rápidamente los PBMCs criopreservados siguiendo la práctica estándar y dilúyalos inmediatamente en medio de expansión de linfocitos T precalentado para minimizar el choque osmótico.
NOTA: Es común cierta pérdida celular durante el descongelamiento; el precalentamiento del medio mejora la recuperación. - Centrifugue los PBMCs descongelados a 400 x g para formar el precipitado celular, retire el medio de congelación e incube brevemente en medio de expansión de linfocitos T que contenga benzonasa para reducir la formación de agregados y mejorar la calidad de la suspensión monocelular.
- Lave y vuelva a centrifugar los PBMCs en medio fresco de expansión, luego resuspenda en medio de cultivo de linfocitos T suplementado con citocinas (por ejemplo, IL-2) para mantener la viabilidad y la recuperación. Siembre los PBMCs en una placa de múltiples pocillos para un período de reposo nocturno antes del co-cultivo.
- Descongele rápidamente los PBMCs criopreservados siguiendo la práctica estándar y dilúyalos inmediatamente en medio de expansión de linfocitos T precalentado para minimizar el choque osmótico.
- Preparación previa al co-cultivo (1 día antes del co-cultivo):
- Trate opcionalmente los organoides con una citocina inmunoestimuladora (por ejemplo, IFN-γ) antes del co-cultivo para potenciar las vías de presentación de antígenos.
- Prepare la placa de co-cultivo al menos 24 h antes recubriendo los pocillos con un anticuerpo coestimulador (por ejemplo, anti-CD28) y guárdela a 4 °C. Antes de usarla, retire el anticuerpo no unido y lave los pocillos dos veces con DPBS.
- Disociación de organoides a células individuales (día del experimento de co-cultivo):
- Recoja los organoides previamente estimulados, forme el precipitado y retire el sobrenadante, luego resuspenda en un reactivo enzimático de disociación (por ejemplo, TrypLE) junto con cualquier célula adherente para recuperar la población celular completa.
- Incube con mezcla suave y controle microscópicamente hasta que la mayoría de los organoides se disocien en células individuales o pequeños agregados, evitando una digestión excesiva.
- Detenga el reactivo de disociación con tampón, forme el precipitado celular, retire el sobrenadante y resuspenda en medio de cultivo de linfocitos T para contar y mezclar.
- Recuento celular y preparación para el co-cultivo:
- Mezcle suavemente la suspensión celular y determine el número de células viables utilizando un hemocitómetro o un contador automatizado con un colorante de viabilidad. Ajuste la relación tumor–PBMC a la densidad deseada en medio de linfocitos T.
- Prepare los PBMCs formando el precipitado, resuspendiéndolos en medio fresco y determinando el recuento de células viables. Lávelos y resuspenda en medio de linfocitos T suplementado con citocinas (por ejemplo, IL-2) y anticuerpos inmunomoduladores opcionales (por ejemplo, anti-PD-1) según sea necesario.
- Realice el co-cultivo:
- Combine células tumorales disociadas y PBMCs en la relación efector: blanco deseada. Lave los pocillos recubiertos con anti-CD28 antes de agregar las células, evitando que se sequen.
- Siembre la mezcla de organoides y PBMCs al volumen requerido para el ensayo e incube en condiciones estándar de cultivo. Renueve o divida los cultivos según sea necesario durante el experimento.
- Diseño experimental y controles (para estrategia de tratamiento):
- Utilice el sistema de co-cultivo para evaluar cómo los fármacos (por ejemplo, inhibidores de puntos de control o moléculas pequeñas) modulan las respuestas de los PBMCs frente a organoides tumorales.
- Incluya réplicas biológicas (múltiples líneas de organoides y donantes de PBMCs) y réplicas técnicas (al menos tres pocillos por condición).
- Incluya controles: solo organoides, solo PBMCs (vehículo o activados), organoides + PBMCs (vehículo), organoides + fármaco, y PBMCs + fármaco.
- Esquemas típicos de puntos temporales en el co-cultivo:
- Analice los co-cultivos a las 24, 48 y 72 h posteriores al inicio para evaluar la activación inmunitaria, la proliferación, la secreción de citocinas, la apoptosis y la eliminación de células tumorales.
- Evalue los marcadores de activación temprana y la secreción de citocinas a las 24 h, y analice la citotoxicidad, la proliferación y los marcadores de activación/agotamiento a las 48–72 h mediante citometría de flujo, imágenes o ensayos de viabilidad.
NOTA: Pueden incluirse puntos temporales posteriores (por ejemplo, días 5–7) para evaluar la activación crónica, el agotamiento inmunitario o las respuestas a fármacos a largo plazo.
- Tinción por inmunofluorescencia de organoides:
- Lave las laminillas con PBS durante 5 min y fíjelas en una solución de paraformaldehído al 4% (PFA) durante 20 min a temperatura ambiente (RT). Después de la fijación, lave las laminillas dos veces con PBS durante 5 min cada vez.
NOTA: Mantenga los organoides hidratados durante todo el proceso de tinción. Las laminillas pueden almacenarse en PBS a temperatura ambiente hasta por 3 h si es necesario, pero evite el almacenamiento nocturno en PBS. - Permeabilice los organoides con Triton X-100 al 0,1–0,5% en PBS durante 15–20 min a temperatura ambiente para permitir la tinción intracelular y nuclear preservando la estructura de los organoides.
NOTA: Evite la permeabilización excesiva, ya que puede alterar la estructura de los organoides. Una permeabilización adecuada garantiza una tinción citoplasmática y nuclear uniforme mientras se conserva la morfología para la obtención de imágenes. - Lave las laminillas dos veces con tampón IF 1x y bloquee con BSA al 1–10% (o suero del mismo origen) en tampón IF durante 60–120 min a temperatura ambiente para reducir la tinción no específica.
NOTA: El BSA es adecuado para bloqueo general, pero se recomienda el suero del mismo origen para tinción de marcadores específicos, con el fin de reducir la unión no específica y mejorar la especificidad de la señal. - Lave las laminillas tres veces (5 min cada vez) e incube con anticuerpos primarios (10–50 µg/mL) en tampón de bloqueo con suero al 1% durante la noche a 4 °C en una cámara humidificada.
NOTA: Cubra las laminillas con parafilm para evitar la evaporación y optimice la concentración del anticuerpo primario mediante titulación para obtener una tinción específica con fondo mínimo. - Lave las laminillas con IF 1x durante 3 x 5 min.
NOTA: El lavado debe optimizarse para cada tinción con anticuerpo específico. Si se utilizan más de un anticuerpo primario simultáneamente, el lavado debe estandarizarse. - Incube las laminillas con anticuerpos secundarios conjugados con fluoróforos (1:200–1:500 en tampón de bloqueo con suero al 1%) en una cámara humidificada durante la noche a 4 °C o durante 2 h a temperatura ambiente en oscuridad.
NOTA: Tras agregar el anticuerpo secundario, realice todos los pasos posteriores en oscuridad para evitar el blanqueo fotodegradante de los fluoróforos. - Lave las laminillas con tampón IF 1x (2 x 5 min) seguido de PBS (5 min). Incube con DAPI (1 µg/mL) y anticuerpos conjugados con AlexaFluor-594 (20 µg/mL) en tampón de bloqueo con suero al 5% durante 1 h a temperatura ambiente en oscuridad, luego lave con PBS (3 x 5 min).
- Agregue medio de montaje a las laminillas y cubra con un cubreobjetos, invirtiendo cuidadosamente el cubreobjetos sobre la laminilla para evitar burbujas de aire. Alternativamente, si utiliza medio de montaje que contiene DAPI, omita la tinción con DAPI. Use un medio de montaje rígido para aplicaciones de escaneo de laminillas.
- Deje secar las laminillas a temperatura ambiente durante una hora, guárdelas a –20 °C e imágenes mediante microscopía confocal o un escáner de laminillas.
- Lave las laminillas con PBS durante 5 min y fíjelas en una solución de paraformaldehído al 4% (PFA) durante 20 min a temperatura ambiente (RT). Después de la fijación, lave las laminillas dos veces con PBS durante 5 min cada vez.
4. Protocolo de citometría de flujo y tinción intracelular para organoides
- Aspire cuidadosamente el medio de cultivo de los organoides y lave suavemente los organoides una vez con PBS 1x para eliminar el medio residual y las proteínas séricas. Libere los organoides de la matriz extracelular utilizando solución fría de PBS o solución de recuperación y pipetee suavemente para romper la matriz, minimizando al mismo tiempo el estrés por cizalladura.
- Transfiera la suspensión de organoides a un tubo de centrífuga, haga un pellet a 300 x g durante 5 min a 4 °C y deseche el sobrenadante. Reuspenda el pellet de organoides en 250–500 µL de solución de TrypLE al 0,05 % para la disociación enzimática. Incube a 37 °C para una digestión eficiente de las uniones célula-célula.
NOTA: Cada 5 min, mezcle suavemente la suspensión golpeando el tubo y pipeteando hacia arriba y hacia abajo, y observe al microscopio hasta obtener una suspensión de células individuales sin sobredigestión. - Pase la suspensión celular a través de un filtro celular de 40 µm para eliminar los agregados. Centrifugue las células a 300 x g durante 5 min a 4 °C y re suspenda en PBS 1x sin tampón de Ca2+ / Mg2+.
- Cuente las células y ajuste a ~1 x 10⁶ células/mL en tampón de tinción. Incube con bloqueo de Fc (1:200) y colorante de viabilidad (por ejemplo, Live/Dead Blue, 1:1000–1:3000) para reducir la unión no específica e identificar células vivas/muertas.
- Incube las células durante 30 min a temperatura ambiente (RT) en la oscuridad, luego lave una vez con PBS 1x y una vez con tampón de tinción.
- Prepare el cóctel de anticuerpos de superficie mezclando cada anticuerpo a su dilución de trabajo optimizada en tampón de tinción y calculando los volúmenes totales usando los valores titulados en µL por prueba para la mezcla maestra.
NOTA: Si su panel contiene múltiples fluorocromos basados en polímeros (por ejemplo, Brilliant Violet, Brilliant Ultraviolet o colorantes Brilliant Blue), incluya Brilliant Stain Buffer (BSB) en el cóctel de anticuerpos para reducir las interacciones entre fluorocromos y mejorar la resolución de la señal. Añada BSB según las instrucciones del fabricante (generalmente concentración final 1x), mezcle suavemente y prepare una mezcla maestra para todas las muestras (~10 % de volumen adicional). Proteja de la luz y mantenga en hielo hasta su uso. - Añada el cóctel de anticuerpos e incube durante 30–50 min a temperatura ambiente en la oscuridad. Lave con tampón de tinción y PBS (sin Ca2+/Mg2+), luego centrifugue a 500 x g durante 5 min. Prepare la solución de fijación/permeabilización de trabajo diluyendo el concentrado con el diluyente. Por ejemplo, 1 parte de concentrado : 3 partes de diluyente (obteniendo una concentración de trabajo 1x o la especificada).
- Añada la solución de fijación/permeabilización para re suspender completamente las células (~100–200 µL por cada millón de células) e incube durante 15–20 min a temperatura ambiente o a 2–8 °C, protegido de la luz. Tras el tiempo de fijación, lave las células con tampón de permeabilización 1x. Deseche el sobrenadante. Repita el lavado al menos una vez (a veces dos veces) para eliminar el fijador en exceso.
- Prepare un cóctel de tinción intracelular diluyendo los anticuerpos conjugados con fluorocromos a concentraciones optimizadas en tampón de permeabilización 1x. Añada el cóctel de anticuerpos intracelulares a las células permeabilizadas, incluyendo anticuerpos dirigidos contra citocinas, factores de transcripción o proteínas fosforiladas, según sea necesario.
- Incube las células durante 2 h a temperatura ambiente en la oscuridad.
NOTA: Si es necesario, la incubación puede acortarse al tiempo mínimo recomendado por el fabricante o realizarse durante la noche a 4 °C en la oscuridad sin afectar la calidad de la tinción. - Lave las células dos veces con tampón de permeabilización 1x y una vez con tampón de tinción, luego re suspenda el pellet en 250–300 µL de tampón de tinción.
- Pase la suspensión a través de un filtro de 40 µm para obtener una suspensión de células individuales y mantenga las muestras en hielo o a 4 °C, protegidas de la luz, hasta el análisis. Evite el almacenamiento prolongado de las muestras teñidas y adquiera las muestras en el citómetro lo antes posible tras la tinción.
- Utilice un citómetro de flujo con láseres y filtros adecuados que coincidan con los fluorocromos. Configure los controles de compensación, incluyendo muestras individualmente teñidas y controles de fluorescencia menos uno (FMO).
- Adquiera al menos 50.000–100.000 eventos por muestra para un análisis estadístico robusto. Analice los datos utilizando FlowJo, FCS Express o software equivalente. Aplique puertas sobre células vivas y únicas. Analice la expresión de marcadores de superficie e intracelulares.
NOTA: Titule cada conjugado de anticuerpo-fluorocromo mediante diluciones seriadas para identificar la concentración óptima que proporcione señal máxima, fondo mínimo y separación clara de poblaciones.
5. Análisis de apoptosis basado en la anexina V mediante citometría de flujo:
- Controles y reactivos esenciales:
- Control sin teñir: Establece la línea base de la autofluorescencia celular, permitiendo discriminar la señal verdaderamente positiva del fondo.
- Controles de tinción individual: Necesarios para cada fluorocromo del panel, para permitir una compensación adecuada (citometría convencional) o desmezcla espectral (citometría espectral). Estos garantizan una separación precisa de las señales entre canales.
- Controles de fluorescencia menos uno (FMO): Esenciales para definir las puertas de poblaciones débiles o transitorias. Ayudan a prevenir la sobreestimación de eventos débilmente positivos.
- Control positivo para apoptosis: Una muestra inducida deliberadamente para entrar en apoptosis (por ejemplo, células tratadas con estaurasporina) valida que el ensayo detecta de forma confiable los eventos apoptóticos.
- Controles de isotipo: No son útiles para la Annexina V en sí, ya que su unión es específica de fosfolípidos y no mediada por anticuerpos. Sin embargo, pueden incluirse para otros anticuerpos marcadores de superficie si es necesario.
NOTA: Utilice tampón de unión de Annexina V que contenga iones de calcio, ya que la unión de la Annexina V depende del calcio; use un tampón comercial o validado equivalente. - Se utiliza un colorante de viabilidad impermeable a la membrana (por ejemplo, PI, 7-AAD, DAPI o colorantes fijables para células muertas) para distinguir las células apoptóticas tempranas de las células apoptóticas tardías o necróticas. Seleccione un colorante compatible con los láseres del citómetro de flujo y las condiciones de fijación.
- Procedimiento de tinción:
- Recupere las células en co-cultivo centrifugando las placas a 500 x g durante 5 min. Aspire y deseche cuidadosamente el sobrenadante para eliminar el medio de cultivo y los restos flotantes. Lave las células dos veces con tampón de tinción frío (por ejemplo, PBS con 1–2% de FBS) para reducir la tinción de fondo y eliminar proteínas interferentes.
- Si se necesitan marcadores de linaje o subpoblaciones (por ejemplo, CD8 para PBMC, marcadores de células madre cancerosas como Lgr5 en células tumorales), incube las células con cócteles de anticuerpos durante 30–45 min a temperatura ambiente en agitación suave, protegidas de la luz. La tinción de superficie en esta etapa preserva la integridad del antígeno y permite un análisis específico por compartimento.
- Lave las células dos veces: primero con tampón de tinción frío para eliminar los anticuerpos no unidos, seguido de tampón de unión de Annexina V (por ejemplo, BioLegend n.º de cat. 422201) para asegurar la disponibilidad de calcio. Ajuste la concentración celular a aproximadamente 1 x 10⁶ células/mL en tampón de unión.
- Añada 5 µL del reactivo de Annexina V conjugado con fluorocromo a 100 µL de suspensión celular por muestra. El fluorocromo elegido debe ser espectralmente compatible con los demás colorantes del panel.
- Realice una tinción contraste con un colorante de viabilidad como PI, 7-AAD o DAPI. Para PI y DAPI, las diluciones óptimas suelen oscilar entre 1:1000 y 1:60.000, dependiendo del instrumento y la intensidad del láser, y deben determinarse empíricamente. Los colorantes de viabilidad fijables son preferibles si se requiere fijación posterior.
- Resuspenda suavemente las células pipeteando arriba y abajo e incube durante 20–40 min a temperatura ambiente en oscuridad. El tiempo óptimo de incubación debe determinarse empíricamente, ya que una incubación excesiva puede aumentar la unión inespecífica o los falsos positivos.
- Añada 200 µL de tampón de unión de Annexina V a cada pocillo (mínimo de 100 µL si las muestras están altamente concentradas). Esto proporciona volumen suficiente para citometría de flujo y mantiene las condiciones del tampón durante la adquisición. Adquiera las muestras inmediatamente en un citómetro de flujo calibrado, asegurándose de que los ajustes de voltaje estén optimizados para distinguir claramente las poblaciones negativas y positivas.
- Estrategia de puertas recomendada:
- Utilice gráficos de dispersión directa (FSC) frente a dispersión lateral (SSC) para eliminar los restos pequeños y los agregados grandes, conservando únicamente células íntegras. Aplique el filtrado FSC-A frente a FSC-H (o FSC-W) para eliminar dobletes y agregados, asegurando que solo se analicen células individuales.
- Basándose en el colorante de viabilidad, excluya las células muertas fuertemente positivas si procede. Alternativamente, incluya el colorante en los cuadrantes de análisis de Annexina V. Utilice marcadores de superficie para distinguir PBMC (por ejemplo, CD45+) de células tumorales (por ejemplo, EpCAM+ u otro marcador específico del tumor). Esto permite la cuantificación específica por compartimento de la apoptosis.
- Dentro de cada compartimento seleccionado, represente Annexina V frente al colorante de viabilidad para obtener cuatro poblaciones: a) Annexina V− / Colorante− = Células viables; b) Annexina V+ / Colorante− = Células apoptóticas tempranas; c) Annexina V+ / Colorante+ = Células apoptóticas tardías o necróticas; d) Annexina V− / Colorante+ = Células necróticas primarias o artefactos (que deben interpretarse con precaución).
- Subdivida adicionalmente los PBMC en subpoblaciones (por ejemplo, linfocitos T CD4, linfocitos T CD8, células NK, monocitos) para examinar los perfiles de apoptosis en poblaciones inmunitarias específicas.
6. Ensayo ELISPOT para el monitoreo de linfocitos T en cultivos co-culturales de organoides (3 días):
- El día 0, lave la placa de 96 pocillos con membrana de PVDF previamente recubierta y actívela. Almacénela a 4 °C durante 24 h según el protocolo del kit ELISpot para la detección del anticuerpo/citocina de interés.
- El día 1,
- Prepare los organoides como suspensión de células individuales según se describe en la sección 3.5. Centrifugue a 500 x g durante 5 min a temperatura ambiente (RT), luego resuspenda en medio CTL (proporcionado con el kit CTL ELISpot). Derrita los PBMC criopreservados o utilice los PBMC recién aislados. Centrifugue los PBMC a 500 x g durante 5 min a temperatura ambiente.
- Resuspenda los PBMC en el medio del kit. Realice el co-cultivo mezclando suavemente las células individuales del organoide con los PBMC en una proporción de 5:1. Añada 200 µL/pocillo de la mezcla de co-cultivo a cada pocillo de la placa de ensayo previamente activada. Tape suavemente la placa. Incube durante 4 h a 37 °C. Tras 4 h, retire cuidadosamente la placa de ensayo del incubador. Añada los tratamientos a los pocillos designados, incluyendo controles positivos y negativos adecuados.
NOTA: La proporción de organoide: PBMC debe optimizarse para obtener un desarrollo óptimo de las manchas de citocinas y resultados de escaneo.
- El día 2,
- Tras 24 h de incubación, siga el protocolo de tinción del fabricante. Incluya controles para detección monocromática y bicromática para detectar y comparar el número de células que secretan los marcadores especificados. El tiempo de incubación varía según el color, y el desarrollo de las manchas debe monitorearse regularmente. Escanee la placa siguiendo las instrucciones del fabricante. Represente gráficamente y compare las manchas inmunitarias secretadas.
NOTA: Según el diseño experimental y los marcadores de interés, la relación entre las células sembradas y las manchas indica la expresión de la citocina/anticuerpo en una o dos longitudes de onda.
- Tras 24 h de incubación, siga el protocolo de tinción del fabricante. Incluya controles para detección monocromática y bicromática para detectar y comparar el número de células que secretan los marcadores especificados. El tiempo de incubación varía según el color, y el desarrollo de las manchas debe monitorearse regularmente. Escanee la placa siguiendo las instrucciones del fabricante. Represente gráficamente y compare las manchas inmunitarias secretadas.
7. Detección en tiempo real de apoptosis mediante Annexina V NIR e imagen de células vivas (3 días):
Combinado con imágenes automatizadas de células vivas, la anexina V NIR permite el monitoreo en tiempo real y de alto rendimiento de la muerte celular apoptótica para el análisis de la respuesta a fármacos y citotoxicidad.
- En el día 0, prepare los organoides como una suspensión de células individuales. Tiña las células con un marcador celular GFP. Siembre las células individuales marcadas en 100 µL de medio completo por pocillo. Permita que las células se adhieran y formen agregados.
NOTA: Utilice placas de fondo redondo (U) de 96 pocillos, con baja adherencia. Densidades típicas iniciales (ajustar empíricamente): 5.000 células/pocillo, 10.000 células/pocillo. Incluya pocillos para control negativo sin tratamiento, control de vehículo y cualquier tratamiento experimental (en triplicado o más). - En el día 1, descongele los PBMC criopreservados o utilice PBMC recién aislados. Centrifugue los PBMC a 500 x g durante 5 min a temperatura ambiente. Reuspenda los PBMC en medio de expansión suplementado con IL-2 e incúbelos en el incubador.
- En el día 2, tiña los PBMC con un colorante amarillo marcador de células. Tras la tinción, resuspenda los PBMC en RPMI. Retire con mucho cuidado el medio de los organoides de la placa. Realice la co-cultura mezclando suavemente las células individuales de organoides con los PBMC en una proporción de 1:5. Añada 200 µL de medio RPMI que contenga PBMC a cada pocillo de la mezcla de co-cultura. Tape suavemente la placa y colóquela en el incubador.
NOTA: Evite perturbar las células individuales de organoides en el fondo de los pocillos. - Incube durante 2–4 h a 37 °C. Tras 4 h, retire con cuidado la placa del incubador.
- Prepare los pocillos con fármacos, incluyendo controles positivos y negativos adecuados. Reconstituya el reactivo liofilizado de Anexina V NIR en 100 µL de medio completo o PBS, mezclando suavemente. Prepare un medio de tratamiento 2x que contenga Anexina V NIR a una concentración doble de la concentración final de trabajo (por ejemplo, 1:100 para una dilución final de 1:200) y asegúrese de que el medio contenga ≥1 mM Ca2⁺.
- Añada la dilución 1:200 de Anexina V NIR a los pocillos. Coloque la placa en un incubador para imágenes de células vivas durante las próximas 48–72 h.
NOTA: La proporción de organoides a PBMC debe optimizarse para garantizar interacciones célula-célula suficientes y respuestas apoptóticas medibles. - Imagen y análisis de células vivas
- Utilice un objetivo de 4x o 10x y adquiera imágenes en el canal NIR para Anexina V NIR (y canales adicionales si se realiza multiplexación). Escanee la placa cada 4–6 h durante 24–72 h, según la duración del tratamiento.
- Utilice un software de imágenes de células vivas como el IncuCyte CX3. Para una cuantificación básica, analice el canal NIR mediante el área total o el conteo de objetos; para la cinética a nivel de célula individual, use los módulos de análisis célula por célula o de objetos. Si se realiza multiplexación (por ejemplo, marcador celular amarillo y GFP), revise las notas sobre desmezcla espectral.
Resultados
Para comenzar, generamos organoides tumorales a partir de muestras de varios pacientes utilizando un protocolo estandarizado (Figura 1). Estos PDO generalmente requieren 2 semanas de establecimiento, tras lo cual pueden ampliarse y pasarse para investigaciones posteriores. Cabe señalar que el tiempo de establecimiento y la generación de organoides varían según los tejidos. Por ejemplo, algunos tejidos necesitan tiempo adicional para generar los organoides, y algunos organoides necesitan más tiempo para alcanzar la confluencia adecuada para ser pasados. Los suplementos del medio de los organoides pueden ajustarse en consecuencia.
A continuación, utilizamos el protocolo descrito aquí (Figura 2) para establecer un cultivo conjunto de organoides y linfocitos T. Los PBMC procedentes de la sangre periférica del paciente se aislaron como se describió y luego se expandieron. La relación tumor:linfocito debe optimizarse, ya que relaciones fuera de este rango pueden producir resultados diferentes. Una relación más baja puede limitar el grado de interacciones entre los organoides y los linfocitos T.
Para evaluar la funcionalidad del sistema de co-cultivo, se realizó imágenes de inmunofluorescencia paralelas de organoides y co-cultivos para comparar Ki67 y caspasa-3 escindida como biomarcadores de proliferación y apoptosis, respectivamente (Figura 3). La viabilidad y funcionalidad del co-cultivo se demostraron mediante tinción con Anexina V y DAPI. Para distinguir las células T de los organoides, primero se tiñeron las células inmunitarias y los organoides como se describió, y se analizaron mediante citometría de flujo (Figura 4A). Después de los tratamientos, los co-cultivos se tiñeron con Anexina V y DAPI y se midieron mediante citometría de flujo. Los marcadores Cell Trace permiten medir por separado la apoptosis de las células T (Figura 4B) y de los organoides (Figura 4C).
Los biomarcadores inmunitarios CD107a y CD137 también se evaluaron mediante citometría de flujo (Figura 5A). Ambos marcadores indican típicamente la activación o desgranulación de linfocitos T. En este estudio, tras el co-cultivo, la reactividad de los linfocitos T puede evaluarse mediante la expresión de CD107a y CD137.Figura 5 B, C). Posteriormente, se utilizó un sistema de imagenología en células vivas para monitorear la apoptosis en los cultivos co-cultivados de PDO y linfocitos T durante el tratamiento. La cualitativa (Figura 6A) y cuantitativo (Figura 6B) análisis muestran la apoptosis de organoides bajo diferentes condiciones durante un período de 33 horas. Se utilizó la plataforma IncuCyte CX3 para monitorear continuamente las interacciones entre organoides tumorales y PBMC. El tiempo de escaneo puede ajustarse al punto temporal deseado tras cualquier tratamiento.
Se realizó un ensayo de inmunodetección para cuantificar la secreción de las citoquinas granzima B y perforina en un co-cultivo de organoides tratado con el fármaco A y anti-PD-1, en monoterapia y en combinación, durante 24 h. Utilizamos ELISpot de doble color para el co-cultivo de PDO de CCR (Figura 7). Es importante tener en cuenta que la relación entre organoides y linfocitos puede producir perfiles distintos de citoquinas.
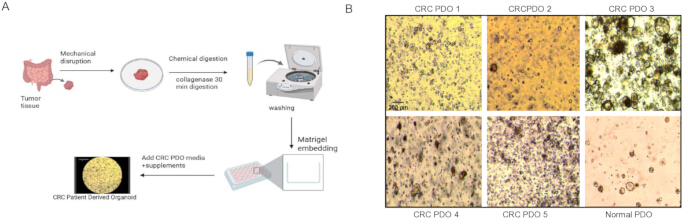
Figura 1. Establecimiento de organoides tumorales de CCR. (A) Procedimiento gráfico para el establecimiento de organoides tumorales. (B) Organoides derivados de pacientes representativos ya establecidos. Imágenes con aumento de 4X de cultivos de PDO establecidos durante el crecimiento normal (adquiridas con Echo Revolve utilizando microscopía de contraste de fase). Barra de escala = 200 µm. Esta figura ha sido modificada de Mohammadi M et al. 19. Haga clic aquí para ver una versión más grande de esta figura.
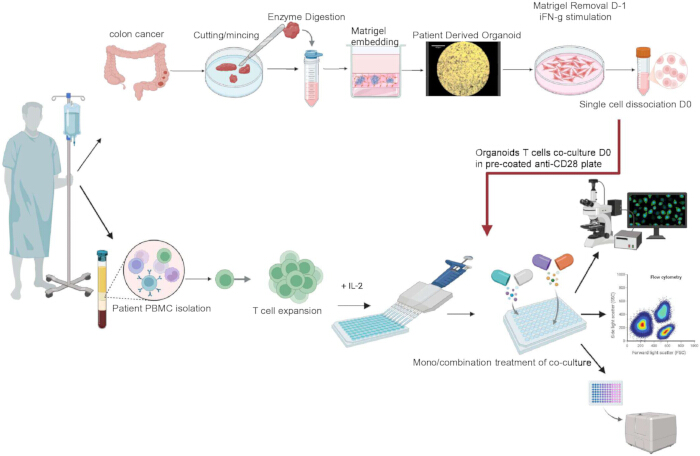
Figura 2. Procedimiento gráfico de la co-cultivación de organoides tumorales y células inmunitarias y análisis posterior. Los organoides tumorales se establecen en paralelo con el aislamiento y expansión de células inmunitarias. Las suspensiones individuales de organoides tumorales y células inmunitarias se co-cultivan en proporciones definidas. Tras 24 h, las co-cultivos se tratan. Los análisis posteriores se realizan según se describe en este protocolo. Haga clic aquí para ver una versión más grande de esta figura.
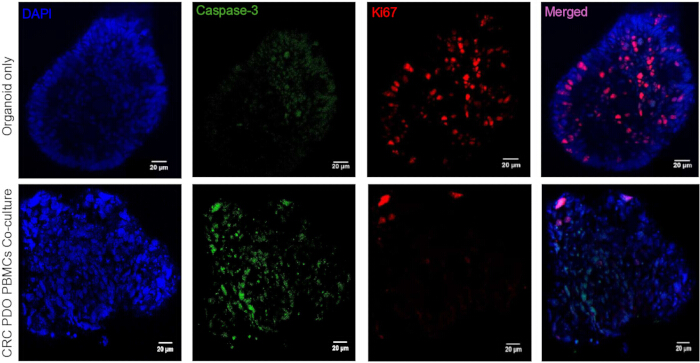
Figura 3. Comparación de organoides y co-cultivo tras 24 h. Se realizó microscopía confocal para evaluar los marcadores Ki67 (proliferación) y caspasa-3 escindida (apoptosis) con un aumento de 40X. Los organoides se sembraron y co-cultivaron con células inmunitarias autólogas. También se tiñeron con DAPI para la visualización nuclear. Barra de escala = 20 µm. Haga clic aquí para ver una versión más grande de esta figura.
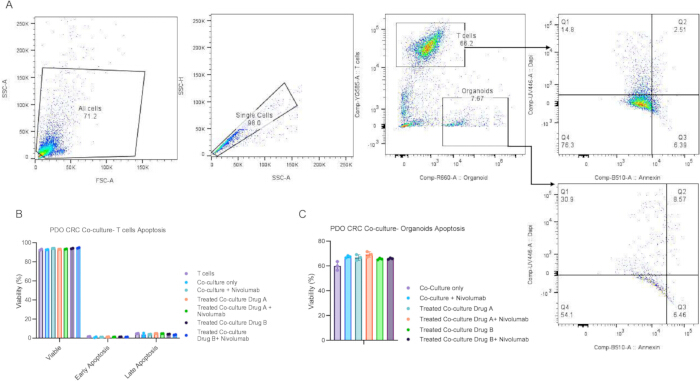
Figura 4. Cuantificación de la apoptosis en cultivos co-cultivos mediante un ensayo de citometría de flujo de apoptosis. (A) Estrategia de selección por compuertas en citometría de flujo que muestra la marcación de células tumorales con CellTrace Far Red y de linfocitos T con CellTrace Far Yellow. Los gráficos de Anexina V frente a DAPI muestran la viabilidad de los linfocitos T y de los organoides tras 48 h. (B) Cuantificación de la viabilidad de los linfocitos T en diferentes condiciones de tratamiento. (C) Cuantificación de la apoptosis en organoides tumorales en diferentes condiciones de tratamiento. El experimento se realizó por triplicado. Se evaluaron el fármaco A y el fármaco B como terapias dirigidas solas y en combinación con anti-PD-1 (nivolumab). Haga clic aquí para ver una versión ampliada de esta figura.
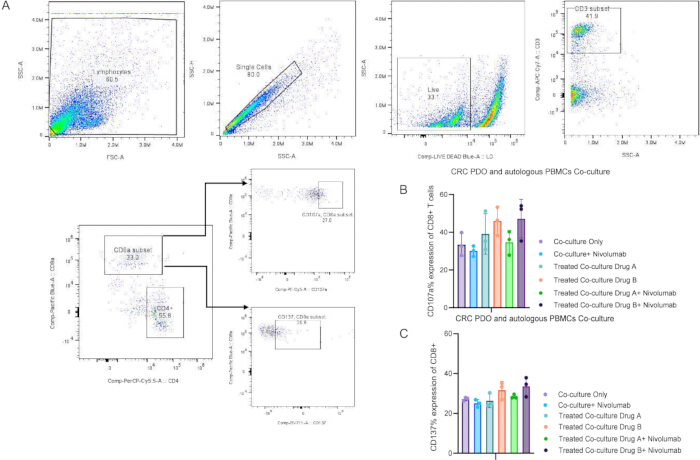
Figura 5. Evaluación de marcadores inmunitarios en el co-cultivo de organoides tumorales de CCR y células inmunitarias. (A) Estrategia de selección por citometría de flujo para detectar linfocitos T CD8+ que expresan los marcadores de activación de linfocitos T CD107a y CD137. (B) Comparación de los niveles de expresión de CD107a en linfocitos T CD8+ procedentes de co-cultivos en diferentes grupos de tratamiento. (C) Comparación de los niveles de expresión de CD137 en linfocitos T CD8+ procedentes de co-cultivos en diferentes grupos de tratamiento. Se evaluaron el fármaco A y el fármaco B como terapias dirigidas, solos y en combinación con anti-PD-1 (nivolumab). El experimento se realizó por triplicado. El gráfico de barras muestra el porcentaje medio con desviación estándar (DE) para los marcadores en los diferentes grupos (p = 0.0023 mediante ANOVA de un factor). Haga clic aquí para ver una versión ampliada de esta figura.
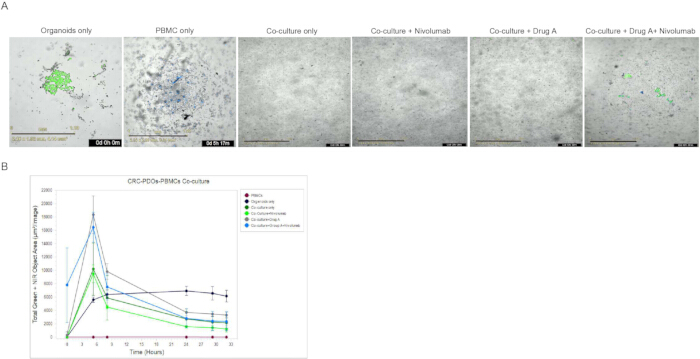
Figura 6. Análisis de imágenes de células vivas en co-cultivo de organoides tumorales y células inmunitarias. (A) Imágenes representativas de células vivas (grabaciones de lapsos de tiempo cortos) de organoides tumorales y células inmunitarias capturadas mediante el sistema IncuCyte CX3 en el día 0. Los organoides tumorales se marcan en verde con un tinte fluorescente para distinguirlos de los linfocitos mononucleares de sangre periférica teñidos con trazador celular amarillo, tinte fluorescente (PBMCs; azul). (B) Cuantificación de la apoptosis de organoides tumorales durante el co-cultivo bajo diferentes condiciones de tratamiento. Se monitoreó la muerte celular por apoptosis mediante el ensayo de anexina V en infrarrojo cercano (NIR) durante imágenes continuas de células vivas durante un período de 33 h. Barra de escala = 1 mm. Haga clic aquí para ver una versión más grande de esta figura.
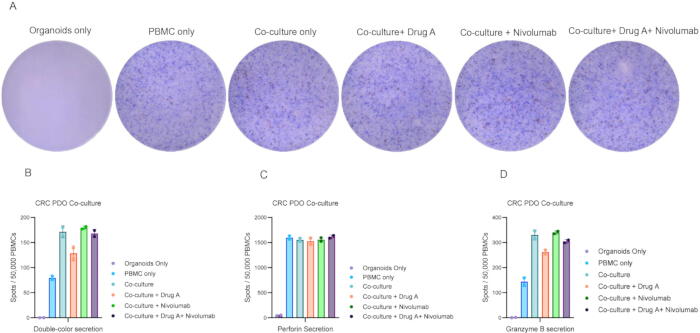
Figura 7. Resultados representativos del ELISpot para la cuantificación de citocinas (granzima B y perforina) en el cultivo conjunto de organoides de cáncer colorrectal y células inmunitarias. (A) Imágenes representativas del ensayo inmunológico y desarrollo de secreciones humanas de granzima B (rojo) y perforina (azul) mediante la estimulación y tratamiento de células efectoras tras 24 h de cultivo conjunto. (B) Secreciones de doble color (perforina en azul y granzima B en rojo). (C) Secreción de perforina por condición. (D) Secreción de granzima B por condición. El ensayo se realizó por duplicado. El escaneo y el recuento se realizaron utilizando un analizador CTL, y los datos se representaron gráficamente en GraphPad Prism. Haga clic aquí para ver una versión más grande de esta figura.
| Número | Tampón/reactivo | Procedimiento | Comentarios |
| 1 | Medio PDO CRC | Descongele L-WRN, cultive durante el tiempo especificado para alcanzar confluencia, recolecte el medio y agregue medio fresco cada día durante hasta 12-14 días. Añada Advanced DMEM al medio recolectado, filtre e inmediatamente después de filtrar suplemente con GLUTAMAX I, HEPES, [LEU15]-Gastrina I Humana, B-27 (sin suero), N2, Penicilina-Estreptomicina y N-Acetilcisteína | En el día inicial del experimento, agregue al medio de cultivo de organoides un segundo conjunto de suplementos: A83-01, SB202190, EGF, nicotinamida y PGE2. Añada Y-27632 y Primocin durante la primera semana tras el descongelamiento y el paseo. Almacene a -80 °C. |
| 2 | Medio de lavado de organoides | Añada Primocin en una proporción de 1:500, Gentamicina en 1:200, 1% de Penicilina/Estreptomicina y Anfotericina en 1:100 en PBS | |
| 3 | Medio de descongelamiento de linfocitos T | Suplemente RPMI-1640 con 1% de Penicilina/Estreptomicina y 10% de SFB | |
| 4 | Medio de crecimiento de linfocitos T | Añada 10% de albúmina sérica humana y 1% de Penicilina/Estreptomicina al RPMI-1640. | Almacene el medio a 4 °C durante no más de 1 mes |
| 5 | Medio de expansión de linfocitos T | Suplemente el medio de crecimiento de linfocitos T con 500 UI/mL de IL-2 y cóctel CD3/CD28. | Preparar fresco |
| 6 | Medio de congelación | Prepare DMSO al 10% en SFB | |
| 7 | Tampón de recubrimiento | Añada 1% de BSA y 15 mM de HEPES al Advanced DMEM/F12 | Almacene el tampón a 4 °C durante hasta 3 meses |
| 8 | Tampón FACS | Añada 1% de SFB a PBS | Almacene a 4 °C |
| 9 | Tampón IF | Añada 0,2% de Triton X-100 y 0,05% de Tween-20 a PBS | Almacene a 4 °C |
| 10 | Tampón de bloqueo | Añada 1% de albúmina sérica bovina (BSA) al tampón IF | Almacene a 4 °C |
Tabla 1: Preparación de reactivos. En este protocolo se describe la composición y preparación de tampones, medios, soluciones de tinción y suplementos utilizados para el cultivo de organoides derivados de pacientes con cáncer colorrectal, el aislamiento y expansión de PBMC, la co-cultura de organoides y células inmunitarias, citometría de flujo, inmunofluorescencia, ELISpot y ensayos de imagen de células vivas.
Discusión
En este protocolo, se describió un método manejable y reproducible para generar órganoides derivados de pacientes (PDO) y linfocitos T expandidos a partir de nuestro repositorio de biobanco. También se describió en detalle el montaje de la co-cultura de PDO de cáncer colorrectal (CRC) para nuestras muestras de pacientes con diferentes mutaciones, junto con el régimen de tratamiento. Los resultados obtenidos demostraron el efecto del tratamiento sobre los modelos de co-cultura.
El sistema de co-cultivo de organoides descrito aquí proporciona una plataforma sólida y adaptable para modelar interacciones biológicas complejas in vitro. Al integrar PBMCs con organoides derivados del paciente correspondiente, este protocolo reproduce mejor la dinámica de señalización y la heterogeneidad funcional de los organoides que los cultivos celulares convencionales en 2-D. A diferencia de enfoques anteriores con menor reproducibilidad o viabilidad limitada, nuestro método optimiza las condiciones de cultivo para mantener tanto la integridad del organoide como la actividad de las células T durante los puntos de tiempo deseados20,21. Una ventaja clave de este protocolo es su flexibilidad. Puede aplicarse a diversos tipos de organoides, incluyendo modelos intestinales, hepáticos y pulmonares, y permite el co-cultivo con una variedad de células inmunitarias13,14,20,21,22,23. Esta adaptabilidad permite a los investigadores ajustar el método a sus preguntas biológicas específicas, desde el análisis de interacciones huésped–patógeno hasta la evaluación de respuestas terapéuticas en un contexto específico del paciente13,20,24,25. Además, el flujo de trabajo es compatible con análisis posteriores, incluyendo transcriptómica, metabolómica e imágenes, ampliando así su utilidad para estudios mecanicistas y traslacionales26,27.
Estos protocolos son altamente aplicables en diversas áreas de la inmunología del cáncer, la oncología traslacional y la medicina personalizada13,20,21. La plataforma de co-cultivo de organoides y células inmunitarias proporciona un sistema fisiológicamente relevante y escalable para estudiar interacciones específicas entre el tumor y el sistema inmunitario en pacientes, evaluar inmunoterapias y tratamientos dirigidos, e identificar biomarcadores de respuesta o resistencia13,14,20,21. Al integrar ensayos funcionales como citometría de flujo, ELISpot e imagen de células vivas, estos métodos permiten un análisis exhaustivo de la activación inmunitaria, la citotoxicidad y el comportamiento tumoral13,14,20,21. El uso de organoides tridimensionales derivados de pacientes mejora aún más la relevancia traslacional al preservar la heterogeneidad tumoral y las características del microentorno, lo que convierte a estos protocolos en herramientas valiosas para pruebas preclínicas de fármacos y el desarrollo de inmunoterapias de próxima generación13,14,20.
A pesar de sus ventajas, los modelos de organoides aún tienen limitaciones. La eficiencia del establecimiento de organoides varía según el tipo de tumor, la calidad de la muestra y la historia de tratamientos previos, particularmente en tumores fuertemente pretratados20,21. Además, los organoides a menudo carecen de componentes clave del microambiente tumoral, como fibroblastos, vasculatura y señales estromales14,20,21. Aunque los sistemas de co-cultivo mejoran la modelización de las interacciones tumor-inmunitarias, mantener la viabilidad y función de las células inmunitarias in vitro sigue siendo un desafío13,14,20,21. La variabilidad en las condiciones de cultivo y en las matrices extracelulares entre laboratorios también limita la estandarización y la reproducibilidad14,20,21.
Los avances futuros en la investigación de organoides se centrarán en la integración de fibroblastos, células endoteliales, microbiota y células inmunitarias autólogas para imitar mejor el microentorno tumoral y mejorar las pruebas de inmunoterapia personalizada28. Los sistemas emergentes de órgano-en-un-chip y la ingeniería basada en CRISPR/Cas9 mejorarán aún más la modelización de enfermedades, los estudios funcionales y el cribado terapéutico. Se espera que la estandarización mediante iniciativas de biobancos mejore la escalabilidad, la reproducibilidad y la traducción clínica. En conjunto, este protocolo proporciona una plataforma reproducible y fisiológicamente relevante para estudiar las interacciones entre organoides e inmunidad, y apoya la investigación traslacional y de oncología de precisión.
Divulgaciones
C.K. declara las siguientes divulgaciones, todas ellas ajenas a este manuscrito: Loki Therapeutics (financiamiento para investigación), Teiko (consultor), Seattle Genetics (consultor), Insights Driven Research (consultor), BMS (consultor), Guardant Health (consultor), OMNI Oncology (consultor), Exelixis (consultor), Nuvectis Pharma (consultor, fármacos), Real CME (honorarios). C.K. y N.T. son coinventores de la Solicitud Provisional de los Estados Unidos 63/746,435 presentada el 17 de enero de 2025, que no guarda relación con este manuscrito. Los demás autores no tienen divulgaciones que reportar.
Agradecimientos
Este trabajo fue apoyado por el Montefiore Einstein Comprehensive Cancer Center CCSG (P30CA013330). Agradecemos a Hillary Guzik, Rotem Alon, Jinghang Zhang, Swathi Swaminathan y Jacky Chuen por su asistencia técnica. Los estudios de citometría de flujo se realizaron utilizando un analizador Cytek Aurora financiado por los National Institutes of Health (1S10OD026833-01) en el Centro de Citometría de Flujo del Albert Einstein College of Medicine. La imagen confocal se realizó utilizando un microscopio Leica STELLARIS 8 financiado por los NIH (1S10OD034397-01) en la Instalación de Imagen Analítica del Albert Einstein College of Medicine. E.N., W.E. y C.K. recibieron apoyo de las subvenciones T32CA200561, R01CA248536, R42CA287679 y K12CA279871 de los NIH. Los patrocinadores no tuvieron ningún papel en la preparación del manuscrito.
También agradecemos al Instituto Ruth L. y David S. Gottesman para la Investigación de Células Madre y Medicina Regenerativa por MM, NS y NT.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Productos químicos, reactivos y anticuerpos | |||
| Suplemento B27 sin vitamina A | GIBCO | C12587-010 | |
| Suplemento B27 | GIBCO | 17504-044 | |
| N-acetilcisteína | Sigma-Aldrich | A9165-5G | |
| Nicotinamida | Sigma-Aldrich | N0636 | |
| EGF recombinante humano | Peprotech | AF-100-15 | |
| N2 | Gibco | 17502001 | |
| A83-01 | Tocris | 2939 | |
| SB202190 | Cayman Chemicals | 10010399 | |
| Prostaglandina E2 | Cayman Cehmicals | 14010-1 | |
| Y-27632 | Sigma-Aldrich | Y-0503 | |
| Colagenasa tipo II | Sigma-Aldrich | C6885 | |
| Hialuronidasa tipo IV | Sigma-Aldrich | H3506 | |
| DMEM-F12 avanzado | GIBCO | 12634-028 | |
| Penicilina/estreptomicina | GIBCO | 15070063 | |
| Ultraglutamina tipo I | Lonza | BE17-605E | |
| HEPES | GIBCO | 15630-056 | |
| TrypLE Express | GIBCO | 12604-013 | |
| Medio de congelación Recovery Cell Culture Freezing Medium | GIBCO | 12648-010 | |
| RPMI 1640 | GIBCO | 11875093 | |
| Suero humano, procedente de plasma humano AB masculino | Sigma-Aldrich | H3667 | |
| Benzonasa | Merck | 70746-3 | |
| Interferón gamma recombinante humano | Peprotech | 300-02 | |
| Dispasa tipo II | Sigma-Aldrich | D4693 | |
| Solución Cell Recovery Solution | Corning | 354253 | |
| Primocin Invivogen | Invivogen ANTPM1 | NC9141851 | |
| IL-2 humana recombinante (expresada en E. coli, sin vehículo) | Biolegend | 791906 | |
| IL-7 humana recombinante (expresada en E. coli, sin vehículo) | Biolegend | 569706 | |
| IL-15 humana recombinante (sin vehículo) | Biolegend | 570306 | |
| CD107a (LAMP-1) anti-humano PE/Cianina5 | Biolegend | 328656 | |
| CD137 (4-1BB) anti-humano Brilliant Violet 711™ | Biolegend | 309832 | |
| Anticuerpo CD8a anti-humano Pacific Blue™ | Biolegend | 300928 | |
| CD3-APC/Cy7 anti-humano | Biolegend | 317342 | |
| CD4PerCP/Cianina5.5 anti-humano CD4 | Biolegend | 980810 | |
| Granzima B anti-humano/murino Alexa Fluor® 647 | Biolegend | 515406 | |
| CD56-PE/Cy7 anti-humano | Biolegend | 985912 | |
| Anticuerpo IFN-γ anti-humano PE/Dazzle™ 594 | Biolegend | 506530 | |
| CD274 (B7-H1, PD-L1) anti-humano PE | Biolegend | 393608 | |
| Anticuerpo purificado anti-humano CD28 | Biolegend | 302901 | |
| Anticuerpo CD45 anti-humano Brilliant Violet 510™ | Biolegend | 304036 | |
| CD326 (EpCAM) anti-humano ratón (conjugado con PE/Cy7) | Biolegend | 324222 | |
| anti-Ki67 | Abcam | ab15580 | |
| Kit de ensayo de caspasa-3 NucView® 488 para células vivas | Biotium | 30029 | |
| Kit de detección de apoptosis FITC Annexina V con PI | Biolegend | 640914 | |
| Annexina V PE/Cianina7 | Biolegend | 640950 | |
| Tinte NIR de Annexina V Incucyte® | Sartorious | 4768 | |
| Kit de tinción azul fijable LIVE/DEAD™ para células muertas, para excitación UV | Invitrogen | L23105 | |
| Cell Trace Far Yellow | Thermo Fischer | C34567 | |
| Cell Trace Far red | Thermo Fischer | C34564 | |
| CMFDA verde | MedChem Express | HY-126561 | |
| Solución bloqueadora de receptores Fc Human TruStain FcX™ | Biolegend | 422302 | |
| Brilliant Stain Buffer | BD Biosciences | 563794 | |
| BD Pharmingen™ Stain Buffer (BSA) | BD Biosciences | 554657 | |
| Perlas de compensación | Biolegends | 424602 | |
| Solución salina tampón con fosfatos Dulbecco’s de Corning®, 1X sin calcio ni magnesio | Corning | 20-031-CM | |
| Solución salina tampón con fosfatos Dulbecco’s de Corning®, 1X con calcio y magnesio | Corning | 20-030-CV | |
| Anticuerpo anti-PD1 humano (nivolumab) | Merus/Selleckchem | A2002 | |
| Dimetilsulfóxido | Fisher Scientific | BP231-100 | |
| DMEM | Genesee | 25-500 | |
| Tampón EDTA | Invitrogen | 15575020 | |
| Suero bovino fetal (FBS) | VWR | 97068-075 | |
| PBS | Genesee | 25-507 | |
| Paraformaldehído (PFA) | Thermo Scientific Chemicals | 0473779L | |
| Kit de solución de fijación/permeabilización | BD | 554714 | |
| Gastrina I HUMANA | Millipore | G9145-.1MG | |
| GLUTAMAX I | Fisher Scientific | 35050061 | |
| Cóctel CD3/CD28 | STEMCELL Technologies | 10971 | |
| Medio de expansión Immunocult | STEMCELL Technologies | 10981 | |
| Medio de montaje antifade ProLong Diamond con DAPI | Invitrogen | P36962 | |
| Tritón X-100 | Thermo Scientific Chemicals | 215680025 | |
| Solución de azul de tripano, 0,4% | Gibco | 15250061 | |
| Tween-20 | TCI America | T0543500G | |
| Equipos | |||
| Flujo citómetro/Núcleo de citometría de flujo | Cytek (Wuxi) Biosciences | Número de modelo N7-0021 | |
| Flujo citómetro/Laboratorio Singh | Invitrogen | ATTUNE NXT (número de modelo 4486517 | |
| Microscopio confocal | Leica | STELLARIS 8 | |
| Sistema de análisis de células vivas | Sartorius | Incucyte CX3 |
Referencias
- Cervantes A, et al. Metastatic colorectal cancer: ESMO Clinical Practice Guideline for diagnosis, treatment and follow-up. Ann Oncol. 2023;34(1):10-32.
- Colonna G. Overcoming barriers in cancer biology research: current limitations and solutions. Cancers (Basel). 2025;17(13):2102.
- Liu Y, et al. Patient-derived xenograft models in cancer therapy: technologies and applications. Signal Transduct Target Ther. 2023;8(1):160.
- Rocha Neto J, Gaspar MM, Reis CP. Experimental murine models for colorectal cancer research. Cancers (Basel). 2023;15(9):2570.
- Bleijs M, van de Wetering M, Clevers H, Drost J. Xenograft and organoid model systems in cancer research. EMBO J. 2019;38(15).
- Hou X, et al. Opportunities and challenges of patient-derived models in cancer research: patient-derived xenografts, patient-derived organoids and patient-derived cells. World J Surg Oncol. 2022;20(1):37.
- Tentler JJ, et al. Patient-derived tumour xenografts as models for oncology drug development. Nat Rev Clin Oncol. 2012;9(6):338-50.
- Drost J, Clevers H. Organoids in cancer research. Nat Rev Cancer. 2018;18(7):407-18.
- Zeng G, et al. Advancing cancer research through organoid technology. J Transl Med. 2024;22(1):1007.
- Jin MZ, et al. Organoids: an intermediate modeling platform in precision oncology. Cancer Lett. 2018;414:174-80.
- Dart A. Organoid 2.0. Nat Rev Cancer. 2019;19(3):126-7.
- Cattaneo CM, et al. Tumor organoid-T-cell coculture systems. Nat Protoc. 2020;15(1):15-39.
- Neal JT, et al. Organoid modeling of the tumor immune microenvironment. Cell. 2018;175(7):1972-88.e16.
- Bar-Ephraim YE, Kretzschmar K, Clevers H. Organoids in immunological research. Nat Rev Immunol. 2020;20(5):279-93.
- Jang J, et al. Redefining preclinical testing: human-relevant alternatives beyond animal models. BMB Rep. 2025; in press.
- Xie BY, Wu AW. Organoid culture of isolated cells from patient-derived tissues with colorectal cancer. Chin Med J (Engl). 2016;129(20):2469-75.
- Vlachogiannis G, et al. Patient-derived organoids model treatment response of metastatic gastrointestinal cancers. Science. 2018;359(6378):920-6.
- Ooft SN, et al. Patient-derived organoids can predict response to chemotherapy in metastatic colorectal cancer patients. Sci Transl Med. 2019;11(513).
- Mohammadi M, et al. Cyclin-dependent kinase 9 inhibitors as oncogene signaling modulators in combination with targeted therapy for the treatment of colorectal cancer [Preprint]. bioRxiv. 2025:2025.08.13.669992. doi:10.1101/2025.08.13.669992.
- Guo L, et al. Toward reproducible tumor organoid culture: focusing on standardization. Front Immunol. 2024;15:1290504.
- Wang J, et al. Tumor organoid-immune co-culture models: exploring a new frontier in cancer research. Cell Death Discov. 2025;11:98.
- Najafi M, et al. Organoid-immune co-cultures: a next-generation platform for studying human immunology and disease. Trends Immunol. 2026;47(1):45-62.
- Kakni P, et al. A microwell-based intestinal organoid-macrophage co-culture system to study intestinal inflammation. Biomaterials. 2022;276:121018.
- Meirelles LA, Persat A. Decoding host-microbe interactions with engineered human organoids. EMBO J. 2025;44(6):1569-73.
- Ryu JO, et al. Applications and research trends in organoid-based infectious disease models. Sci Rep. 2025;15:7816.
- Du L, et al. Spatial omics in 3D culture model systems. Nat Rev Bioeng. 2025;3(1):45-67.
- Lombardi M, et al. Organoid models through the lens of metabolomics. Analyst. 2026;151(4):1458-78.
- Skardal A, et al. Drug compound screening in single and integrated multi-organoid body-on-a-chip systems. Biofabrication. 2020;12(2):025017.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente