Se sintetizaron y evaluaron una serie de derivados de acetamida basados en triazol y oxadiazol como inhibidores de la urasa y la α-glucosidasa. El compuesto 8c mostró la mayor inhibición de la ureasa, mientras que 9e superó a la acarbosa frente a la α-glucosidasa. Los estudios de unión a BSA y in silico respaldaron sus propiedades similares a las de fármacos, identificando ambos compuestos como candidatos prometedores como líderes.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de investigación
Síntesis, evaluación biológica y estudios in silico de nuevas acetamidas basadas en triazol y oxadiazol como inhibidores de la urasica y la α-glucosidasa
En este artículo
Resumen
Resumen
Este estudio investigó el potencial terapéutico de nuevos derivados de acetamida basados en 1,2,4-triazol y 1,3,4-oxadiazol como inhibidores de doble objetivo de la ureasa y la α-glucosidasa, dos enzimas implicadas en trastornos gastrointestinales y diabetes tipo 2, respectivamente. Se empleó un enfoque integrado que combinaba síntesis orgánica multipaso, evaluación biológica in vitro , acoplamiento molecular, predicción ADME in silico y análisis de teoría del funcional de la densidad (DFT) para identificar compuestos líderes potentes con propiedades farmacocinéticas favorables. Partiendo del ácido benzoico, se sintetizaron con éxito una serie de derivados de 1,2,4-triazol (8a–c) y 1,3,4-oxadiazol (9d–f) que contenían grupos sustituidos de acetamida. Todos los compuestos mostraron actividad inhibitoria contra ambas enzimas objetivo. El compuesto 8c fue el inhibidor de la ureasa más potente (IC₅₀ = 6,14 ± 1,06 μM), mientras que el compuesto 9e mostró la inhibición de la glucosidasa de α más fuerte (IC₅₀ = 27,29 ± 0,41 μM), superando al inhibidor de referencia acarbosa (IC₅₀ = 38,25 ± 0,12 μM). Los análisis computacionales respaldaron los hallazgos experimentales: las predicciones del ADME indicaron propiedades favorables similares a fármacos, y el acoplamiento molecular demostró fuertes interacciones de unión, con el compuesto 8a mostrando la mayor afinidad por la glucosidasa α (−7,165 kcal/mol) y el compuesto 9e mostrando la unión más fuerte a la ureasa (−7,30 kcal/mol). Los cálculos de DFT correlacionaron aún más la actividad biológica con propiedades electrónicas, revelando brechas energéticas relativamente pequeñas de HOMO–LUMO para los compuestos más activos, 8c (0,14831 a.u.) y 9e (0,14302 a.u.). En conjunto, estos hallazgos identifican los compuestos 8c y 9e como andamios prometedores para el desarrollo de inhibidores de próxima generación de la ureasa y la α-glucosidasa.
Introducción
Anteriormente se han reportado grupos heterocíclicos en muchos fármacos existentes, y los heterociclos representan una clase importante de inhibidores enzimáticos utilizados en el tratamiento de enfermedades metabólicas einfecciosas. Entre los heterociclos, los 1'3'4-oxadiazoles son uno de los andamios más estudiados en el descubrimiento de fármacos y se han reportado como agentes antivirales, antibacterianos, anticancerígenos, hipotensivos, neuroprotectores, anticonvulsivos yantituberculares 2, 3,4,5. De manera similar, los derivados de 1'2'4-triazol también han mostrado actividades anticonvulsivas, antibacterianas, antivirales, antituberculosas, antidiabéticas, antiinflamatorias, antiproliferativas, antioxidantes, antipalúdicas e inhibitorias de laureasa. 6,7. Los compuestos que contienen acetamida poseen un perfil farmacológico fuerte y se han utilizado como intermediarios sintéticos en la química heterocíclica, así como antidiabéticos, anticoagulantes y agentes quimiosensibilizantes, lo que los convierte en estructuras principales atractivas para el descubrimiento defármacos 8,9.
Se han dirigido esfuerzos significativos hacia el desarrollo de inhibidores multiobjetivo de la α-glucosidasa y la ureasa. La inhibición de la α-glucosidasa retrasa la digestión y la absorción de glucosa de carbohidratos, reduciendo así los niveles de glucosa en sangre postprandiales en pacientes con diabetes mellitus tipo 2. Los inhibidores actuales como la acarbosa son eficaces pero están asociados a efectos secundarios gastrointestinales, lo que genera la necesidad de inhibidores estructuralmentediversos 10,11. La ureasa descompone la urea en amoníaco y dióxido de carbono. La reacción permite que la bacteria Helicobacter pylori', que causa úlceras y hace que el huésped sea más susceptible al cáncer gástrico, sobreviva en el estómago y, por tanto, la ureasa es un objetivo importante en el desarrollo de fármacos antiúlceras. A El objetivo terapéutico es el desarrollo de nuevos inhibidores para ambas enzimas 9,12.
Sin embargo, a pesar de los estudios de investigación disponibles sobre andamios de 1'2'4-triazol y 1'3'4-oxadiazol, se han reportado muy pocos estudios relacionados con los derivados de acetamida de 1'2'4-triazol y 1'3'4-oxadiazol que contienen una mitad tioéter como inhibidores duales de α-glucosidasa yureasa. Su comportamiento de unión a proteínas y caracterización computacional también han recibido atención limitada en este contexto. En este contexto, Propusimos que fusionar el triazol o oxadiazol y los fragmentos sustituidos de acetamida en el mismo marco molecular daría lugar a un perfil inhibidor enzimático satisfactorio con propiedades fisicoquímicas aceptables.
Para probar esta hipótesis, se sintetizaron y evaluaron una serie de derivados de acetamida basados en 1,2,4-triazol (8a–c) y derivados de acetamida basados en 1,3,4-oxadiazol (9d–f) y evaluados por su actividad inhibitoria frente a α-glucosidasa y urasa. Se investigaron las interacciones de unión de los compuestos más activos (8a, 8c y 9e) con la albúmina sérica bovina (BSA) mediante espectroscopía de fluorescencia, determinación de constantes de unión y análisis termodinámico. Además, se realizaron cálculos de acoplamiento molecular, predicción ADME y teoría del funcional de la densidad (DFT) para investigar sus modos de unión, propiedades farmacocinéticas y características electrónicas.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
Todos los reactivos eran de grado analítico y se usaban sin purificación adicional. El progreso de la reacción se monitorizó mediante cromatografía de capa fina (TLC) en gel de sílice utilizando n-hexano/acetato de etil (7:3–6:4, v/v), con manchas visualizadas bajo luz ultravioleta. Salvo que se indique lo contrario, todas las reacciones se realizaban bajo la atmósfera ambiente. Los compuestos sintetizados se caracterizaron mediante espectroscopía de infrarrojo por transformada de Fourier (FTIR), RMN de 1H y RMN de 13C. Los espectros de RMN de 1H y 13C se registraron en CDCl₃ a 600 MHz y 150 MHz, respectivamente, y se reportaron desplazamientos químicos en ppm en relación con la señal residual del disolvente. La vía sintética se representa en la Figura 1. Los datos completos de caracterización fisicoquímica de todos los compuestos sintetizados se proporcionan en el Archivo Suplementario 1.
Síntesis de benzoato de etil (1)
Se colocó ácido benzoico (50 g, 0,41 mol) en un matraz de fondo redondo de 500 mL, y se añadió etanol absoluto (150 mL). Se añadió ácido sulfúrico concentrado (6 mL) gota a gota como catalizador bajo agitación magnética continua. La mezcla de reacción se calentaba bajo reflujo a 78 °C durante 4–6 horas utilizando un condensador refrigerado por agua. El progreso de la reacción fue monitorizado por TLC. Al finalizar, la mezcla se enfriaba a temperatura ambiente y se neutralizaba con carbonato acuoso saturado de sodio hasta que el pH alcanzaba 7–8. La mezcla de reacción se transfirió a un embudo separador, y la capa orgánica se recogió, lavó con agua destilada y se secó sobre sulfato de sodio anhidro. Tras la filtración, se utilizó el benzoato de etil (1) directamente en la siguiente etapa sin necesidad de purificación adicional (Figura 1).
Síntesis de benzohidrazida (2)
El benzoato de etil (1; 0,41 mol) se disolvió en etanol absoluto (100 mL), y se añadió hidrato de hidrazina (80%, 25 mL, en exceso) bajo una agitación continua. La mezcla de reacción se calentaba bajo reflujo a 78 °C durante 4–5 horas bajo aire mediante un condensador refrigerado por agua. El progreso de la reacción fue monitorizado por TLC. Al finalizar, el precipitado cristalino blanco de benzohydrazida (2) se recogía por filtración, se lavaba con etanol frío, se secaba hasta un peso constante a temperatura ambiente y se utilizaba en etapas sintéticas posteriores (Figura 1).
Síntesis de 5-fenil-1,3,4-oxadiazol-2-tiol (3)
Se colocaron benzohidrazida (2; 10 g, 0,073 mol) e hidróxido de potasio (4,12 g, 0,073 mol) en un matraz de fondo redondo de 250 mL que contenía etanol (30 mL). La mezcla se calentó bajo reflujo a 78 °C durante 10 minutos usando un condensador refrigerado por agua. A continuación, se añadió disulfuro de carbono (CS₂; 5 mL, 0,083 mol), y el reflujo continuó durante 3–4 horas adicionales. El progreso de la reacción fue monitorizado por TLC. Al finalizar, la mezcla de reacción se transfería a agua destilada y se calentaba con una agitación continua. Se añadió ácido clorhídrico diluido gota a gota hasta que el pH alcanzó 5, lo que resultó en la precipitación del compuesto (3) (Figura 1). El precipitado se recogía por filtración, se lavaba a fondo con agua destilada fría, se secaba hasta un peso constante y se pesaba para determinar el rendimiento. El compuesto se caracterizó mediante espectroscopía FTIR, RMN de 1H y RMN de 13°C.
Síntesis de 4,5-difenil-4H-1,2,4-triazola-3-tiol(4)
La benzohidrazida (2; 5 g, 0,037 mol) y el fenilisotiocianato (4 mL, 0,037 mol) se colocaron en un matraz de fondo redondo de 100 mL equipado con un condensador refrigerado por agua. La mezcla de reacción se calentó bajo reflujo a 78 °C hasta que se completó la formación del intermedio tiosemicarbazida, como confirmó el TLC usando n-hexano/acetato de etil (7:3, v/v). Se añadió hidróxido potásico (2 g, 0,036 mol), disuelto en etanol (20 mL), y el reflujo continuó hasta la formación del compuesto (4), según confirmó TLC. La mezcla de reacción se transfirió a agua destilada, se calentó con agitación continua y se acidificó con ácido clorhídrico diluido a pH 5 para precipitar el compuesto (4) (Figura 1). El precipitado se recogía por filtración, se lavaba a fondo con agua destilada fría, se secaba hasta un peso constante y se caracterizaba mediante espectroscopía FTIR, RMN de 1H y RMN de 13°C.
Síntesis de intermediarios de bromoacetamida 7(a–f)
Cada derivado sustituido de anilina 5(a–f) (1 equiv.) se disolvió en cloroformo y se enfrió en un baño de hielo para mantener la temperatura de reacción entre 0 y 5 °C. Se añadió bromuro de bromoacetilo (6, ≥98%, 1 equivalente) gota a gota con una agitación continua. Durante la reacción, se añadió un 18% de solución acuosa de carbonato de sodio según fuera necesario para mantener el pH de la reacción entre 9 y 10 neutralizando el ácido bromhídrico generado. Tras completar la adición de bromuro de bromoacetilo, la mezcla de reacción se dejaba calentar hasta la temperatura ambiente y se removía hasta que el TLC confirmaba el consumo completo del material inicial. Los intermediarios resultantes de bromoacetamida 7(a–f) se recogieron por filtración, se lavaron con agua destilada fría, se secaron hasta obtener peso constante y se usaron directamente en el siguiente paso sintético sin purificación adicional (Figura 1).
Síntesis de derivados de acetamida basados en triazol 8(a–c)
El derivado de triazol (4; 0,5 g, 0,002 mol) se disolvió en N, N-dimetilformamida (10 mL) en un matraz de fondo redondeado de 50 mL. Se añadió el intermediario de bromoacetamida adecuado (7a, 7b o 7c; 0,002 mol, 1 equiv.) con agitación continua, seguido de hidruro de sodio (0,05 g, 0,002 mol) para promover la S-alquilación. La mezcla de reacción se removió a temperatura ambiente durante 24–48 horas, con el progreso de la reacción monitorizado por el TLC. Al finalizar, la mezcla de reacción se vertió en agua helada para inducir la precipitación. El precipitado se recogió por filtración, se lavó a fondo con agua fría, se secó y se caracterizó mediante espectroscopía FTIR, RMN de 1H y RMN de 13°C (Figura 1).
Síntesis de derivados de acetamida basados en oxadiazol 9(d–f)
El derivado de oxadiazol (3; 0,5 g, 0,002 mol) se disolvió en N, N-dimetilformamida (10 mL) en un matraz de fondo redondo de 50 mL. Se añadió el intermediario correspondiente de bromoacetamida, 7d, 7e o 7f (0,002 mol, 1 equiv.), seguido de hidruro de sodio (0,05 g, 0,002 mol) para facilitar la S-alquilación. La mezcla de reacción se removió a temperatura ambiente durante 24–48 horas, con el progreso monitorizado por TLC. Al finalizar, la mezcla se vertió en agua helada para precipitar el producto. El precipitado se recogió por filtración, se lavó a fondo con agua fría, se secó y se caracterizó mediante espectroscopía FTIR, RMN de 1H y RMN de 13°C (Figura 1).
Ensayo de inhibición de α-glucosidasa
La actividad inhibitoria de la α-glucosidasa se evaluó mezclando 50 μL de la solución de la muestra de prueba con 100 μL de solución de α-glucosidasa (0,35 U/mL) preparada en tampón de fosfato (pH 6,8). La mezcla de reacción se incubó a 37 °C durante 10 minutos, luego se añadió 100 μL de 1,5 mM de p-nitrofenil-α-D-glucopiranósido como sustrato. Tras una incubación adicional a 37 °C durante 20 minutos, la reacción se terminó añadiendo 1 mL de 1 M carbonato de sodio (Na₂CO₃). La absorbancia se midió en 400nm 14. Se utilizó Acarbosa como control positivo. La mezcla de reacción sin el compuesto de prueba servía como control negativo, mientras que la mezcla de reacción sin enzima se usaba como blank.
Todos los experimentos se realizaron en triplicado y los resultados se expresan como la media ± desviación estándar (DS). El porcentaje de inhibición de la actividad de la α-glucosidasa se calculó utilizando la siguiente ecuación(1)14:
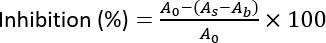 (1)
donde As representa la absorbancia de la solución de la muestra de prueba, Ab es la absorbancia del reactivo en blanco (sin α-glucosidasa), y A0 es la absorbancia del control negativo (sin la muestra). Los valores de IC50 se determinaron probando concentraciones de compuestos que iban de 3,125 a 100 μM. Se realizó un análisis de regresión no lineal utilizando software estándar de grafografía.
Ensayo de inhibición de la ureasa
La actividad inhibitoria de la ureasa se determinó mediante un método modificado de Berthelot. La mezcla de reacción consistía en 300 μL de la solución de prueba de prueba, 200 μL de solución de urasa de haba de jack y 200 μL de 25 mM de urea. La mezcla se incubó en baño maria a 37 °C durante 30 minutos. Tras la incubación, se añadieron 500 μL de una solución desarrolladora de color que contenía 10 g/L de fenol y 50 g/L de nitroprusido sódico, seguidos de 500 μL de una segunda solución que contenía un 5% (v/v) de hipoclorito sódico y 5 g/L de hidróxido de sodio. La mezcla de reacción se incubaba durante 15–30 minutos adicionales para permitir el desarrollo del color.
La absorbancia de la solución se midió en 625 nm frente a un reactivoen blanco 15. La tiourea se utilizaba como control positivo, la mezcla de reacción sin el compuesto de prueba como control negativo, y la mezcla sin la enzima ureasa como blanco de cristal. Todos los experimentos se realizaron en triplicado (n = 3), y los resultados se expresan como valores medios ± desviación estándar (S.D.). El porcentaje de inhibición se calculó usando la siguiente fórmula matemática (2)15:
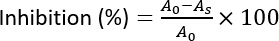 (2)
donde A0 es la absorbancia del control (sin inhibidor) y As es la absorbancia de la muestra de prueba (con inhibidor). Se realizaron gráficos y análisis de regresión no lineal para determinar los valores de IC50 utilizando software estándar de trazado de datos.
Ensayo de unión con BSA
Se investigaron las interacciones de unión entre la albúmina sérica bovina (BSA) y los compuestos sintetizados mediante espectroscopía de extinción por fluorescencia. Se preparó una solución de stock de BSA de 10 μM en un tampón de fosfato de 20 mM (pH 7,4). Para cada experimento de titulación, se mezcló 1,0 mL de la solución de BSA con 2,0 mL de tampón de fosfato en una cubetas de cuarzo. La solución se ajustó mediante adiciones sucesivas de 5 μL de alicuotas del compuesto de prueba (1,5 mM en metanol). Los espectros de emisión de fluorescencia se registraron en el rango de longitudes de onda de 300–400 nm tras la excitación a 295 nm, con la máxima emisión observada aproximadamente en 336 nm. Las mediciones de fluorescencia se realizaron utilizando un espectrofotómetro de fluorescencia equipado con software estándar de adquisición de fluorescencia, con anchos de rendija de excitación y emisión establecidos en 10 nm y 2,5 nm, respectivamente. Para determinar los parámetros termodinámicos de la ligación, incluyendo la energía libre de Gibbs (ΔG), la entalpía (ΔH) y la entropía (ΔS), se repitieron los experimentos de titulación a 298, 308 y 313 K.
Para investigar el mecanismo de apagado por fluorescencia, los datos experimentales se analizaron utilizando la ecuación de Stern–Volmer (Ecuación 3)16:
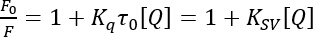 (3)
donde F, 0 y F representan las intensidades de fluorescencia de la BSA en ausencia y presencia del apagador, respectivamente; Kq es la constante de la velocidad de apagado bimolecular; τ0 es la vida media de la BSA en ausencia de un apagador; KSV es la constante de temple de Stern-Volmer; y [Q] es la concentración del quencher. La constante de unión (Kb) y el número de sitios de unión (n) se determinaron posteriormente representando el doble logaritmo según la ecuación (4)16:
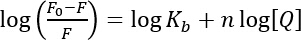 (4)
Además, el cambio estándar de energía libre de Gibbs (ΔG°), el cambio estándar de entalpía (ΔH°) y el cambio estándar de entropía (ΔS°) que rigen la interacción de unión se calcularon utilizando las relaciones de Van't Hoff y Gibbs-Helmholtz expresadas en las ecuaciones (5) y (6)17:
ΔG∘ = -RT ln Kb (5)
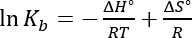 (6)
donde R es la constante universal del gas y T es la temperatura absoluta en Kelvin.
Acoplamiento molecular
Todo el modelado molecular y las simulaciones de acoplamiento se realizaron utilizando la Schrödinger Suite (interfaz Maestro), mientras que el acoplamiento se realizó mediante el módulo Glide. Las estructuras cristalinas de α-glucosidasa (PDB ID: 5NN8) y urasa (PDB ID: 4H9M) fueron extraídas del Banco de Datos de Proteínas RCSB. Las estructuras proteicas se prepararon utilizando el Asistente de Preparación de Proteínas eliminando ligandos cocristalizados, moléculas de agua y heteroátomos no esenciales, añadiendo residuos y bucles faltantes, asignando órdenes correctos de enlaces y añadiendo átomos de hidrógeno polar. Se asignaron protonaciones y estados tamoméricos a pH fisiológico (7,0 ± 2,0) utilizando el módulo Epik. Las estructuras proteicas preparadas fueron posteriormente sometidas a minimización de energía restringida con el campo de fuerzas OPLS para aliviar los choques estéricos.
Las estructuras bidimensionales de los compuestos 3, 4, 8(a–c) y 9(d–f), junto con los inhibidores de referencia acarbosa y tiourea, se prepararon utilizando el módulo LigPrep. Se optimizaron los órdenes de enlace, la estereoquímica y los estados de ionización en pH fisiológico, y las conformaciones tridimensionales resultantes de ligandos se minimizaron en energía usando el campo de fuerzas OPLS.
Las rejillas receptoras se generaron utilizando la herramienta de Generación de Rejillas de Receptores, con las cuadrículas centradas en los ligandos nativos cocristalizados para definir los sitios activos. Las dimensiones de la cuadrícula se establecieron a 25 × 25 × 25 Å para ambas proteínas. La cuadrícula de la urasala estaba centrada en x = −38,76, y = −44,14 y z = 66,88, mientras que la cuadrícula de α-glucosidasa estaba centrada en x = 21,14, y = −7,56 y z = 24,37.
Los cálculos de acoplamiento se realizaron utilizando el modo de extra-precisión (XP) de Glide con muestreo flexible de ligandos. Se generaron múltiples posturas de unión para cada ligando, y se seleccionó la pose con la puntuación de acoplamiento Glide más baja para su análisis posterior. El protocolo de acoplamiento se validó reacoplando los ligandos cocristalizados a sus respectivas rejillas receptoras. Los valores de desviación cuadrática media (RMSD) de ≤2,0 Å confirmaron la fiabilidad y reproducibilidad del protocolo de acoplamiento.
Las conformaciones de unión de los complejos acoplados se visualizaron usando PyMOL (versión 3.1)18. Las interacciones proteína-ligando, incluyendo enlaces de hidrógeno, contactos hidrofóbicos e interacciones electrostáticas, se analizaron utilizando el Visualizador19 de Discovery Studio.
Análisis de la teoría del funcional de la densidad (DFT)
Todos los cálculos de teoría funcional de la densidad (DFT) se realizaron usando Gaussian 09, y las geometrías moleculares optimizadas y los orbitales moleculares de frontera se visualizaron usando GaussView 5. Los derivados sintetizados de acetamida basados en triazol y oxadiazol, 8(a–c) y 9(d–f), fueron sometidos a optimización geométrica en la fase acuosa utilizando el funcional híbrido de tres parámetros Lee–Yang–Parr (B3LYP) de Becke junto con el conjunto de base 6-311+G(d,p) 20. Los efectos del disolvente se incorporaron utilizando el Modelo de Continuo Polarizable Similar al Conductor (CPCM)21. Posteriormente se realizaron cálculos de frecuencia vibracional al mismo nivel teórico para confirmar que todas las estructuras optimizadas correspondían a los verdaderos mínimos locales en la superficie de energía potencial, como indica la ausencia de frecuencias imaginarias.
Para comprender las transiciones electrónicas y la estabilidad cinética de los compuestos sintetizados, se calcularon las energías del orbital molecular más ocupado (EHOMO) y del orbital molecular más bajo desocupado (ELUMO). La brecha de energía orbital molecular frontera (ΔE = ELUMO - EHOMO) SE DETERMINÓ PARA CADA DERIVADA PARA EVALUAR SU REACTIVIDAD QUÍMICA Y ESTABILIDAD CINÉTICA, SIENDO UNA BRECHA DE ENERGÍA MENOR INDICAR UNA MAYOR REACTIVIDAD.
Además, se calcularon descriptores de reactividad química global —incluyendo dureza química (η), blandez (S), potencial químico (μ), electronegatividad (X) e índice de electrofilitía (w)— a partir de las energías orbitales de frontera utilizando las siguientes ecuaciones operativasestándar 22:
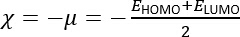 (7)
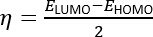 (8)
 (9)
 (10)
Las propiedades electrónicas calculadas y los descriptores globales se compararon sistemáticamente a lo largo de la serie para establecer relaciones estructura-actividad (SAR) que reflejen sus perfiles observados de α-glucosidasa y inhibitoria de la ureasa.
Además, se generaron y visualizaron mapas de potencial electrostático molecular (MESP) usando VESTA para mapear la distribución de carga a través de los marcos moleculares optimizados. Las superficies MESP permitieron identificar regiones electrófilas (deficiencia de electrones, favorecimiento del ataque nucleofílico) y nucleofílicas (ricas en electrones, favorecidas por el ataque electrofílico). Esta distribución de potencial electrostático se correlacionó finalmente con las interacciones específicas de unión no covalente, como los enlaces de hidrógeno y los contactos electrostáticos, observadas en las simulaciones de acoplamiento molecular.
Análisis de ADME
Para evaluar la similitud con fármacos y las propiedades biofarmacéuticas de los derivados sintetizados de acetamida basados en triazol y oxadiazol 8(a–c) y 9(d–f), se realizó un análisis in silico de absorción, distribución, metabolismo y excreción (ADME). Las representaciones simplificadas del sistema de entrada molecular de entrada de línea (SMILES) de todos los compuestos sintetizados, junto con los inhibidores de referencia acarbosa y tiourea, se generaron utilizando un paquete de software de modelado molecular y se enviaron al servidor webSwissADME 23.
Los parámetros físico-químicos calculados incluían el peso molecular (MW), la lipofilicidad (logP), el área superficial polar topológica (TPSA), el número de donantes de enlaces de hidrógeno (HBD), el número de aceptores de enlaces de hidrógeno (HBA) y el número de enlaces rotatorios (RB).
Se evaluaron las propiedades farmacocinéticas prediciendo la absorción gastrointestinal (GI) y la permeabilidad de la barrera hematoencefálica (BBB). Además, los compuestos fueron evaluados para cumplir con la regla de los cinco de Lipinski y otros criterios establecidos de semejanza con fármacos para estimar su biodisponibilidad oral. Finalmente, se calculó la puntuación de accesibilidad sintética (SA) para cada compuesto en una escala que iba de 1 (fácil de sintetizar) a 10 (muy difícil de sintetizar). Se compararon los perfiles de ADME y semejanza de fármacos predicho de los compuestos sintetizados con los de los inhibidores de referencia para evaluar su potencial como candidatos principales para el desarrollo de fármacos.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Química y caracterización de compuestos sintetizados
Los derivados de acetamida basados en triazol y oxadiazol objetivo se sintetizaron según la vía sintética mostrada en la Figura 1. Los compuestos deseados se obtuvieron en rendimientos de buenos a excelentes (69%–87%) como sólidos cristalinos blancos a amarillos. Su pureza fue confirmada mediante TLC, determinación del punto de fusión y análisis espectroscópicos...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Este estudio sintetizó una serie de derivados de acetamida basados en triazol y oxadiazol y evaluó sus propiedades estructurales, biológicas, computacionales y farmacocinéticas. La caracterización espectroscópica mediante HRMS, análisis elemental, RMN de 1H y RMN de 13C confirmó la síntesis exitosa de las moléculas objetivo. Los desplazamientos químicos observados, los patrones de acoplamiento y las resonancias de carbono fueron consistente...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
El autor declara que no existe conflicto de intereses
Agradecimientos
El autor expresa su agradecimiento a la Facultad de Farmacia Clínica de la Universidad Al Baha, Arabia Saudí.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 1-Naphthylamine | Merck | 106148 | Amina aromática utilizada para la preparación de análogos sustituidos |
| 2,5-Dimethylaniline | Sigma-Aldrich | D146706 | Amina aromática utilizada para la síntesis de derivados sustituidos |
| 3,4-Dimethylaniline | Alfa Aesar | A15416 | Amina aromática utilizada para la preparación de análogos estructurales |
| Benzoic Acid | Sigma-Aldrich | 242381 | Material de partida para la síntesis del intermedio benzohidrazida |
| Bromoacetyl Bromide | Sigma-Aldrich | B17601 | Reactivo electrófilo utilizado en la síntesis de intermedios de bromoacetamida |
| Carbon Disulfide | Sigma-Aldrich | 289116 | Reactivo clave para la ciclización al sistema de anillo oxadiazol |
| Chloroform | Sigma-Aldrich | C2432 | Disolvente utilizado en procesos de extracción y purificación |
| Dimethylformamide (DMF) | Sigma-Aldrich | 227056 | Disolvente polar aprótico utilizado en reacciones de derivatización y sustitución |
| Diphenylamine | Sigma-Aldrich | D23802 | Amina aromática utilizada en la síntesis de compuestos derivados |
| Epik (2022-1) | Schrödinger, LLC | N/A (software) | Utilizado para generar estados de ionización del ligando a pH 7.0; RRID: N/A |
| Ethanol | Sigma-Aldrich | E7023 | Disolvente de reacción para la esterificación y formación de hidrazida |
| Ethyl Acetate | Sigma-Aldrich | 270989 | Componente polar de fase móvil en análisis TLC y extracción |
| Gaussian 09, Revision D.01 (Gaussian 09W) | Gaussian, Inc. | N/A (software) | Software utilizado para cálculos de DFT (HOMO-LUMO, MESP, descriptores de reactividad global); RRID:SCR_014897 |
| GaussView 5 | Gaussian, Inc., Wallingford, CT, USA | N/A (software) | Utilizado para la visualización de estructuras optimizadas y energías orbitales; RRID: N/A |
| Glide (2022-1) | Schrödinger, LLC | N/A (software) | Software de acoplamiento utilizado para la generación de cuadrícula de receptores y acoplamiento molecular extra-precisón (XP); RRID:SCR_000187 |
| GraphPad Prism, version 9 | GraphPad Software, Boston, MA, USA | N/A (software) | Utilizado para análisis de regresión de IC50 y evaluación estadística de datos de inhibición enzimática; RRID:SCR_002798 |
| Hydrazine | Sigma-Aldrich | 225819 | Reactivo utilizado para la conversión de éster a benzohidrazida |
| L(+)-Glutamine | Sigma-Aldrich | G3126 | Reactivo utilizado en estudios de evaluación biológica |
| LigPrep (2022-1) | Schrödinger, LLC | N/A (software) | Utilizado para la optimización de estructura del ligando y generación de conformeros 3D; RRID:SCR_016746 |
| Lithium Hydride | Sigma-Aldrich | 201049 | Catalizador utilizado para la activación del grupo tiol en reacciones de sustitución |
| Maestro (v13.2, Schrödinger Release 2022-1) | Schrödinger, LLC | N/A (software) | Paquete de modelado molecular utilizado para la preparación y visualización de estructuras de proteínas/ligandos; RRID:SCR_016748 |
| Methanol | Sigma-Aldrich | 34860 | Disolvente utilizado en preparaciones de purificación y ensayos biológicos |
| n-Hexane | Merck | 104391 | Componente de fase móvil no polar en análisis TLC |
| OPLS-2005 / OPLS-AA | Schrödinger, LLC | N/A (campo de fuerza) | Campo de fuerza utilizado para la minimización de energía de estructuras de proteínas y ligandos; RRID: N/A |
| Phenyl Isothiocyanate | Merck | 807028 | Reactivo utilizado en la síntesis de derivados de triazol |
| Protein Preparation Wizard (2022-1) | Schrödinger, LLC | N/A (software) | Utilizado para el refinamiento de la estructura del receptor antes del acoplamiento; RRID:SCR_016749 |
| Sodium Hydroxide | Sigma-Aldrich | 221465 | Base utilizada para el ajuste de pH y neutralización de reacciones |
| Sulfuric Acid | BDH | 10276 | Catalizador ácido utilizado en la etapa de esterificación bajo condiciones de reflujo |
| Trimethylamine | Riedel-de Haen | 22129 | Base orgánica utilizada durante la síntesis de derivados sustituidos |
| VESTA, version 3.5.8 | Momma & Izumi (desarrolladores); distribuido libremente | N/A (software) | Utilizado para la visualización del potencial electrostático molecular (MESP) y mapas de superficie HOMO-LUMO; RRID: N/A |
Referencias
- Siddiqui SZ, et al. BSA binding, molecular docking, and in vitro biological screening of new 1,2,4-triazole heterocycles bearing an azinane nucleus. Pak J Pharm Sci. 2020;33(1):149-160.
- Khalilullah H, Ahsan MJ, Hedaitullah M, Khan S, et al. 1,3,4-Oxadiazole: A biologically active scaffold. Mini Rev Med Chem. 2012;12(8):789-801.
- Wang JJ, Sun W, Jia WD, Bian M, et al. Research progress on the synthesis and pharmacology of 1,3,4-oxadiazole and 1,2,4-oxadiazole derivatives: A mini review. J Enzyme Inhib Med Chem. 2022;37(1):2304-2319.
- Glomb T, Świątek P. Antimicrobial activity of 1,3,4-oxadiazole derivatives. Int J Mol Sci. 2021;22(13):6979.
- Glomb T, Szymankiewicz K, Świątek P. Anti-cancer activity of derivatives of 1,3,4-oxadiazole. Molecules. 2018;23(12):3361.
- Aggarwal R, Sumran G. An insight into the medicinal attributes of 1,2,4-triazoles. Eur J Med Chem. 2020;205:112652.
- Strzelecka M, Świątek P. 1,2,4-Triazoles as important antibacterial agents. Pharmaceuticals (Basel). 2021;14(3):224.
- Kumar S, Khokra SL, Yadav A. Triazole analogues as potential pharmacological agents: A brief review. Future J Pharm Sci. 2021;7(1):106.
- Raza A, et al. Deep learning in drug discovery: A futuristic modality to materialize large datasets for cheminformatics. J Biomol Struct Dyn. 2023;41(18):9177-9192.
- Liu SK, et al. Discovery of new α-glucosidase inhibitors: Structure-based virtual screening and biological evaluation. Front Chem. 2021;9:639279.
- Lebovitz HE. Alpha-glucosidase inhibitors. Endocrinol Metab Clin North Am. 1997;26(3):539-551.
- Rego YF, et al. A review on the development of urease inhibitors as antimicrobial agents against pathogenic bacteria. J Adv Res. 2018;13:69-100.
- Daud S, et al. Design, synthesis, in vitro evaluation, and docking studies of ibuprofen-derived 1,3,4-oxadiazole derivatives as dual α-glucosidase and urease inhibitors. Med Chem Res. 2022;31(2):316-336.
- Chapdelaine P, Tremblay RR, Dubé JY. p-Nitrophenyl-α-D-glucopyranoside as a substrate for measurement of maltase activity in human semen. Clin Chem. 1978;24(2):208-211.
- Manoharan A, et al. N-Acetylcysteine prevents catheter occlusion and inflammation in catheter-associated urinary tract infections by suppressing urease activity. Front Cell Infect Microbiol. 2023;13:1216798.
- Lakowicz JR. Principles of Fluorescence Spectroscopy. 3rd ed. Springer; New York, NY; 2006.
- Atkins P, de Paula J, Keeler J. Atkins' Physical Chemistry. 11th ed. Oxford University Press; Oxford, UK; 2018.
- DeLano WL. PyMOL: An open-source molecular graphics tool. CCP4 Newsl Protein Crystallogr. 2002;40:82-92.
- Discovery Studio Visualizer, Version 2.0. Accelrys Software Inc.; San Diego, CA; 2005.
- Tirado-Rives J, Jorgensen WL. Performance of B3LYP density functional methods for a large set of organic molecules. J Chem Theory Comput. 2008;4(2):297-306.
- Takano Y, Houk KN. Benchmarking the conductor-like polarizable continuum model (CPCM) for aqueous solvation free energies of neutral and ionic organic molecules. J Chem Theory Comput. 2005;1(1):70-77.
- Parr RG, Szentpály LV, Liu S. Electrophilicity index. J Am Chem Soc. 1999;121(9):1922-1924.
- Daina A, Michielin O, Zoete V. SwissADME: A free web tool to evaluate pharmacokinetics, drug-likeness, and medicinal chemistry friendliness of small molecules. Sci Rep. 2017;7(1):42717.
- Wang YN, et al. Synthesis and biological evaluation of triazolones/oxadiazolones as novel urease inhibitors. Bioorg Med Chem. 2024;102:117656.
- Mehdi K, et al. Molecular docking and in vitro studies of synthesized oxadiazole derivatives as urease inhibitors. J Math Fundam Sci. 2025;57(1):1-23.
- Aziz M, et al. Phytochemical, pharmacological, and in silico molecular docking studies of Strobilanthes glutinosus Nees: An unexplored source of bioactive compounds. S Afr J Bot. 2022;147:618-627.
- Khan KM, et al. Biochemical, toxicological, and in silico aspects of Trillium govanianum Wall. ex D. Don (Trilliaceae): A rich source of natural bioactive compounds. Chem Biodivers. 2024;21(1):e202301375.
- Bibi H, et al. Isolation and characterization of bioactive constituents from Withania coagulans Dunal with antioxidant and multifunctional enzyme inhibition potential, supported by docking, molecular dynamics, and DFT studies. RSC Adv. 2025;15(56):48566-48584.
- Khurm M, Guo Y, Wu Q, Zhang X, et al. Conocarpus lancifolius (Combretaceae): Pharmacological effects, LC-ESI-MS/MS profiling and in silico. attributes. Metabolites. 2023;13(7):794.
- Abdo MA, Badawy SA, Fadda AA, Elmorsy MR. Design, synthesis, structural characterization, and antioxidant potential of novel triazole- and oxadiazole-based hydrazide-hydrazone derivatives: spectroscopic, DFT, and molecular docking studies. BMC Chem. 2025;19:192.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.