Este protocolo describe un ensayo de movilidad de perlas con colas de cometa de actina ajustable para investigar cuantitativamente cómo la actividad del motor de miosina influye en el ensamblaje de actina ramificada y en la arquitectura de la red en una interfaz similar a una membrana.
Artículo de método
Reconstitución del ensamblaje de actina ramificada mediado por miosina I en un ensayo de motilidad de colas de cometa de actina basado en microesferas
En este artículo
Resumen
Resumen
La polimerización de actina ramificada mediada por el complejo de proteína relacionada con la actina 2/3 (Arp2/3) proporciona las fuerzas principales de empuje para una variedad de procesos celulares, incluyendo la migración celular, la endocitosis y la fagocitosis. Se ha demostrado que los motores miosina-I, que frecuentemente colocalizan con redes de actina ramificada en el borde delantero de la célula, también participan en estos procesos y se cree que regulan la organización de la red de actina y su producción mecánica. Sin embargo, los mecanismos moleculares mediante los cuales la miosina-I interactúa con el complejo Arp2/3 para modular el ensamblaje de actina ramificada y la generación de fuerza permanecen en gran parte desconocidos. Aquí describimos un ensayo de movilidad de perlas con colas de cometa de actina in vitro altamente ajustable que reconstruye la interacción entre la miosina-I, la actina y el complejo Arp2/3 en el borde delantero de la célula sobre la superficie de perlas del tamaño de micrómetros. Este método se adapta de ensayos bien establecidos de colas de cometa de actina mediante la inmovilización conjunta de miosina-I con factores que promueven la nucleación (NPFs) sobre las superficies de las perlas, creando así una interfaz de ensamblaje de actina similar a una membrana. El ensayo permite la visualización y el análisis cuantitativo del ensamblaje de la red de actina, la densidad de la red, la movilidad de las perlas y la eficiencia de crecimiento. También proporciona lecturas indirectas y cualitativas del aumento de fuerza mediado por la miosina-I en redes de actina ramificada. Este protocolo incluye la funcionalización de perlas, el ensamblaje de la reacción, la imagenología por fluorescencia, el análisis cuantitativo de imágenes y estrategias de solución de problemas, ofreciendo una plataforma reproducible para estudiar el ensamblaje de actina regulado por miosina-I en interfaces similares a membranas.
Introducción
La polimerización de actina ramificada mediada por el complejo de proteína relacionada con la actina 2/3 (Arp2/3) genera las fuerzas protrusivas principales que impulsan diversos procesos celulares, incluyendo la motilidad celular, la endocitosis, la fagocitosis y la formación de complejos de adhesión celular1,2,3,4,5,6. En el borde delantero de las células migratorias, los factores que promueven la nucleación (NPFs) activan el complejo Arp2/3 en la membrana plasmática, iniciando el ensamblaje de una red dendrítica de actina que empuja la membrana hacia adelante. Los motores de miosina-I frecuentemente colocalizan con estas redes de actina ramificada en las interfaces de membrana y se ha implicado su participación en la regulación de la organización de la actina y en la modulación de la generación de fuerza7,8,9,10,11,12,13. A pesar de la evidencia acumulada que indica que la miosina-I contribuye a procesos mecánicos dependientes de la actina, los mecanismos moleculares mediante los cuales la miosina-I interactúa con el ensamblaje de actina ramificada mediado por Arp2/3 para modular la arquitectura de la red y el rendimiento mecánico aún no se comprenden bien.
Para abordar esta brecha, incorporamos la miosina-I al sistema bien establecido de movilidad de perlas con cola de cometa de actina14,15,16,17 para reconstruir la interacción entre la miosina-I, la actina y el complejo Arp2/3 en la superficie de perlas del tamaño de micrones. El objetivo general de este método es investigar cuantitativamente cómo el acoplamiento miosina-actina influye en el ensamblaje de actina ramificada, la arquitectura de la red, la ruptura de simetría y la motilidad de las perlas en una interfaz similar a una membrana. En este ensayo, la miosina-I y los factores de nucleación (NPF) se recubren conjuntamente sobre perlas a escala microscópica para imitar su colocalización en la membrana plasmática18. Tras iniciar la polimerización, los NPF unidos a la superficie estimulan el ensamblaje ramificado de actina dependiente de Arp2/3, lo que conduce a la formación de una capa de actina, la ruptura de simetría y el desarrollo de una cola de cometa polarizada que impulsa la propulsión de las perlas14,19,20,21,22,23. Al variar sistemáticamente la densidad superficial de miosina18 y modular la densidad de la red de actina mediante la concentración de la proteína tapadora (CP)15,19,24, este método permite el análisis cuantitativo de la cinética del ensamblaje de actina, la eficiencia de crecimiento, la arquitectura de la red y la motilidad de las perlas, proporcionando lecturas indirectas relacionadas con los cambios dependientes de la miosina-I en la producción mecánica.
El ensayo también ofrece ventajas distintas frente a enfoques complementarios. En comparación con los ensayos de polimerización masiva, como los ensayos con actina-pireno, este sistema de movilidad de microesferas permite la visualización directa del ensamblaje de actina ramificada y del movimiento de las microesferas impulsado por la polimerización de actina. A diferencia de los estudios celulares, en los que funciones proteicas superpuestas y entornos celulares complejos pueden ocultar contribuciones individuales y complicar la interpretación, este ensayo proporciona un control preciso sobre la composición, concentración y organización superficial de las proteínas, permitiendo así una investigación sistemática de cómo la miosina-I interactúa con el ensamblaje de actina mediado por Arp2/3 en condiciones bioquímicas definidas.
Este método es especialmente adecuado para estudiar cómo los componentes del citoesqueleto se coordinan en una interfaz similar a una membrana para regular la arquitectura de la red de actina y su producción mecánica. Aunque el protocolo actual está optimizado para el ensamblaje de actina ramificada mediado por miosina-I, su diseño modular podría adaptarse en el futuro para examinar otras clases de miosinas asociadas a membranas (por ejemplo, miosina VI, VII, X, XV y XIX) y/o proteínas que se unen a la actina (por ejemplo, forminas, proteína fosforilada estimulada por vasodilatadores (VASP), cortactina, coronina o tropomiosina). Dichas adaptaciones requerirían la validación de la inmovilización, actividad y densidad superficial de las proteínas. Además, el ensayo es compatible con estrategias de marcado por pulso-cacería. La incorporación de actina fotoconvertible o fotoactivable, o subunidades de Arp2/3 marcadas, podría permitir la medición de las tasas de renovación de los filamentos y de disociación de las ramas dentro de la red en crecimiento25. En conjunto, este ensayo proporciona una plataforma versátil para examinar la interacción molecular entre motores asociados a membranas, filamentos de actina y proteínas que se unen a la actina, así como para investigar cómo los motores y las proteínas que se unen a la actina regulan la remodelación de la red y la generación de fuerza en interfaces similares a membranas14,15,26,27,28,29,30,31,32,33,34. Más ampliamente, también sirve como una plataforma mínima y ajustable de materia activa para investigar los principios físicos subyacentes a la dinámica fuera del equilibrio impulsada por motores, tales como la ruptura de simetría, la autoorganización, la retroalimentación mecanoquímica y otros comportamientos emergentes en redes activas de actomiosina18,19,20,21,22,23,35,36, con posibles implicaciones en la física de materia activa y la ingeniería de materiales.
Protocolo
Este protocolo se desarrolló incorporando la miosina-I al sistema bien establecido de movilidad de perlas con colas de actina en cometa14,15,16,17 para imitar e investigar el papel de la miosina-I en la modulación del ensamblaje de actina ramificada y la generación de fuerza en el borde delantero. Está destinado a complementar el artículo original de investigación primaria (Xu et al.18) proporcionando los detalles experimentales, el flujo de trabajo del análisis, estrategias de resolución de problemas y limitaciones necesarias para reproducir y adaptar el ensayo. Este protocolo utiliza la miosina Myo1d de Drosophila biotinilada completa porque funciona óptimamente a 20 °C–22 °C37,38, temperatura comúnmente utilizada en la mayoría de los ensayos de reconstrucción in vitro. Una descripción detallada de los procedimientos de biotinilación y purificación de la miosina puede encontrarse en estudios previos18,38,39,40.
1. Preparación del tampón
- Prepare el tampón X para el recubrimiento de perlas con neutravidina y NPF con 10 mM 4-(2-hidroxietil)-1-piperazinaetanosulfónico (HEPES; pH 7,5), 100 mM KCl, 1 mM MgCl₂, 100 µM CaCl₂ y 1 mM trifosfato de adenosina (ATP).
- Prepare el tampón M para el recubrimiento de perlas con miosina con 20 mM HEPES (pH 7,5), 100 mM KCl, 1 mM MgCl₂, 1 mM etilenglicol-bis(β-aminoetil éter)-N,N,N′,N′-tetraácetico (EGTA) y 2 mM ATP.
- Para preparar el tampón X o el tampón M, primero prepare una solución stock de HEPES ajustada a pH 7,5 a temperatura ambiente. Añada KCl, MgCl₂, CaCl₂ (para el tampón X) o EGTA (para el tampón M), seguido de ATP, y luego complete el volumen final con agua doblemente destilada.
- Filtre el tampón a través de un filtro de jeringa de 0,22 µm antes de usarlo. No se requiere desgasificación para experimentos rutinarios de recubrimiento de perlas. Mantenga el tampón filtrado en hielo hasta su uso.
NOTA: Siempre prepare tampones que contengan ATP o ditiotreitol (DTT) recién preparados para obtener resultados óptimos. Almacene el tampón X y el tampón M recién preparados en hielo durante un máximo de 3–4 días.
- Prepare una solución stock de albúmina sérica bovina (BSA) al 100 mg/mL en agua doblemente destilada para bloqueo. Filtre la solución a través de un filtro de jeringa de 0,22 µm, alícuota 50 µL por tubo y almacene las alícuotas a −80°C. Utilice las alícuotas dentro de los 3–6 meses y evite ciclos repetidos de congelación-descongelación.
- Prepare los tampones de almacenamiento de perlas.
- Prepare el tampón de almacenamiento de perlas control diluyendo la solución stock de BSA al 100 mg/mL 100 veces con tampón X para obtener BSA al 1 mg/mL en tampón X.
- Prepare el tampón de almacenamiento de perlas con miosina diluyendo la solución stock de BSA al 100 mg/mL 100 veces con tampón M para obtener BSA al 1 mg/mL en tampón M.
- Prepare tampón de motilidad 2× que contenga 40 mM HEPES (pH 7,5), 200 mM KCl, 2 mM MgCl₂, 2 mM EGTA y 0,4 % de metilcelulosa (viscosidad: 1500 cP). Almacene el tampón a 4°C durante un máximo de 1 mes. Mezcle suavemente antes de usarlo para asegurar homogeneidad y evite introducir burbujas.
ADVERTENCIA: Manipule todos los productos químicos de acuerdo con los procedimientos de seguridad del laboratorio institucional. Use equipo de protección personal adecuado durante la preparación de los tampones.
2. Preparación de las perlas
NOTA: Recubra perlas de poliestireno carboxilado (diámetro de 2,0 µm) con FPN y neutravidina siguiendo protocolos publicados previamente14,15,16,17, con modificaciones para el recubrimiento con miosina18. Utilice el dominio WCA etiquetado con glutatión S-transferasa (GST) de la proteína de síndrome de Wiskott-Aldrich neuronal humana (N-WASP) como FPN (GST-VCA). El protocolo siguiente está diseñado para preparar 50 µL de suspensión de perlas y puede ampliarse a 100–200 µL según sea necesario.
- Recubrimiento con Neutravidina y NPF
- Prepare una mezcla de recubrimiento de 50 µL de NPF y neutravidina mezclando 5 µL de GST-VCA (1 mg/mL), 10 µL de neutravidina a la concentración deseada y 35 µL de tampón X. Mezcle suavemente aspirando y expulsando 5–10 veces con la pipeta, evitando la formación de burbujas.
NOTA: Utilice las siguientes concentraciones de referencia de neutravidina para obtener diferentes relaciones molares de miosina:NPF18: 8,3 µM (0,5 mg/mL) para una relación molar miosina:NPF de 0,28:1; 16,7 µM (1 mg/mL) para una relación molar miosina:NPF de 0,35:1; 33,3 µM (2 mg/mL) para una relación molar miosina:NPF de 0,43:1; y 83,3 µM (5 mg/mL) para una relación molar miosina:NPF de 0,80:1. Seleccione la concentración de neutravidina según la relación deseada de recubrimiento de miosina respecto a NPF. Para experimentos estándar de motilidad con colas de cometa, utilice la relación 0,43:1 de miosina respecto a NPF, que proporciona un recubrimiento robusto de miosina manteniendo una densidad suficiente de NPF para el ensamblaje de actina dependiente de Arp2/3. Se pueden utilizar relaciones más bajas (0,28:1 o 0,35:1) para evaluar densidades superficiales más bajas de miosina, mientras que la relación 0,80:1 puede emplearse para examinar una mayor carga de miosina. Dado que el aumento de la concentración de neutravidina puede alterar tanto el reclutamiento de miosina como la densidad superficial efectiva de NPF, valide la relación de recubrimiento mediante electroforesis en gel de poliacrilamida con dodecilsulfato sódico (SDS-PAGE) (véase la sección 2.3) o mediante mediciones de densidad superficial basadas en fluorescencia al adaptar el ensayo a nuevas preparaciones proteicas o condiciones experimentales. - Transfiera 5 µL de suspensión de perlas a un tubo de microcentrífuga. Lave las perlas con 10 µL de tampón X aspirando y expulsando al menos cinco veces. Pellete las perlas mediante centrifugación a 16.000 × g durante 2 min a 4°C. Retire cuidadosamente el sobrenadante inclinando el tubo y aspirando desde el lado opuesto al pellet de perlas.
- Resuspenda las perlas lavadas en 50 µL de la mezcla de recubrimiento. Mezcle la suspensión mediante pipeteo suave y deje una pequeña burbuja de aire en la suspensión para facilitar la mezcla durante la incubación. Incube las perlas en un rotador de banco a 20 rpm durante 2 h a 4°C. Pellete las perlas mediante centrifugación a 16.000 × g durante 2 min a 4°C y retire cuidadosamente el sobrenadante que contiene neutravidina y GST-VCA en exceso.
- Resuspenda las perlas recubiertas en 200–400 µL de BSA al 10 mg/mL preparada diluyendo la solución stock de BSA al 100 mg/mL en tampón X. Incube la suspensión en hielo durante 30 min para bloquear los sitios de unión no ocupados en la superficie de las perlas. Pellete las perlas mediante centrifugación a 16.000 × g durante 2 min a 4°C y retire cuidadosamente el sobrenadante.
- Resuspenda las perlas en 50 µL de BSA al 1 mg/mL preparada en tampón X. Pellete las perlas mediante centrifugación a 16.000 × g durante 2 min a 4°C, retire cuidadosamente el sobrenadante y repita el lavado dos veces.
NOTA: Tras la reacción de recubrimiento, resuspenda suavemente las perlas mediante pipeteo ascendente y descendente 5–7 veces, evitando la formación de burbujas. La suspensión de perlas debe aparecer bien dispersa, sin agregados ni grumos visibles. No utilice preparaciones de perlas que muestren agregación extensa, mala resuspensión o pérdida evidente de perlas, ya que estas condiciones pueden provocar un recubrimiento irregular y reducir la reproducibilidad del ensayo. - Guarde las perlas recubiertas en BSA al 1 mg/mL preparada en tampón X sobre hielo. Utilice las perlas recubiertas dentro de una semana.
NOTA: Almacene las perlas recubiertas sobre hielo en BSA al 1 mg/mL preparada en tampón X hasta una semana antes de proceder a la marcación fluorescente o al decorado con miosina. Antes de usarlas, resuspenda suavemente las perlas mediante pipeteo e inspeccione visualmente la suspensión en busca de agregación, mala resuspensión o pérdida evidente de perlas. No utilice preparaciones de perlas que muestren agregación extensa o recuperación deficiente tras el almacenamiento.
- Prepare una mezcla de recubrimiento de 50 µL de NPF y neutravidina mezclando 5 µL de GST-VCA (1 mg/mL), 10 µL de neutravidina a la concentración deseada y 35 µL de tampón X. Mezcle suavemente aspirando y expulsando 5–10 veces con la pipeta, evitando la formación de burbujas.
- Marcación fluorescente y decorado con miosina biotinilada
- Intercambie el tampón X de almacenamiento por tampón M antes del recubrimiento con miosina.
- Divida 50 µL de perlas recubiertas con neutravidina-NPF en dos tubos de microcentrífuga (25 µL por tubo).
- Pellete las perlas mediante centrifugación a 16.000 × g durante 2 min a 4°C y retire cuidadosamente el sobrenadante. Lave las perlas con 25 µL de BSA al 1 mg/mL preparada en tampón M. Pellete las perlas mediante centrifugación a 16.000 × g durante 2 min a 4°C, retire cuidadosamente el sobrenadante y repita el lavado dos veces.
- Resuspenda las perlas control en 25 µL de colorante fluorescente biotin-CF640 a 1 µM, diluido desde la solución stock en tampón M.
- Resuspenda las perlas de miosina en 25 µL de miosina biotinilada a 500 nM – 1 µM, suplementada con 1–5 µM de calmodulina.
- Cubra los tubos con papel de aluminio e incube las suspensiones de perlas en hielo durante al menos 30 min. Pellete las perlas mediante centrifugación a 16.000 × g durante 2 min a 4°C y retire cuidadosamente el sobrenadante que contiene miosina biotinilada o colorante fluorescente en exceso.
- Lave las perlas decoradas con 25 µL de BSA al 1 mg/mL preparada en tampón M. Pellete las perlas mediante centrifugación a 16.000 × g durante 2 min a 4°C, retire cuidadosamente el sobrenadante y repita el lavado dos veces.
- Guarde las perlas decoradas con colorante fluorescente de lejano infrarrojo o las perlas decoradas con miosina en BSA al 1 mg/mL preparada en tampón M sobre hielo. Suplemente las perlas decoradas con miosina con 1–5 µM de calmodulina y proteja todas las perlas decoradas de la luz cubriendo los tubos con papel de aluminio. Utilice las perlas decoradas con colorante fluorescente de lejano infrarrojo dentro de una semana y las perlas decoradas con miosina dentro de 2–3 días.
NOTA: Utilice miosina biotinilada a 500 nM – 1 µM para el decorado de perlas. Seleccione la concentración de trabajo según la relación superficial deseada de miosina y la actividad de la preparación de miosina. Para experimentos estándar de motilidad de perlas, utilice miosina biotinilada a 1 µM para promover un decorado robusto de miosina bajo las condiciones de recubrimiento descritas anteriormente. Se pueden utilizar concentraciones más bajas, como 500 nM, al reducir la densidad superficial de miosina o al probar nuevas preparaciones proteicas. Verifique la densidad superficial final de miosina mediante SDS-PAGE (véase la sección 2.3), mediciones basadas en fluorescencia o comparación con condiciones de recubrimiento previamente calibradas al adaptar el ensayo. Incluya calmodulina en exceso molar respecto a la miosina para mantener la ocupación del brazo palanca de la miosina-I durante el decorado de perlas. Para experimentos estándar, utilice 1–5 µM de calmodulina junto con miosina a 500 nM – 1 µM. Utilice el extremo superior de este rango al emplear concentraciones más altas de miosina. La concentración óptima de calmodulina puede necesitar ajustes para diferentes isoformas de miosina-I o preparaciones proteicas. El tiempo útil de almacenamiento de las perlas decoradas con miosina puede variar según la actividad retenida de las moléculas de miosina inmovilizadas. El mejor rendimiento se obtiene generalmente cuando las perlas se usan inmediatamente después del recubrimiento. Almacene las perlas decoradas sobre hielo, protegidas de la luz, hasta su uso. Antes de usar perlas decoradas almacenadas, resuspenda suavemente la suspensión mediante pipeteo ascendente y descendente 5–7 veces e inspeccione una pequeña alícuota mediante microscopía de luz o fluorescencia. Las preparaciones adecuadas de perlas deben permanecer bien dispersas, mostrar mínima agregación y retener una fluorescencia detectable y relativamente uniforme cuando estén presentes etiquetas fluorescentes. Son aceptables pequeños grupos de tres a cinco perlas; sin embargo, no deben usarse preparaciones que muestren agregación extensa, mala resuspensión, fluorescencia débil, pérdida evidente de perlas o adherencia excesiva de perlas al tubo. Para perlas decoradas con miosina, verifique el rendimiento del ensayo comparándolo con una preparación de perlas previamente validada, ya que el almacenamiento puede reducir la actividad de las moléculas de miosina inmovilizadas. No deben usarse preparaciones de perlas que ya no muestren las diferencias esperadas entre perlas recubiertas con miosina y perlas control.
- Intercambie el tampón X de almacenamiento por tampón M antes del recubrimiento con miosina.
- Determinación de la relación de recubrimiento de miosina respecto a NPF
- Transfiera 20 µL de suspensión de perlas de cada tipo (perlas control y perlas de miosina) a tubos de microcentrífuga separados. Pellete las perlas mediante centrifugación a 16.000 × g durante 2 min a 4°C y retire cuidadosamente el sobrenadante. Lave las perlas con 25 µL de tampón M. Pellete las perlas mediante centrifugación a 16.000 × g durante 2 min a 4°C, retire cuidadosamente el sobrenadante y repita el lavado una vez para eliminar la BSA del tampón de almacenamiento.
NOTA: Se logra una eliminación adecuada de la BSA realizando dos lavados secuenciales con tampón M y retirando cuidadosamente el sobrenadante tras cada paso de centrifugación sin perturbar el pellet de perlas. Si se sospecha contaminación residual de BSA, realice un lavado adicional con tampón M antes de añadir el tampón muestral de SDS. Evite preparaciones de perlas con recuperación deficiente del pellet o pérdida excesiva de perlas, ya que una recuperación inconsistente puede afectar la precisión de la relación de recubrimiento de miosina determinada mediante SDS-PAGE. - Resuspenda las perlas lavadas en 20 µL de tampón muestral de Laemmli 1×. Hierva las muestras durante 5 min. Pellete las perlas mediante centrifugación durante 15 s en una microcentrífuga de banco. Almacene las muestras a −20°C hasta la electroforesis en gel.
NOTA: Almacene las muestras de perlas preparadas a −20°C hasta que estén listas para la electroforesis. - Prepare la serie estándar de BSA mezclando 5 µL de estándar de BSA al 2 mg/mL con 5 µL de tampón muestral 2×. Hierva la mezcla durante 5 min. Diluya la mezcla 20 veces con tampón muestral 1× para obtener una concentración final de 50 ng/µL.
- Cargue 1 µL del estándar de BSA diluido para obtener 50 ng de proteína total.
- Cargue 2 µL del estándar de BSA diluido para obtener 100 ng de proteína total.
- Cargue 5 µL del estándar de BSA diluido para obtener 250 ng de proteína total.
- Cargue 10 µL del estándar de BSA diluido para obtener 500 ng de proteína total.
- Cargue 20 µL del estándar de BSA diluido para obtener 1.000 ng de proteína total.
- Prepare los estándares de neutravidina, GST-VCA y miosina mezclando 5 µL de cada solución proteica al 1 mg/mL con 5 µL de tampón muestral 2× para obtener una concentración final de 0,5 mg/mL. Hierva las muestras durante 5 min y cargue 2 µL de cada muestra para obtener 1 µg de proteína por carril.
- Cargue las muestras en un gel de poliacrilamida con gradiente del 4%–20%.
- Cargue 5 µL de la regla de proteínas preteñida.
- Cargue 2 µL del estándar de neutravidina al 0,5 mg/mL.
- Cargue 2 µL del estándar de GST-VCA al 0,5 mg/mL.
- Cargue 2 µL del estándar de miosina al 0,5 mg/mL.
- Cargue 20 µL de cada muestra de perlas en carriles separados.
- Cargue los estándares de BSA preparados en los pasos 2.3.3.1–2.3.3.5.
- Corra el gel en tampón de electroforesis 1× SDS-PAGE a 110 V durante 30 min.
ADVERTENCIA: El metanol y el ácido acético utilizados en la solución de descoloración son inflamables y corrosivos. Manipule estos reactivos utilizando equipo de protección personal adecuado y siguiendo los procedimientos de seguridad institucionales del laboratorio. - Tiña el gel con Azul Brillante de Coomassie durante 10 min con agitación suave. Decolore el gel durante la noche en una solución que contenga 10% de metanol y 7,5% de ácido acético. Adquiera imágenes del gel utilizando un sistema de imagen de geles.
NOTA: Para el análisis densitométrico, adquiera imágenes utilizando ajustes de exposición que mantengan todas las bandas proteicas dentro del rango de detección lineal. Evite imágenes sobreexpuestas en las que las bandas de miosina, NPF o proteínas estándar aparezcan saturadas. Siempre que sea posible, utilice un modo de exposición automática optimizado para evitar la saturación, o adquiera múltiples tiempos de exposición y use la exposición más corta que resuelva claramente todas las bandas relevantes sin píxeles saturados. Utilice los mismos ajustes de imagen para todos los geles que se compararán cuantitativamente. - Cuantifique las intensidades de las bandas utilizando software de análisis de imágenes (Fiji/ImageJ) y la herramienta de análisis de geles.
- Abra la imagen del gel en Fiji. Si es necesario, convierta la imagen a escala de grises de 8 bits seleccionando Imagen > Tipo > 8 bits.
- Si es necesario, invierta la imagen para que las bandas proteicas aparezcan como picos seleccionando Editar > Invertir.
- Utilice la herramienta de selección rectangular para dibujar una región de interés (ROI) alrededor del primer carril, asegurándose de que la ROI incluya toda la región vertical que contiene las bandas relevantes. Seleccione Analizar > Geles > Seleccionar primer carril.
- Mueva la misma ROI rectangular al siguiente carril y seleccione Analizar > Geles > Seleccionar siguiente carril. Repita este procedimiento para todos los estándares de BSA, estándares proteicos purificados y muestras de perlas utilizando el mismo tamaño de ROI.
- Tras seleccionar todos los carriles, genere perfiles de intensidad seleccionando Analizar > Geles > Trazar carriles.
- Utilice la herramienta de línea recta para definir la línea base de cada pico, luego use la herramienta de varita mágica para seleccionar el área del pico correspondiente a cada banda de interés. Registre el área integrada del pico para cada banda.
- Realice la corrección de fondo dibujando la línea base de forma consistente para cada carril utilizando el fondo local inmediatamente adyacente al pico, evitando bandas vecinas o regiones irregulares del gel. Aplique los mismos criterios de línea base y selección de picos a todos los estándares y muestras de perlas.
- Genere una curva estándar utilizando los estándares de BSA correspondientes a 50, 100, 250, 500 y 1.000 ng de proteína total por carril.
- Trace el área integrada del pico corregida por fondo frente a la masa total de BSA y realice una regresión lineal utilizando software de hojas de cálculo o gráficos.
- Verifique que la curva estándar muestre una linealidad fuerte (R2 > 0,98) sin saturación evidente ni meseta en las bandas de mayor intensidad.
- Si la curva estándar es no lineal o si alguna banda cuantificada está saturada, vuelva a adquirir la imagen del gel utilizando una exposición más corta o repita el gel utilizando una carga de muestra más baja.
- Utilice la curva de calibración para determinar la relación de recubrimiento de miosina respecto a NPF.
- Determine la cantidad total de proteína en las muestras de perlas y en los estándares proteicos purificados mediante interpolación dentro del rango lineal de detección.
- Calcule la relación de recubrimiento de miosina respecto a NPF correspondiente para cada tipo de perla.
- Al establecer nuevas condiciones de recubrimiento o modificar el protocolo, realice mediciones utilizando preparaciones de perlas por duplicado o geles por duplicado.
- Para experimentos rutinarios, compare la relación de recubrimiento medida con preparaciones previamente validadas.
- Repita el recubrimiento o la cuantificación si la relación medida cae fuera del rango esperado o si las mediciones por duplicado son inconsistentes.
- Transfiera 20 µL de suspensión de perlas de cada tipo (perlas control y perlas de miosina) a tubos de microcentrífuga separados. Pellete las perlas mediante centrifugación a 16.000 × g durante 2 min a 4°C y retire cuidadosamente el sobrenadante. Lave las perlas con 25 µL de tampón M. Pellete las perlas mediante centrifugación a 16.000 × g durante 2 min a 4°C, retire cuidadosamente el sobrenadante y repita el lavado una vez para eliminar la BSA del tampón de almacenamiento.
3. Ensayo de motilidad de perlas con cola de cometa de actina
- Ensayo estándar de motilidad con perlas
- Prepare la actina a partir de polvo de acetona de músculo esquelético de conejo según el protocolo de purificación publicado41. Purifique la actina globular monomérica (G-actina) mediante cromatografía de exclusión por tamaño utilizando una columna Sephacryl S-300 equilibrada con tampón G que contiene 2 mM Tris-HCl (pH 8.0), 0.2 mM ATP, 0.1 mM CaCl₂, 1 mM NaN₃ y 0.5 mM DTT. Almacene la G-actina purificada sobre hielo a 4 °C y úsela dentro de las 2–3 semanas siguientes.
- Purifique el complejo Arp2/3 a partir de cerebro bovino según el protocolo publicado42. Divida la proteína purificada en alícuotas de un solo uso, congele rápidamente las alícuotas y almacénelas a −80 °C.
- Exprese y purifique CapZ humano según el protocolo publicado43. Divida la proteína purificada en alícuotas de un solo uso, congele rápidamente las alícuotas y almacénelas a −80 °C.
- Purifique la calmodulina según el protocolo publicado44. Aliquote la proteína purificada y almacene las alícuotas a −20 °C.
NOTA: Evalúe la calidad del complejo Arp2/3 purificado, CP (CapZ) y calmodulina antes de su uso. Evalúe la pureza proteica mediante SDS-PAGE teñido con Coomassie. Las preparaciones aceptables deben mostrar las bandas proteicas principales esperadas con mínima degradación o bandas contaminantes. Determine la concentración proteica midiendo la absorbancia a 280 nm o mediante un ensayo colorimétrico estándar de proteínas (por ejemplo, ensayo de Bradford) con alícuotas recién descongeladas. No utilice alícuotas proteicas que presenten precipitación visible, ciclos repetidos de congelación-descongelación o degradación sustancial en SDS-PAGE. Para evaluar la actividad, la actividad del complejo Arp2/3 puede verificarse por su capacidad para promover el ensamblaje de actina dependiente de NPF en un ensayo de polimerización de actina pirénica o mediante la formación robusta de colas de cometa ramificadas en el ensayo de motilidad con perlas. La actividad de CapZ puede evaluarse por su capacidad para modular el crecimiento de los filamentos de actina y la morfología de las colas de cometa en el ensayo con perlas, o mediante un ensayo de tapado de extremos punta cuando sea necesario. La calidad de la calmodulina se evalúa mediante SDS-PAGE y por su capacidad para soportar la actividad de miosina-I en ensayos de motilidad. Al utilizar una nueva preparación proteica, compare el rendimiento del ensayo con una preparación previamente validada antes de usarla en experimentos cuantitativos. - Prepare una mezcla de motilidad de 50 µL que contenga 4 µM G-actina (incluyendo 5%–10% de G-actina marcada con fluorescencia), 200 nM complejo Arp2/3, 6,5–200 nM CP, 2 µM calmodulina y 3 µL de suspensión de perlas (1,5 µL de perlas recubiertas con miosina y 1,5 µL de perlas control) en un tampón final que contenga 20 mM HEPES (pH 7,5), 100 mM KCl, 1 mM MgCl₂, 1 mM EGTA, 1 mM MgATP, 40 mM DTT, 10 mg/mL BSA y 0,2% metilcelulosa.
- Añada 25 µL de tampón de motilidad 2×.
- Añada 6 µL de agua doblemente destilada.
- Añada 2 µL de 1 M DTT.
- Añada 1 µL de 50 mM ATP.
- Añada 1 µL de 50 mM MgCl₂.
- Añada 5 µL de 100 mg/mL BSA.
- Añada 1 µL de 100 µM calmodulina.
- Añada 1 µL de 10 µM complejo Arp2/3.
- Añada 1 µL de 325 nM–10 µM CP.
- Añada 3 µL de suspensión de perlas que contenga 1,5 µL de perlas recubiertas con miosina y 1,5 µL de perlas control.
NOTA: Mezcle suavemente la mezcla de motilidad aspirando y expulsando lentamente 3–5 veces con la pipeta. Evite el vórtice, la pipetación rápida o la introducción de burbujas, ya que pueden alterar los complejos proteicos y afectar la polimerización de la actina. - Inicie la reacción añadiendo 4 µL de 50 µM G-actina que contenga 5%–10% de G-actina marcada con fluorescencia. Mezcle inmediatamente y designe este punto temporal como t = 0.
NOTA: Tras añadir y mezclar la G-actina, cargue la cámara de reacción e inicie la adquisición de imágenes lo más rápidamente posible. Para mediciones cinéticas reproducibles, comience la adquisición de imágenes dentro del primer minuto o dos posteriores a t = 0 y no más tarde de 3 minutos tras la iniciación de la reacción. Registre el retraso real entre la adición de G-actina y el inicio de la adquisición de imágenes y tenga en cuenta este retraso al graficar el crecimiento de las colas de cometa en función del tiempo.
- Preparación de la cámara
- Limpie las láminas y cubreobjetos de vidrio con etanol al 70 % seguido de agua desionizada. Limpie las superficies de vidrio con plasma de aire ambiente durante 10 minutos.
- Inmediatamente después de preparar la mezcla de motilidad, aplique 2,3 µL de la mezcla de reacción sobre una lámina de vidrio. Coloque un cubreobjetos de 22 mm × 22 mm sobre la muestra para formar una cámara de compresión con una altura aproximada de 4,3 µm. Selle la cámara con grasa de vacío e inicie la adquisición de imágenes inmediatamente.
NOTA: La altura de la cámara se controla utilizando un volumen fijo de muestra y un cubreobjetos de 22 mm × 22 mm, lo que produce una cámara delgada reproducible cuando la muestra se extiende uniformemente sobre el área del cubreobjetos. La altura aproximada de la cámara puede estimarse dividiendo el volumen de la muestra entre el área del cubreobjetos y también puede verificarse empíricamente midiendo la distancia en z entre las superficies de la lámina y el cubreobjetos utilizando perlas fluorescentes o marcadores fluorescentes unidos a la superficie. Utilice el mismo volumen de muestra, tamaño de cubreobjetos y procedimiento de ensamblaje de la cámara en todos los experimentos para mantener una geometría de cámara constante. Antes de la adquisición de imágenes, inspeccione visualmente la cámara y bajo el microscopio. La muestra debe llenar uniformemente la región central de imagen sin burbujas de aire grandes, extensión incompleta o fugas evidentes. No adquiera imágenes en regiones cercanas a burbujas de aire, bordes de grasa de vacío o áreas donde el cubreobjetos parezca mal asentado. Prepare una nueva cámara si la muestra no se extiende uniformemente, contiene burbujas de aire grandes o muestra una deriva considerable causada por fugas o un sellado deficiente.
ADVERTENCIA: Manipule el equipo de limpieza con plasma según los procedimientos de seguridad del laboratorio institucional. Siga las precauciones adecuadas al manipular láminas y cubreobjetos de vidrio para minimizar el riesgo de lesiones.
- Ensayo de motilidad con perlas con el golpe de potencia de la miosina interrumpido
- Preincube la G-actina almacenada en tampón G que contiene 2 mM Tris-Cl (pH 8,0), 0,2 mM ATP, 0,5 mM DTT, 0,1 mM CaCl₂ y 1 mM NaN₃ con 200 µM EGTA y 50 µM MgCl₂ durante 5 minutos en hielo para convertir la G-actina en Mg-G-actina antes de su uso.
- Prepare una mezcla de motilidad de 50 µL para experimentos con calcio sustituyendo la calmodulina por 1,1 mM CaCl₂ para interrumpir el golpe de potencia de la miosina.
- Añada 25 µL de tampón de motilidad 2×.
- Añada 6 µL de agua doblemente destilada.
- Añada 2 µL de 1 M DTT.
- Añada 1 µL de 50 mM ATP.
- Añada 1 µL de 50 mM MgCl₂.
- Añada 5 µL de 100 mg/mL BSA.
- Añada 1 µL de 55 mM CaCl₂.
- Añada 1 µL de 10 µM complejo Arp2/3.
- Añada 1 µL de 325 nM–10 µM CP.
- Añada 3 µL de suspensión de perlas que contenga 1,5 µL de perlas recubiertas con miosina y 1,5 µL de perlas control.
NOTA: Mezcle suavemente la reacción hasta que todos los componentes estén distribuidos uniformemente antes de iniciar la polimerización de actina.
NOTA: La reacción final contiene 1,1 mM CaCl2 total y aproximadamente 1,0 mM EGTA, lo que produce una concentración estimada de Ca2+ libre del orden de 10−4 M. Basado en el exceso de CaCl2 sobre EGTA, la concentración de Ca2+ libre es aproximadamente 100 µM. Cálculos más precisos del tampón de calcio utilizando MaxChelator o una herramienta similar que tenga en cuenta EGTA, Mg2+, ATP, pH y temperatura estiman que la concentración de Ca2+ libre es de aproximadamente 80–100 µM. - Inicie la reacción añadiendo 4 µL de 50 µM Mg-G-actina que contenga 5–10% de G-actina marcada con fluorescencia. Mezcle inmediatamente y designe este punto temporal como t = 0.
- Prepare la cámara de imagen según se describe en el paso 3.1.6.
- Adquisición de imágenes con microscopio
- Adquiera imágenes de fluorescencia a 25 °C utilizando un microscopio de epifluorescencia equipado con un objetivo de inmersión en aceite de 100× (apertura numérica 1,4), una fuente de luz externa de halogenuros metálicos, una cámara CCD (dispositivo de carga acoplada) y software de adquisición de imágenes.
- Image la actina fluorescente utilizando un conjunto de filtros de rodamina/TRITC y las perlas marcadas con un tinte fluorescente lejano-rojo utilizando un conjunto de filtros Cy5/fluorescencia lejano-rojo.
- Adquiera imágenes en modo de 16 bits utilizando binning de cámara 1 × 1 o 2 × 2. Mantenga el ganancia de la cámara, intensidad de iluminación, tiempo de exposición y conjunto de filtros idénticos para todas las muestras que se compararán cuantitativamente.
NOTA: Antes de recopilar datos cuantitativos, ajuste la intensidad de iluminación y el tiempo de exposición utilizando un campo de visión representativo para que la señal de la cola de cometa de actina sea claramente detectable pero no saturada. Revise el histograma de la imagen para confirmar que la intensidad máxima del píxel permanezca por debajo del límite de saturación de la cámara. Utilice la intensidad de iluminación más baja y el tiempo de exposición más corto que proporcionen una relación señal-ruido suficiente. No compare intensidades de fluorescencia entre muestras adquiridas con tiempos de exposición, ganancia de cámara, binning o configuraciones de iluminación diferentes.
- Inicie la adquisición de imágenes inmediatamente después de la iniciación de la reacción. Adquiera secuencias de imágenes de lapso de tiempo de campos que contengan tanto perlas recubiertas con miosina como perlas control. Identifique las perlas control utilizando el canal de fluorescencia lejano-rojo.
- Adquiera imágenes cada 5–15 segundos durante 20 minutos utilizando un tiempo de exposición de 100–200 ms por cuadro. Compare la cinética de crecimiento de las colas de cometa de perlas recubiertas con miosina y perlas control dentro del mismo campo de visión.
NOTA: En la mayoría de los experimentos, las colas de cometa se alargan a una velocidad aproximadamente constante durante los primeros ~10 minutos tras la ruptura de simetría. El alargamiento se ralentiza a medida que los reactivos se agotan y generalmente cesa aproximadamente 30 minutos después de la iniciación de la reacción18. - Para evaluar la morfología de las colas de cometa independientemente de la dinámica inicial de crecimiento, incube la mezcla de motilidad en un tubo de microcentrífuga durante 15–20 minutos a temperatura ambiente para permitir el desarrollo de las colas de cometa.
- Aplique 2,3 µL de la mezcla de reacción sobre una lámina de vidrio y ensamble una cámara de compresión según se describe en el paso 3.1.6. Image toda el área de la cámara y adquiera imágenes representativas que contengan tanto perlas recubiertas con miosina como perlas control. Identifique las perlas control utilizando el canal de fluorescencia lejano-rojo y compare la morfología de las colas de cometa dentro del mismo campo de visión.
NOTA: Para comparación directa, seleccione campos de imagen que contengan tanto perlas recubiertas con miosina como perlas control, que estén uniformemente iluminados, en foco y ubicados lejos de los bordes de la cámara, la grasa de vacío, burbujas de aire grandes o regiones con llenado incompleto. Excluya perlas que estén agregadas, se superpongan con perlas vecinas, estén parcialmente fuera del campo de visión o no puedan segmentarse de forma confiable debido a artefactos de imagen o enfoque deficiente. Utilice la misma configuración de adquisición para todos los campos dentro de un experimento. Antes del muestreo, agite suavemente la mezcla de reacción con la punta limpia de una pipeta 5–7 veces para mantener una distribución uniforme de perlas. No mezcle mediante pipetación porque la aspiración y dispensación vigorosas pueden alterar la red de colas de cometa de actina o despegar la perla de la cola de cometa. Si se requiere estabilización de la red de actina, añada faloidina antes del muestreo15,18. Para reacciones que contengan 4 µM actina, añada faloidina hasta una concentración final de 4 µM, lo que corresponde a una relación aproximadamente equimolar con actina. Incube la reacción en hielo durante 3–5 minutos, protegida de la luz, antes del muestreo.
- Adquiera imágenes de fluorescencia a 25 °C utilizando un microscopio de epifluorescencia equipado con un objetivo de inmersión en aceite de 100× (apertura numérica 1,4), una fuente de luz externa de halogenuros metálicos, una cámara CCD (dispositivo de carga acoplada) y software de adquisición de imágenes.
4. Análisis cuantitativo de la cinética de crecimiento de colas de cometa de actina y densidad de la red
NOTA: Analice y cuantifique todas las imágenes utilizando Fiji, una plataforma de procesamiento de imágenes de código abierto basada en ImageJ (versión 2.16.0/1.54p; https://imagej.net/software/fiji/)45.
- Velocidad de crecimiento del cometa de actina
- Mida la longitud del cometa de actina en cada punto temporal utilizando la herramienta de línea segmentada en Fiji. Trace manualmente el cometa desde el extremo distal de la cola hasta el centro del microesfera en cada imagen y convierta la longitud medida a micrómetros.
- Represente gráficamente la longitud del cometa en función del tiempo. Ajuste los primeros 7–10 puntos temporales, correspondientes a la fase inicial de crecimiento lineal, utilizando regresión lineal. Determine la velocidad de crecimiento del cometa a partir de la pendiente de la línea ajustada y reporte el valor en µm/s o µm/min.
NOTA: Seleccione la ventana de regresión a partir de la fase temprana en la que la longitud del cometa aumenta aproximadamente de forma lineal con el tiempo. En la mayoría de los experimentos, esto corresponde a los primeros 7–10 puntos temporales después de la ruptura de simetría o desde que comienza claramente la elongación del cometa. Utilice el mismo criterio de selección para todas las microesferas dentro del mismo experimento. Si el crecimiento comienza en momentos ligeramente diferentes para distintas microesferas, defina el primer punto de la ventana de regresión como el primer momento en que un cometa polarizado es claramente visible y está elongándose. Incluya únicamente puntos temporales consecutivos que muestren una extensión de la cola monótona o casi monótona y ajuste los datos mediante regresión lineal. La ventana de regresión seleccionada debe mostrar una fuerte linealidad, sin evidencia de meseta, estancamiento o cambio brusco en el comportamiento de crecimiento. Excluya microesferas del análisis de velocidad de crecimiento si no forman un cometa polarizado claro, exhiben crecimiento estancado o altamente no lineal durante la ventana inicial de medición, se desprenden del cometa, salen del campo de visión, se superponen con microesferas vecinas o con otros cometas, o se ven afectadas por enfoque deficiente o fluorescencia saturada.
- Densidad de la red del cometa de actina
- Defina la región de interés (ROI) del cometa utilizando el canal de fluorescencia de actina en Fiji. Aplique un umbral de intensidad que separe la fluorescencia del cometa del fondo local mediante Imagen > Ajustar > Umbral. Aplique los mismos criterios de umbralización a todas las microesferas de control y recubiertas con miosina adquiridas dentro del mismo campo de visión y con configuraciones de imagen idénticas. Inspeccione manualmente el ROI umbralizado y excluya microesferas cuyo límite del cometa no pueda distinguirse claramente del fondo. Mida la intensidad media de fluorescencia dentro del ROI del cometa y designe este valor como Icomet.
- Reposicione el mismo ROI a una región cercana que carezca de fluorescencia del cometa. Mida la intensidad media del fondo y designe este valor como Ibackground.
- Calcule la intensidad corregida del cometa (Icorr,comet) utilizando:
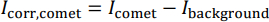
- Utilice Icorr,comet como indicador de la densidad de la red de actina.
NOTA: Dado que el cometa crece y cambia de forma con el tiempo, el ROI del cometa no necesita tener dimensiones idénticas en cada punto temporal. Defina el ROI utilizando el mismo método de umbralización durante todo el experimento, como el método automático de umbralización Triangle o Yen o un rango de umbral seleccionado manualmente. Para la sustracción del fondo, reposicione una copia idéntica del ROI del cometa a una región cercana sin fluorescencia del cometa, evitando microesferas vecinas, redes de actina, burbujas de aire o iluminación desigual. Aplique de forma consistente el mismo método de umbralización, procedimiento de selección del ROI y criterios de selección del fondo a todas las muestras adquiridas bajo condiciones idénticas de imagen.
- Tasa de ensamblaje fluorescente del cometa de actina
- Mida la intensidad total integrada de fluorescencia del ROI del cometa en cada punto temporal utilizando el mismo procedimiento de selección de ROI descrito en el paso 4.2. Realice la sustracción del fondo utilizando una región adyacente sin fluorescencia del cometa.
- Represente gráficamente la intensidad total integrada de fluorescencia corregida en función del tiempo. Ajuste los primeros 7–10 puntos temporales mediante regresión lineal y utilice la pendiente inicial como la tasa de ensamblaje fluorescente de actina.
NOTA: Bajo las condiciones de imagen descritas anteriormente, normalmente no se observa fotoblanqueo notable durante la adquisición de imágenes en intervalos, y no se aplica rutinariamente ninguna corrección por fotoblanqueo. Sin embargo, si se observa un fotoblanqueo considerable, estime la tasa de blanqueo a partir de una región de referencia fluorescente estable o de una muestra control adquirida bajo las mismas condiciones de imagen. Normalice la intensidad de fluorescencia del cometa utilizando la curva de decaimiento de referencia antes de ajustar la tasa inicial de ensamblaje de fluorescencia de actina.
- Eficiencia de crecimiento del cometa de actina
- Calcule la eficiencia de crecimiento del cometa de actina dividiendo la velocidad de crecimiento del cometa entre la tasa de ensamblaje fluorescente de actina:
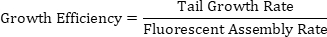
- Utilice este parámetro para estimar la distancia recorrida por la microesfera por unidad de ensamblaje de actina como indicador de la eficiencia con la que el ensamblaje de actina se convierte en avance de la microesfera.
NOTA: Calcule la eficiencia de crecimiento individualmente para cada microesfera antes de promediar entre microesferas. Para cada microesfera, determine la velocidad de crecimiento de la cola y la tasa de ensamblaje de fluorescencia a partir de la misma ventana inicial de crecimiento lineal, y luego calcule la eficiencia de crecimiento para esa microesfera. Promedie los valores individuales de cada microesfera dentro de cada condición experimental, como microesferas de control y microesferas recubiertas con miosina. Para comparaciones pareadas, compare microesferas de control y recubiertas con miosina adquiridas dentro del mismo campo de visión, ya que experimentan condiciones idénticas de reacción e imagen, minimizando así la variabilidad entre campos. Para análisis cuantitativo, analice al menos 10–20 microesferas por condición en cada experimento independiente cuando haya microesferas analizables suficientes. Repita el ensayo utilizando al menos tres preparaciones independientes de microesferas o días experimentales al establecer o comparar condiciones del ensayo. Realice las mediciones de imagen utilizando configuraciones idénticas de análisis de imagen, criterios de umbralización, procedimientos de selección de ROI y métodos de sustracción de fondo durante todo el experimento. Los análisis descritos en los pasos 4.1–4.4 se realizaron manualmente utilizando herramientas estándar de análisis de imagen sin macros personalizados.
- Calcule la eficiencia de crecimiento del cometa de actina dividiendo la velocidad de crecimiento del cometa entre la tasa de ensamblaje fluorescente de actina:
Resultados
Se utilizó el ensayo de motilidad de perlas con cola de actina en forma de cometa para investigar el efecto de la actividad de la miosina-I sobre el ensamblaje de actina ramificada mediado por el complejo Arp2/3 en el borde delantero de la célula, recreando escenarios en los que la miosina-I asociada a la membrana coordina con la polimerización de actina para impulsar la protrusión de la membrana7,8,9,10,11,12,13. Para imitar la colocalización de la miosina-I y los factores de nucleación de actina (NPF) en la interfaz membrana-actina, ambas proteínas se recubrieron conjuntamente sobre la superficie de perlas a escala microscópica, reconstituyendo así su proximidad espacial en un sistema in vitro controlado (Figura 1A,B).
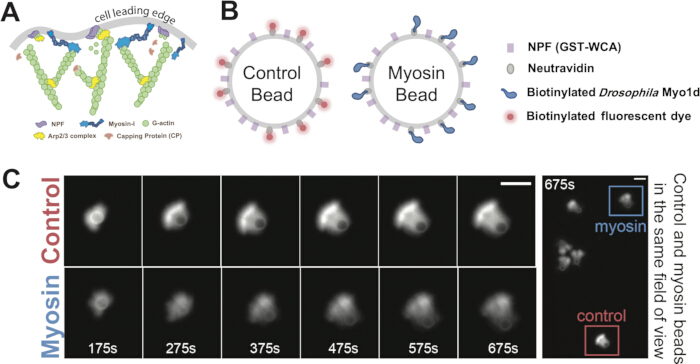
Figura 1. Reconstitución del ensamblaje de actina ramificada mediado por miosina-I en microesferas. (A) Esquema que muestra las interacciones entre la miosina-I, los factores de promoción de la nucleación (NPF), el complejo de proteína relacionada con actina 2/3 (Arp2/3), la proteína tapadora (CP) y la actina globular (G-actina) en el borde anterior de la célula. (B) Esquema de la funcionalización de las esferas. Las esferas de control y las recubiertas con miosina fueron recubiertas con NPF y neutravidina. La neutravidina se conjugó con un colorante fluorescente de color rojo lejano biotinilado para las esferas de control o con Drosophila Myo1d biotinilado para las esferas recubiertas con miosina. (C) Serie temporal representativa que muestra el crecimiento de colas cometa de actina desde la ruptura de simetría hasta la formación de colas cometa polarizadas, para una esfera de control y una esfera recubierta con miosina. El último panel muestra ambas esferas en el mismo campo de visión. Barra de escala, 5 µm. Los paneles B y C se reproducen/modifican de Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, con permiso. Haga clic aquí para ver una versión más grande de esta figura.
Para evaluar mejor la contribución específica de la miosina-I al ensamblaje de actina, también se construyó una perla de control correspondiente. Las perlas de control eran idénticas a las perlas recubiertas con miosina, excepto que la miosina-I se sustituyó por un colorante fluorescente biotinilado de color rojo lejano conjugado a neutravidina (Figura 1B). Mezclar ambos tipos de perlas dentro de la misma cámara de reacción e imaginarlas en el mismo campo de visión permitió una comparación directa del ensamblaje de actina ramificada en presencia y ausencia de miosina-I bajo condiciones experimentales idénticas (Figura 1C). Además, al variar la relación miosina-a-PFN en la superficie de la perla, se pudo examinar sistemáticamente el efecto de la miosina-I en diferentes densidades superficiales (Figura 2A,B). Asimismo, la densidad de la red de actina pudo ajustarse modificando la concentración de CP, generando redes que iban desde estructuras densamente empaquetadas, resistentes a la ruptura de simetría, hasta arquitecturas débilmente organizadas y propensas a fracturarse15,19,24. Este enfoque permitió investigar cómo la miosina-I influye en el ensamblaje de actina ramificada en redes de densidad y estabilidad estructural variables (Figura 2A,B).
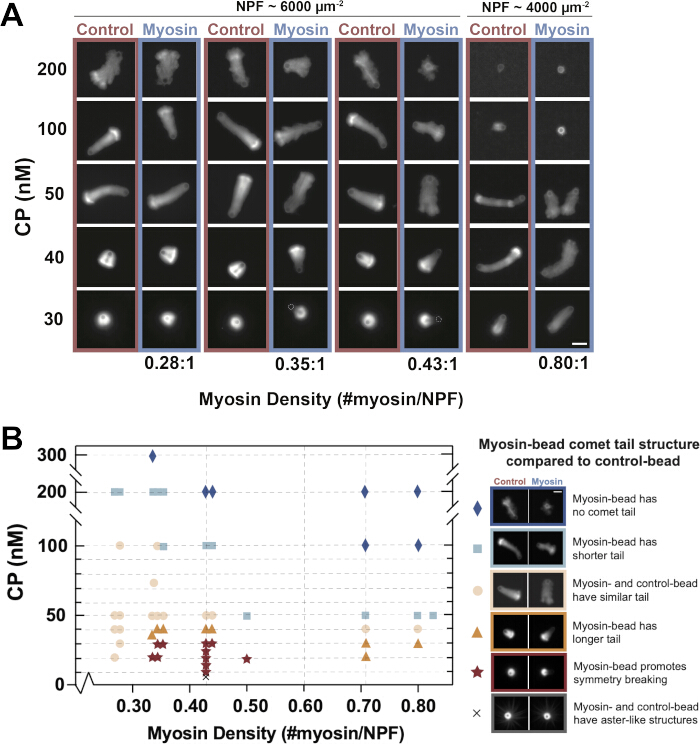
Figura 2. Morfología de cola de cometa de actina a través de densidades superficiales de miosina y concentraciones de proteína tapadora. (A) Imágenes de fluorescencia representativas de 2-µm- cuentas de diámetro recubiertas con densidades superficiales diferentes de miosina y ensambladas en reacciones que contienen 30–200 nM de proteína tapadora (CP), 4 µM actina con actina marcada con rodamina al 5 % y 200 nM de Arp2/3 complejo. Para cada condición, se obtuvieron imágenes de perlas de control y perlas recubiertas con miosina en el mismo campo de visión. Las densidades superficiales de miosina y del factor de nucleación (FNP) se determinaron mediante electroforesis en gel de poliacrilamida con dodecilsulfato de sodio, como se describe en el paso 2.3. Las imágenes se adquirieron entre 20 y 35 minutos después del inicio de la reacción. El brillo y el contraste se ajustaron de forma lineal e idéntica dentro de cada par de perlas control–miosina, pero se escalaron independientemente entre condiciones para una mejor visualización. Barra de escala, 5 µm. (BMapa cualitativo del ensayo que resume los resultados de las colas de cometa en función de las concentraciones de CP y las densidades superficiales de miosina. Cada punto de datos representa un par de microesferas control–miosina emparejadas bajo la condición indicada. Los símbolos indican los resultados observados, incluyendo microesferas recubiertas de miosina que promueven la ruptura de simetría, colas más largas, colas similares, colas más cortas, ausencia de formación de colas de cometa o estructuras tipo asteroide. Los datos se recopilaron a partir de más de 20 experimentos independientes, analizando más de 10 pares de microesferas para cada condición. Esta figura se reproduce/modifica de Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, con permiso. Haga clic aquí para ver una versión más grande de esta figura.
Al mezclar los componentes del ensayo, las NPF unidas a la superficie estimularon el ensamblaje de actina ramificada mediado por el complejo Arp2/3 alrededor de la superficie del corpúsculo. En una reacción típica exitosa, la actina apareció primero como una capa dispersa que rodeaba al corpúsculo. A medida que avanzaba la polimerización, la capa se expandía y la red se volvía más densamente enredada. El ensamblaje continuo de actina en la superficie del corpúsculo impulsaba el crecimiento externo de la red, lo que podía provocar la ruptura de simetría y la formación de una cola cometa polarizada. Una vez establecida una cola cometa, la nucleación y polimerización continua de actina en la superficie del corpúsculo sostenía el movimiento prolongado del corpúsculo (Figura 1C). Estas características secuenciales de formación de la capa de actina, ruptura de simetría, extensión de la cola cometa y propulsión del corpúsculo sirvieron como indicadores visuales de que el ensayo funcionaba correctamente.
Como se informó en nuestro estudio original18 y se ilustra en la Figura 2A,B, la morfología de las colas tipo cometa fue sensible tanto a la concentración de CP como a la densidad superficial de miosina. Bajo condiciones estándar del ensayo (200 nM del complejo Arp2/3, 50 nM de CP, relación miosina:PFN = 0,43:1), las perlas recubiertas con miosina producían típicamente colas de actina más escasas o más difusas que las perlas de control (Figura 2A). A bajas concentraciones de CP (<30 nM), la actina se ensamblaba en capas densas y resistentes a fracturas. Bajo estas condiciones, las perlas de control a menudo permanecían encapsuladas y no experimentaban ruptura de simetría, mientras que las perlas recubiertas con miosina tenían mayor probabilidad de romper la simetría y escapar del caparazón circundante de actina (Figura 2A,B). A altas concentraciones de CP (>200 nM), la cohesión de la red se reducía, y la presencia de miosina desestabilizaba aún más la red de actina, promovía la pérdida de actina y evitaba la formación de colas tipo cometa estables (Figura 2A,B). Estos resultados dependientes de las condiciones proporcionan puntos de referencia útiles que los investigadores pueden utilizar para identificar regímenes adecuados de ensayo y solucionar problemas de rendimiento del ensayo.
El efecto de la miosina-I sobre la morfología de las colas cometiformes de actina puede evaluarse midiendo la intensidad media de fluorescencia de la cola cometa. La región de la cola cometa se definió utilizando un umbral de intensidad, como se describió en el paso 4.2, y luego se midió la intensidad media de fluorescencia dentro de esta región (Figura 3A). Bajo condiciones de imagen equivalentes, en las que se adquirieron imágenes de perlas de control y perlas recubiertas con miosina en el mismo campo de visión, este valor sirvió como un indicador relativo y sin calibrar de la densidad de la red de actina, siendo una intensidad media más baja indicativa de una red más dispersa. Bajo condiciones estándar del ensayo, las perlas recubiertas con miosina generaron típicamente colas cometiformes con menor intensidad media de fluorescencia que las perlas de control, lo que es consistente con una densidad aparente de la red reducida (Figura 3C).
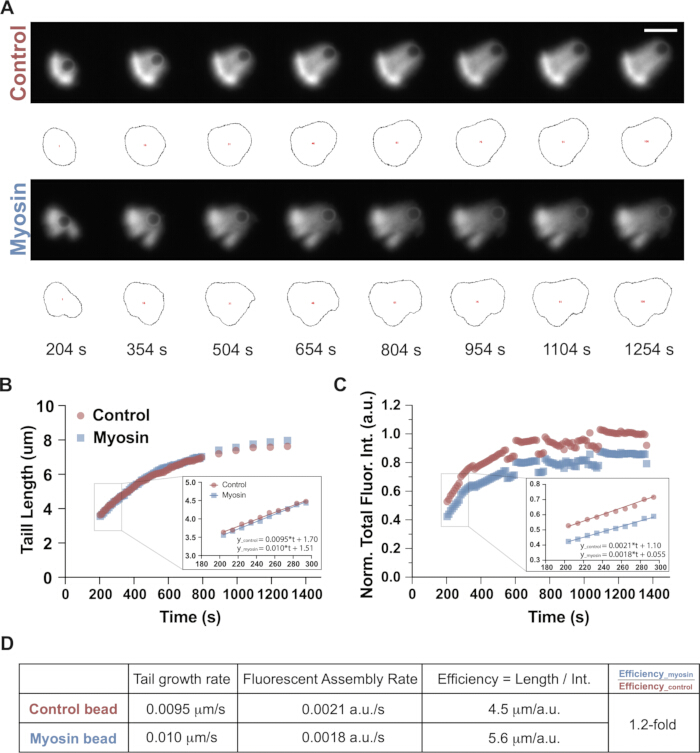
Figura 3. Flujo de trabajo para la cuantificación de la cinética de crecimiento y la eficiencia de ensamblaje de las colas de cometa de actina. (A) Series temporales representativas del crecimiento de colas de cometa a partir de una perla control y una perla recubierta con miosina en una proporción de 0,43:1, en presencia de 50 nM de proteína tapadora (CP). Los contornos negros indican las regiones de interés (ROIs) de las colas de cometa identificadas mediante Fiji para mediciones de intensidad de fluorescencia. Condiciones de la reacción: 4 µM de actina con 5% de actina marcada con rodamina, 200 nM del complejo proteína relacionada con actina 2/3 (Arp2/3) y 50 nM de CP. Barra de escala, 5 µm. (B) Longitud de la cola de cometa representada en función del tiempo para el par representativo de perlas control y con miosina mostrado en el panel (A). El recuadro muestra la ventana temporal utilizada para el ajuste lineal, y las tasas de crecimiento de la cola se determinaron a partir de las pendientes de las líneas ajustadas. (C) Intensidad total de fluorescencia de la cola de cometa normalizada representada en función del tiempo para el par representativo de perlas control y con miosina mostrado en el panel (A). Las perlas control y las perlas con miosina se normalizaron respecto a la intensidad media de fluorescencia de las perlas control entre 1100 y 1300 s. El recuadro muestra la ventana temporal utilizada para el ajuste lineal, y las tasas de ensamblaje de fluorescencia se calcularon a partir de las pendientes de las líneas ajustadas. (D) Tabla resumen que muestra la tasa de crecimiento de la cola, la tasa de ensamblaje de fluorescencia y la eficiencia de crecimiento para el par representativo de perlas control y con miosina mostrado en el panel (A). Haga clic aquí para ver una versión más grande de esta figura.
El efecto de la miosina-I en la cinética de crecimiento de las colas de cometa puede cuantificarse midiendo tanto la elongación de la cola de cometa como la acumulación de fluorescencia de actina a lo largo del tiempo. En la mayoría de los experimentos, las colas de cometa crecieron a una velocidad aproximadamente constante durante los primeros ~10 min tras la ruptura de simetría. A medida que los componentes de polimerización se agotaban, la elongación disminuía progresivamente y generalmente cesaba aproximadamente 30 min después del inicio de la reacción. Para cuantificar la cinética de crecimiento, se representaron gráficamente la longitud de la cola de cometa y la intensidad total de fluorescencia en función del tiempo (Figura 3B,C). Los primeros 7–10 puntos de datos, correspondientes a la fase lineal inicial, se ajustaron mediante regresión lineal (Figura 3B,C, insertos). Las pendientes de estos ajustes representaron la velocidad inicial de crecimiento de la cola y la velocidad de ensamblaje de la fluorescencia de actina, respectivamente. La eficiencia de crecimiento se definió como la velocidad de crecimiento de la cola de cometa dividida por la velocidad de ensamblaje de la fluorescencia de actina, cuantificando así con qué eficacia la polimerización de actina se convertía en un desplazamiento productivo del corpúsculo (Figura 3D). En el ejemplo representativo mostrado en Figura 3A–D, el corpúsculo recubierto de miosina exhibió una velocidad de crecimiento de la cola de 0,60 µm/min (0,010 µm/s), en comparación con 0,57 µm/min (0,0095 µm/s) para el corpúsculo control (Figura 3B,D). Las eficiencias de crecimiento correspondientes fueron 5,6 y 4,5 µm/unidad de intensidad, respectivamente, lo que representa un valor aproximadamente 1,2 veces mayor para el corpúsculo recubierto de miosina (Figura 3D). Bajo condiciones estándar, los corpúsculos recubiertos de miosina generalmente exhibieron velocidades de crecimiento comparables a las de los corpúsculos control (miosina: 0,69 ± 0,10 µm/min; control: 0,66 ± 0,20 µm/min), junto con una velocidad de ensamblaje de fluorescencia de actina más baja (aproximadamente 0,76 veces la del control) y una eficiencia de crecimiento aproximadamente 1,4 veces mayor, como se informó previamente en nuestro estudio original18. Estos valores se reportan como media ± DE a partir de 11 pares de corpúsculos por condición obtenidos en cinco experimentos independientes. El análisis estadístico se realizó utilizando una prueba t pareada de dos colas, como se describe en el estudio original18.
Para evaluar la contribución del golpe de potencia de la miosina y descartar la posibilidad de que los efectos observados se debieran a impedimento estérico debido a la ocupación de la superficie por la miosina, el ensayo de motilidad con perlas puede realizarse en condiciones que interrumpan la actividad del golpe de potencia de la miosina-I. En este protocolo, la actividad del motor de la miosina-I se inhibió mediante la adición de 1,1 mM de Ca2+ a la mezcla de reacción. El aumento de Ca2+ promovió la disociación de la calmodulina del brazo palanca de la miosina-I, reduciendo la rigidez del brazo palanca y afectando su capacidad para generar fuerza46,47,48. Bajo estas condiciones, la miosina-I permaneció dinámicamente asociada con la actina pero no soportó el deslizamiento de la actina (Figura 4A,B), lo que proporciona un control útil para evaluar efectos dependientes de la actividad del motor18.
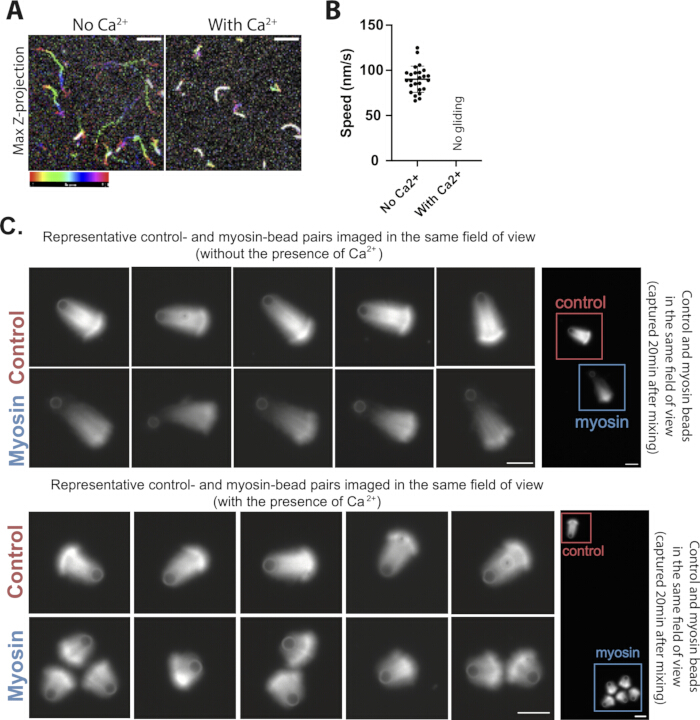
Figura 4. Control basado en calcio para evaluar la actividad motora de Myo1d en el ensayo de motilidad de perlas. (A) Imágenes con el tiempo colapsado de filamentos de actina que se mueven sobre una superficie recubierta con Myo1d en ausencia de calcio elevado o formando patrones giratorios no productivos en presencia de calcio libre 100 µM. La barra de colores arcoíris indica la progresión temporal durante 61 cuadros adquiridos a intervalos de 5 s. Barra de escala, 5 µm. (B) Cuantificación de la velocidad de deslizamiento de actina en ausencia y presencia de calcio libre 100 µM (N = 2 experimentos independientes; n = 25 filamentos). No se observó deslizamiento productivo de actina en presencia de calcio libre 100 µM bajo estas condiciones. Las barras de error representan la desviación estándar (SD). (C) Pares representativos de perlas de control y perlas recubiertas con miosina ensambladas en ausencia o presencia de calcio libre 100 µM. Se muestran cinco pares representativos de perlas para cada condición. Dentro de cada par, la perla de control y la perla recubierta con miosina se imagaron en el mismo campo de visión. Las imágenes se adquirieron aproximadamente entre 15 y 20 minutos después del inicio de la reacción. El brillo y el contraste se ajustaron lineal e idénticamente dentro de cada par de perlas control–miosina, pero se escalaron independientemente entre condiciones. Condiciones de la reacción: 4 µM de actina con 5 % de actina marcada con rodamina, 200 nM del complejo de proteína relacionada con actina 2/3 (Arp2/3) y 50 nM de proteína de cierre (CP). Barras de escala, 5 µm. Los paneles A y B se reproducen/modifican de Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, con permiso. Haga clic aquí para ver una versión más grande de esta figura.
Cuando el ensayo se realizó correctamente, las perlas recubiertas con miosina ensayadas en condiciones de Ca2+ elevado generaron colas cometarias de actina más cortas con densidades de red comparables a las de las perlas de control (Figura 4C). Se muestran cinco pares representativos de perlas de control y recubiertas con miosina provenientes de dos experimentos independientes. Este resultado cualitativo se observó de manera consistente en preparaciones repetidas del ensayo y está respaldado por el análisis cuantitativo informado en el estudio original18. Este resultado esperado indica que las diferencias en la red observadas bajo condiciones estándar dependen de un golpe de potencia activo de la miosina, y no únicamente del grado de ocupación de la superficie por miosina. Por lo tanto, la condición de Ca2+ elevado sirve como un control clave para evaluar si los cambios en la organización de la red de actina ramificada surgen de la actividad del motor de miosina.
Discusión
El ensayo de motilidad de perlas con cola de actina en forma de cometa es un sistema bien establecido de reconstrucción in vitro para investigar el ensamblaje ramificado de actina mediado por el complejo Arp2/3 y su papel en la generación de fuerzas protrusivas14,15,16,17. Este sistema se ha aplicado ampliamente para analizar la regulación bioquímica del ensamblaje ramificado de actina14,15,26,27,31,49,50,51 y la generación de fuerza20,21,22,23,52, al tiempo que proporciona un marco para estudios cuantitativos de las propiedades emergentes de materia activa de las redes de actina19,35,36,53. Al incorporar miosina, particularmente miosina-I18, en este sistema reconstruido, el ensayo modificado permite investigar cómo el acoplamiento entre miosina y actina modula el ensamblaje de actina y la producción de fuerza en la interfaz de la membrana, un área que aún permanece relativamente poco explorada. Es importante destacar que la miosina-I en este sistema puede reemplazarse fácilmente por otros motores de miosina para examinar sus respectivos roles en la remodelación de la red de actina y en la generación de fuerza. Por ejemplo, podrían incorporarse miosina V (transporte de carga)54, miosina VI (tráfico endocítico y dinámica de membrana)55,56, miosina VII y XV (organización de estereocilios y microvellosidades)57,58,59, miosina X (formación de filopodios)60,61 y miosina XIX (dinámica mitocondrial)62 para investigar cómo diferentes clases de miosina contribuyen a la organización de la actina y a sus procesos fisiológicos asociados.
El ensayo es altamente reproducible siempre que se controlen cuidadosamente varios parámetros críticos. Primero, el G-actina monomérico de alta calidad es esencial para una formación robusta de colas tipo cometa. Recomendamos purificar la G-actina a partir de polvo de acetona de músculo esquelético de conejo utilizando protocolos establecidos41. Después de 2–3 días de diálisis, la actina monomérica debe purificarse adicionalmente mediante filtración en gel sobre Sephacryl S-300 en tampón G (2 mM Tris-HCl, pH 8.0; 0.2 mM ATP; 0.1 mM CaCl2; 1 mM NaN3; y 0.5 mM DTT). Deben utilizarse las fracciones recolectadas inmediatamente después del pico de elución. La G-actina purificada generalmente conserva una fuerte actividad de polimerización durante 2–3 semanas cuando se almacena sobre hielo a 4 °C, y puede seguir siendo utilizable hasta la cuarta semana, aunque su rendimiento generalmente disminuye después. Una menor robustez en las colas tipo cometa, caracterizada por redes de actina escasas y frágiles y un crecimiento de cola inconsistente, suele indicar una calidad deficiente de la actina. Segundo, la actividad de los factores de nucleación (NPF) determina críticamente la formación de colas tipo cometa. El dominio WCA etiquetado con GST de la proteína de síndrome de Wiskott-Aldrich neuronal humana (N-WASP) (GST-VCA) comercial proporciona una actividad de nucleación robusta y sostenida, y la dimerización del GST potencia aún más esta actividad63. Recomendamos validar cualquier construcción de NPF mediante un ensayo de polimerización de actina pirénica antes del recubrimiento de las perlas. La actividad del GST-VCA comercial puede servir como estándar de referencia. Cabe destacar que el GST-VCA comercial utilizado aquí carece de una región poliprolina y, por lo tanto, no interactúa con los complejos de profilina–actina26. Tercero, la visualización confiable del crecimiento de las colas tipo cometa requiere una preparación cuidadosa de las láminas y cubreobjetos. Recomendamos limpiar exhaustivamente las láminas y cubreobjetos con agua y etanol, seguido de limpieza con plasma inmediatamente antes de su uso. Cuando están disponibles, se prefieren los cubreobjetos silanizados con polietilenglicol26, ya que minimizan la adsorción proteica no específica y mejoran la reproducibilidad. Incluir una concentración adecuada de albúmina sérica bovina (BSA) en la mezcla de motilidad puede reducir aún más las interacciones superficiales no específicas y promover un rendimiento constante del ensayo. Cuarto, el volumen de muestra aplicado a la cámara es crítico para obtener mediciones confiables15,16,17. Un volumen excesivo de muestra provoca el desplazamiento de las perlas, impidiendo un seguimiento preciso del alargamiento de la cola tipo cometa. En contraste, un volumen insuficiente de muestra comprime las perlas entre la lámina y el cubreobjetos, aumentando la fricción e inmovilizando las perlas. Esta restricción mecánica puede distorsionar la morfología de la cola tipo cometa y alterar la cinética de crecimiento medida. Por lo tanto, optimizar tanto la altura de la cámara como el volumen de muestra es esencial para obtener resultados reproducibles. Recomendamos optimizar empíricamente el volumen de muestra para cada configuración experimental. Al utilizar un cubreobjetos de 22 mm × 22 mm como se describe aquí, la aplicación de 2,1–2,3 µL de la mezcla de motilidad produce una altura de cámara de aproximadamente 4,3 µm, lo que permite una posición estable de perlas de 2,0 µm de diámetro sin desplazamiento excesivo ni compresión. Cuando se utiliza un cubreobjetos de tamaño diferente, el volumen de muestra debe ajustarse en consecuencia para lograr un llenado uniforme de la cámara, una posición estable de las perlas y un desplazamiento mínimo de la muestra.
Si no se forman colas de cometa, verifique la competencia de la polimerización de actina y la actividad de los factores de nucleación (NPF). Si no ocurre la ruptura de simetría, ajuste la concentración de CP para modular la densidad de la red. Las redes excesivamente densas resisten la fractura, mientras que las redes demasiado escasas carecen de integridad estructural. Si las perlas recubiertas con miosina no muestran diferencia respecto a las perlas de control, confirme la densidad superficial de miosina y la actividad del motor. Para el control de calidad, el criterio de aceptación es funcional y no se basa en un umbral numérico absoluto. Se considera aceptable una nueva preparación si, reproduce la formación y crecimiento de colas de cometa observados con una preparación validada previamente (como se muestra en Figura 3). Además, cada nueva preparación de miosina, complejo Arp2/3, NPF, CapZ o actina debe evaluarse utilizando los ensayos de control de calidad apropiados y compararse con una preparación validada previamente antes de su uso, para garantizar la consistencia en experimentos cuantitativos (véase Sección del Protocolo 3.1).
Se deben considerar varias limitaciones de este ensayo al interpretar los resultados. En primer lugar, la intensidad de fluorescencia se utiliza como un indicador relativo y sin calibrar de la densidad de la red de actina; por lo tanto, las comparaciones deben realizarse únicamente entre muestras obtenidas con configuraciones idénticas de adquisición e analizadas utilizando el mismo protocolo de umbralización. En segundo lugar, la motilidad de las perlas, el crecimiento de las colas tipo cometa y la eficiencia de crecimiento proporcionan lecturas indirectas del comportamiento generador de fuerza de la red, pero no constituyen mediciones directas de la fuerza. Se requieren mediciones mecánicas directas, como el trampa óptica o ensayos de deformación de membrana con calibración de fuerza64,65, para cuantificar las fuerzas producidas por la red. En tercer lugar, este ensayo no resuelve directamente la ultraestructura de la red de actina, por ejemplo, la orientación de los filamentos, la densidad de ramificaciones o la organización local de miosina. Podrían requerirse enfoques complementarios, como microscopía electrónica o imágenes de superresolución, para la caracterización de la estructura a escala nanométrica . Por último, el uso de perlas rígidas de tamaño micrométrico proporciona una interfaz simplificada y manejable experimentalmente, pero no captura la deformabilidad, la heterogeneidad de la curvatura, la movilidad lipídica ni la complejidad molecular de las membranas celulares. Por lo tanto, el desarrollo futuro de interfaces más fisiológicamente relevantes será importante para investigar cómo los componentes del citoesqueleto se coordinan en el borde delantero de la célula.
En general, este enfoque de reconstitución permite un control preciso sobre la composición y concentración de proteínas, haciendo posible desentrañar mecanicísticamente componentes individuales de formas difíciles de lograr en sistemas celulares. Proporciona una plataforma versátil para estudiar cómo los motores moleculares remodelan redes de actina ramificadas y moldean la generación de fuerza en interfaces similares a membranas. Con una validación adecuada, el ensayo puede ampliarse para examinar cómo diferentes clases de miosina, variantes motoras mutantes o asociadas a enfermedades, y proteínas que se unen a la actina sensibles a la fuerza regulan la retroalimentación mecánica dentro de redes de actina dinámicas. De manera más general, este sistema ayuda a conectar la actividad del motor a escala molecular con la organización y función mecánica del citoesqueleto a escala mesoscópica, con implicaciones para la motilidad celular, la endocitosis y la remodelación de membranas.
Divulgaciones
Los autores declaran que no tienen intereses financieros competitivos ni conflictos de interés.
Agradecimientos
Agradecemos al Dr. Daniel Safer y a Rick Wike por su excelente asistencia técnica en la purificación de proteínas. Agradecemos al Dr. Roberto Dominguez, especialmente a la Dra. Malgorzata Boczkowska y al Dr. Grzegorz Rebowski, por proporcionar generosamente el complejo Arp2/3 y las proteínas CapZ. También agradecemos al Dr. Luther Pollard, al Dr. Faviolla A. Báez-Cruz y a todos los miembros de los laboratorios Ostap y Dominguez por sus valiosas contribuciones durante todo el proyecto. Este trabajo fue financiado por una subvención del National Institutes of Health R37 GM057247 (a E.M.O.). E.M.O. y M.X. recibieron apoyo parcial del National Science Foundation (CMMI-1548571). ChatGPT se utilizó para ayudar con la edición del lenguaje durante la revisión del manuscrito. Los autores revisaron y editaron todo el contenido asistido por inteligencia artificial y asumen plena responsabilidad por el manuscrito final.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Adenosina 5′-trifosfato de disodio hidratado | Sigma | A26209 | Utilizado para preparar tampones que contienen ATP; alícuotas y almacenar a −20°C. |
| Complejo Arp2/3 | Preparado in situ | N/A | Utilizado para nucleación de redes de actina ramificadas; purificado según la referencia 42. |
| Colorante fluorescente Biotina-CF640 | Biotium | 80032 | Utilizado para marcar fluorescentemente las perlas de control; proteger de la luz y almacenar a −80°C. |
| Mio1d biotinilada | Preparado in situ | N/A | Proteína motora utilizada para recubrir perlas recubiertas de miosina; preparada según se describe en las referencias 18 y 38–40. |
| Albúmina de suero bovino | Sigma | A7906 | Utilizada para bloquear perlas y en tampones de almacenamiento de perlas; preparar una solución stock filtrada. |
| Cloruro de calcio | Sigma | C7902 | Componente del tampón utilizado en el tampón X y en experimentos de interrupción por calcio. |
| Calmodulina | Preparado in situ | N/A | Se añade a las reacciones que contienen miosina y al tampón de almacenamiento de perlas; purificada según la referencia 44. |
| Perlas de poliestireno carboxilado (diámetro de 2,0 µm) | Polysciences | 18327-10 | Utilizadas como soporte sólido para el recubrimiento con factor promotor de nucleación (NPF), NeutrAvidina, colorante fluorescente y miosina; almacenar a 4°C. |
| Cámara CCD | Teledyne | 01-RET-R6-R-M-14-C-OC | Utilizada para la adquisición de imágenes de fluorescencia durante la microscopía de lapso de tiempo. |
| Tinción con Azul Brillante de Coomassie | Sigma | B7920 | Utilizada para teñir geles de SDS-PAGE antes del análisis densitométrico. |
| Cubreobjetos, 22 mm × 22 mm, #1.5 | Globe | 1404-15 | Utilizados con portaobjetos para armar cámaras de compresión. |
| Ditiotreitol (DTT) | GoldBio | DTT10 | Agente reductor utilizado en tampones y mezclas de motilidad; almacenar a −20°C. |
| Bomba de vacío de espiral seca | Agilent Technologies | IDP3B01 | Utilizada para operar el sistema de limpieza por plasma. |
| EGTA | GoldBio | E-217-100 | Agente quelante del calcio utilizado en el tampón M, tampón de motilidad y pretratamiento de actina. |
| Fuente de luz externa | Leica | EL6000 | Fuente de luz de haluro metálico para microscopía de fluorescencia. |
| Fiji (ImageJ) | Código abierto | N/A | Utilizado para el análisis de la longitud de colas de cometa, intensidad de fluorescencia y densidad de redes (versión 2.16.0/1.54p). |
| Microscopio de fluorescencia | Leica | DMIRB | Microscopio invertido de epifluorescencia utilizado para obtener imágenes de colas de cometa de actina. |
| Ácido acético glacial | Fisher Chemical | BP2401-212 | Componente de la solución de descoloración de geles de SDS-PAGE; corrosivo, manejar con las precauciones adecuadas. |
| GST-VCA | Cytoskeleton | VCG03-A | Factor promotor de nucleación utilizado para la ensambladura de actina mediada por Arp2/3; alícuotas y almacenar a −80°C. |
| HEPES | GoldBio | H-400-1 | Reactivo tampón utilizado en el tampón X, tampón M y tampón de motilidad. |
| CapZ humano | Preparado in situ | N/A | Proteína de cierre utilizada para regular la densidad de la red de actina; purificada según la referencia 43. |
| Cloruro de magnesio | Spectrum Chemical | M1035 | Componente del tampón utilizado en tampones de reacción y pretratamiento de actina. |
| Software de imagen MetaMorph | Molecular Devices | N/A | Utilizado para el control del microscopio y la adquisición de imágenes (versión 7.10.4.459). |
| Metanol | Sigma | MX0485-3 | Componente de la solución de descoloración de geles de SDS-PAGE; inflamable, manejar según los procedimientos de seguridad institucionales. |
| Metilcelulosa | Sigma | M0387 | Se añade al tampón de motilidad para aumentar la viscosidad de la solución (1500 cP). |
| Portaobjetos | Corning | 2947-75X25 | Utilizados para armar cámaras de compresión para microscopía. |
| Proteína NeutrAvidina | Thermo Fisher Scientific | 31000 | Utilizada para inmovilizar proteínas biotiniladas en la superficie de las perlas; alícuotas y almacenar a −80°C. |
| Escalera de proteínas preteñidas PageRuler Plus | Thermo Scientific | 26619 | Marcador de peso molecular utilizado para el análisis de SDS-PAGE; almacenar a −20°C. |
| Limpieza por plasma | Harrick Plasma | PDC-32G | Utilizada para limpiar por plasma portaobjetos y cubreobjetos antes del ensamblaje de la cámara. |
| Filtro de jeringa de poliéter sulfona, 0,22 µm | Sigma | SLGPR33RS | Utilizado para filtrar la solución stock de albúmina de suero bovino antes de la alícuota. |
| Cloruro de potasio | Fisher BioReagents | BP366-1 | Sal utilizada para mantener la fuerza iónica en los tampones del ensayo. |
| Actina de músculo esquelético de conejo | Preparado in situ | N/A | Purificada según la referencia 41 y utilizada como G-actina en ensayos de ensamblaje de colas de cometa de actina. |
| Microcentrífuga refrigerada | Eppendorf | EP-5415R | Utilizada para la precipitación de perlas durante la preparación y los pasos de lavado de perlas. |
| Mezclador rotatorio (rotador de banco) | Cole-Parmer | EW-04397-40 | Utilizado durante las incubaciones de recubrimiento de perlas para mantener la suspensión de perlas. |
| Tampón de corrida Tris/Glicina/SDS (10×) | Bio-Rad | 1610732 | Diluir a 1× antes de la electroforesis en SDS-PAGE. |
| Grasa al vacío | High Vac Depot | 408524 | Utilizada para sellar cámaras de compresión antes de la imagen de fluorescencia. |
| Gel de poliacrilamida SDS con gradiente del 4%–20% | Thermo Fisher Scientific | XP04205BOX | Utilizado para el análisis de SDS-PAGE de proteínas asociadas a perlas; almacenar a 4°C. |
Referencias
- Blanchoin L, Boujemaa-Paterski R, Sykes C, Plastino J. Actin dynamics, architecture, and mechanics in cell motility. Physiol Rev. 2014;94(1):235-63.
- Svitkina T. The actin cytoskeleton and actin-based motility. Cold Spring Harb Perspect Biol. 2018;10(1).
- Papalazarou V, Machesky LM. The cell pushes back: The Arp2/3 complex is a key orchestrator of cellular responses to environmental forces. Curr Opin Cell Biol. 2021;68:37-44.
- Krendel M, Gauthier NC. Building the phagocytic cup on an actin scaffold. Curr Opin Cell Biol. 2022;77:102112.
- Yang C, et al. Actin polymerization promotes invagination of flat clathrin-coated lattices in mammalian cells by pushing at lattice edges. Nat Commun. 2022;13(1):6127.
- Clarke DN, Martin AC. Actin-based force generation and cell adhesion in tissue morphogenesis. Curr Biol. 2021;31(10):R667-R80.
- McConnell RE, Tyska MJ. Leveraging the membrane-cytoskeleton interface with myosin-1. Trends Cell Biol. 2010;20(7):418-26.
- Almeida CG, et al. Myosin 1b promotes the formation of post-Golgi carriers by regulating actin assembly and membrane remodelling at the trans-Golgi network. Nat Cell Biol. 2011;13(7):779-89.
- McIntosh BB, Ostap EM. Myosin-I molecular motors at a glance. J Cell Sci. 2016;129(14):2689-95.
- Pedersen RTA, Drubin DG. Type I myosins anchor actin assembly to the plasma membrane during clathrin-mediated endocytosis. J Cell Biol. 2019;218(4):1138-47.
- Barger SR, et al. Membrane-cytoskeletal crosstalk mediated by myosin-I regulates adhesion turnover during phagocytosis. Nat Commun. 2019;10(1):1249.
- Manenschijn HE, et al. Type-I myosins promote actin polymerization to drive membrane bending in endocytosis. eLife. 2019;8.
- Smith SL, et al. Class-I myosin responds to changes in membrane tension during clathrin-mediated endocytosis in human induced pluripotent stem cells. Proc Natl Acad Sci U S A. 2026;123(9):e2532817123.
- Loisel TP, Boujemaa R, Pantaloni D, Carlier MF. Reconstitution of actin-based motility of Listeria and Shigella using pure proteins. Nature. 1999;401(6753):613-6.
- Akin O, Mullins RD. Capping protein increases the rate of actin-based motility by promoting filament nucleation by the Arp2/3 complex. Cell. 2008;133(5):841-51.
- Boujemaa-Paterski R, et al. Directed actin assembly and motility. Methods Enzymol. 2014;540:283-300.
- Sykes C, Plastino J. Reconstitution of actin-based motility with commercially available proteins. J Vis Exp. 2022;(188).
- Xu M, et al. Myosin-I synergizes with Arp2/3 complex to enhance the pushing forces of branched actin networks. Sci Adv. 2024;10(37):eado5788.
- Kawska A, et al. How actin network dynamics control the onset of actin-based motility. Proc Natl Acad Sci U S A. 2012;109(36):14440-5.
- Cameron LA, Footer MJ, van Oudenaarden A, Theriot JA. Motility of ActA protein-coated microspheres driven by actin polymerization. Proc Natl Acad Sci U S A. 1999;96(9):4908-13.
- Bernheim-Groswasser A, et al. The dynamics of actin-based motility depend on surface parameters. Nature. 2002;417(6886):308-11.
- van der Gucht J, Paluch E, Plastino J, Sykes C. Stress release drives symmetry breaking for actin-based movement. Proc Natl Acad Sci U S A. 2005;102(22):7847-52.
- Achard V, et al. A "primer"-based mechanism underlies branched actin filament network formation and motility. Curr Biol. 2010;20(5):423-8.
- Noireaux V, et al. Growing an actin gel on spherical surfaces. Biophys J. 2000;78(3):1643-54.
- Theriot JA, Mitchison TJ, Tilney LG, Portnoy DA. The rate of actin-based motility of intracellular Listeria monocytogenes equals the rate of actin polymerization. Nature. 1992;357(6375):257-60.
- Bieling P, et al. WH2 and proline-rich domains of WASP-family proteins collaborate to accelerate actin filament elongation. EMBO J. 2018;37(1):102-21.
- Funk J, et al. A barbed end interference mechanism reveals how capping protein promotes nucleation in branched actin networks. Nat Commun. 2021;12(1):5329.
- Gautreau AM, Fregoso FE, Simanov G, Dominguez R. Nucleation, stabilization, and disassembly of branched actin networks. Trends Cell Biol. 2022;32(5):421-32.
- Nakamura F, Osborn E, Janmey PA, Stossel TP. Comparison of filamin A-induced cross-linking and Arp2/3 complex-mediated branching on the mechanics of actin filaments. J Biol Chem. 2002;277(11):9148-54.
- Colin A, et al. Friction patterns guide actin network contraction. Proc Natl Acad Sci U S A. 2023;120(39):e2300416120.
- Colin A, et al. Recycling of the actin monomer pool limits the lifetime of network turnover. EMBO J. 2023;42(9):e112717.
- Suarez C, et al. Reconstitution of the transition from a lamellipodia- to filopodia-like actin network with purified proteins. Eur J Cell Biol. 2023;102(4):151367.
- Pollard LW, Boczkowska M, Dominguez R, Ostap EM. Myosin-1C differentially displaces tropomyosin isoforms altering their inhibition of motility. J Biol Chem. 2024;300(8):107539.
- Thompson CP, et al. Non-muscle tropomyosins inhibit myosin-19 and dynamically localize to mitochondrially associated actin filaments. J Biol Chem. 2026;302(5):111377.
- Bussonnier M, et al. Mechanical detection of a long-range actin network emanating from a biomimetic cortex. Biophys J. 2014;107(4):854-62.
- Paluch E, van der Gucht J, Joanny JF, Sykes C. Deformations in actin comets from rocketing beads. Biophys J. 2006;91(8):3113-22.
- Lewis JH, Lin T, Hokanson DE, Ostap EM. Temperature dependence of nucleotide association and kinetic characterization of Myo1b. Biochemistry. 2006;45(38):11589-97.
- Baez-Cruz FA, Ostap EM. Drosophila class-I myosins that can impact left-right asymmetry have distinct ATPase kinetics. J Biol Chem. 2023;299(8):104961.
- Lin T, Tang N, Ostap EM. Biochemical and motile properties of Myo1b splice isoforms. J Biol Chem. 2005;280(50):41562-7.
- Lebreton G, et al. Molecular to organismal chirality is induced by the conserved myosin 1D. Science. 2018;362(6417):949-52.
- Spudich JA, Watt S. The regulation of rabbit skeletal muscle contraction. I. Biochemical studies of the interaction of the tropomyosin-troponin complex with actin and the proteolytic fragments of myosin. J Biol Chem. 1971;246(15):4866-71.
- Boczkowska M, et al. X-ray scattering study of activated Arp2/3 complex with bound actin-WCA. Structure. 2008;16(5):695-704.
- Rao JN, Madasu Y, Dominguez R. Mechanism of actin filament pointed-end capping by tropomodulin. Science. 2014;345(6195):463-7.
- Putkey JA, Slaughter GR, Means AR. Bacterial expression and characterization of proteins derived from the chicken calmodulin cDNA and a calmodulin processed gene. J Biol Chem. 1985;260(8):4704-12.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Greenberg MJ, Ostap EM. Regulation and control of myosin-I by the motor and light chain-binding domains. Trends Cell Biol. 2013;23(2):81-9.
- Lewis JH, et al. Calcium regulation of myosin-I tension sensing. Biophys J. 2012;102(12):2799-807.
- Manceva S, et al. Calcium regulation of calmodulin binding to and dissociation from the Myo1c regulatory domain. Biochemistry. 2007;46(42):11718-26.
- Mullins RD, Bieling P, Fletcher DA. From solution to surface to filament: actin flux into branched networks. Biophys Rev. 2018;10(6):1537-51.
- Mooren OL, et al. Reconstitution of Arp2/3-nucleated actin assembly with proteins CP, V-1, and CARMIL. Curr Biol. 2024;34(22):5173-86.e4.
- Pollard LW, et al. Genetically inspired in vitro reconstitution of Saccharomyces cerevisiae actin cables from seven purified proteins. Mol Biol Cell. 2020;31(5):335-47.
- Marcy Y, Prost J, Carlier MF, Sykes C. Forces generated during actin-based propulsion: a direct measurement by micromanipulation. Proc Natl Acad Sci U S A. 2004;101(16):5992-7.
- Dayel MJ, et al. In silico reconstitution of actin-based symmetry breaking and motility. PLoS Biol. 2009;7(9):e1000201.
- Hammer JA 3rd, Sellers JR. Walking to work: roles for class V myosins as cargo transporters. Nat Rev Mol Cell Biol. 2011;13(1):13-26.
- Buss F, Kendrick-Jones J. How are the cellular functions of myosin VI regulated within the cell. Biochem Biophys Res Commun. 2008;369(1):165-75.
- Spudich JA, Sivaramakrishnan S. Myosin VI: an innovative motor that challenged the swinging lever arm hypothesis. Nat Rev Mol Cell Biol. 2010;11(2):128-37.
- Self T, et al. Shaker-1 mutations reveal roles for myosin VIIA in both development and function of cochlear hair cells. Development. 1998;125(4):557-66.
- Crawley SW, et al. Intestinal brush border assembly driven by protocadherin-based intermicrovillar adhesion. Cell. 2014;157(2):433-46.
- Houdusse A, Titus MA. The many roles of myosins in filopodia, microvilli and stereocilia. Curr Biol. 2021;31(10):R586-R602.
- Bohil AB, Robertson BW, Cheney RE. Myosin-X is a molecular motor that functions in filopodia formation. Proc Natl Acad Sci U S A. 2006;103(33):12411-6.
- Fitz GN, et al. Protrusion growth driven by myosin-generated force. Dev Cell. 2023;58(1):18-33.
- Quintero OA, et al. Human Myo19 is a novel myosin that associates with mitochondria. Curr Biol. 2009;19(23):2008-13.
- Zimmet A, et al. Cryo-EM structure of NPF-bound human Arp2/3 complex and activation mechanism. Sci Adv. 2020;6(23):eaaz7651.
- Giardini PA, Fletcher DA, Theriot JA. Compression forces generated by actin comet tails on lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(11):6493-8.
- Upadhyaya A, Chabot JR, Andreeva A, Samadani A, van Oudenaarden A. Probing polymerization forces by using actin-propelled lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(8):4521-6.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente