La aplicación de las células T con receptor de antígeno quimérico a tumores sólidos está limitada por la complejidad ex vivo preocupaciones de fabricación y seguridad. Este protocolo describe un método para la in situ generación de linfocitos T con CAR transitorios vía Entrega mediada por LNPs de ARNm que codifica CAR, proporcionando una plataforma reproducible adaptable a otras aplicaciones basadas en ARNm para la ingeniería de células inmunitarias.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
In situ Generación de células CAR-T específicas para Claudina18.2 mediante la entrega de ARNm mediada por nanopartículas lipídicas
* These authors contributed equally
En este artículo
Resumen
Resumen
La terapia con linfocitos T que expresan receptores de antígenos quiméricos (CAR-T) ha logrado un éxito clínico notable en las neoplasias hematológicas; sin embargo, su aplicación más amplia está limitada por los altos costos de fabricación y la eficacia insuficiente contra los tumores sólidos. Para superar estos desafíos, se desarrolló una estrategia de generación in situ de células CAR-T basada en la administración mediante nanopartículas lipídicas (LNP) de ARNm que codifica un CAR dirigido contra Claudin18.2, lo que permite la producción transitoria de células CAR-T directamente en el tejido tumoral. Tras la transfección con LNP, las células T activadas mostraron una expresión eficiente del CAR en la superficie celular. Estas células CAR-T transitorias demostraron una actividad citotóxica potente frente a líneas celulares de carcinoma gástrico positivas para Claudin18.2, incluyendo NUGC4 y NCI-N87, y produjeron una eficacia antitumoral significativa en modelos de ratón con tumores. Este protocolo describe los procedimientos detallados para la transcripción in vitro del ARNm del CAR, la formulación de LNP, la activación y transfección de células T, el análisis de expresión del CAR y la evaluación funcional in vitro e in vivo de la citotoxicidad mediada por células CAR-T. En conjunto, esta estrategia proporciona una plataforma versátil y rentable para la generación de células CAR-T transitorias y ofrece un enfoque prometedor para el tratamiento de tumores sólidos.
Introducción
La incidencia y la mortalidad del cáncer están aumentando rápidamente en todo el mundo. Esto representa una amenaza para la supervivencia humana y el desarrollo social. El cáncer gástrico es la tercera causa principal de muertes relacionadas con el cáncer a nivel mundial y tiene una alta prevalencia1. Debido a las bajas tasas de diagnóstico temprano, una proporción significativa de pacientes son diagnosticados en etapas avanzadas. Los tratamientos tradicionales incluyen cirugía, radioterapia y quimioterapia. La resección quirúrgica en pacientes con cáncer gástrico de etapa media o avanzada, o complejo, puede ser incompleta. Además, el importante trauma quirúrgico y la prolongada recuperación postoperatoria pueden afectar negativamente la calidad de vida de los pacientes y potencialmente provocar complicaciones. La radioterapia y la quimioterapia afectan gravemente los tejidos normales, generando numerosos efectos secundarios durante el tratamiento. En contraste, las terapias dirigidas y celulares ofrecen precisión y eficacia. Estos tratamientos han surgido como modalidades terapéuticas fundamentales en la atención contemporánea y representan la tendencia predominante en la selección de estrategias terapéuticas futuras.
La aparición de la terapia con células T portadoras de receptores de antígenos quiméricos (CAR-T) ha impulsado la terapia celular hacia un avance trascendental. Esta terapia ha demostrado una eficacia potente en el tratamiento de malignidades hematológicas2,3. La terapia CAR-T utiliza las propias células T del paciente, que se modifican genéticamente in vitro mediante la inserción de un receptor de antígenos quimérico (CAR) específico. Este receptor reconoce antígenos específicos en las superficies de las células tumorales y activa las células T para atacar las células cancerosas. En los últimos años, también ha progresado la investigación sobre la terapia CAR-T para el cáncer gástrico. La selección de los objetivos terapéuticos es particularmente crítica, ya que determina la precisión y eficacia del enfoque de las células CAR-T. Tras HER2, Claudin18.2 ha surgido como otro objetivo terapéutico destacado en el cáncer gástrico, con tasas de expresión que oscilan entre el 40 % y el 87 % entre los pacientes. Claudin18.2 normalmente se encuentra oculto dentro de la mucosa gástrica. Cuando los tumores malignos alteran las uniones estrechas responsables del intercambio molecular intercelular, Claudin18.2 queda expuesto en la superficie de las células tumorales. Esto lo convierte en un objetivo terapéutico específico para estos tumores4.
Típicamente, el proceso estándar de fabricación de células CAR-T implica la recolección de células, selección y enriquecimiento de linfocitos T, activación de linfocitos T, construcción del gen CAR, transducción génica, expansión, control de calidad, almacenamiento y transporte, seguido de la infusión al paciente. Todo el proceso de preparación de células CAR-T es altamente complejo, requiere condiciones estériles y exige especificaciones rigurosas del entorno y del equipo. Esto conlleva un alto costo de la terapia CAR-T, lo que limita su aplicación clínica. Para abordar las complejidades de la producción de CAR-T ex vivo, se ha propuesto el concepto de preparación de CAR-T in vivo. Este enfoque consiste en programar directamente las células CAR-T dentro del cuerpo del paciente, eliminando así la necesidad de recolección, modificación y expansión celular ex vivo. Esta estrategia tiene como objetivo reducir costos, mejorar la seguridad y accesibilidad, y permitir aplicaciones más amplias en el tratamiento de enfermedades5.
La clave para la preparación de CAR-T in vivo radica en la selección de un vector de entrega óptimo. Actualmente, los vectores se clasifican como virales o no virales. Entre las opciones virales, los vectores lentivirales (LV) y los vectores virales adenoasociados (AAV) son los predominantemente utilizados. Sin embargo, los riesgos significativos y la capacidad limitada de carga útil asociados con los vectores virales crean importantes obstáculos para la investigación clínica6. Una desventaja principal de los vectores virales para la administración in vivo es su potencial de integración genómica, lo cual puede provocar toxicidad genética y mutaciones por inserción. Se han documentado casos previos de respuestas inmunitarias fatales o cáncer en una pequeña proporción de pacientes tras el tratamiento. Además, la toxicidad inherente y la inmunogenicidad de los virus restringen severamente su aplicación en administraciones in vivo repetidas. Otro desafío es la capacidad limitada de carga útil de los vectores virales, que impide la entrega simultánea de múltiples genes.
Los sistemas de entrega de ARNm no virales abordan eficazmente estas limitaciones. Evitan la integración en el genoma del huésped y, por lo tanto, evitan muchos riesgos. Su acción transitoria previene la toxicidad fuera del blanco, permitiendo una expresión controlable y a corto plazo de las células CAR-T, reduciendo así los efectos secundarios y los riesgos de seguridad. Entre los sistemas no virales, las nanopartículas lipídicas (LNPs) ofrecen un enfoque más seguro. Superan las limitaciones de tamaño de los vectores virales. Las LNPs también resuelven los problemas de mutaciones por inserción y de inmunogenicidad. Esto las posiciona como candidatas prometedoras en la terapia con células CAR-T, con el potencial de reducir la toxicidad, mejorar la seguridad y disminuir los costos7.
La investigación actual sobre inmunoterapia para tumores sólidos se centra principalmente en la optimización de la formulación de nanopartículas lipídicas (LNP), la modificación dirigida y la ingeniería de secuencias de ARNm en diversos modelos de cáncer, incluidos el melanoma8, el cáncer de mama y el cáncer colorrectal9. Los esfuerzos también se han dirigido hacia la construcción de macrófagos con receptores de antígenos quiméricos (CAR-M)10 y células dendríticas con receptores de antígenos quiméricos (CAR-DC)11 mediante sistemas de entrega con LNP para superar las complejas barreras físicas y el microambiente tumoral inmunosupresor (TME) de los tumores sólidos. La plataforma presentada aquí ofrece un sistema versátil de entrega de ARNm no viral caracterizado por una alta modularidad. Simplemente intercambiando la secuencia de ARNm, esta plataforma puede adaptarse rápidamente a modelos de tumores sólidos dirigidos a otros antígenos o extenderse a áreas terapéuticas no oncológicas, como enfermedades autoinmunes, cardiovasculares y fibroticas.
Sin embargo, persiste una brecha técnica en los tratamientos del cáncer gástrico que utilizan estas plataformas: estudios previos se han centrado predominantemente en la edición de células mieloides, mientras que las estrategias para una edición altamente eficiente in vivo La reprogramación de linfocitos T sigue siendo en gran parte exploratoria. Para abordar esta brecha, este protocolo detalla un método para generar linfocitos T con receptor de antígeno quimérico transitorios vía Entrega de ARNm mediada por nanopartículas lipídicas (LNP). Este enfoque pretende superar las limitaciones inherentes a las terapias convencionales con células CAR-T, incluyendo costos prohibitivos, procesos complejos de fabricación y toxicidades sistémicas, ofreciendo así una alternativa terapéutica más eficaz y accesible para los pacientes. Se demuestra que la transfección de células T con una secuencia optimizada de ARNm que codifica un CAR específico dirigido contra Claudin18.2 permite una expresión robusta del CAR en la superficie celular, dirigiendo a las células T modificadas para ejercer una actividad citotóxica específica contra células tumorales determinadas. Este protocolo está estructurado en cinco secciones distintas: in vitro transcripción de ARNm de CAR, preparación y caracterización de LNPs, activación y transfección de linfocitos T, detección de expresión de CAR y evaluación de la eficacia citolítica de las células CAR-T in vitro y in vivo.
En comparación con las tecnologías existentes de entrega de ARNm-LNP, la innovación metodológica principal de este protocolo radica en la optimización cinética de la expresión transitoria. Se realizó una optimización sinérgica del extremo 5' UTR, el extremo 3' UTR, el casquete 5' y una cola poli(A) de 120 pb. Este diseño personalizado modula la semivida del ARNm dentro del microambiente tumoral, logrando una traducción altamente eficiente dentro de una ventana terapéutica definida, seguida de una degradación segura. Caracterizada por una generación rápida y transitoria de CAR, esta plataforma constituye una formulación "lista para usar" para uso inmediato, previniendo la progresión de la enfermedad durante la prolongada ventana de fabricación requerida por las terapias convencionales. Además, este perfil de expresión transitoria ofrece una ventaja de seguridad controlable al dirigirse a antígenos con posibles toxicidades "en el blanco, fuera del tumor", o para pacientes que no pueden tolerar el síndrome de liberación de citoquinas (CRS) grave asociado a las terapias convencionales con CAR-T.
A pesar de las ventajas profundas de la generación in vivo in situ de células CAR-T, es decir, la eliminación de la fabricación compleja ex vivo y la reducción de las cargas económicas, persisten ciertas limitaciones. En la circulación sistémica, las nanopartículas lipídicas (LNP) tienden a acumularse de forma no específica en el hígado y a ser internalizadas rápidamente por macrófagos y células dendríticas. Sin motivos de direccionamiento específicos dirigidos hacia las células T, la eficiencia de transfección de la población diana de células T se ve inevitablemente comprometida. Además, al entrar en el tejido tumoral, las células CAR-T generadas in situ se ven sometidas al entorno microambiental tumoral hostil; bajo condiciones hipóxicas, ácidas e inmunosupresoras, estas células T son altamente susceptibles al agotamiento inmunitario, lo que limita su potencia citotóxica. Asimismo, aunque la naturaleza transitoria de la expresión del ARNm mejora la seguridad, restringe la duración de la ventana terapéutica. Para lograr una eficacia antitumoral sostenida, a menudo se requieren administraciones intermitentes y repetidas. Por consiguiente, las investigaciones futuras se centrarán en abordar estas limitaciones mediante la mejora de la eficiencia de entrega de las LNP para lograr un direccionamiento preciso y específico de linaje.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
Todos los experimentos con animales fueron aprobados por el Comité de Ética para Animales de Laboratorio del Hospital Shanghái Décimo Pueblo (Número de Aprobación: SHDSYY-2025-P0085; Fecha de Aprobación: 1 de enero de 2025). Este estudio cumple con las leyes, regulaciones locales y los requisitos institucionales. Se utilizaron ratones hembra NSG de 6 a 8 semanas de edad. Las Células Mononucleares de la Sangre Periférica (PBMCs) utilizadas en este estudio se obtuvieron de una fuente comercial. Los reactivos y equipos utilizados en este estudio se enumeran en la Tabla de Materiales.
1. Preparación de ARNm de CAR
- Preparación de moldes de ADN linealizados
NOTA: El plásmido que contiene la secuencia de CAR se linealizó utilizando la enzima de restricción BspQI. La enzima de restricción seleccionada debe insertar el fragmento de ADN aguas abajo de la región promotora en el extremo derecho y no debe contener sitios de reconocimiento dentro del fragmento de ADN insertado.- Agregue agua doblemente destilada (ddH2O), tampón 10×, molde de ADN y enzima BspQI en el orden especificado en Tabla 1. Incube a 50 °C durante 2 h, luego inactívelice la enzima a 80 °C durante 20 min. El plásmido linealizado puede almacenarse a 4 °C.
- Prepare la reacción de digestión de restricción en un tubo estéril de microcentrífuga. Agregue agua doblemente destilada, tampón de enzima de restricción, molde de ADN plasmídico y enzima de restricción BspQI en el orden y volúmenes específicos indicados en Tabla 1.
- Mezcle suavemente la mezcla de reacción pipeteando hacia arriba y hacia abajo, luego centrifugue brevemente en una microcentrífuga. Incube la mezcla a 50 °C durante 2 h en un termociclador para permitir una digestión completa. Inactívelice la enzima de restricción incubando la mezcla a 80 °C durante 20 min.
NOTA: Opcional: almacene el plásmido linealizado a 4 °C para uso a corto plazo o continúe inmediatamente con el control de calidad.
- Prepare un gel de agarosa al 1 % pesando 0,25 g de agarosa y disolviéndolo en 25 mL de tampón 1× Tris–Acetato–EDTA (TAE). Agregue 2,5 µL de Gel Green y mezcle completamente. Lleve a ebullición, luego agite vigorosamente. Repita este proceso tres veces antes de verter la mezcla en la bandeja de moldeo del gel. Corra a 110 V durante 10 min, seguido de 130 V durante 20 min.
- Realice la visualización bajo luz ultravioleta (UV) para verificar la digestión completa. Comparando las posiciones de las bandas con las de los marcadores de ADN y el plásmido sin cortar, el plásmido linealizado mostró solo dos bandas distintas correspondientes a sus pesos moleculares predichos: la secuencia diana tenía aproximadamente 1.791 pb, y el fragmento restante tenía aproximadamente 2.535 pb.
- Purifique los productos de digestión utilizando perlas de aislamiento de ADN.
- Vortexee las perlas magnéticas para asegurar una mezcla completa. Pipetee el volumen especificado de perlas magnéticas en la muestra de ADN y mezcle suavemente. Incube a temperatura ambiente (RT) durante 10 min para permitir la unión del ADN a las perlas.
- Coloque la muestra en un soporte magnético durante 5 min. Retire cuidadosamente el sobrenadante. Agregue 200 µL de etanol al 80 % recién preparado para lavar. Incube a temperatura ambiente durante 30 s y retire cuidadosamente el sobrenadante. Repita este paso dos veces.
- Mantenga la muestra en el soporte magnético a temperatura ambiente con la tapa abierta durante 5 min para secar. Retire la muestra del soporte magnético. Agregue 11 µL de ddH2O libre de nucleasas. Mezcle completamente pipeteando hacia arriba y hacia abajo. Incube a temperatura ambiente durante 2 min. Deje reposar la solución en el soporte magnético durante 5 min hasta que quede clara.
- Transfiera cuidadosamente el sobrenadante a un nuevo tubo de centrífuga libre de nucleasas. Use un espectrofotómetro para medir la concentración de ADN; el ADN resultante debe usarse inmediatamente para la transcripción in vitro. Calcule la tasa de recuperación basándose en la cantidad de ADN purificado dividida por la cantidad inicial de ADN agregado.
- Agregue agua doblemente destilada (ddH2O), tampón 10×, molde de ADN y enzima BspQI en el orden especificado en Tabla 1. Incube a 50 °C durante 2 h, luego inactívelice la enzima a 80 °C durante 20 min. El plásmido linealizado puede almacenarse a 4 °C.
- Transcripción in vitro (IVT)
- Deshiele todos los componentes del kit de transcripción in vitro basado en ARN polimerasa T7 y capping de ARN sobre hielo (excepto la mezcla de ARN polimerasa T7, que debe mantenerse a -20 °C hasta su uso). Vortexee brevemente los tampones y centrifugue para precipitar.
- Prepare la mezcla de reacción de IVT en un tubo de microcentrífuga estéril y libre de nucleasas a temperatura ambiente según los volúmenes especificados en Tabla 2. Agregue los componentes en el orden indicado, terminando con la mezcla de enzima T7.
- Mezcle completamente pero suavemente la mezcla de reacción agitando ligeramente el tubo o pipeteando hacia arriba y hacia abajo. Centrifugue brevemente para recoger el líquido en el fondo. Incube la mezcla a 37 °C durante 2 h en un termociclador.
- Agregue 2 µL de enzima DNasa I directamente a la reacción de IVT para degradar el molde de ADN residual. Mezcle suavemente e incube a 37 °C durante 15 min adicionales. Continúe inmediatamente con el paso de purificación.
- Purifique el producto de ARN resultante utilizando perlas de aislamiento de ARN siguiendo el mismo procedimiento que para la purificación de productos de digestión de ADN.
- Disuelva en 20 µL de agua libre de enzimas. Use un espectrofotómetro NanoDrop para medir la concentración de ARNm y la relación de absorbancia (OD). Use 1 µL de agua libre de nucleasas como control en blanco. La relación OD260/280 debe estar entre 1,8 y 2,1, y la relación OD260/230 debe estar entre 2,0 y 2,4.
NOTA: Si las relaciones están fuera de estos rangos, esto indica contaminación y la muestra debe purificarse nuevamente. - Use un sistema automatizado de electroforesis capilar para análisis de ácidos nucleicos y proteínas para analizar la longitud e integridad del ARNm de CAR sintetizado. El perfil de electroforesis debe mostrar un solo pico agudo correspondiente al tamaño esperado del ARNm completo de CAR (aproximadamente 1800 nt), sin cola y con una línea base plana y limpia. No deben estar presentes bandas difusas de bajo peso molecular ni múltiples picos; de lo contrario, esto indicaría degradación del ARN.
- Aliquote el ARNm de CAR validado para evitar ciclos repetidos de congelación-descongelación y almacénelo a -80 °C para conservación a largo plazo.
- Disuelva en 20 µL de agua libre de enzimas. Use un espectrofotómetro NanoDrop para medir la concentración de ARNm y la relación de absorbancia (OD). Use 1 µL de agua libre de nucleasas como control en blanco. La relación OD260/280 debe estar entre 1,8 y 2,1, y la relación OD260/230 debe estar entre 2,0 y 2,4.
2. Preparación y caracterización de LNP
- Disuelva SM102, colesterol, 1,2-diestearoil-sn-glicerol-3-fosfocolina (DSPC) y DMG-PEG2000 en etanol anhidro para preparar una solución stock de 10 mg/mL. Prepare la fase orgánica utilizando una proporción de 1:50:38,5:10:1,5.
- Calcule la cantidad requerida de ARNm en función de la relación 8:1 de grupos amino cargados positivamente a grupos fosfato cargados negativamente. Disuelva el ARNm en solución de citrato sódico para preparar la fase acuosa. Mantenga una relación de fase orgánica:acuosa de 1:3 con caudales de 1,5 mL/min cada uno. Prepare las nanopartículas lipídicas (LNPs) utilizando un dispositivo microfluídico con mezclador en espina de pescado.
- En primer lugar, enjuague el tubo y el chip microfluídico (mezclador en espina de pescado) una vez con etanol anhidro y con una solución de citrato sódico. Después de mezclar las fases orgánica y acuosa preparadas mediante purga, súquelas con una jeringa de 1 mL; la relación entre la fase orgánica y la acuosa es de 1:3. Cargue cada fase en los dos canales de la bomba de jeringas, respectivamente.
- Establezca los caudales para las fases orgánica y acuosa. Añada 5 mL de tampón de citrato sódico (50 mM) al tubo de centrífuga conectado a la salida. Después de eliminar cualquier solución residual de lavado del tubo, encienda el dispositivo y recoja el eluato.
- Transfiera las LNPs dispersas en la solución de citrato sódico a un tubo de ultrafiltración de 100 kDa, centrifugue a 4000 × g durante 5–10 min, luego añada 2,5 mL de solución de citrato sódico y 2,5 mL de solución TBS 1× para redisolverlas, y repita la centrifugación una vez.
- Añada 1 mL de solución de citrato sódico y 4 mL de solución TBS 1× para redisolver las partículas, y centrifugue nuevamente. Almacene las LNPs concentradas en 1 mL de solución TBS a 4 °C durante un período corto.
- Utilice un kit de cuantificación de ARN basado en fluorescencia para medir el contenido de ARNm en la LNP antes y después de la desemulsificación; la diferencia entre ambos valores representa la eficiencia de encapsulación de la LNP.
- Prepare tampón TE 1×, solución de trabajo del sonda y Triton X-100 al 2 %. Diluya el estándar de ARNm (100 µg/mL) a 2 µg/mL utilizando tampón TE 1×, y prepare una curva patrón con concentraciones de blanco, 10, 20, 100, 500 y 1000 ng/mL. Vortexee 4 µL de solución de LNP con 16 µL de solución de Triton X-100 al 2 %, luego deje reposar durante 10 min.
- Añada 5 µL de la solución de LNP desemulsionada a 95 µL de tampón TE 1×. Añada 100 µL de solución de trabajo del sonda a los pozos del patrón y a los de la muestra, mezcle bien, proteja de la luz y transfiera a una placa de 96 pocillos con fondo negro.
- Después de la incubación, mida la intensidad de fluorescencia (Ex480/Em520) utilizando un lector de microplacas. Reste los valores de absorbancia de los pozos en blanco de los pozos del patrón y de los de la muestra, respectivamente, para trazar la curva patrón.
- Utilice la curva patrón para calcular las concentraciones de ARNm en la solución de LNP antes y después de la desemulsificación, multiplique estos valores por 200 para obtener las concentraciones previas a la dilución, y sustitúyalas en la fórmula para el cálculo:
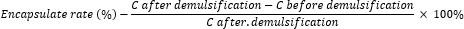
- Tome 10 µL de LNP y dilúyalos en 1 mL de solución TBS. Determine el tamaño de partícula, potencial zeta e índice de politispersidad (PDI) utilizando un analizador de tamaño de partículas Malvern.
3. Activación y transfección de células T
- Ordenación de linfocitos T
- Tomar PBMCs a una concentración de 1 × 10⁷/mL, resuspenderlos a 37 °C, añadir 10 mL de tampón de separación celular inmunomagnético, mezclar bien, centrifugar a 500 × g durante 8 min y contar.
- Resuspender las células y ajustar la densidad a 5 × 10⁷ células/mL, añadir 50 µL de cóctel de aislamiento por mL de suspensión celular e incubar a temperatura ambiente durante 5 min; añadir 40 µL de partículas magnéticas para aislamiento celular inmunomagnético por mL de suspensión celular y mezclar; colocar el tubo en un soporte magnético e incubar a temperatura ambiente durante 10 min.
- Transferir cuidadosamente la suspensión celular enriquecida a un nuevo tubo de centrífuga usando una pipeta. Retirar el tubo del imán, añadir 4 mL de tampón fresco de separación celular inmunomagnético e incubar durante 5 min adicionales para una segunda ronda de separación.
- Lavar las células con medio de cultivo de linfocitos T (RPMI 1640 GlutaMAX + 10 % de Suero de Feto Bovino + 1 % de Penicilina/Estreptomicina + 100 UI/mL de rhIL-2 + 5 ng/mL de rhIL-7 + 5 ng/mL de rhIL-15), luego centrifugar y contar. Añadir medio de cultivo de linfocitos T para ajustar la densidad celular a 1 × 10⁶/mL y añadir 12,5 µL de microesferas magnéticas activadoras de linfocitos T humanos CD3/CD28. Incubar a 37 °C en una incubadora con 5 % de CO₂ durante 48 h para activar las células.
- Detección de parámetros de activación de linfocitos T
- Transferir 200 µL de linfocitos T activados durante 48 h a un tubo microcentrífugo de 1,5 mL. Retirar las microesferas magnéticas activadoras CD3/CD28, añadir 1 mL de tampón FACS para lavado, mezclar suavemente mediante pipeteo y luego centrifugar a 500 × g, 4 °C durante 5 min. Retirar cuidadosamente el sobrenadante y repetir 2–3 veces.
- Resuspender las células en 100 µL de tampón FACS. Añadir 1 µL de cada uno de los anticuerpos anti-CD3 humano, anti-CD25 humano y anti-CD69 humano. Mezclar suavemente las muestras e incubar en hielo y en la oscuridad durante 30 min.
- Añadir 1 mL de tampón FACS para lavar las células, centrifugar, retirar cuidadosamente el sobrenadante, añadir 100 µL de tampón FACS y 0,1 µL de tinción fijable para células muertas LIVE/DEAD, e incubar en hielo y en la oscuridad durante 10 min.
- Resuspender las células en 1 mL de tampón FACS y centrifugar a 500 × g, 4 °C durante 5 min, luego retirar cuidadosamente el sobrenadante. Repetir 2–3 veces. Desechar el sobrenadante y resuspender las células en 200 µL de tampón FACS. Analizar las células mediante citometría de flujo.
- Seleccionar las células diana usando FSC-A y SSC-A, aislar células individuales usando FSC-A y FSC-H, e identificar células viables usando el colorante de discriminación de células vivas/muertas LIVE/DEAD (LIVE/DEAD). Comparar las proporciones de CD25 y CD69 entre linfocitos T inactivos y activados.
- Transfección de linfocitos T con LNP
- Según el cálculo de eficiencia de encapsulación, tomar el volumen requerido de LNP según la cantidad de ARNm. Primero, centrifugar el LNP disperso en TBS para separarlo, luego transferirlo al medio RPMI 1640.
- Después de 48 h, usar una rejilla magnética para retirar las microesferas magnéticas activadoras CD3/CD28. Centrifugar a 500 × g durante 8 min, contar y añadir medio de cultivo de linfocitos T para ajustar la densidad a 2 × 10⁶ células/mL. Añadir 1 µg de LNP-ARNm por cada 1 × 10⁵ células. Mezclar suavemente mediante pipeteo e incubar a 37 °C en una incubadora con 5 % de CO₂ durante 4–6 h.
4. Detección de la expresión de CAR
- A las 4–6 h posterapia, pipetee suavemente las células CAR-T para mezclarlas completamente. Transfiera al menos 2 × 10⁵ células a un tubo microcentrífugo de 1,5 mL.
- Añada 1 mL de tampón FACS al tubo microcentrífugo de 1,5 mL. Pipetee para mezclar, luego centrifugue a 500 x g durante 5 min a 4 °C. Retire cuidadosamente el sobrenadante. Repita este paso 2–3 veces.
- Resuspenda el botón celular en 100 µL de tampón FACS y divida la muestra en un grupo control y un grupo experimental, cada uno conteniendo 50 µL. Añada 1 µL del anticuerpo de detección del CAR G4S-linker a la suspensión celular del grupo experimental, mezcle suavemente la muestra e incube en hielo a oscuras durante 30 min. Para el grupo control, no añada el anticuerpo; incube en hielo.
- Pipetee 0,2 µL de tinción fijable para células muertas LIVE/DEAD (1000×) y dilúyalo en 100 µL de tampón FACS; luego pipetee 50 µL en cada uno de los grupos control y experimental, mezcle suavemente la muestra e incube en hielo a oscuras durante 10 min.
- Lave las células con 1 mL de tampón FACS. Centrifugue a 500 x g durante 5 min a 4 °C. Retire cuidadosamente el sobrenadante. Repita 2–3 veces.
- Descarte el sobrenadante y resuspenda las células en 200 µL de tampón FACS. Analice las células mediante citometría de flujo.
- Evalue la expresión del CAR utilizando la siguiente estrategia de selección: seleccione las células diana mediante el gráfico FSC-A y SSC-A, seleccione las células individuales mediante el gráfico FSC-A y FSC-H, y seleccione las células viables mediante la tinción fijable LIVE/DEAD.
NOTA: En función de la selección de células teñidas positivas para el anticuerpo G4S-linker en la columna extrema derecha de la población de células vivas del grupo control, el porcentaje mostrado para el grupo experimental representa la tasa de positividad del CAR.
5. Análisis de citotoxicidad in vitro de células CAR-T
- Digiera las células tumorales NUGC4 y NCl-N87 que expresan luciferasa con tripsina. Centrifugue a 300 x g durante 5 min. Añada 1 mL de medio RPMI 1640, cuente y ajuste la densidad celular a 5 × 10⁴ células/mL. Aliquote 100 µL en cada pocillo de una placa de 96 pocillos. Añada un volumen igual de solución salina tamponada con fosfato (PBS) a los pocillos restantes para prevenir la evaporación. Incube en un incubador a 37 °C con 5% de CO₂ durante 24 h.
- Calcule la tasa de positividad de CAR basándose en los resultados de citometría de flujo. Añada CAR-T o linfocitos T a relaciones efectora:diana de 10:1, 5:1, 3:1, 1:1, 1:3 y 1:5 a los pocillos que contienen células tumorales (100 µL/pocillo). Incube a 37 °C con 5% de CO₂ durante 24 h.
- Utilizando el kit de ensayo del gen reportero de luciferasa de luciérnaga, detecte la señal de luciferasa procedente de las células tumorales restantes según las instrucciones del fabricante y calcule la tasa de lisis: (1 - (valor de RLU de células efectoras/valor de RLU de células diana)) × 100%.
6. Validación funcional in vivo de las células CAR-T
- Tras un período de aclimatación de 1 semana previo a la inoculación, inyecte a cada ratón por vía subcutánea en la axila con 5 × 10⁶ Células NUGC4. Mida el tamaño del tumor diariamente y calcule el volumen tumoral utilizando la fórmula: V (mm3) = L × W2/2 (donde L es el diámetro más largo del tumor y W es el diámetro más corto) hasta que el tumor alcanzó 100 mm3.
- Divida aleatoriamente los ratones en cuatro grupos: tres grupos de tratamiento que recibirán diferentes dosis y un grupo control que recibirá PBS, con tres ratones en cada grupo.
NOTA: La Ley de Ceguera no fue implementada. - Después de la incubación 10 µg de ARNm con 1 × 10⁶ linfocitos T activados durante 4 h, prepare dosis de 5 × 10⁵ células/murino, 1 × 10⁶ células/ratón, y 2 × 10⁶ células/ratón. Administrar la mezcla de LNP y linfocitos T a los ratones vía inyección en la vena de la cola, recibiendo cada ratón una 100 µL volumen de células o PBS. Las dosis se administraron los días 1, 4, 7 y 10, para un total de cuatro dosis.
- Mida el tamaño del tumor en los ratones los días 0, 2, 4, 6, 8, 10, 12 y 14, calcule el volumen tumoral y trace una curva de crecimiento. Exprese los datos como media ± DE. Analice las diferencias entre los grupos mediante análisis de varianza de dos vías (ANOVA) con un software estadístico y de gráficos, combinado con la prueba de comparación múltiple de Tukey. ns: no significativo estadísticamente; *P < 0.05; **P < 0.01; ***P < 0.001; ****P < 0.0001.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Se empleó una secuencia de CAR dirigida contra Claudin18.2, compuesta por el fragmento variable de cadena sencilla (scFv) de un anticuerpo monoclonal humanizado anti-Claudin18.2, la región bisagra de CD8, la región transmembrana de CD28, el dominio coestimulador y el dominio de activación CD3ζ. Se construyó una plantilla de ADN que contenía el promotor T7 y una cola poli A basada en esta secuencia para la transcripción in vitro del ARNm de CAR (Figura 1A). El ARNm de CAR tenía aprox...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Este protocolo proporciona un sistema de entrega de ARNm no viral que evita la integración en el genoma del huésped, evitando así numerosos riesgos, incluido el rechazo inmunitario. Su funcionalidad transitoria también previene la toxicidad fuera del blanco, permitiendo una expresión controlable y a corto plazo en células CAR-T para reducir efectos secundarios y riesgos de seguridad.
Se realizó la optimización del diseño de la secuencia de ARNm de CAR para regular su eficiencia de traducción y...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores declaran que no tienen conflictos de intereses
Agradecimientos
Queremos expresar nuestro agradecimiento a la Universidad de Shanghái y al Laboratorio Central del Hospital Popular N.º 10 de Shanghái por proporcionar una plataforma de investigación para este estudio.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Etanol absoluto | Sigma-Aldrich | 459836 | Fase orgánica |
| Agarosa | Beyotime | ST004L | Electroforesis en gel |
| anticuerpo monoclonal anti-enlazador G4S (B02H1) PE | Hycells | GS-ARPE100 | Detección de CAR |
| Enzima de restricción BspQI | NEB | R0712 | Linealización de plásmido |
| BV421 Ratón Anti-Humano CD25 | BD Biosciences | 564033 | Marcador de activación |
| Perlas de activación CD3/CD28 | Thermo Fisher Scientific | 11161D | Activación de linfocitos T |
| Colesterol | Sigma-Aldrich | C8667 | Lípido estructural |
| Incubadora de cultivo celular con CO2 | Thermo Fisher / equivalente | 250i | Para cultivo de linfocitos T y células tumorales |
| DMG-PEG2000 | Avanti Polar Lipids | 880151 | Lípido PEGilado |
| Perlas magnéticas para aislamiento de ADN | SYNTHGENE | 10501-005 | Purificación de ADN |
| DNasa I (libre de RNasa) | NEB | M0303L | Eliminación de la plantilla de ADN |
| DSPC | Avanti Polar Lipids | 850365 | Fosfolípido |
| Analizador de dispersión dinámica de luz | Malvern Panalytical | Zetasizer | Para tamaño de LNPs, PDI y potencial zeta |
| Buffer EasySep | STEMCELL Technologies | 20144 | Separación magnética |
| Suero bovino fetal (FBS) | Gibco | 10099-141 | Suplemento de cultivo |
| FITC Ratón Anti-Humano CD3 | BD Biosciences | 555332 | Identificación de linfocitos T |
| Citómetro de flujo | BD Biosciences / equivalente | FACSCelesta / LSRFortessa | Para CAR y marcadores de activación |
| Tinción de ácidos nucleicos GelGreen | Biotium | 41005 | Visualización de ADN |
| Tinción fijable LIVE/DEAD | Invitrogen | L34955 | Tinción de viabilidad |
| Kit de ensayo de luciferasa | Promega | E1500 | Lectura de citotoxicidad |
| Soporte de separación magnética | STEMCELL Technologies / equivalente | 18000 | Para aislamiento de PBMCs y linfocitos T |
| Espectrofotómetro Nanodrop | Thermo Fisher Scientific | NanoDrop 2000 | Para cuantificación de ADN/ARN |
| Ratones hembra NSG (6–8 semanas) | Jackson Laboratory | 5557 | Modelo in vivo |
| PMBCs | Shanghai Saili Biotechnology Company | ||
| Ciclador térmico para PCR | Bio-Rad / equivalente | T100 | Para amplificación de ADN |
| PE Ratón Anti-Humano CD69 | BD Biosciences | 557050 | Activación temprana |
| Penicilina-Estreptomicina | Gibco | 15140-122 | Antibióticos |
| Analizador de ácidos nucleicos Qsep | BiOptic Inc. | Qsep100 | Para análisis de tamaño/integridad de ARNm |
| Kit Quant-iT RiboGreen RNA | Invitrogen | R11490 | Eficiencia de encapsulación |
| RapidSpheres | STEMCELL Technologies | 15061 | Etiquetado magnético |
| IL-15 humana recombinante | PeproTech | 200-15 | Soporte del fenotipo de memoria |
| IL-2 humana recombinante | PeproTech | 200-02 | Expansión de linfocitos T |
| IL-7 humana recombinante | PeproTech | 200-07 | Supervivencia de linfocitos T |
| Centrífuga refrigerada | Eppendorf / equivalente | 5425R | Para concentración de LNPs y procesamiento celular |
| Escalera de ARN 6000 | Thermo Fisher Scientific | AM7152 | Caracterización de ARN |
| Kit de cartucho de ARN (1 unidad) | Bioptic | C105110 | Control de calidad de ARN |
| Perlas magnéticas para aislamiento de ARN | SYNTHGENE | 10511-005 | Purificación de ARNm |
| Agua libre de RNasas | Thermo Fisher Scientific | AM9937 | IVT y manipulación de ARN |
| RPMI 1640 con GlutaMAX | Gibco | 61870-036 | Cultivo de linfocitos T |
| SM-102 | MedChemExpress / equivalente | HY-112563 | Lípido ionizable |
| Cóctel de aislamiento de linfocitos T | STEMCELL Technologies | 15061 | Aislamiento de linfocitos T CD3+ |
| Kit de co-transcripción T7 y adición de caperuza | SYNTHGENE | 10111-3011 | Síntesis de ARNm por IVT |
| Buffer TBS | Gibco | 3005 | Almacenamiento de LNPs |
| Tripsina-EDTA | Gibco | 25200-056 | Desprendimiento celular |
| Sistema de imagen UV para geles | Syngene / equivalente | NuGenius/NuGenius+ | Para verificación de digestión de ADN |
Referencias
- Bray F, Ferlay J, Soerjomataram I, Siegel RL, Torre LA, Jemal A. Global cancer statistics 2018: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2018;68(6):394-424.
- Saez-Ibañez AR, Upadhaya S, Partridge T, Shah M, Correa D, Campbell J. Landscape of cancer cell therapies: trends and real-world data. Nat Rev Drug Discov. 2022;21(9):631-632.
- Dunbar CE, High KA, Joung JK, Kohn DB, Ozawa K, Sadelain M. Gene therapy comes of age. Science. 2018;359(6372):eaan4672.
- Jiang H, Shi Z, Wang P, Li X, Hou W, Zhang H, et al. Claudin18.2-specific chimeric antigen receptor engineered T cells for the treatment of gastric cancer. J Natl Cancer Inst. 2019;111(4):409-418.
- Baker DJ, Arany Z, Baur JA, Epstein JA, June CH. CAR T therapy beyond cancer: the evolution of a living drug. Nature. 2023;619(7971):707-715.
- Raguram A, Banskota S, Liu DR. Therapeutic in vivo delivery of gene editing agents. Cell. 2022;185(15):2806-2827.
- Khawar MB, Afzal A, Si Y, Sun H. Steering the course of CAR T cell therapy with lipid nanoparticles. J Nanobiotechnology. 2024;22(1):380.
- Hamilton AG, Thatte AS, Xu J, Mai D, Billingsley MM, Mitchell MJ, et al. High-throughput in vivo screening using barcoded mRNA identifies lipid nanoparticles with extrahepatic tropism for in situ immunoengineering. Adv Mater. 2026;38(13):e14370.
- Żak MM, Yoo J, Utrero-Rico A, Kim J, Smith R, Wang L, et al. A tumor-selective mRNA system enables precision cancer treatment. Mol Ther. 2026;34(2):1066-1083.
- Han JH, Fagan E, Yeom K, Park JH. In situ chimeric antigen receptor macrophage therapy via co-delivery of mRNA and immunostimulant. ACS Nano. 2025;19(48):40798-40816.
- Chen X, Li X, Yan Y, Wang J, Liu Y, Zhang Q, et al. Splenic dendritic cell-targeting mRNA transfection of H-type ionizable lipid-based LNPs for enhancing tumor immunotherapy. Bioact Mater. 2026;61:429-447.
- Roundtree IA, Evans ME, Pan T, He C. Dynamic RNA modifications in gene expression regulation. Cell. 2017;169(7):1187-1200.
- Ikeda RA, Richardson CC. Interactions of the RNA polymerase of bacteriophage T7 with its promoter during binding and initiation of transcription. Proc Natl Acad Sci U S A. 1986;83(11):3614-3618.
- Holtkamp S, Kreiter S, Selmi A, Simon P, Koslowski M, Huber C, et al. Modification of antigen-encoding RNA increases stability, translational efficacy, and T-cell stimulatory capacity of dendritic cells. Blood. 2006;108(13):4009-4017.
- Tada M, Abe N, Inagaki M, Sato K, Yamaguchi T, Tanaka H, et al. The effect of cap structure and poly(A) positioning on mRNA translation efficiency. Angew Chem Int Ed Engl. 2025;64(50):e202514124.
- Ye Z, Chen J, Zhao X, Li Y, Wang X, Zhang Y, et al. In vitro engineering chimeric antigen receptor macrophages and T cells by lipid nanoparticle-mediated mRNA delivery. ACS Biomater Sci Eng. 2022;8(2):722-733.
- Billingsley MM, Singh N, Ravikumar P, Zhang R, June CH, Mitchell MJ. Ionizable lipid nanoparticle-mediated mRNA delivery for human CAR T cell engineering. Nano Lett. 2020;20(3):1578-1589.
- Billingsley MM, Hamilton AG, Mai D, Singh N, Zhang R, Lee Y, et al. Orthogonal design of experiments for optimization of lipid nanoparticles for mRNA engineering of CAR T cells. Nano Lett. 2022;22(1):533-542.
- Zong Y, Lin Y, Wei T, Cheng Q. Lipid nanoparticle (LNP) enables mRNA delivery for cancer therapy. Adv Mater. 2023;35(51):e2303261.
- Sun D, Lu ZR. Structure and function of cationic and ionizable lipids for nucleic acid delivery. Pharm Res. 2023;40(1):27-46.
- Su FY, Zhao QH, Dahotre SN, Li X, Wang Y, Zhang Z, et al. In vivo mRNA delivery to virus-specific T cells by light-induced ligand exchange of MHC class I antigen-presenting nanoparticles. Sci Adv. 2022;8(8):eabm7950.
- Herrera-Barrera M, Ryals RC, Gautam M, Patel A, Kim S, Wilson J, et al. Peptide-guided lipid nanoparticles deliver mRNA to the neural retina of rodents and nonhuman primates. Sci Adv. 2023;9(2):eadd4623.
- Kheirolomoom A, Kare AJ, Ingham ES, Mahakian LM, Tam SM, Silvestrini MT, et al. In situ T-cell transfection by anti-CD3-conjugated lipid nanoparticles leads to T-cell activation, migration, and phenotypic shift. Biomaterials. 2022;281:121339.
- Tombácz I, Laczkó D, Shahnawaz H, Muramatsu H, Natesan A, Yadegari A, et al. Highly efficient CD4+ T cell targeting and genetic recombination using engineered CD4+ cell-homing mRNA-LNPs. Mol Ther. 2021;29(11):3293-3304.
- Rurik JG, Tombácz I, Yadegari A, Méndez Fernández PO, Shewale SV, Li L, et al. CAR T cells produced in vivo to treat cardiac injury. Science. 2022;375(6576):91-96.
- Shi D, Toyonaga S, Anderson DG. In vivo RNA delivery to hematopoietic stem and progenitor cells via targeted lipid nanoparticles. Nano Lett. 2023;23(7):2938-2944.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente