Este protocolo describe la interrupción mediada por CRISPR-Cas9 del locus nodC en Mesorhizobium ciceri mediante reparación dirigida por homología y cribado basado en GFP para generar mutantes defectuosos en simbiosis destinados a estudios de genómica funcional en rizobios asociados al garbanzo.
Artículo de método
Edición del genoma mediante CRISPR-Cas9 en Mesorhizobium ciceri mediante la interrupción de nodC para estudios de simbiosis con garbanzo
* These authors contributed equally
En este artículo
Resumen
Resumen
Mesorhizobium ciceri, un simbionte fijador de nitrógeno del garbanzo (Cicer arietinum), sigue siendo genéticamente difícil de manipular mediante enfoques convencionales de recombinación homóloga, que son laboriosos y a menudo dejan marcadores de selección indeseables. En este protocolo, describimos una estrategia simplificada de edición del genoma que utiliza un sistema amplio en cuanto al huésped de repeticiones palindrómicas cortas agrupadas y regularmente interespaciadas (CRISPR) asociado a la proteína 9 (Cas9), adaptado para M. ciceri. Demostramos la eficacia de este método dirigiéndonos a nodC, que codifica la N-acetilglucosaminiltransferasa necesaria para la síntesis del armazón de quitina en los factores Nod, las moléculas señalizadoras principales implicadas en la comunicación molecular simbiótica. Este protocolo describe detalladamente el diseño sistemático de ARN guía simples (sgRNA) y la construcción de una plantilla de reparación dirigida por homología (HDR). La plantilla HDR fue diseñada para facilitar la integración sitio-específica de un reportero de proteína verde fluorescente (GFP) que flanquea el nodC sitio de corte. Tras la entrega del constructo Cas9/sgRNA/HDR mediante apareamiento biparental, los mutantes putativos se identificaron mediante un enfoque de cribado basado en fluorescencia. La interrupción exitosa del fragmento de 1,3 kb nodC locus dentro de la nodulación (nódulo) se realizó inicialmente mediante la visualización de la expresión de GFP en colonias mutantes utilizando microscopía de fluorescencia. La interrupción se validó además mediante digestión con enzimas de restricción, amplificación del casete integrado a partir de ADN genómico y secuenciación Sanger. La expresión de GFP se cuantificó adicionalmente mediante reacción en cadena de la polimerasa cuantitativa con transcripción inversa. Para validar el impacto funcional de la mutación, se realizaron ensayos de infección en garbanzo, que demostraron una nodulación alterada en plantas inoculadas con ΔnodC M. ciceri en comparación con la cepa silvestre. En conjunto, este protocolo proporciona un marco eficiente y reproducible para la interrupción génica precisa y estudios de genómica funcional en Mesorhizobium.
Introducción
El sistema de la nucleasa Cas9 (proteína asociada a repeticiones palindrómicas cortas agrupadas y regularmente interespaciadas, CRISPR, por sus siglas en inglés), identificado originalmente como un mecanismo inmune adaptativo en procariotas, se ha adaptado como una herramienta eficaz y confiable para la edición del genoma1,2. El sistema utiliza un ARN guía sintético (sgRNA) para identificar secuencias de ADN diana mediante el apareamiento de bases de Watson-Crick. El sgRNA consta de 20 nucleótidos complementarios a la región genómica adyacente al motivo de protoespaciador adyacente (PAM) con la secuencia NGG. Cas9 genera un corte de doble cadena (DSB) en un sitio específico dentro de la secuencia diana, generalmente 3 pares de bases (bp) aguas arriba del sitio PAM1. Los DSB resultantes pueden repararse bien por unión de extremos no homólogos o por reparación dirigida por homología (HDR) utilizando una plantilla donadora3,4. Esta estrategia se ha aplicado ampliamente en enfoques de interrupción génica, knock-in y knock-out en bacterias5,6,7,8. El objetivo principal de este protocolo es desarrollar un método eficiente de edición del genoma para Mesorhizobium ciceri utilizando un sistema CRISPR-Cas9 de amplio rango de hospedador.
M. ciceri es una bacteria del suelo Gram-negativa que funciona como un endosimbionte esencial fijador de nitrógeno del garbanzo (Cicer arietinum)9. Una cepa, M. ciceri CC1192, exhibe alta eficiencia de nodulación, y su genoma ha sido secuenciado10. A pesar de su importancia agrícola, la manipulación genética de especies de Mesorhizobium sigue siendo limitada. Los sistemas basados en CRISPR se han implementado previamente en otras rizobias, incluyendo interferencia CRISPR (CRISPRi) en Rhizobium etli11, edición del genoma en Sinorhizobium meliloti12, y edición de bases en S. meliloti13. Sin embargo, no se ha reportado una plataforma robusta de edición del genoma para M. ciceri. Los enfoques convencionales dependen de la recombinación homóloga mediada por plásmidos suicidas, que es un proceso laborioso, requiere múltiples rondas de selección y frecuentemente deja marcadores de resistencia a antibióticos como cicatrices genómicas14.
Para abordar estas limitaciones, se adaptó para su uso en M. ciceri el sistema de vectores pCasPP, desarrollado originalmente para Paenibacillus polymyxa15. El marco pCasPP utiliza una Cas9 de Streptococcus pyogenes optimizada en codones para actinomicetos de alto contenido de GC y contiene un casete lacZ para la selección azul-blanco del clonado de ARNsg bajo el promotor constitutivo gapdh8. Se realizó un apareamiento biparental entre la cepa donadora de Escherichia coli y la cepa receptora de Mesorhizobium para entregar el vector de edición16. Para mejorar la eficiencia de selección, se incorporó en la plantilla donadora de reparación de roturas de doble cadena (HDR) la variante de proteína verde fluorescente (GFP) denominada bjGFP, originalmente optimizada en codones para Bradyrhizobium diazoefficiens16. Esta estrategia de selección basada en fluorescencia se aplicó para dirigirse al locus esencial nodC, necesario para las etapas iniciales de la señalización simbiótica entre la bacteria y la garbanzo17,18.
Este protocolo proporciona una alternativa precisa y eficiente frente a los enfoques de mutagénesis química aleatoria o por luz ultravioleta (UV). En experimentos de validación, más del 80 % de las colonias recuperadas mostraron fluorescencia de GFP, y colonias editadas representativas se confirmaron adicionalmente mediante reacción en cadena de la polimerasa (PCR) y secuenciación de Sanger. Los mutantes resultantes ΔnodC M. ciceri constituyen un recurso útil para estudiar la señalización simbiótica y las interacciones hospedador-microbio. En conjunto, este marco ofrece a la comunidad investigadora de rizobios un enfoque eficiente y escalable para estudios de genómica funcional en Mesorhizobium.
Protocolo
Todos los protocolos experimentales que involucraron el crecimiento de plantas, la inoculación microbiana y el manejo de bacterias modificadas genéticamente se llevaron a cabo de acuerdo con las directrices y regulaciones institucionales. El cultivo de plantas y las inoculaciones bacterianas se realizaron bajo condiciones controladas en cámaras de crecimiento. La cepa de M. ciceri utilizada en este estudio se clasifica como un microorganismo de Nivel de Bioseguridad 1 (BSL-1). Dado que todos los experimentos se realizaron bajo condiciones de laboratorio confinadas y sin liberación al campo, de acuerdo con las políticas institucionales de bioseguridad no se requirió una aprobación formal de bioseguridad. Todos los desechos biológicos generados durante el estudio se autoclavarón antes de su eliminación.
1. Preparación de células competentes
Se prepararon y validaron células de E. coli DH5α y E. coli S17-1λpir químicamente competentes según el procedimiento descrito en el Archivo Suplementario 1.
2. Diseño del ARN guía
- Diseño de ARN guía
- Abra la plataforma Benchling (https://benchling.com/). Inicie sesión en una cuenta existente de Benchling o cree una nueva cuenta.
- Cree un nuevo proyecto y abra la herramienta de diseño de guías CRISPR.
- Cargue o pegue la secuencia completa de ADN diana para el diseño del ARN guía. Seleccione la opción de diseño "Guía única" y establezca la longitud de la guía en 20 pb.
- Seleccione el genoma de referencia entre las opciones disponibles. Para el diseño de ARN guía dirigido a M. ciceri, seleccione Bradyrhizobium diazoefficiens USDA 110 como genoma de referencia. Utilice NGG como motivo de protospaciador adyacente (PAM) requerido para la actividad de Cas9 de Streptococcus pyogenes (SpCas9).
- Utilice el algoritmo de Hsu et al.19 para calcular las frecuencias predichas de corte fuera del blanco. Mantenga un puntaje umbral de ≥50 para minimizar el corte inespecífico en el contexto del genoma de referencia.
- Utilice el algoritmo Doench-Root20 para calcular los puntajes predichos de eficiencia en el blanco. Establezca un umbral de selección de ≥60 para identificar guías con una eficiencia predicha favorable de escisión por Cas9 en el locus diana.
- Haga clic en "Finalizar" para generar la lista de ARN guía candidatos.
- Selección de ARN guía
- Abra el panel de resultados de ARN guía.
- Priorice los sgARN candidatos predichos para generar una rotura de doble cadena dentro de los 100 pb del codón de inicio de la traducción (ATG), lo que aumenta la probabilidad de producir una proteína no funcional.
- Evalue los puntajes fuera del blanco y en el blanco. Priorice un puntaje más alto fuera del blanco sobre un puntaje ligeramente más alto en el blanco para reducir el riesgo de corte no intencionado fuera del blanco.
- Seleccione uno o dos ARN guía simples (sgARN) candidatos que cumplan con todos los criterios de selección.
- Preparación de oligonucleótidos de ARN guía
- Genere la secuencia complementaria inversa del ARN guía seleccionado.
- Agregue la secuencia 5′-ACGC al extremo 5′ del ARN guía y agregue la secuencia 5′-AAAC al extremo 5′ de la cadena complementaria inversa.
- Pedir ambos oligonucleótidos con fosforilación en el extremo 5′ y purificación por PAGE a una escala de síntesis de 25 nmol.
- Emparejamiento de oligonucleótidos de ARN guía
- Prepare tampón HEPES 30 mM disolviendo 7,15 g de ácido HEPES libre en aproximadamente 800 mL de agua destilada. Ajuste el pH a 7,8 con hidróxido de sodio y complete el volumen final hasta 1 L.
- Reconstituya cada oligonucleótido fosforilado en agua libre de nucleasas hasta una concentración final de 100 µM. Combine 5 µL de cada oligonucleótido con 90 µL de tampón HEPES 30 mM en un tubo estéril de microcentrífuga.
- Vortex brevemente y centrifugue para recoger el líquido. Empareje los oligonucleótidos en un termociclador incubando a 95°C durante 5 min y enfriando hasta 4°C a una velocidad de rampa de 0,1°C/s.
- Diluya 10 veces los oligonucleótidos emparejados usando agua libre de nucleasas.
- Ensamblaje del ARN guía en el vector pCasPP
- Obtenga el vector pCasPP descrito previamente por Rütering et al.15.
- La secuencia del plásmido fue proporcionada por Jochen Schmid, y el constructo utilizado en este estudio fue obtenido a través del Dr. Syed Shams Yazdani (ICGEB).
- Prepare una reacción Golden Gate que contenga 100 ng del vector pCasPP, 0,3 µL del inserto de oligonucleótidos emparejados, 2 µL de tampón 10× de ligasa T4, 1 µL de ligasa T4, 1 µL de enzima de restricción BbsI y agua libre de nucleasas hasta un volumen final de 20 µL.
- Prepare una reacción control negativo sustituyendo el inserto por agua libre de nucleasas.
- Mezcle suavemente las reacciones y centrifugue brevemente.
- Condiciones de ciclado para el ensamblaje Golden Gate
- Cargue los tubos de reacción en un termociclador. Realice nueve ciclos compuestos por 37°C durante 10 min seguidos de 16°C durante 10 min.
- Incube las reacciones a 50°C durante 5 min y luego a 65°C durante 20 min. Mantenga las reacciones a 4°C hasta su uso.
- Transformación de las reacciones de ensamblaje
- Descongele 50 µL de células competentes de Escherichia coli DH5α en hielo durante 10–15 min.
- Agregue 3 µL de cada reacción de ensamblaje Golden Gate a las células competentes. Procese la reacción control negativo en paralelo. Incube las mezclas en hielo durante 30 min.
- Someta las células a choque térmico a 42°C durante 45 s y regrese inmediatamente los tubos al hielo durante 2 min. Agregue 950 µL de caldo Super Óptimo con represión catabólica (SOC).
- Prepare el medio SOC que contenga 0,5% extracto de levadura, 2% triptona, 10 mM NaCl, 2,5 mM KCl, 10 mM MgCl₂, 10 mM MgSO₄ y 20 mM glucosa. Esterilice por filtración el medio usando un filtro de jeringa de 0,4 µm bajo condiciones asépticas.
- Incube los cultivos a 37°C y 180 rpm durante 1 h.
- Selección de transformantes positivos
- Prepare placas de agar LB suplementadas con 50 µg/mL de neomicina, 0,2 mM de isopropil β-D-1-tiogalactopiranósido (IPTG) y 32 mg/L de 5-bromo-4-cloro-3-indolil β-D-galactopiranósido (X-gal). Inocule 100 µL del cultivo de recuperación en las placas selectivas. Incube las placas a 37°C durante 12–16 h.
- Seleccione colonias blancas y descarte colonias azules. Verifique que la placa control negativo contenga menos de cinco colonias.
- Selección y amplificación de clones positivos
- Transfiera tres a cuatro colonias blancas independientes a placas frescas de agar LB selectivo.
- Incube las placas a 37°C durante 12–16 h. Inocule colonias individuales en 10 mL de medio LB suplementado con 50 µg/mL de neomicina.
- Procese cada constructo de ARN guía de forma independiente durante todo el flujo de trabajo posterior.
- Validación de los constructos pCasPP-ARN guía
- Recupere los cultivos bacterianos mediante centrifugación. Aísle el ADN plasmídico utilizando un kit de purificación de plásmidos con columna de sílice.
- Digiera el ADN plasmídico aislado con XbaI y EcoRI en el tampón de reacción adecuado durante 1 h a 37°C.
- Resuelva los productos de digestión en un gel de agarosa al 1% preparado en tampón 1× Tris-acetato-EDTA (TAE) que contenga bromuro de etidio a una concentración final de 0,5 µg/mL.
- Corra el gel a 90–110 V hasta que el frente de colorante migre aproximadamente el 70–80% de la longitud del gel. Visualice los fragmentos de ADN usando un transiluminador UV.
- Confirme los clones positivos detectando un fragmento de 1.280 pb, e identifique los controles de vector vacío detectando un fragmento de 1.630 pb. El vector pCasPP vacío tiene aproximadamente 9.663 pb y contiene un gen lacZ; la inserción del oligonucleótido de ARN guía de 24 pb elimina el fragmento lacZ, produciendo un constructo pCasPP más pequeño que contiene el ARN guía. Los sitios de restricción XbaI y EcoRI que flanquean la región lacZ se utilizan para la confirmación diagnóstica del clonaje del ARN guía.
- Preparación de stocks glicerolados
- Cultive un clon positivo confirmado en medio LB selectivo.
- Prepare un stock glicerolado mezclando 700 µL de cultivo en fase logarítmica con 300 µL de glicerol estéril al 50%. Transfiera la mezcla a crioviales estériles. Almacene los stocks glicerolados a −80°C.
NOTA: Evite ciclos repetidos de congelación-descongelación. Prepare múltiples alícuotas para mantener la estabilidad del plásmido y la viabilidad bacteriana. La reacción completa de ensamblaje Golden Gate puede almacenarse a 4°C durante la noche o a −20°C durante 1–2 semanas antes de la transformación.
3. Ensamblaje de la plantilla de reparación dirigida por homología
- Preparación del inserto de la proteína verde fluorescente (GFP)
- Obtenga el plásmido pRJPaph-bjGFP que contiene el casete del reportero fluorescente16 (Tabla 1)10,15,16,21,22,23El plásmido fue proporcionado por el profesor Hans-Martin Fischer (ETH Zúrich, Suiza) y está disponible a través de Addgene (plásmido n.º 67032).
- Extraiga el casete gfp de pRJPaph-bjGFP mediante digestión de restricción con SacI y KpnI, como se describe en Archivo Suplementario 2 (Paso 3.1). La secuencia gfp en pRJPaph-bjGFP es un gen sintético bjGFP optimizado en codones para Bradyrhizobium diazoefficiens.
- Purificar el fragmento de gfp de 1081 pb esperado.
- Construcción de pUC18-gfp
- Obtenga el vector pUC18 (plásmido de Addgene #50004)21.
- Linealice pUC18 utilizando SacI y KpnI como se describe en Archivo Suplementario 2 (Paso 3.2).
- Ligar el fragmento de gfp purificado en el vector pUC18 linealizado según se describe en Archivo Suplementario 2 (Paso 3.2).
- Transformar competentes E. coli DH5α células utilizando el procedimiento de transformación descrito en el paso 2.7, sustituyendo la mezcla de ligación generada en el paso 3.2.3 por la reacción de ensamblaje Golden Gate.
- Seleccionar los transformantes positivos y verificar la inserción de gfp mediante reacción en cadena de la polimerasa (PCR) a nivel de colonias, como se describe en Archivo Suplementario 2 (Paso 3.2).
- Amplificación de los brazos de homología
- Diseñe cebadores para amplificar los brazos de homología upstream (UHA) y downstream (DHA) de aproximadamente 400–500 pb a partir del ADN genómico de M. ciceri (Tabla 2).
- Incorpore los sitios de restricción SacI/EcoRI en los cebadores UHA y los sitios de restricción XbaI/KpnI en los cebadores DHA. Utilice los cebadores F_nodC_Up_EcoRI y R_nodC_Up_SacI para la amplificación del UHA y los cebadores F_nodCdown_KpnI y R_nodCdown_XbaI para la amplificación del DHA (Tabla 2).
- Aislar M. ciceri ADN genómico según Weerakkody et al.25.
- Amplificar y purificar los fragmentos UHA y DHA como se describe en Archivo Suplementario 2 (Paso 3.3).
- Construcción de pUC18-UHA-gfp
- Clonar el fragmento UHA en pUC18-gfp utilizando EcoRI y SacI como se describe en Archivo Suplementario 2 (Paso 3.4).
- Confirme el ensamblaje correcto del plásmido mediante digestión de restricción con XbaI y KpnI. Un ensamblaje exitoso debería generar fragmentos de aproximadamente 500 y 3725 pb.
- Continúe con un clon verificado.
- Construcción de pUC18-UHA-gfp-DHA
- Clonar el fragmento DHA en pUC18-UHA-gfp utilizando KpnI y XbaI como se describe en Archivo Suplementario 2 (Paso 3.5).
- Confirme el ensamblaje correcto mediante digestión con SacI y EcoRI. Un ensamblaje exitoso debe generar fragmentos de aproximadamente 400 y 4271 pb.
- Verifique 5-6 clones candidatos mediante secuenciación Sanger utilizando los cebadores F_nodC_Up_EcoRI, BjGFP_BP_F1 y R_nodCdown_XbaI (Tabla 2), que juntos cubren la mayor parte de la secuencia del casete de reparación dirigida por homología (HDR).
- Amplificación y purificación de la plantilla final de HDR
- Amplifique la casset completa de HDR utilizando los cebadores F_FL_nodCgfp_XbaI y R_nodCdown_XbaI (Tabla 2).
- Purifique el fragmento de HDR esperado de 2012 pb y digiera el producto de PCR purificado con XbaI como se describe en Archivo Suplementario 2 (Paso 3.6).
- Preparación de vectores pCasPP-gRNA
- Recupere los plásmidos pCasPP-gRNA1 y pCasPP-gRNA2 generados en el paso 2.
- Linealice los plásmidos con XbaI y desfosforile el andamio del vector como se describe en Archivo Suplementario 2 (Paso 3.7).
- Clonación de la plantilla de HDR en vectores pCasPP-gRNA
- Ligar el casete HDR en pCasPP-gRNA1 o pCasPP-gRNA2 linearizado con XbaI, como se describe en Archivo Suplementario 2 (Paso 3.8).
- Transformar células competentes E. coli DH5α células y seleccionar los transformantes en agar LB que contiene 50 µg/mL neomicina
- Cribado de clones que contienen HDR
- Seleccionar los transformantes mediante la fluorescencia de GFP utilizando un estereomicroscopio de fluorescencia equipado con un conjunto de filtros estándar para GFP (excitación 470–488 nm; emisión 507–510 nm).
- Clasifique las colonias como GFP-positivas en función de la presencia de una fluorescencia verde intensa y uniforme que supere claramente la autofluorescencia débil observada en las colonias del control negativo no editadas.
- Amplificar las colonias positivas para GFP y aislar el ADN plasmídico.
- Validación del ensamblaje del vector de reparación dirigida por homología
- Confirmar la inserción de HDR mediante digestión con la enzima de restricción XbaI.
- Verifique el ensamblaje exitoso mediante la liberación del fragmento HDR esperado de 2012 pb junto con un vector pCasPP-gRNA de aproximadamente 9300 pb.
NOTA: Tras la inactivación térmica de las enzimas de restricción y la fosfatasa, las mezclas de reacción pueden almacenarse a 4°C durante la noche o a −20°C hasta 1 mes. Almacene los constructos de plásmido confirmados a −20°C para la preservación a largo plazo.
| Estirpe o plásmido | Descripción | Referencia | ||||
| Mesorhizobium ciceri CC1192 | Estirpe receptora utilizada para la edición del genoma mediante CRISPR-Cas9 y ensayos de nodulación en garbanzo | Haskett et al.10 | ||||
| pCasPP | Vector de edición del genoma mediante CRISPR-Cas9 utilizado para la clonación del ARN guía y la entrega de la plantilla de reparación por recombinación homóloga (HDR) | Rütering et al.15 | ||||
| pRJPaph-bjGFP | Plásmido reportero GFP utilizado como fuente del casete GFP (Addgene plasmid #67032) | Ledermann et al.16 | ||||
| pUC18 | Vector de clonación general utilizado para el ensamblaje de la plantilla HDR (Addgene plasmid #50004) | Norrander et al.21 | ||||
| Escherichia coli S17-1λpir | Estirpe donadora utilizada para conjugación biparental | Simon et al.22 | ||||
| Escherichia coli DH5α | Huésped de clonación utilizado para la propagación de plásmidos | Hanahan et al.23 | ||||
Tabla 1: Cepas bacterianas y plásmidos utilizados en este estudio. Esta tabla enumera las cepas bacterianas y los plásmidos utilizados para la propagación de plásmidos, la edición del genoma mediada por CRISPR-Cas9, el ensamblaje de la plantilla de reparación dirigida por homología (HDR), el apareamiento biparental y la marcación fluorescente de Mesorhizobium ciceri CC1192.
| Categoría | Nombre | Secuencia (5′  3′) o descripción |
| CEpa bacteriana | Escherichia coli DH5α | CEpa huésped para clonación |
| CEpa bacteriana | Escherichia coli S17-1λpir | CEpa donadora para apareamiento biparental |
| Vector de clonación | pUC18 | Vector andamio para clonación |
| Vector CRISPR | pCasPP | Vector CRISPR-Cas9 de amplio rango de hospedador |
| Plásmido reportero | pRJPaph-bjGFP | Plásmido reportero de GFP |
| Primer | F_guide1_BbsI | pACGCTGTTTACAGAGGCATGCAAG |
| Primer | R_guide1_BbsI | pAAACCTTGCATGCCTCTGTAAACA |
| Primer | F_guide2_BbsI | pACGCGCTTGTTCGGATCCGACCGT |
| Primer | R_guide2_BbsI | pAAACACGGTCGGATCCGAACAAGC |
| Primer | F_nodC_Up_EcoRI | AAAGAATTCCTCATTGCAAGCCAGCAGT |
| Primer | R_nodC_Up_SacI | AAAGAGCTCCGGAAAGCTTGTTTCGGATCC |
| Primer | F_nodCdown_KpnI | AAAGGTACCTCGAGAGCACCGCATAAGAC |
| Primer | R_nodCdown_XbaI | AATTCTAGATGGTTCGGTACTTTCGTGCA |
| Primer | F_FL_nodCgfp_XbaI | AAATTCTAGACTCATTGCAAGCCAGCCAGT |
| Primer | BjGFP_BP_F1 | GAAGTTCATCTGCACCACCG |
| Primer | BjGFP_BP_R1 | GTCCTTGAACGAGATGGTGC |
| Primer | BjGFP_BP_F2 | CCAACTTCAAGATCCGCCAC |
| Primer | GFP_R | CCAACTTCAAGATCCGCCAC |
| Primer | BjGFP_BP_R2 | CTTGTACAGCTCGTCCATGC |
| Primer | 16S_F1 | ATCCTGGCTCAGAACGAACG |
| Primer | 16S_R1 | ATTCCCACGCGTTACTCACC |
| Primer | 16S_F2 | AGTCCGAGAGGGTGAGTGG |
| Primer | 16S_R2 | GTCAGTACCGAGCCAGTGAG |
| Primer | F1_nodC | CGATTTCCAGAACCGTCGTC |
| Primer | nodC_R | CGATTTCCAGAACCGTCGTC |
| Primer | R1_nodC | TCCCCTGCTACAATGAGGAC |
| Primer | F2_nodC | AGTGACTCCGCAATTCCAGA |
| Primer | R2_nodC | TGTCGGTAAAAGTGTTTCCC |
| Primer | F1_nodB | TGGTTCGGTACTTTCGTGCA |
| Primer | R1_nodB | AGTCGCGTGGATCAATGGAC |
| Primer | F1_nodA | TGATCGTCGCTGAATTGGGC |
| Primer | R1_nodA | CAACTGATGGAGCACTGGGT |
| Primer | F1_nodD | TGGCCTTAAGAGACGTGTCG |
| Primer | R1_nodD | AAATGCCTGACCAGCCGTAA |
Tabla 2: Cepas bacterianas, plásmidos y cebadores de oligonucleótidos utilizados en este estudio. Esta tabla enumera las cepas bacterianas, plásmidos y cebadores de oligonucleótidos utilizados para la construcción de ARN guía simple (sgRNA), el ensamblaje de la plantilla de reparación dirigida por homología (HDR), la reacción en cadena de la polimerasa (PCR) diagnóstica, la secuenciación de Sanger y la reacción en cadena de la polimerasa cuantitativa por transcripción inversa (RT-qPCR). Las secuencias de los cebadores se presentan en orientación 5′ 3′. Nota: BjGFP_BP_F2 y GFP_R se refieren a la misma secuencia de oligonucleótido, pero se listan bajo nombres de cebadores diferentes porque se utilizaron en diferentes ensayos experimentales.
4. Cruce biparental para la transferencia de plásmido a M. ciceri CC1192
- Transformación de células donadoras de E. coli
- Transforme las células E. coli S17-1λpir con los constructos pCasPP-gRNA1-HDR o pCasPP-gRNA2-HDR según el procedimiento descrito en Archivo Suplementario 3 (Paso 4.1).
- Seleccione los transformantes en agar LB que contenga 50 µg/mL de neomicina.
- Analice los transformantes en busca de fluorescencia GFP utilizando una excitación de aproximadamente 488 nm y detección de emisión de aproximadamente 510–520 nm.
- Clasifique las colonias como GFP-positivas si presentan una fluorescencia verde uniforme y distinta que no se observa en las colonias control de E. coli S17-1λpir no transformadas cuando se examinan con los mismos ajustes del microscopio.
- Prepare stocks gliceroladas a partir de clones donadores GFP-positivos confirmados.
- Preparación de cultivos semilla y de arranque
- Prepare cultivos de arranque de E. coli S17-1λpir donadora y M. ciceri receptora según lo indicado en Archivo Suplementario 3 (Paso 4.2).
- Cultive los cultivos de arranque hasta alcanzar una DO₆₀₀ de 0.3–0.4, lo que corresponde a una densidad celular estimada de aproximadamente 1 × 10⁸ UFC/mL.
- Preparación de subcultivos para el apareamiento biparental
- Prepare subcultivos donadores y receptores y cultívelos hasta la fase de crecimiento exponencial requerida según lo indicado en Archivo Suplementario 3 (Paso 4.3).
- Mida la densidad óptica a 600 nm (DO600) utilizando un espectrofotómetro UV–visible según el procedimiento de medición de densidad óptica descrito en Archivo Suplementario 1 (Paso 1.2.3).
- Procedimiento de apareamiento biparental
- Realice el apareamiento biparental mediante filtro de membrana según lo indicado en Archivo Suplementario 3 (Paso 4.4).
- Deposite cuatro alícuotas de la suspensión de apareamiento sobre un filtro de membrana de politetrafluoroetileno (PVDF) estéril de 0,22 µm (diámetro de 47 mm), asegurando un espaciado adecuado entre los puntos para evitar mezclas.
- Recuperación y selección de transconjugantes
- Recupere los transconjugantes y realice la selección con doble antibiótico según lo indicado en Archivo Suplementario 3 (Paso 4.5).
- Pase los transconjugantes repetidamente en medio con carbenicilina únicamente para eliminar plásmidos residuales.
- Confirme la eliminación del plásmido por la incapacidad de las colonias para crecer en medio que contenga neomicina y mediante PCR diagnóstica que demuestre la ausencia del armazón pCasPP mientras se conserva el casete HDR integrado en el cromosoma.
NOTA: Se requieren pases sucesivos para verificar la estabilidad de la modificación integrada y eliminar plásmidos episomales residuales.
- Selección de colonias GFP-positivas
- Analice los transconjugantes purificados en busca de fluorescencia GFP y compárelos con controles de M. ciceri silvestre según lo indicado en Archivo Suplementario 3 (Paso 4.6).
- Seleccione las colonias fluorescentes como cepas putativas positivas para HDR.
- Clasifique las colonias como GFP-positivas si muestran una fluorescencia verde uniforme y distinta que no se observa en colonias de M. ciceri silvestre bajo los mismos ajustes del microscopio y condiciones de exposición.
- Confirme las colonias GFP-positivas mediante PCR diagnóstica antes de continuar con la validación posterior.
- Almacene las colonias confirmadas en agar de manitol con levadura (YM) a 4°C para mantenimiento a corto plazo o como stocks gliceroladas con 20%–25% de glicerol a −80°C para conservación a largo plazo.
5. Validación de mutantes nodC
- Validación de la integración de GFP en el locus nodC
- Inocular un solo GFP que expresa M. ciceri colonia en 10 mL de caldo de levadura y manitol (YMB) suplementado con 100 µg/mL carbenicilina24. Incubar la cultura a 28°C con agitación a 180 rpm durante 20–24 h.
- Recolectar las células bacterianas mediante centrifugación a 8.000 × g durante 10 min a 25°C. Recoger el pellet celular y aislar el ADN genómico según Weerakkody et al.25.
- Realice una PCR diagnóstica utilizando ADN genómico como molde (Tabla 2). Prepare una 10 µL reacción de PCR que contiene 5 µL 2× Mezcla maestra de PCR, 0.2 µM Cebadores F1_nodB y nodC_R o cebadores F1_nodB y gfp_R, y 50 ng de ADN genómico.
- Programe el termociclador para una desnaturalización inicial a 95°C durante 5 min, seguido de 35 ciclos de 95°C durante 1 min, 62°C durante 30 s, y 72°C durante 45 s, con una extensión final a 72°C durante 5 min.
- Resuelva los productos de PCR en un gel de agarosa al 1 % (p/v) como se describió previamente. Confirme la integración de GFP detectando un producto de aproximadamente 430 pb en el tipo silvestre (WT) y un producto de aproximadamente 1500 pb en el mutante interrumpido utilizando los cebadores F1_nodB/nodC_R, y un producto de aproximadamente 1000 pb en el mutante (ningún producto en WT) utilizando F1_nodB/gfp_R.
- Incluya controles adecuados durante la validación por PCR. Utilice ADN plasmídico que contenga la secuencia diana como control positivo y un control sin plantilla (NTC) que contenga agua libre de nucleasas como control negativo.
- Cuantificación de la expresión de GFP mediante reacción en cadena de la polimerasa cuantitativa por transcripción inversa (RT-qPCR)
- Aislar ARN total de tipo silvestre y mutante M. ciceri cultivos utilizando el reactivo TRIzol según las instrucciones del fabricante.
- Trate el ARN con DNasa I según las instrucciones del fabricante para eliminar el ADN genómico contaminante. Verifique la eliminación completa del ADN utilizando un control sin transcriptasa inversa (−RT) durante la qPCR.
- Sintetice ADNc de primera cadena a partir de 1 µg ARN total utilizando un kit comercial de síntesis de ADN complementario de primera cadena según las instrucciones del fabricante. Prepare una 20 µL reacción que contiene ARN, cebadores oligo(dT), dNTPs, tampón de reacción, inhibidor de RNasa y transcriptasa inversa
- Incubar la reacción de síntesis de ADNc a 42°C durante 60 min seguido de inactivación por calor a 70°C durante 5 min. Almacene el ADNc a −20°C hasta su uso.
- Preparar las reacciones de RT-qPCR por triplicado técnico. Ensamblar 10 µL reacciones que contienen 5 µL 2× SYBR Green Master Mix, 0.2 µM Cebadores BjGFP_BP_F1 y BjGFP_BP_R1 para la amplificación de GFP, o cebadores 16S_F1 y 16S_R1 para la amplificación del gen de referencia (Tabla 2), 2 µL plantilla de ADNc (aproximadamente 20 ng) y agua libre de nucleasas.
- Realice RT-qPCR utilizando las siguientes condiciones de ciclado: desnaturalización inicial a 95°C durante 2 min, seguido de 40 ciclos de 95°C durante 15 s y 58°C durante 45 s, seguido de un análisis de curva de desnaturalización desde 65°C a 95°C.
- Realice qRT-PCR utilizando un sistema de detección en tiempo real Bio-Rad CFX96. Analice los gráficos de amplificación, Ct valores y curvas de fusión utilizando el software Bio-Rad CFX Manager.
- Calcular la expresión génica relativa utilizando el método 2−ΔΔCt método. Normalice la expresión al gen de referencia 16S rRNA y utilice el WT M. ciceri utilice la cepa como muestra calibradora. Analice tres réplicas biológicas, cada una medida por triplicado técnico.
- Evaluación del Potencial de Nodulación
- Preparación del inóculo bacteriano
- Inocular colonias individuales de cepas silvestres y mutantes en YMB selectivo que contenga 100 µg/mL carbenicilina. Incubar los cultivos a 28°C con agitación a 180 rpm durante 30–36 h.
- Diluya los cultivos 1:100 en YMB selectivo fresco y supervise el crecimiento midiendo la DO600 utilizando un espectrofotómetro UV-visible. Enrasar el instrumento con YMB sin inocular y continuar la incubación hasta que los cultivos alcancen una DO600 de 0,3–0,4, lo que corresponde aproximadamente a 1 × 10⁸ UFC/mL
- Utilice 3 mL de la suspensión bacteriana estandarizada para la inoculación de cada planta.
- Ensayo de Infección en Plantas de Garbanzo
- Obtenga semillas de C. arietinum cultivar BDG25618,24 del ICAR–Instituto Indio de Investigación Agrícola (IARI), Nueva Delhi, India.
- Lave las semillas exhaustivamente con agua corriente del grifo seguida de agua purificada Milli-Q. Esterilice superficialmente las semillas en hipoclorito de sodio al 1 % durante 5 min con agitación y enjuáguelas cinco veces con agua purificada estéril.
- Trate las semillas con el fungicida Bavistin al 0,1 % (polvo mojable al 50 % de carbendazim) durante 2–3 h a temperatura ambiente. Lave las semillas tratadas dos veces con agua purificada estéril.
- Coloque las semillas sobre papel de filtro estéril humedecido en placas de Petri estériles (110 mm × 40 mm), selle con Parafilm e incube en oscuridad a 28°C ± 2°C durante 3 días.
- Transferir individualmente las plántulas germinadas a arena estéril. Esterilizar la arena a 121°C y 15 psi durante 20 min antes del uso.
- Preparar la solución nutritiva sin nitrógeno de McKnight disolviendo 6,0 g de CaSO₄, 1,0 g de MgSO₄₄·7H₂O, 1,0 g KH₂PO₄, 1,5 g de KCl, 14,3 mg de H₃BO₃, 0,4 mg de CuSO₄₄·5H₂O, 0,08 mg de MnSO₄₄·4H₂O, 0,45 mg H₂MoO₄y 1,1 mg de ZnSO₄₄·7H₂O en agua destilada estéril hasta un volumen final de 5 L.
- Cultive plántulas en macetas de 10 cm de diámetro que contengan arena estéril, manteniendo cuatro plantas por maceta. Riegue cada maceta dos veces por semana con 20 mL de solución de McKnight sin nitrógeno.
- Mantener las plantas bajo condiciones controladas de 22°C ± 2°C (día), 18°C ± 2°C (noche), 55%–60% de humedad relativa, un fotoperiodo de 16 h luz/8 h oscuridad y una intensidad luminosa de 200 µmol fotones m⁻2 s⁻1. Cultive plántulas durante 6–7 días antes de la inoculación.
- Aplique 3 mL de suspensión bacteriana directamente a cada plántula. Mantenga controles tratados con placebo aplicando 3 mL de YMB estéril. Utilice 16 plantas por grupo de tratamiento como réplicas biológicas.
- Recolecte raíces y brotes 20 días después de la inoculación. Cuente los nódulos manualmente y registre la biomasa fresca inmediatamente después de la recolección.
- Tejidos secos a 65°C hasta que se alcance peso constante. Defina peso constante como dos mediciones consecutivas obtenidas tras intervalos de secado de 24 h que difieran en <0,01 g, luego registre la biomasa seca.
- Expresar los resultados como media ± error estándar (SE). Realice un ANOVA de un solo factor seguido de la prueba de comparación múltiple de Tukey utilizando GraphPad Prism versión 10.0, considerando P < 0.05 estadísticamente significativo.
NOTA: Mantenga condiciones estériles durante toda la esterilización de semillas, germinación, inoculación y crecimiento de las plantas.
PRECAUCIÓN: Manipule las soluciones de hipoclorito de sodio y fungicidas utilizando el equipo de protección personal adecuado, incluyendo guantes y protección ocular.
- Preparación del inóculo bacteriano
Resultados
En este protocolo, la edición del genoma mediante CRISPR-Cas9 se adaptó para M. ciceri CC1192 dirigiéndose al locus nodC. Para favorecer la pérdida de función, se diseñaron ARN guía simples (sgRNA) para dirigirse a la región proximal 5′ de la secuencia codificante de nodC, introduciendo así un corte de doble cadena (DSB) dentro de la región codificante inicial con el fin de interrumpir la traducción de la proteína codificada (Figura 1A).
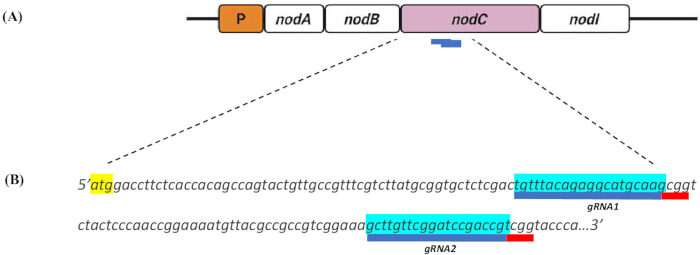
Figura 1. Diseño de ARN guía únicos (sgARN) dirigidos al nodC locus en Mesorhizobium ciceri. (A) Representación esquemática del M. ciceri nodC locus que muestra las posiciones de los dos sgARN de 20 pb diseñados para la diana mediada por CRISPR-Cas9. Los sitios diana de los sgARN se muestran en azul. (B) Secuencias de nucleótidos de sgRNA1 y sgRNA2 dirigidas al nodC locus. El motivo de espaciador protospácero adyacente (PAM; 5′-NGG-3′) se indica en rojo, y el nodC el codón de inicio de traducción (ATG) se resalta en amarillo Haga clic aquí para ver una versión más grande de esta figura.
Se identificaron dos secuencias diana de 20 pb inmediatamente aguas arriba de un 5′-NGG-3′ secuencia PAM (Figura 1B). Análisis in silico de estas sgRNA candidatas utilizando el algoritmo de Hsu et al.19 obtuvieron puntajes de especificidad de 100, lo que indica una alta especificidad predicha de diana, sin complementariedad significativa fuera de la diana detectada dentro del M. ciceri genoma. Se observaron diferencias menores en las puntuaciones predichas de eficiencia sobre el blanco de los sgRNA seleccionados (Tabla 3), lo que orientó la selección de guías para la evaluación experimental posterior.
| Posición diana (pb) | Cadena | Secuencia de sgRNA (5′ 3′) | PAM | Puntuación de especificidad | Puntuación de eficiencia | |
| 77 | + | TGTTTACAGAGGCATGCAAG | CGG | 100 | 43.58 | |
| 139 | + | GCTTGTTCGGATCCGACCGT | TGG | 99.7 | 47.63 | |
Tabla 3: ARN guías individuales (sgARN) candidatos diseñados para la edición mediada por CRISPR-Cas9 del gen nodC en Mesorhizobium ciceri. Los sgARN candidatos fueron diseñados utilizando la herramienta de diseño de guías CRISPR de Benchling, con Bradyrhizobium diazoefficiens USDA 110 como genoma de referencia. Las guías se clasificaron según las puntuaciones predichas de especificidad y eficiencia en el sitio diana, y se seleccionaron aquellas que dirigían secuencias próximas al codón de inicio traduccional de nodC y que contenían el motivo adyacente al espaciador protótipo (PAM) NGG requerido para la Cas9 de Streptococcus pyogenes (SpCas9).
Para facilitar la reparación dirigida por homología (HDR) y el cribado basado en fluorescencia de mutantes putativos, se ensambló un casete HDR utilizando el vector de clonación pUC18 (Figura 2). El casete reportero gfp se excindió del vector pRJPaph-bjGFP mediante digestión de restricción con SacI y KpnI, y se ligó al andamio linealizado de pUC18 (Figura 2A). Tras la transformación en E. coli, los clones positivos putativos se identificaron mediante cribado azul-blanco. La integración del inserto gfp en el andamio de pUC18 se validó además mediante amplificación por PCR utilizando cebadores específicos del gen, lo que produjo el amplicón esperado de 500 pb en los clones positivos (Figura 2A).
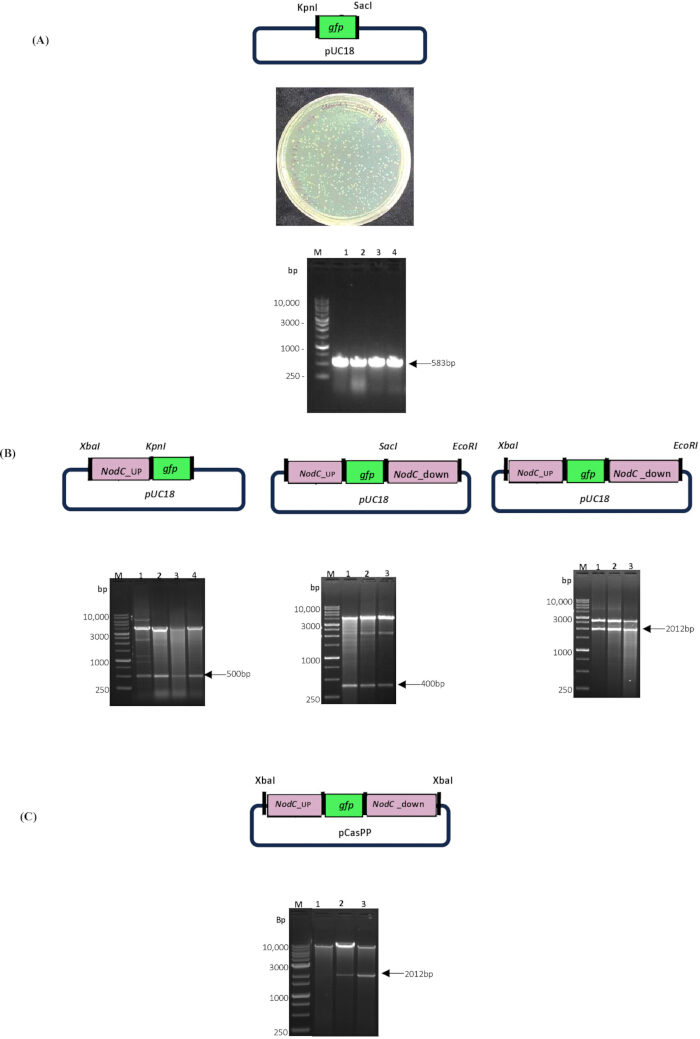
Figura 2. Construcción del sistema de reparación dirigida por homología (HDR) CRISPR-Cas9 para la interrupción de nodC. (A) Construcción y validación del plásmido intermedio pUC18-gfp. El panel superior muestra el mapa del plásmido pUC18-gfp generado mediante la inserción del casete de la proteína verde fluorescente (gfp) en el andamio pUC18. El panel central muestra colonias representativas tras la selección azul-blanco. El panel inferior muestra la validación mediante reacción en cadena de la polimerasa (PCR) utilizando el par de cebadores BjGFP_BP_F1 y BjGFP_BP_R2. (B) Ensamblaje secuencial de la plantilla HDR en el andamio pUC18. Los mapas de plásmidos y los análisis de digestión con enzimas de restricción confirman la inserción del brazo de homología upstream (UHA), el brazo de homología downstream (DHA) y el casete completo UHA-gfp-DHA de HDR. (C) Clonación y validación del casete UHA-gfp-DHA de HDR en el vector CRISPR-Cas9 pCasPP. El panel superior muestra el mapa final del plásmido pCasPP-HDR, y el panel inferior muestra la digestión con enzimas de restricción que confirma la inserción del casete HDR. Haga clic aquí para ver una versión más grande de esta figura.
El constructo de RHD se ensambló posteriormente introduciendo brazos de homología de nodC que flanqueaban el casete gfp. Un UHA de 500 pb y un DHA de 400 pb, ubicados adyacentes al sitio predicho de corte por Cas9, se clonaron secuencialmente en el constructo pUC18-gfp mediante digestión de restricción y ligación (Figura 2B). El ensamblaje del casete UHA-gfp-DHA se confirmó mediante análisis de digestión de restricción, que produjo el fragmento esperado de 2012 pb (Figura 2B). Luego, el casete completo de RHD se subclonó en el vector CRISPR de amplio rango de hospedador pCasPP (Figura 2C). El análisis de digestión de restricción confirmó la integridad del constructo final y el ensamblaje exitoso del vector de entrega para edición del genoma en M. ciceri (Figura 2C).
Se realizó un apareamiento biparental entre el donador E. coli S17-1λpir y la cepa receptora M. ciceri para introducir el constructo pCasPP-gRNA-HDR en M. ciceri (Figura 3A). Figura 3B ilustra la organización del operón nod y el reemplazo predicho del locus nodC por el casete gfp mediante recombinación homóloga utilizando la plantilla HDR. Las colonias transconjugantes se identificaron inicialmente mediante cribado por fluorescencia GFP tras el apareamiento biparental (Figura 3B y 3C). Más del 80 % de las colonias recuperadas mostraron fluorescencia GFP con gRNA2, y más del 65 % de las colonias exhibieron fluorescencia tras la introducción de gRNA1 (Figura 3C). Dado que el cribado por fluorescencia por sí solo no puede distinguir la expresión de GFP en plásmido de la integración genómica exitosa, se realizó una validación molecular posterior para confirmar la inserción específica del casete reportero en el locus.
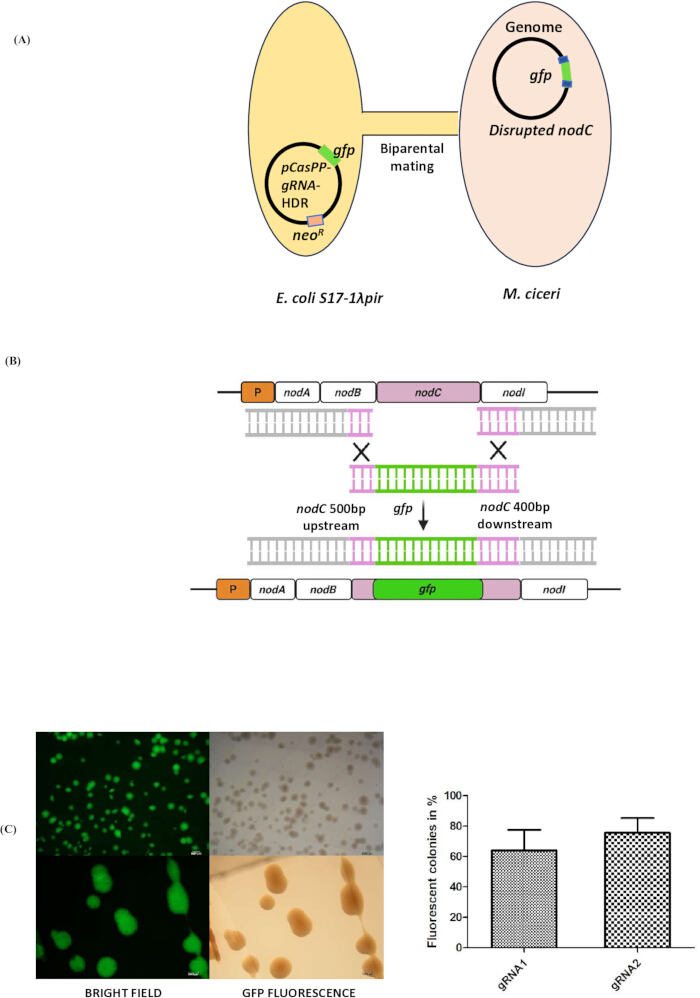
Figura 3. Interrupción mediada por CRISPR-Cas9 del locus nodC en Mesorhizobium ciceri. (A) Ilustración esquemática del apareamiento biparental utilizado para transferir el constructo pCasPP-gRNA-HDR desde las células donadoras Escherichia coli S17-1λpir a las células receptoras M. ciceri. (B) Diagrama que muestra el reemplazo del locus nodC por el casete gfp mediante reparación dirigida por homología (HDR) tras el corte mediado por CRISPR-Cas9. La plantilla HDR contiene aproximadamente 500 pb de brazos de homología upstream y 400 pb downstream que flanquean el casete gfp. (C) Selección basada en fluorescencia de colonias transconjugantes de M. ciceri. Se muestran imágenes representativas de microscopía estereoscópica de fluorescencia y campo claro de colonias positivas para GFP, junto con el porcentaje de transconjugantes fluorescentes recuperados tras el apareamiento biparental utilizando constructos que contienen sgRNA1 o sgRNA2. Las barras de error representan la desviación estándar. Haga clic aquí para ver una versión más grande de esta figura.
Para validar la integración del casete gfp en el locus nodC, colonias representativas positivas para GFP se sometieron a análisis por PCR. La amplificación de la región genómica que abarca nodB y nodC produjo un fragmento de 1511 pb en los clones editados, consistente con la integración del casete reportero, mientras que la cepa silvestre (WT) produjo un amplicón de 430 pb (Figura 4A). La amplificación por PCR utilizando cebadores específicos para gfp y flanqueantes a nodC generó un fragmento distinto de 997 pb en los clones editados, mientras que no se detectó amplificación en el control WT, lo que respalda la inserción específica en el locus. La orientación del casete reportero se confirmó mediante secuenciación de Sanger. Además, la expresión de GFP en las cepas editadas se evaluó mediante RT-qPCR, lo que demostró un aumento en la acumulación de transcritos de GFP en comparación con la cepa WT (Figura 4B). Los valores de expresión se calcularon utilizando el método 2−ΔΔCt y se normalizaron al gen de referencia 16s, utilizando la cepa WT como control. Los datos representan la media ± DE de tres réplicas biológicas (n = 3). La significancia estadística se determinó mediante ANOVA de un solo factor seguido de la prueba de Dunnett frente al control WT.
La limitación actual del estudio es la ausencia de un vector control, como un pCasPP-HDR con gRNA vacío, para establecer el coeficiente de recombinación basal. Los estudios futuros deberían incluir un control de este tipo.
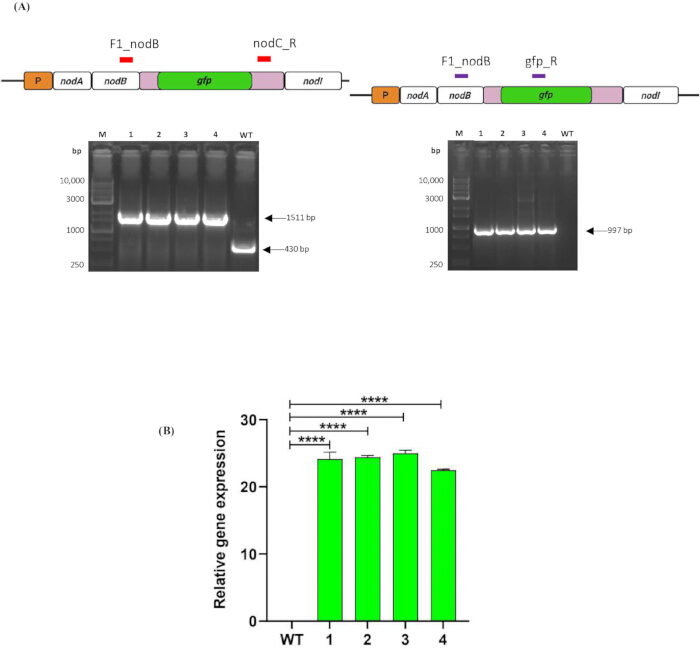
Figura 4. Validación molecular de los mutantes ΔnodC Mesorhizobium ciceri. (A) Confirmación mediante PCR de la interrupción de nodC. El panel izquierdo muestra la amplificación utilizando el par de cebadores F1_nodB y nodC_R. Carril M, marcador de ADN; carriles 1–4, mutantes ΔnodC M. ciceri; carril WT, M. ciceri tipo silvestre. El panel derecho muestra la amplificación utilizando el par de cebadores F1_nodB y gfp_R. Carril M, marcador de ADN; carriles 1–4, mutantes ΔnodC M. ciceri; carril WT, M. ciceri tipo silvestre. Se indican los tamaños esperados de los amplicones. (B) Expresión relativa de la proteína verde fluorescente (GFP) en los mutantes ΔnodC M. ciceri determinada mediante reacción en cadena de la polimerasa cuantitativa por transcripción inversa (RT-qPCR). La expresión génica se normalizó respecto al gen de referencia de ARN ribosómico 16S (16S rRNA) de M. ciceri y se expresó en relación con el control tipo silvestre (WT) utilizando el método 2^−ΔΔCt. Las barras de error representan la desviación estándar. La significancia estadística se determinó en relación con el control WT. Haga clic aquí para ver una versión más grande de esta figura.
El impacto biológico de nodC la alteración se evaluó mediante ensayos de infección con garbanzo. Plantas inoculadas con WT M. ciceri formaron nódulos radiculares visibles, mientras que las plantas inoculadas con ΔnodC M. ciceri mostraron una reducción marcada o ausencia de nodulación (Figura 5A). Las plantas control no inoculadas permanecieron libres de nódulos, lo que respalda el mantenimiento de condiciones experimentales estériles (Figura 5A). El análisis cuantitativo de los parámetros de crecimiento vegetal demostró además diferencias entre WT- y ΔnodC M. ciceri-plantas inoculadas, incluyendo longitud de la raíz, peso fresco de la raíz, peso seco de la raíz, longitud del tallo, peso fresco del tallo, peso seco del tallo y número de nódulos (Figura 5B). Las plantas inoculadas con el tipo silvestre presentaron un mayor número de nódulos y parámetros mejorados relacionados con el crecimiento en comparación con ΔnodC M. ciceri-plantas control inoculadas y no inoculadas. Estos hallazgos son consistentes con la interrupción de nodC-asociada a la nodulación y respaldan la aplicabilidad de este flujo de trabajo basado en CRISPR-Cas9 para estudios de genómica funcional en M. ciceri. Se evaluaron datos fenotípicos cuantitativos de plantas para comparar las diferencias entre los grupos de tratamiento. En el análisis se incluyeron un total de 90 réplicas biológicas (n = 30 plantas por grupo de tratamiento). Los datos se presentan como media ± DE. La significancia estadística se evaluó mediante análisis de varianza de un solo factor (ANOVA) seguido de la prueba de comparación múltiple post hoc de Tukey. Las diferencias se consideraron estadísticamente significativas en P < 0.05.
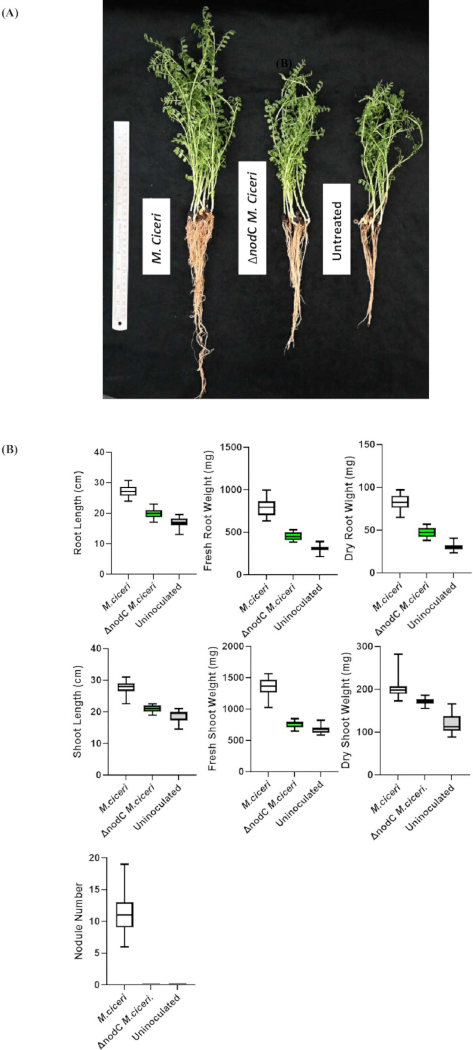
Figura 5. Validación funcional de mutantes ΔnodC Mesorhizobium ciceri mediante un ensayo de infección en garbanzo. (A) Plantas representativas de garbanzo (Cicer arietinum) a los 20 días después de la inoculación con M. ciceri silvestre, ΔnodC M. ciceri o controles no inoculados. (B) Análisis cuantitativo de los parámetros de crecimiento vegetal y nodulación, incluyendo longitud de la raíz, peso fresco de la raíz, peso seco de la raíz, longitud del tallo, peso fresco del tallo, peso seco del tallo y número de nódulos. Los datos se presentan para plantas inoculadas con M. ciceri silvestre, ΔnodC M. ciceri o controles no inoculados. Las barras de error representan la desviación estándar. La significancia estadística se determinó mediante análisis de varianza unidireccional (ANOVA) seguido por la prueba de comparación múltiple de Tukey. Haga clic aquí para ver una versión más grande de esta figura.
Archivo suplementario 1. Protocolo detallado para la preparación y validación de células de Escherichia coli competentes químicamente. Este archivo suplementario proporciona el procedimiento completo para preparar y validar células competentes químicamente de Escherichia coli DH5α y E. coli S17-1λpir, incluyendo la preparación del cultivo bacteriano, la inducción de la competencia, la recolección celular, la lavado con tampón CaCl₂–glicerol, la alícuotación, la criopreservación y la validación mediante pruebas de eficiencia de transformación. También se incluyen medidas críticas de control de calidad, recomendaciones de almacenamiento y criterios de aceptación de la competencia. Haga clic aquí para descargar este archivo.
Archivo suplementario 2. Protocolo detallado para la construcción de plantillas de reparación dirigida por homología (HDR) y ensamblaje de vectores de edición genómica CRISPR-Cas9. Este archivo suplementario proporciona procedimientos detallados para la excisión del casete de la proteína verde fluorescente (GFP), la construcción del plásmido intermedio pUC18-gfp, la amplificación y clonación de los brazos de homología upstream y downstream, el ensamblaje de la plantilla completa de reparación dirigida por homología (HDR), la preparación de vectores de ARN guía (gRNA) pCasPP, la inserción de las plantillas HDR en plásmidos CRISPR-Cas9, la selección de clones basada en fluorescencia y la validación de plásmidos recombinantes mediante análisis de restricción y secuenciación de Sanger. Haga clic aquí para descargar este archivo.
Archivo suplementario 3. Protocolo detallado para el apareamiento biparental y generación de transconjugantes de Mesorhizobium ciceri marcados con GFP. Este archivo suplementario describe la preparación de las cepas donadora y receptora, el apareamiento biparental en filtro de membrana, la recuperación y selección con antibióticos de los transconjugantes, los procedimientos de eliminación del plásmido, el cribado basado en fluorescencia de colonias recombinantes, la confirmación molecular de las cepas editadas en el genoma, y la conservación a corto y largo plazo de los transconjugantes de M. ciceri positivos para GFP. Se proporcionan condiciones detalladas de cultivo, parámetros de apareamiento y procedimientos de selección. Haga clic aquí para descargar este archivo.
Discusión
El establecimiento de un sistema de edición del genoma con CRISPR-Cas9 en M. ciceri aborda una limitación técnica importante en la manipulación genética de este simbionte fijador de nitrógeno de importancia agrícola. Al interrumpir el locus nodC mediante un reportero gfp y HDR, este protocolo proporciona un marco asistido por fluorescencia para la modificación genómica dirigida en M. ciceri.
Los enfoques tradicionales de manipulación genética en rizobios se han basado principalmente en la mutagénesis aleatoria mediada por Tn5 o en el intercambio alélico mediado por sacB19,26,27. Aunque estos enfoques siguen siendo valiosos, son laboriosos, a menudo requieren varias rondas de contraselección y pueden dejar marcadores de resistencia a antibióticos dentro del genoma que complican rondas posteriores de edición. En contraste, la edición del genoma mediada por CRISPR-Cas9 ofrece una alternativa más específica y eficiente para la ingeniería genómica. Estudios recientes han descrito la edición de bases mediada por CRISPR y sistemas basados en Cas12e en S. meliloti para reducir la toxicidad asociada con Cas912,13, mientras que la represión transcripcional mediada por dCas9 se ha explorado en R. etli11. Hasta donde sabemos, este estudio representa una de las primeras aplicaciones de la interrupción cromosómica mediada por CRISPR-Cas9 en M. ciceri. El protocolo incorpora el direccionamiento guiado por sgRNA, la entrega de plásmidos mediante biparentalidad y la recombinación mediada por HDR para la edición específica de locus. La integración del gen reportero gfp dentro del casete HDR también facilita la selección rápida de colonias editadas putativas mediante fluorescencia, reduciendo así el número de colonias que requieren validación molecular posterior.
Varios factores fueron importantes para la implementación exitosa del flujo de trabajo. La selección de sgRNA con alta especificidad predicha minimizó los posibles efectos fuera del blanco dentro del genoma de M. ciceri, mientras que el mantenimiento de la integridad de los brazos de homología favoreció la eficiencia de recombinación mediada por HDR. Además, la optimización de las condiciones de crecimiento del donador y del receptor durante el apareamiento biparental mejoró el aislamiento de los transconjugantes. El cribado basado en fluorescencia permitió la identificación rápida de mutantes putativos; sin embargo, fue necesario realizar una validación molecular mediante PCR y secuenciación de Sanger para confirmar la integración específica en el locus del casete reportero. En estudios futuros se podría utilizar un vector control pCasPP-HDR con gRNA vacío para cuantificar el coeficiente basal de recombinación.
Más allá del avance metodológico, esta plataforma podría apoyar estudios futuros que investiguen la señalización simbiótica y la genómica funcional en rizobios asociados al garbanzo28. El garbanzo (Cicer arietinum L.) representa un cultivo leguminoso de importancia global y un contribuyente clave a sistemas agrícolas sostenibles29,30. La cepa ΔnodC M. ciceri generada en este estudio proporciona un fondo genético potencialmente útil para investigar la compatibilidad hospedador-microbio y las vías de señalización asociadas a la nodulación. Estudios previos han sugerido que los ARN pequeños (sARN) funcionan como efectores reguladores durante la simbiosis temprana del nódulo radicular31. En consecuencia, la cepa nodulación-deficiente ΔnodC M. ciceri descrita aquí podría facilitar estudios futuros centrados en los mecanismos moleculares subyacentes a la comunicación en la rizosfera y la simbiosis fijadora de nitrógeno.
Divulgaciones
Los autores declaran que no tienen intereses financieros competitivos ni conflictos de interés.
Agradecimientos
Este trabajo cuenta con el apoyo del Departamento de Biotecnología (DBT) mediante la beca MK Bhan HRD-16016/15/2023-AFS-DBT otorgada a la Dra. Nandita Pasari. Este trabajo también recibe apoyo de una beca básica otorgada a la Dra. Senjuti Sinharoy por el Instituto Nacional de Investigación del Genoma Vegetal, Nueva Delhi, India.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Agarosa | Genetix | PG-40005 | Electroforesis en gel |
| Foil de aluminio | Rolia’s | GF83048115 | Uso general en laboratorio |
| Agar bacteriológico | HiMedia | GRM026 | Preparación de medios |
| Plataforma de diseño de guías CRISPR Benchling | Benchling | N/A | Diseño de ARN guía |
| Ácido bórico | HiMedia | PCT0102 | Preparación de la solución de McKnight’s |
| Matraz cónico de vidrio borosilicato | Sigma | CLS5100500 | Preparación de cultivos |
| Tubos de vidrio borosilicato | Sigma | DKW73500-1075 | Preparación de cultivos |
| Cloruro de calcio dihidratado | HiMedia | MB034 | Preparación de células competentes |
| Sulfato de calcio dihidratado | HiMedia | GRM328 | Preparación de la solución de McKnight’s |
| Carbenicilina disódica | Duchefa Biochemie | DUC-C0109.005-18 | Uso a 100 µg/mL |
| Kit de síntesis de ADNc | Thermo Fisher Scientific | AB1543A | Síntesis de ADNc |
| Papel film transparente | OA | 10954049 | Uso general en laboratorio |
| Kit de clonación/T4 ligasa de ADN | Thermo Fisher Scientific | K1422 | Reacciones de ligación |
| Rojo Congo | HiMedia | 573-58-0 | Trabajo con cultivos microbianos |
| Sulfato de cobre(II) pentahidratado | HiMedia | PCT0104 | Preparación de la solución de McKnight’s |
| Tubo de cultivo | Borosil | 9800U08 | Cultivo de bacterias primarias; 15 cm × 2,5 cm |
| Medidor digital de pH | Eutech Instruments | EC PH TUTOR DS | Ajuste de pH |
| Fosfato dipotásico | HiMedia | TC596M | Preparación de YMB |
| Escalera de ADN | BIO-HELIX | DM015-R500 | Electroforesis en gel |
| Kit de eliminación de ADNasa | Invitrogen | AM1907 | Eliminación de ADN del ARN aislado |
| Mezcla de dNTP | Thermo Scientific | R0181 | Amplificación por PCR |
| Etil alcohol | Sigma-Aldrich | 1.00983.0511 | Uso al 75% |
| Bromuro de etidio | Sigma-Aldrich | E1510 | Tinción de geles de ADN |
| Fosfatasa alcalina termosensible FastAP | Thermo Fisher Scientific | EF0651 | Desfosforilación del vector durante la clonación |
| Buffer FastDigest | Thermo Fisher Scientific | B64 | Digestiones de restricción |
| Cloruro férrico anhidro | HiMedia | TC583 | Preparación de la solución de McKnight’s |
| Stereo microscopio de fluorescencia | Nikon | SMZ25 | Detección de GFP |
| Fungicida, Bavistin | Crystal Crop Protection | Bavistin Carbendazim 50% WP | Tratamiento de semillas |
| Kit de extracción de gel | QIAGEN | 28704 | Purificación de ADN |
| Glicerol | Thermo Fisher Scientific | Q24505 | Células competentes/stocks de glicerol |
| Incubadora con agitador orbital | MRC | LOM-150 | Cultivo bacteriano |
| Guantes de mano | Kimtech | 97612 | Equipo de protección personal |
| HEPES | HiMedia | MB016 | Anillamiento de oligonucleótidos |
| IPTG | G Biosciences | RC1113D | Selección azul-blanca |
| Cabina de flujo laminar | Biolink | BL-H1300 | Manipulación estéril |
| Agar LB | HiMedia | M1151 | Placas de cultivo bacteriano |
| Caldo LB | HiMedia | G1245 | Cultivo bacteriano |
| Sulfato de magnesio | HiMedia | GRM1281-500G | Preparación de YMB |
| Sulfato de magnesio heptahidratado | HiMedia | PCT0008 | Preparación de la solución de McKnight’s |
| Sulfato de manganeso(II) tetrahidratado | Sigma-Aldrich | M3634 | Preparación de la solución de McKnight’s |
| Mannitol | HiMedia | MB198 | Preparación de YMB |
| Solución de McKnight’s | Preparado en laboratorio | N/A | Solución nutritiva para plantas |
| Puntas micro, 0,2–10 µL | Tarsons | 521000 | Manejo de líquidos |
| Puntas micro, 2–200 µL | Tarsons | 521010 | Manejo de líquidos |
| Puntas micro, 200–1000 µL | Tarsons | 521020X | Manejo de líquidos |
| Tubo microcentrífugo, 0,5 mL | Tarsons | 500000 | Manejo de muestras |
| Tubo microcentrífugo, 1,5 mL | Tarsons | 500010 | Manejo de muestras |
| Tubo microcentrífugo, 2,0 mL | Tarsons | 500020 | Manejo de muestras |
| Ácido molíbdico | Sigma-Aldrich | 232084 | Preparación de la solución de McKnight’s |
| Espectrofotómetro NanoDrop | Thermo Fisher Scientific | 13-400-519 | Cuantificación de ADN/ARN |
| Neomicina | Duchefa Biochemie | M0135 | Uso a 50 µg/mL |
| Agua libre de nucleasas | HiMedia | ML064-100ML | Uso en biología molecular |
| Mezcla maestra de PCR | Thermo Fisher Scientific | K0171 | Mezcla maestra 2× |
| Tiras de tubos para PCR, 0,2 mL | Tarsons | 610040 | Preparación de PCR |
| Placas de Petri, 90 mm | PSC | 2041 | Placas de agar |
| Pipeta, 0,1–2,5 µL | Eppendorf | N10178M | Manejo de líquidos |
| Pipeta, 0,5–10 µL | Eppendorf | H40069L | Manejo de líquidos |
| Pipeta, 2–20 µL | Eppendorf | H30046M | Manejo de líquidos |
| Pipeta, 10–100 µL | Eppendorf | I00395M | Manejo de líquidos |
| Pipeta, 20–200 µL | Eppendorf | M38186M | Manejo de líquidos |
| Pipeta, 100–1000 µL | Eppendorf | N20610M | Manejo de líquidos |
| Kit de extracción de ADN plasmídico | QIAGEN | 12143 | Aislamiento de plásmidos |
| Cloruro de potasio | HiMedia | TC010 | Preparación de la solución de McKnight’s |
| Fosfato monopotásico anhidro | HiMedia | TC011M | Preparación de la solución de McKnight’s |
| Filtro de membrana de PVDF, 0,22 µm, 47 mm | MilliporeSigma | GVWP04700 | Apareamiento biparental |
| Equipo de PCR cuantitativa en tiempo real | Bio-Rad | CFX96 | RT-qPCR |
| Centrífuga refrigerada de banco | Eppendorf | 04-987-373 | Recolección de células |
| Enzima de restricción, BbsI | Thermo Fisher Scientific | ER1011 | Clonación de ARN guía |
| Enzima de restricción, EcoRI | Thermo Fisher Scientific | FD0274 | Clonación |
| Enzima de restricción, KpnI | Thermo Fisher Scientific | FD0524 | Clonación |
| Enzima de restricción, SacI | Thermo Fisher Scientific | FD1133 | Clonación |
| Enzima de restricción, XbaI | Thermo Fisher Scientific | FD0684 | Clonación |
| ADNasa libre de ARNasa | QIAGEN | 79254 | Depuración de ARN |
| Arena | Ram Surat | Sand | Sustrato para crecimiento de plantas |
| Secuenciador | Applied Biosystems | ABI3730xl DNA Analyzer | Secuenciación Sanger |
| Medio SOC | Preparado en laboratorio | N/A | Recuperación tras transformación |
| Cloruro de sodio | HiMedia | TC046 | Preparación de medios |
| Hidróxido de sodio | HiMedia | PCT1325 | Ajuste de pH del HEPES |
| Cuchilla quirúrgica estéril | Medicare Surgical | 16020 | Excisión de gel/manipulación de tejidos |
| Jeringa estéril | HMD Dispovan | 10ml syringe without needle | Filtración estéril |
| Filtro estéril de jeringa, 0,22 µm | Merck Millex Durapore | 12766842 | Esterilización por filtración |
| Mezcla maestra SYBR Green | New England Biolabs | M3003E | RT-qPCR |
| Tetraciclina | Duchefa Biochemie | T01050 | Uso a 5 µg/mL |
| Ciclador térmico | Applied Biosystems | A24811 | Amplificación por PCR |
| Rollo de tejido | Rolia’s | 07AAECR4885K1ZT | Uso general en laboratorio |
| Reactivo TRIzol | Invitrogen | 15596026 | Aislamiento de ARN |
| Transiluminador UV | Analytik Jena | TW-43 | Visualización de geles |
| Espectrofotómetro UV-Vis | Eppendorf | D30 | Medición de OD600 |
| Cubetas para espectrofotómetro | Eppendorf | 30079345 | Medición de OD600 |
| Mezclador vortex | Neuation | iSWIX-VT | Mezclado de muestras |
| X-gal | G Biosciences | RC1233 | Selección azul-blanca |
| Extracto de levadura | HiMedia | RM668-500G | Preparación de medios |
| Sulfato de zinc heptahidratado | Sigma-Aldrich | Z0251 | Preparación de la solución de McKnight’s |
Referencias
- Doudna JA, Charpentier E. The new frontier of genome engineering with CRISPR-Cas9. Science. 2014;346(6213):1258096.
- Jiang W, Bikard D, Cox D, Zhang F, Marraffini LA. RNA-guided editing of bacterial genomes using CRISPR-Cas systems. Nature biotechnology. 2013;31(3):233-9.
- Bertrand C, Thibessard A, Bruand C, Lecointe F, Leblond P. Bacterial NHEJ: a never ending story. Molecular microbiology. 2019;111(5):1139-51.
- Loureiro A, da Silva GJ. Crispr-cas: Converting a bacterial defence mechanism into a state-of-the-art genetic manipulation tool. Antibiotics. 2019;8(1):18.
- Altenbuchner J. Editing of the Bacillus subtilis genome by the CRISPR-Cas9 system. Applied and environmental microbiology. 2016;82(17):5421-7.
- Wang Y, et al. Bacterial genome editing with CRISPR-Cas9: deletion, integration, single nucleotide modification, and desirable “clean” mutant selection in Clostridium beijerinckii as an example. ACS synthetic biology. 2016;5(7):721-32.
- Oh J-H, van Pijkeren J-P. CRISPR–Cas9-assisted recombineering in Lactobacillus reuteri. Nucleic acids research. 2014;42(17):e131-e.
- Cobb RE, Wang Y, Zhao H. High-efficiency multiplex genome editing of Streptomyces species using an engineered CRISPR/Cas system. ACS synthetic biology. 2015;4(6):723-8.
- Wanjofu EI, et al. Nodulation and growth promotion of chickpea by Mesorhizobium isolates from diverse sources. Microorganisms. 2022;10(12):2467.
- Haskett T, et al. Complete genome sequence of Mesorhizobium ciceri strain CC1192, an efficient nitrogen-fixing microsymbiont of Cicer arietinum. Genome Announcements. 2016;4(3):10.1128/genomea. 00516-16.
- Bellahsen O, Díaz-Méndez R, Romero D. Genomic engineering in Rhizobium etli: implementation and evaluation of systems based on dCas9. Frontiers in Microbiology. 2025;16:1604430.
- Liu G, et al. An efficient CRISPR/Cas12e system for genome editing in Sinorhizobium meliloti. ACS Synthetic Biology. 2023;12(3):898-903.
- Wang L, Xiao Y, Wei X, Pan J, Duanmu D. Highly efficient CRISPR-mediated base editing in Sinorhizobium meliloti. Frontiers in Microbiology. 2021;12:686008.
- Schäfer A, et al. Small mobilizable multi-purpose cloning vectors derived from the Escherichia coli plasmids pK18 and pK19: selection of defined deletions in the chromosome of Corynebacterium glutamicum. Gene. 1994;145(1):69-73.
- Rütering M, et al. Tailor-made exopolysaccharides—CRISPR-Cas9 mediated genome editing in Paenibacillus polymyxa. Synthetic Biology. 2017;2(1):ysx007.
- Ledermann R, Bartsch I, Remus-Emsermann MN, Vorholt JA, Fischer H-M. Stable fluorescent and enzymatic tagging of Bradyrhizobium diazoefficiens to analyze host-plant infection and colonization. Molecular Plant-Microbe Interactions. 2015;28(9):959-67.
- Göttfert M. Regulation and function of rhizobial nodulation genes. FEMS microbiology reviews. 1993;10(1-2):39-63.
- Kant C, Pradhan S, Bhatia S. Dissecting the root nodule transcriptome of chickpea (Cicer arietinum L.). PLoS One. 2016;11(6):e0157908.
- Hsu PD, et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nature biotechnology. 2013;31(9):827-32.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nature biotechnology. 2016;34(2):184-91.
- Norrander J, Kempe T, Messing J. Construction of improved M13 vectors using oligodeoxynucleotide-directed mutagenesis. Gene. 1983;26(1):101-6.
- Simon R, Priefer U, Pühler A. A broad host range mobilization system for in vivo genetic engineering: transposon mutagenesis in gram negative bacteria. Bio/technology. 1983;1(9):784-91.
- Hanahan D, Jessee J, Bloom FR. [4] Plasmid transformation of Escherichia coli and other bacteria. Methods in enzymology. 1991;204:63-113.
- Alexandre A, et al. Natural populations of chickpea rhizobia evaluated by antibiotic resistance profiles and molecular methods. Microbial Ecology. 2006:128-36.
- Weerakkody LR, et al. A rapid, inexpensive and effective method for the efficient isolation of genomic DNA from Gram-negative bacteria. Molecular Genetics and Genomics. 2024;299(1):26.
- Selbitschka W, Niemann S, Pühler A. Construction of gene replacement vectors for Gram− bacteria using a genetically modified sacRB gene as a positve selection marker. Applied microbiology and biotechnology. 1993;38(5):615-8.
- Yadav A, Singh RP, Singh AL, Singh M. Identification of genes involved in phosphate solubilization and drought stress tolerance in chickpea symbiont Mesorhizobium ciceri Ca181. Archives of microbiology. 2021;203(3):1167-74.
- Dicenzo GC, et al. Multidisciplinary approaches for studying rhizobium–legume symbioses. Canadian Journal of Microbiology. 2019;65(1):1-33.
- Calia C, et al. A bibliometric analysis of chickpea agronomic practices in the world during 45 years of scientific research. Legume Science. 2024;6(1):e219.
- Sandhu J, Tripathi S, Chaturvedi S. Chickpea nutritional status and value chain for sustainable development. Sustainable food value chain development: Perspectives from developing and emerging economies: Springer; 2023. p. 175-83.
- Ren B, Wang X, Duan J, Ma J. Rhizobial tRNA-derived small RNAs are signal molecules regulating plant nodulation. Science. 2019;365(6456):919-22.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente