Este protocolo describe la preparación en banco de las rejillas de afinidad de las monocapas lipídicas Ni-NTA para microscopía electrónica criogénica (crio-EM). Esta modificación de la superficie de la malla por microscopía electrónica de transmisión (TEM) captura selectivamente complejos proteicos solubles marcados con polihistidina, mejorando así la determinación estructural al concentrar muestras diluidas y sujetar partículas alejadas de la interfaz aire-agua.
Artículo de método
Preparación detallada de las rejillas de afinidad de monocapas lipídicas Ni-NTA para el análisis estructural crio-EM de complejos proteicos solubles marcados con polihistidina
En este artículo
Resumen
Resumen
La preparación de muestras criogénicas sigue siendo un gran desafío técnico para la determinación estructural de alta resolución de complejos proteicos. Las interacciones en la interfaz aire-agua pueden inducir desnaturalización o orientación preferente de proteínas, limitando así la resolución alcanzable. Además, las muestras diluidas o los objetivos de baja abundancia a menudo presentan una densidad de partículas insuficiente, lo que dificulta la recogida eficiente de datos. Las cuadrículas de afinidad basadas en lípidos proporcionan una estrategia eficaz para abordar estas limitaciones. Este artículo presenta un protocolo paso a paso para preparar rejillas de afinidad de monocapas lipídicas Ni-NTA para el análisis estructural de complejos proteicos solubles marcados con polihistidina. Las etapas principales del protocolo incluyen preparar una mezcla lipídica, lanzar la mezcla lipídica sobre la superficie de un tampón de reservorio, transferir la monocapa lipídica resultante a rejillas TEM, opcionalmente secar y almacenar las rejillas lipídicas durante hasta 1 semana, y crio-plungar las rejillas lipídicas con la muestra. La implementación exitosa de este protocolo produce crio-rejillas que contienen una sola capa de partículas bien dispersas con mayor densidad de partículas en comparación con rejillas preparadas sin una monocapa lipídica. El procedimiento puede completarse en pocas horas en un laboratorio equipado con un desatascador criogénico, una campana extractora química y herramientas estándar comúnmente utilizadas para la preparación de muestras criogénicas. Al combinar instrucciones escritas detalladas con demostraciones en vídeo, este trabajo pretende mejorar la accesibilidad, la reproducibilidad y la adopción más amplia de las cuadrículas de afinidad de las monocapas lipídicas Ni-NTA dentro de la comunidad crio-EM.
Introducción
Las técnicas experimentales para la determinación de la estructura de proteínas, incluyendo cristalografía de rayos X, resonancia magnética nuclear (RMN) y microscopía electrónica criogénica (crio-EM), dependen todas de una preparación cuidadosa de la muestra. En el análisis de partícula única (SPA) crio-EM, la calidad de la muestra suele ser el factor principal que limita la resolución de la reconstrucción final. A medida que los avances tecnológicos en microscopios electrónicos de crio-transmisión (crio-TEMs) y detectores directos de electrones continúan mejorando la eficiencia de la recogida de datos y la resolución alcanzable, el principal desafío en crio-EM de alta resolución se desplaza cada vez más de la adquisición de imagen a la preparación y calidad de la muestra 1,2,3,4,5,6,7.
La preparación tradicional de crio-rejilla generalmente consiste en aplicar unos pocos microlitros de muestra a la superficie de una rejilla de microscopía electrónica de transmisión (TEM), secar la rejilla con papel de filtro y sumergirla rápidamente en un criógeno, normalmente etano líquido o una mezcla de propano-etano. Idealmente, la crio-rejilla resultante contiene hielo vítreo fino con partículas monodispersas. En la práctica, lograr este resultado suele ser difícil y puede requerir varias rondas de optimización para generar cuadrículas adecuadas para la determinación estructural de alta resolución. Los problemas comunes incluyen la desnaturalización de proteínas en la interfaz aire-agua (AWI)8,9, orientaciónpreferida 10 y baja densidad de partículas dentro de la capade hielo 11,12. Este último desafío es especialmente significativo para complejos proteicos que son altamente dinámicos, de corta duración o difíciles de aislar en concentraciones micromolares. Se han desarrollado varias estrategias para abordar estas limitaciones, incluyendo óxido degrafeno 13 carbono 14 ultrafinocontinuo y nanoperlas recubiertas de estreptavidina para capturar objetivos biotinilados15.
Un enfoque alternativo consiste en modificar las rejillas TEM con superficies de afinidad diseñadas para unirse selectivamente a moléculas objetivo. Estas rejillas de afinidad pueden concentrar partículas en la superficie de la rejilla mientras reducen la exposición al AWI, mejorando así la distribución de partículas y preservando la integridad estructural. Además, el efecto de concentración puede enriquecer complejos macromoleculares de baja abundancia a partir de muestras diluidas o heterogéneas.
Durante la última década, se han desarrollado varias estrategias de rejilla de afinidad para la crio-EM de SPA. Estos enfoques pueden categorizarse según la modificación de la superficie de la malla TEM y la correspondiente estrategia de funcionalización. Las superficies comúnmente utilizadas incluyen monocapas lipídicas de carbono 14 (grafeno14 y óxido de grafeno amorfo) ultrafinas, o nanotubos lipídicos 17,18 y cristales bidimensionales de estreptavidina cultivados en monocapaslipídicas 19,20. Entre estos enfoques, las rejillas bidimensionales de afinidad por estreptavidina han tenido un éxito particular en permitir la determinación de la estructura de proteínas de altaresolución 21,22,23,24,25,26,27,28,29 . Las metodologías relacionadas incluyen el uso de estreptavidina monodispersa de partícula única unida a monocapas lipídicas, que se aplicó recientemente para determinar la estructura del complejo de mantenimiento de mini-cromosomas unido al ADN de doble cadena (dsDNA)30.
A pesar de estos avances, los métodos accesibles y reproducibles para la preparación de la cuadrícula de afinidad siguen siendo limitados. Cada técnica tiene requisitos únicos para la unión selectiva de objetivos, y ninguno está disponible comercialmente, lo que requiere protocolos de fabricación especializados y modificaciones químicas. Estos pasos adicionales pueden aumentar sustancialmente la complejidad técnica de los flujos de trabajo crio-EM de SPA. En consecuencia, este artículo presenta un protocolo detallado paso a paso destinado a facilitar la preparación de la tecnología de rejilla de afinidad descrita aquí. El protocolo de rejilla de afinidad de las monocapas lipídicas Ni-NTA se ha implementado rutinariamenteen 17 años y puede adoptarse fácilmente para estudios estructurales crio-EM de complejos proteicos solubles marcados con polihistidina, abarcando un amplio rango de peso molecular (97–470 kDa) (Figura 1). El método es compatible con concentraciones de proteínas que van de 0,05 a 0,2 mg/mL en tampones libres de detergente.
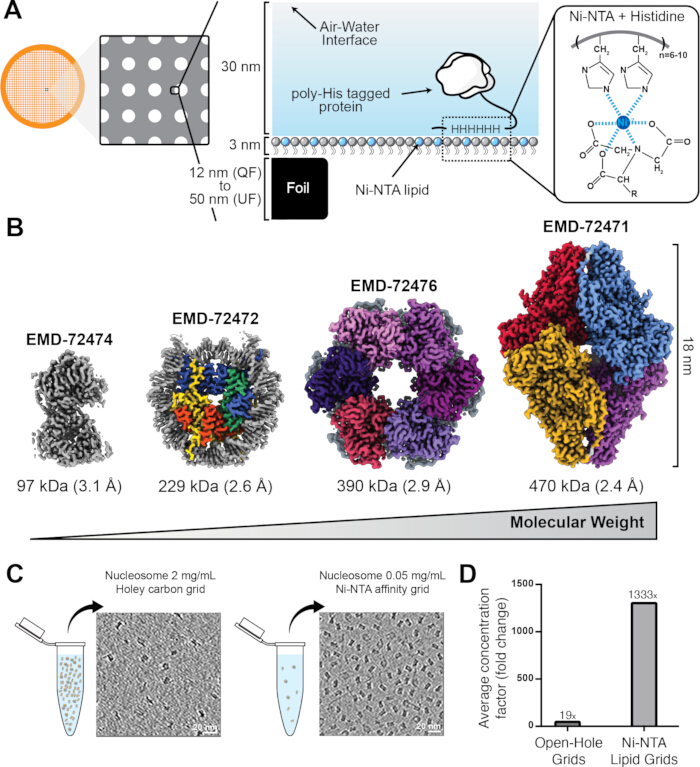
Figura 1: Visión general del diseño de la rejilla de afinidad lipídica Ni-NTA. (A) Esquema de una crio-red lipídica Ni-NTA al 20%. La crio-rejilla se muestra a la izquierda, con una vista transversal de la monocapa lipídica que ilustra las dimensiones de la película de carbono, la monocapa lipídica, el hielo vítreo y las partículas unidas (centro). La interacción entre las cadenas laterales de histidina y los lípidos Ni-NTA se representa a la derecha. (B) Ejemplos de proteínas marcadas con polihistidina resueltos usando rejillas de afinidad lipídica. Los mapas se dibujan a escala relativa unos a otros, indicando peso molecular, tamaño, resolución y número de acceso EMDB. (C) Cortes tomográficos representativos de nucleosomas marcados con polihistidina preparados usando crio-rejillas no lipídicas a 2 mg/mL (derecha) y crio-rejillas de afinidad lipídica Ni-NTA a 0,05 mg/mL (izquierda). (D) Factor medio de concentración de crio-rejillas no lipídicas en comparación con crio-rejillas de afinidad lipídica Ni-NTA, demostrando la capacidad de la película lipídica para concentrar proteínas marcadas con polihistidina fuera de la interfaz aire-agua (IA). Partes de esta figura fueron adaptadas de las Figuras 1A, B y 2A, B en Skrajna et al.17 con permiso de Elsevier. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
Protocolo
Este estudio no incluyó participantes humanos, datos clínicos ni animales vivos. Los reactivos y el equipo utilizado se enumeran en la Tabla de Materiales.
NOTA: DOPC se refiere a 18:1 (Δ9-cis) PC. El lípido Ni-NTA se refiere a 18:1 DGS-NTA(Ni). El tampón bajo en sales se refiere a 10 mM de HEPES (pH 7,4) con 50 mM de NaCl. El tampón de dilución se refiere a 20 mM de HEPES (pH 7,4) con 150 mM de NaCl.
1. Lavado de cristalería reutilizable (~30 min)
- Reúne dos pequeñas placas de Petri, dos pequeñas cubiertas para placa de Petri, una matraz volumétrica de 25 mL con tapón y una matraz volumétrica de 1 mL con tapón. Coloca los objetos cerca del fregadero.
- Disuelve un polvo de tensioactivo aniónico en agua tibia del grifo en una tina de plástico de 11,4 L.
- Sumerge suavemente la cristalería en la solución de tensioactivo.
- Mientras llevas guantes de nitrilo, frota todas las superficies de cristalería accesibles con un cepillo de laboratorio. Enjuágala bien con agua ultrapura.
- Elimina el agua residual golpeando suavemente la cristalería sobre papel de cocina.
- Seca la cristalería con un secador de pelo hasta que no quede humedad visible.
NOTA: Guarda la cristalería lavada en un entorno limpio y sin polvo.
2. Equilibrar los lípidos a la temperatura ambiente (1–4 h)
NOTA: Si las reservas lipídicas estaban preparadas previamente, sáltate esta sección.
- Coloca una ampolla sellada de 25 mg de polvo DOPC y una ampolla sellada de 1 mg de polvo lipídico Ni-NTA en una campana extractora química.
- Equilibra los lípidos a temperatura ambiente durante al menos 1 hora.
3. Montaje de la estación de limpieza de disolventes (~10 min)
PRECAUCIÓN: El cloroformo es un líquido peligroso y volátil que actúa como depresor del sistema nervioso central y como irritante para la piel, los ojos y las respiraciones. Realizar todos los pasos que impliquen más de 100 μL de cloroformo en una campana extractora química mientras se lleva el equipo de protección individual (EPP) adecuado, incluyendo guantes, bata de laboratorio y protección ocular. Retira y desecha los guantes de nitrilo contaminados en un minuto tras la exposición, ya que el cloroformo penetra rápidamente en nitrilo. No combine los residuos de cloroformo con otros flujos de residuos químicos.
- Recoge un 99,8% de cloroformo, una botella de residuos de cloroformo con tapa, un 99,5% de etanol, una botella de residuos de etanol con tapa, un recipiente para objetos punzantes, dos pequeñas placas de Petri, dos pequeñas tapas para placa de Petri, una gran placa de Petri con papel filtro de grado 1, tres o másde 1–2 cm 2 piezas de película autosellante y papel de cocina. Colocar todos los materiales en la campana extractora química (Figura 2).
- Enjuaga las placas de Petri con 20–30 mL de cloroformo. Tira el enjuague en la botella de residuos correspondiente. Repite con etanol. Seca los platos al aire.
- Llena una pequeña placa de Petri con cloroformo y la otra con etanol. Cubre ambos platos para minimizar la evaporación.
- Rellena las placas de Petri durante todo el experimento, especialmente cuando el cloroformo se vuelve visiblemente turbio por los contaminantes.
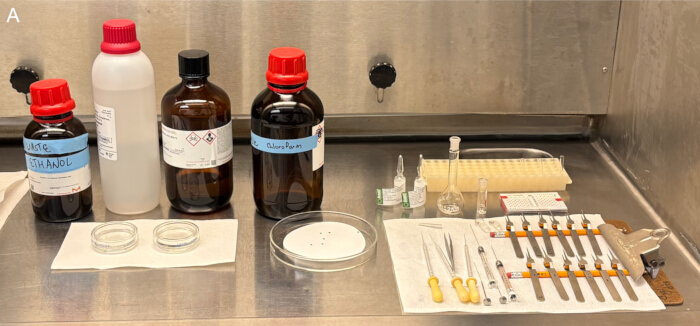
Figura 2: Campana extractora química que contiene herramientas y reactivos para la preparación de mezclas lipídicas. Imagen de la estación de limpieza con disolventes y herramientas limpias, cristalería y rejillas TEM. Botellas de izquierda a derecha: residuos de etanol, etanol, cloroformo y cloroformo. Placas de Petri de izquierda a derecha: etanol, cloroformo y cuadrículas TEM sobre papel filtro. Elementos adicionales de izquierda a derecha y de arriba a abajo incluyen tubos de cultivo en un soporte para tubos, ampollas lipídicas, matraces volumétricas con tapones, rejillas TEM almacenadas, pipetas de vidrio con bulbos, pinzas de punta fina, jeringuillas de vidrio y pinzas anticapilares con espaciadores (muñones de lápiz) añadidos. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
4. Herramientas de limpieza, cristalería y rejillas TEM con disolventes (~20 min)
- Reúne un par de pinzas de punta fina, doce pares de pinzas anticapilares autocerrables, tres pipetas de cristal, una jeringuilla de vidrio de 25 μL, una jeringuilla de vidrio de 2,5 μL, tres tubos de cultivo de vidrio en un soporte para tubos, un matraz volumétrico de 25 mL con tapón, un matraz volumétrico de 1 mL con tapón, veinticinco a veinticinco frascos de vidrio roscado de 3,7 mL con tapas fenólicas, y doce cuadrículas TEM de hueco-carbono de malla dorada. Coloca los materiales cerca de la estación de limpieza de disolventes en la campana extractora química.
NOTA: Lleva un separador, como un muñón de lápiz, insertado en cada par de pinzas anticapilares cuando no se use para evitar malformaciones y desalineaciones en la punta. Tira las pinzas dobladas. - Limpia las pinzas sumergiendo las puntas en cloroformo varias veces. Repite con etanol. Seca al aire.
- Limpia las pipetas de cristal aspirando y dispensando cloroformo varias veces. Repite con etanol. Seca al aire.
- Limpia las jeringuillas aspirando y dispensando cloroformo hasta que el émbolo se mueva suavemente. Repite con etanol. Quita el émbolo del cilindro de la jeringuilla y sécate al aire.
- Limpia los tubos de cultivo añadiendo y retirando cloroformo varias veces con una pipeta de vidrio. Repite con etanol. Elimina el líquido residual invirtiendo los tubos y golpeándolos suavemente sobre las toallas de papel. Seca al aire.
- Limpia los frascos volumétricos añadiendo cloroformo con una pipeta de cristal, tapando el frasco y agitando suavemente para enjuagar las superficies interiores. Tira el disolvente en la botella de desechos. Repite con etanol. Deja los frascos sin tapar y secos al aire.
- Limpia los viales añadiendo cloroformo con una pipeta de cristal, tapando el frasco y agitando suavemente para enjuagar las superficies interiores. Desecha el disolvente. Repite con etanol. Deja los viales sin tapar y secos al aire.
- Limpia las rejillas TEM sujetando el borde exterior reforzado con pinzas de punta fina, evitando dañar la película de carbono. Sumerge las rejillas verticalmente en cloroformo tres veces y luego en etanol tres veces.
- Coloca la rejilla TEM con el lado carbón hacia arriba sobre el papel filtro y déjalas secar al aire.
5. Enfriar el buffer de lanzamiento (>20 min)
- Coloca al menos 50 mL de amortiguador bajo en sal sobre hielo.
- Enfría el buffer al menos 20 minutos.
6. Preparación de soluciones separadas de 1 mg/mL de cloroformo de DOPC y lípidos Ni-NTA (~20 min)
NOTA: Si las reservas de lípidos ya estaban preparadas, pase a la Sección 8, "Preparación de la mezcla lipídica 80% DOPC/20% Ni-NTA."
- Asegúrate de que los polvos lipídicos DOPC y Ni-NTA se hayan equilibrado a temperatura ambiente.
PRECAUCIÓN: Las navajas y los cristales rotos son peligros punzantes. Ten cuidado al usar una cuchilla y romper ampollas de cristal. - Para mejorar la visibilidad del polvo DOPC, retira la etiqueta de la ampolla cortándola con una cuchilla y despegándola. Repite para la ampolla lipídica Ni-NTA.
- Con ambas manos y trabajando sobre el recipiente de objetos punzantes, abre cuidadosamente la ampolla que contiene 25 mg de DOPC. Descarta el cuello de la ampolla en el recipiente para punzantes. Coloca el cuerpo de la ampolla cerca del plato de cloroformo. Repite para la ampolla lipídica Ni-NTA de 1 mg.
- Con cuidado cepilla fragmentos de vidrio de guantes y superficies de trabajo en el recipiente para objetos punzantes. Cambia los guantes dañados inmediatamente.
- Etiqueta una pipeta de cristal para cloroformo, otra para DOPC y otra para lípidos de Ni-NTA.
- Llena una pequeña placa de Petri limpia con disolvente con cloroformo.
- Utiliza la pipeta DOPC para transferir entre 2 y 5 mL de cloroformo a la ampolla DOPC. Aspira y dispensa la solución hasta que los lípidos de la parte inferior y de los laterales se disuelvan por completo.
- Transfiere la solución DOPC al matraz volumétrico de 25 mL usando la pipeta DOPC. Lleva el matraz a un volumen final de 25 mL con cloroformo usando la pipeta de cloroformo.
- Descarta la ampolla DOPC en el recipiente de los sharps.
- Transfiere menos de 1 mL de cloroformo al matraz volumétrico de 1 mL usando la pipeta de cloroformo.
- Utiliza la pipeta lipídica Ni-NTA para transferir el cloroformo desde el matraz volumétrico de 1 mL a la ampolla lipídica Ni-NTA. Aspira y dispensa la solución hasta que los lípidos de la parte inferior y de los laterales se disuelvan por completo.
- Transfiere la solución lipídica Ni-NTA al matraz volumétrico de 1 mL usando la pipeta lipídica Ni-NTA. Lleva el matraz a un volumen final de 1 mL con cloroformo usando la pipeta de cloroformo.
- Descarta la ampolla lipídica Ni-NTA en el recipiente para punzantes.
7. Preparación de pequeñas alícuotas de lípidos para almacenamiento a largo plazo (~15 min)
- Utiliza la pipeta DOPC para colocar 1–2 mL de stock DOPC en varios frascos de vidrio. Tapa y etiqueta los frascos.
- Utiliza la pipeta lipídica Ni-NTA para alicuotar 0,2–0,5 mL de lipídios Ni-NTA en varios viales de vidrio. Tapa y etiqueta los frascos.
PRECAUCIÓN: El nitrógeno líquido (LN2) es un criógeno que inicialmente puede producir un breve efecto Leidenfrost antes de provocar dolor intenso, entumecimiento, ampollas y congelación. La gravedad de la lesión aumenta con la duración de la exposición y puede progresar de quemaduras de primer a cuarto grado en menos de 1 minuto. Los objetos enfriados por LN2 pueden causar lesiones similares. Ten en cuenta la conducción térmica a través de herramientas de muestras criogénicas al manipularlas en LN2. Lleva una pantalla facial para protegerte de las salpicaduras. No sumergas las manos en LN2, ni siquiera usando guantes crioprotectores, porque LN2 atrapado puede permanecer en contacto con la piel. No confundas vapor de agua atmosférico condensado con vapor LN2. El LN2 se expande aproximadamente un 700× en volumen cuando se transforma en un asfixiante gaseoso invisible e inodoro. Asegúrate de que todos los tanques y dewars de LN2 estén correctamente ventilados para evitar la acumulación de presión. Usa el LN2 solo en zonas bien ventiladas y evapora el LN2 no utilizado en una campana extractora química. - Llena un pequeño dewar criogénico con LN2.
- Quita la tapa de un frasco de alicuotas, vierte vapor de nitrógeno en el vial, vuelve a tapar el frasco y sella con película autosellante. Repite para todos los viales de alicuota.
NOTA: Almacenar stocks de lípidos aliterados a −20 °C durante un máximo de 3 meses.
8. Preparación de la mezcla lipídica al 80% DOPC/20% Ni-NTA (~15 min)
- Asegúrate de que las cuotas lipídicas del DOPC y Ni-NTA se hayan equilibrado a temperatura ambiente.
- Etiqueta un tubo de cultivo de vidrio para DOPC, otro para lípidos de Ni-NTA y uno para la mezcla lipídica.
- Utiliza la pipeta DOPC para transferir 50–100 μL (2–3 gotas) de material DOPC al tubo de cultivo DOPC. Sella el tubo con película autosellante.
- Utiliza la pipeta lipídica Ni-NTA para transferir 20–50 μL (1–2 gotas) de material lipídico Ni-NTA al tubo de cultivo lipídico Ni-NTA. Sella el tubo con película autosellante.
- Utiliza la jeringuilla de 25 μL para extraer 20 μL de alicota DOPC en el cañón de la jeringuilla. Confirma que el barril no contiene burbujas y vuelve a extraer la muestra si es necesario. Dispensa la alicuota en el tubo de mezcla lipídica. Repite una vez para un volumen total de 40 μL.
- Limpia la jeringuilla con cloroformo seguido de etanol.
- Usa la jeringuilla para extraer 10 μL de alicota lipídica de Ni-NTA. Confirma que el barril no contiene burbujas y vuelve a extraer la muestra si es necesario. Dispensar la alicuota en el tubo de mezcla lipídica, llevando el volumen total final a 50 μL.
- Mezcla los lípidos aspirando y dispensando la solución varias veces. Sella el tubo con película autosellante.
- Limpia la jeringuilla con cloroformo seguido de etanol. Seca al aire.
9. Fundir una monocapa lipídica y transferirla a las rejillas TEM (~10 min)
- Asegúrate de que el tampón bajo en sal esté frío.
- Reúne una pequeña lámpara LED, el amortiguador frío bajo en sal, una botella de residuos con tapa, etanol reactivo, una botella de residuos de etanol, una botella de aceite de ricino con cuentagotas, la mezcla lipídica, una pequeña placa de Petri, una jeringuilla de 2,5 μL, doce pares de pinzas anticapilares, doce rejillas TEM y pañuelos de baja pelusa. Coloca los materiales sobre una encimera negra bien iluminada (Figura 3).
- Orienta el brazo plano de cada par de pinzas anticapilares hacia el lado de carbono de una rejilla TEM. Sujeta la rejilla a lo largo del borde exterior reforzado. Repite para todas las cuadrículas.
- Rellena la pequeña placa de Petri hasta el tope con un tampón frío bajo en sal (Figura 4A). Coloca una gota de aceite de ricino en el centro de la superficie del tampón (Figura 4B, 4C).
NOTA: Avanza rápidamente por los siguientes pasos porque la monocapa lipídica se aleja gradualmente del centro del aceite de ricino con el tiempo, reduciendo la eficiencia de transferencia. Las fluctuaciones de temperatura y las vibraciones aceleran este proceso. - Utiliza la jeringuilla de 2,5 μL para extraer 1 μL de mezcla lipídica. Baja la punta de la aguja de la jeringuilla hasta el centro del aceite de ricino. Dispensa la mezcla lipídica como una gota que cuelga del bisel de la aguja justo encima de la superficie, luego toca suavemente la gota con el aceite de ricino (Figura 4D).
- Utiliza la lámpara LED para confirmar la formación de un círculo lipídico plano de 2–3 cm de diámetro rodeado por un anillo de aceite de ricino (Figura 4E). Si no se observa esta morfología, se reinicia la placa de fundición descartando el tampón, enjuagando la bandeja con etanol reactivo, secando con tejidos de baja pelusa y reaplicando mezcla de tampón bajo en sal, aceite de ricino y lípidos.
NOTA: El exceso de aceite de ricino dificulta la formación de la monocapa lipídica, mientras que la falta de aceite de ricino no contiene la monocapa. La fluidez lipídica depende de la temperatura. Si el tampón está demasiado frío, el lípido no se extiende a una monocapa. Si el tampón está demasiado caliente, los lípidos y el aceite de ricino migran hacia el borde del plato y colapsan. Vierte un tampón frío en una placa de Petri a temperatura ambiente para lograr una dispersión óptima de los lípidos. Reinicia el plato de fundición según sea necesario después de cada transferencia de cuadrícula. Asegúrate de que el plato de fundición esté completamente libre de aceite antes de añadir un nuevo buffer. - Transfiere la monocapa lipídica a una rejilla TEM bajando la rejilla TEM sujeta al centro del molde lipídico con el lado de carbono orientado hacia abajo. Toca suavemente toda la superficie de carbono con la monocapa lipídica sin sumergirla ni soltar la rejilla (Figura 4F).
- Inspeccionar la rejilla lipídica para confirmar la cobertura total de líquido y la ausencia de aceite de ricino (Figura 5). Descarta las cuadrículas aceitosas.
- Repite el procedimiento de transferencia para todas las cuadrículas TEM.
NOTA: Las rejillas lipídicas sujetas pueden secarse en 5–10 minutos. Las rejillas lipídicas pueden permanecer sujetas en la superficie durante la noche antes de la rehidratación. Alternativamente, las rejillas lipídicas secas pueden colocarse en una caja de rejilla y almacenarse en un desecador a temperatura ambiente durante hasta 1 semana antes de recuperarse y rehidratarse.
CRÍTICO: Proceda solo si la congelación en caída ocurre en un plazo de 2 horas. De lo contrario, retrasa los pasos restantes.
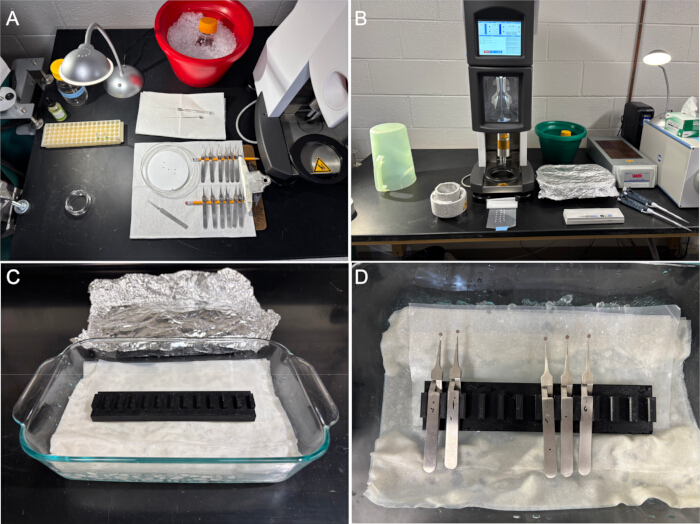
Figura 3: Montaje de banco para fundir monocapas lipídicas y congelar por inmersión. (A) Los elementos que se muestran de izquierda a derecha y de arriba a abajo incluyen una botella gota de aceite de ricino, botella de residuos amortiguadores, lámpara LED, amortiguador frío bajo en sal sobre hielo, rejilla de tubos con alicuotas lipídicas y mezcla lipídica, jeringuilla de vidrio de 2,5 μL, placa de Petri vacía, placa de Petri con rejillas TEM sobre papel filtro, pinzas de punta fina y pinzas anticapilares con separadores incorporados. (B) Los elementos mostrados incluyen un desatascador criogénico refrigerado y humidificado, un destabolador criogénico ensamblado, un cubo de hielo con buffer de dilución y muestra, una cámara de humedad de mesa cubierta con papel de aluminio, una película sellada y autosellante con líneas de gotas de amortiguador de dilución, pinzas crio-destapasores y micropipetas. (C) Cámara de humedad de mesa que contiene hielo, toallas de papel húmedas, película autosellante y un soporte para pinzas de mesa. (D) Rejillas lipídicas sujetas con pinzas anticapilares dentro de la cámara de humedad del banco. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
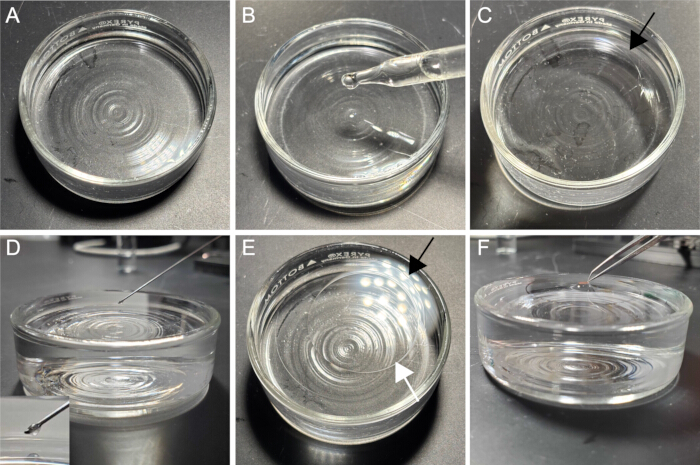
Figura 4: Fundiendo una monocapa lipídica y transfiriéndola a cuadrículas TEM. (A) Bandeja de fundición rellena con un amortiguador bajo en sal. (B) Dispensar 1 gota de aceite de ricino en la bandeja de fundición. (C) Círculo de aceite de ricino flotando sobre la superficie de amortiguamiento; La flecha negra indica el límite del aceite de ricino. (D) Aguja de jeringuilla centrada sobre el aceite de ricino con el bisel orientado hacia abajo; 1 μL de gota de mezcla lipídica suspendida de la punta de la aguja. (E) La mezcla lipídica se extiende dentro de un anillo de aceite de ricino; La flecha negra indica el límite del aceite de ricino, y la flecha blanca indica el límite de la monocapa lipídica. (F) Transferencia de la monocapa lipídica al lado de carbono de una rejilla TEM. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
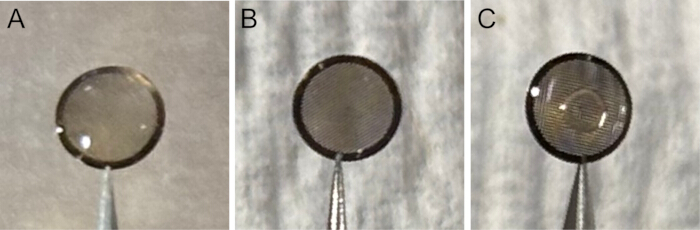
Figura 5: Ejemplos de rejillas TEM tras transferencia de monocapas lipídicas. (A) Transferencia exitosa de lípidos con buffer distribuido por toda la superficie de la red. (B) Transferencia exitosa de lípidos tras secado al aire durante 1 hora. (C) Transferencia de lípidos contaminada con aceite de ricino, visible en el centro de la rejilla. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
10. Incubación de papel blot en un desatascador criogénico a 4 °C y 100% de humedad (>1 h)
- Ajusta la cámara de humedad del émbolo criogénico a 4 °C y 100% de humedad.
- Instala papel manchante sobre las almohadillas absorbentes. Incuba el papel de mancha a alta humedad durante al menos 1 hora.
11. Enfriar el buffer de dilución (~20 min)
- Coloca al menos 20 mL de buffer de dilución sobre hielo.
- Enfría el buffer al menos 20 minutos.
12. Buffer de dilución incubante en las rejillas lipídicas (>15 min)
- Reúne una fuente para hornear, una versión de un portapinzas impreso en 3D (Archivos Suplementarios 1–3), una tira de película autosellante de 10 cm de 10 cm de ancho, una tira de papel de aluminio de 30,4 cm de 30,4 cm de ancho, hielo y papel de cocina. Coloca los materiales cerca del desatascador criogénico (Figura 3).
- Coloca la bandeja de horno a lo largo junto al despistador criogénico. Llena el plato hasta la mitad con hielo y luego cúbrelo con papel de cocina. Moja ligeramente las toallas de papel con agua del grifo.
- Coloca la tira de película autosellante a lo largo sobre la mitad opuesta del molde de horno, justo encima de las toallas de papel húmedas.
- Coloca el soporte para pinzas impreso en 3D a lo largo en el centro del recipiente, directamente sobre las toallas de papel húmedas y la película autosellante.
- Cubre el molde con papel de aluminio (Figura 3).
- Reemplaza el hielo derretido durante todo el experimento.
- Coloque las rejillas lipídicas sujetas en la cámara de humedad sobre la mesa sobre la película autosellante con el lado lipídico orientado hacia arriba (Figura 3).
NOTA: Evita mover la cámara de humedad del laboratorio o tocar las rejillas lipídicas con la punta de una pipeta, porque estas acciones pueden desalojar las rejillas. Recupera cualquier rejilla que caiga sobre la película autosellante si las rejillas permanecen intactas. - Aplica 2 μL de tampón de dilución de muestra a cada superficie lipídica. Cubre la cámara con papel de aluminio para minimizar la evaporación.
- Mantener la hidratación de cada rejilla lipídica aplicando 2 μL adicionales de tampón de dilución siempre que quede menos de 1 μL de líquido en la rejilla.
- Equilibra las rejillas lipídicas hidratadas en la cámara de humedad fría de la mesa durante al menos 15 minutos.
13. Incubación de la muestra en las rejillas lipídicas (>15 min)
- Asegúrate de que las rejillas lipídicas hayan sido hidratadas con buffer de dilución de forma continua durante al menos 15 minutos.
- Asegúrate de que el buffer de dilución de base esté completamente frío.
- Aplicar 3 μL de muestra marcada con polihistidina a cada rejilla lipídica hidratada. Cubre la cámara con papel de aluminio para minimizar la evaporación.
- Mantener la hidratación de cada rejilla lipídica aplicando 2 μL adicionales de tampón de dilución siempre que queden menos de 2 μL de líquido en la rejilla.
- Incuba las cuadrículas durante al menos 15 minutos.
14. Preparación del destabolador criogénico (>15 min)
- Montar el potenciómetro crio-émbolo, incluyendo el husillo utilizado para el enfriamiento indirecto de la copa de latón.
- Etiqueta las cajas de la rejilla criogénica y colócalas dentro del potenciómetro del émbolo criogénico.
- Llena el bote del émbolo criogénico con LN2. Cubre la olla para minimizar la contaminación por hielo.
- Mantener el nivel de LN2 por encima de las cajas de la crio-cuadrícula añadiendo periódicamente LN2 adicional.
- Enfría los componentes metálicos y las cajas de criogenia a temperatura LN2 durante al menos 10 minutos.
PRECAUCIÓN: El propano líquido y el etano son criógenos altamente inflamables que causan lesiones similares a las del LN2, pero carecen de un efecto Leidenfrost notable. Como resultado, el contacto puede causar lesiones inmediatas y persistentes. Evita salpicar durante el manejo. Si el propano-etano contamina el LN2, maneja el LN2 contaminado con las mismas precauciones elevadas que el propano y el etano líquidos. Después de su uso, coloca el bote de destabolo criogénico en una campana extractora química para permitir que los criógenos se evaporen de forma segura. - Llena el vaso de latón con una mezcla líquida de propano y etano 60:40.
- Equilibra la mezcla de propano-etano a la temperatura LN2 durante al menos 5 minutos.
15. Congelación por inmersión de las rejillas lipídicas (~1 h)
- Asegúrate de que el papel de borrador haya estado equilibrado a 4 °C y humedad del 100% durante al menos 1 hora.
- Asegúrate de que las rejillas lipídicas hayan incubado con la muestra marcada con polihistidina durante al menos 15 minutos.
- Confirma que la temperatura propano-etano está por debajo de −190 °C y luego retira el husillo.
- Dispensa tres gotas de 50 μL de buffer de dilución en línea sobre una película autosellante de 10 cmy 2 (Figura 3).
- Lava una rejilla lipídica sujeta secuencialmente la superficie lipídica con cada gota de dilución y liberando la rejilla en la gota final.
- Usa las pinzas crio-desatascadores para recoger la rejilla lipídica flotante. Monta la rejilla en el émbolo criogénico.
- Absorbe las gotas tampón usadas con un pañuelo sin pelusa y deséchalas.
- Aplicar los siguientes ajustes de desatascador criogénico a la rejilla lipídica antes de congelar por inmersión en la mezcla de propano-etano: tiempo de espera, 0 s; mancha total, 1; fuerza de bloqueo, −10; tiempo de borrón, 4 s; y tiempo de drenaje, 0 s.
- Transfiere la crio-rejilla desde la copa de propano-etano a una ranura disponible en una caja de crio-rejilla.
- Repite el procedimiento de congelación por caída para todas las rejillas lipídicas.
Resultados
Para ilustrar los resultados esperados de este protocolo, se realizó una serie de experimentos. Las rejillas TEM R1.2/1.3 de holey-carbono con y sin 20% de monocapas lipídicas Ni-NTA se congelaron en inmersión con muestra e imágenes usando un crio-TEM de 200 keV. Para cada condición, se imaginaron de 3 a 9 cuadrículas de cuadrícula. El grosor del hielo varió entre rejillas individuales y cuadrados de cuadrícula, con regiones óptimas que contenían hielo vítreo fino y partículas bien incrustadas, como lo confirman los anillos característicos de Thon en la transformada rápida de Fourier (FFT)31.
En el primer experimento, se utilizó Staphylococcus aureus glutamato sintasa (saGS) marcada con polihistidina purificada para demostrar la preparación óptima y el rendimiento esperado de las rejillas de afinidad de las monocapas lipídicas Ni-NTA del 20% (Figura 6). Las monocapas lipídicas se transfirieron a rejillas TEM de malla dorada. Las rejillas lipídicas se secaron y se almacenaron en un desecador durante una semana antes de rehidratarse. Tras una rehidratación completa, se incubó SAGS a 0,1 mg/mL en las rejillas durante 15–30 minutos para permitir la unión de partículas. Las partículas de SaGS, con un recuento medio de 274 partículas por micrografía (N = 7), aparecieron distribuidas uniformemente a lo largo de la monocapa lipídica con solapamiento mínimo o nulo.
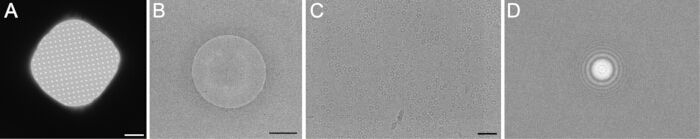
Figura 6: Imágenes crio-TEM representativas de una cuadrícula de afinidad lipídica Ni-NTA al 20%. La monocapa lipídica se secó durante una semana y se rehidrató con un tampón bajo en sal, tal y como se describe en el protocolo. Se recogieron imágenes representativas con aumentos bajos (A), intermedios (B) y altos (C), con la correspondiente FFT mostrada en (D). Las partículas, con una media de 274 partículas por micrografía (N = 7), se dispersan uniformemente a lo largo de la superficie de la rejilla dentro de una capa de hielo vítreo fino. Barras de escala: 10 μm, 500 nm y 50 nm. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
En el segundo experimento, se utilizaron muestras de SAGS que exhibían apilamiento de partículas para demostrar los efectos de las rejillas lipídicas en la agregación de proteínas (Figura 7). Se examinaron cuatro condiciones de crio-rejilla: saGS a 1,0 mg/mL en rejillas de malla de cobre sin lípidos, saGS a 0,1 mg/mL en rejillas de malla de cobre sin lípidos, saGS a 0,1 mg/mL en rejillas de malla dorada con lípidos nunca secos, y saGS a 0,1 mg/mL en rejillas de malla dorada con lípidos secos durante 1 semana antes de la rehidratación. Las rejillas lipídicas exhibían una mayor densidad de partículas, con promedios de 40 o 46 partículas por micrografía (N = 12), en comparación con las rejillas no lipídicas preparadas a la misma concentración de proteínas, que promediaban 2 partículas por micrografía (N = 12). Estos hallazgos demostraron un efecto claro de concentración en relación con las rejillas TEM no modificadas, confirmando que la monocapa lipídica Ni-NTA del 20% permanecía intacta. Aunque aún se observaba el apilamiento de partículas, las partículas en las rejillas lipídicas mostraban una superposición mínima y permanecían dentro de un plano focal similar. En contraste, las partículas en rejillas no lipídicas aparecieron a profundidades focales sustancialmente diferentes, observándose partículas agregadas a una concentración más alta de 1 mg/mL.
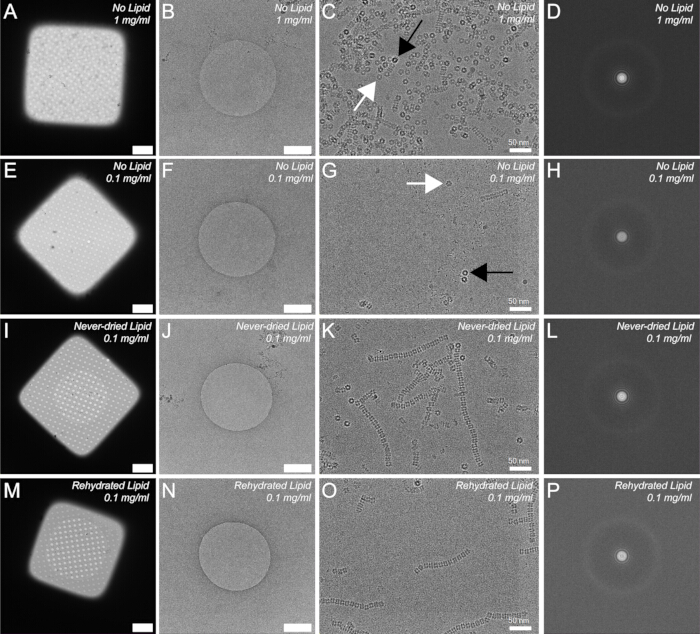
Figura 7: Imágenes crio-TEM de saGS apilados etiquetados con polihistidina en rejillas lipídicas y no lipídicas Ni-NTA al 20%. (A–D) Rejilla no lipídica preparada con saGS a 1,0 mg/mL, mostrada a aumentos bajos (A), intermedios (B) y altos (C), con la correspondiente FFT (D). (E–H) Rejilla no lipídica preparada con saGS a 0,1 mg/mL. (I–L) Rejilla lipídica nunca seca preparada con saGS a 0,1 mg/mL.
(M–P) Rejilla lipídica rehidratada preparada con SAGS a 0,1 mg/mL. La densidad de partículas en las rejillas no lipídicas fue menor que la observada en las correspondientes rejillas de afinidad lipídica, con una media de 2 partículas por micrografía frente a 46 y 47 partículas por micrografía, respectivamente (N = 12). Las flechas negras indican partículas muy desenfocadas. Las flechas blancas indican partículas cerca del foco. Barras de escala: 10 μm, 500 nm y 50 nm. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
En el tercer experimento, las rejillas lipídicas estuvieron expuestas a N-dodecil-β-D-maltósido (DDM). Se utilizó saGS purificado a 0,1 mg/mL como muestra. El detergente rompió la monocapa lipídica. Las crio-rejillas lipídicas que contenían 0,05% de DDM en el tampón (Figura 8) presentaban huecos en la monocapa lipídica, micelas lipídicas en la superficie de la rejilla y una densidad de partículas reducida en relación con la condición de control.
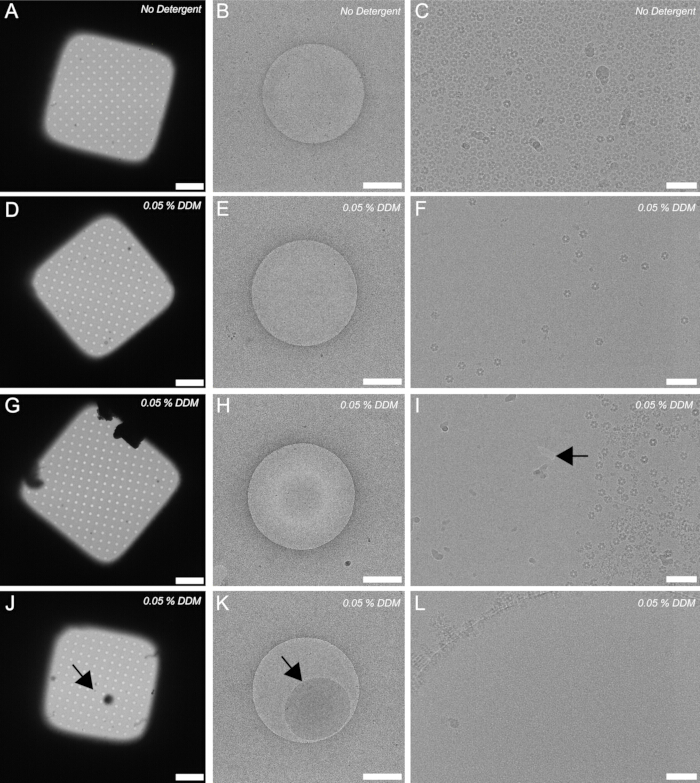
Figura 8: Imágenes representativas de rejillas lipídicas Ni-NTA al 20% expuestas al 0,05% de N-dodecil-β-D-maltosido (DDM). Las crio-rejillas se fotografiaban a baja aumentación, intermedia y alta. (A–C) Imágenes de una rejilla de afinidad lipídica al 20% Ni-NTA rehidratada con buffer de dilución de muestras. (D–L) Imágenes de una rejilla de afinidad lipídica Ni-NTA al 20% rehidratada con un tampón de dilución de muestra que contiene 0,05% de DDM. La densidad de partículas de SaGS era menor en las rejillas TEM tratadas con detergente. La flecha en el panel I indica un agujero en la monocapa lipídica. Las flechas en los paneles J y K indican la misma micela lipídica. Barras de escala: 10 μm, 500 nm y 50 nm. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
El grosor del hielo variaba tanto entre cuadrículas como dentro de cuadrículas individuales. En algunos casos, el hielo era demasiado fino o ausente de partes del cuadrado de la cuadrícula (Figura 9A), estaba distribuido de forma desigual (Figura 9B) o era excesivamente grueso para la imagen (Figura 9C). En algunas regiones, el espesor del hielo era menor que el diámetro del complejo proteico. Las áreas secas o regiones que contienen hielo muy fino, definidas como más finas que el diámetro de la partícula, deben evitarse durante la recogida de datos porque las proteínas de estas regiones probablemente están desnaturalizadas. Según la experiencia con este protocolo, se espera que aproximadamente entre el 25% y el 50% de las crio-redes contengan hielo suficientemente fino adecuado para la recogida de datos SPA en múltiples cuadrados de cuadrícula. El espesor del hielo puede optimizarse ajustando el tiempo de secado o modificando el volumen final del tampón en la rejilla antes de la congelación por inmersión.
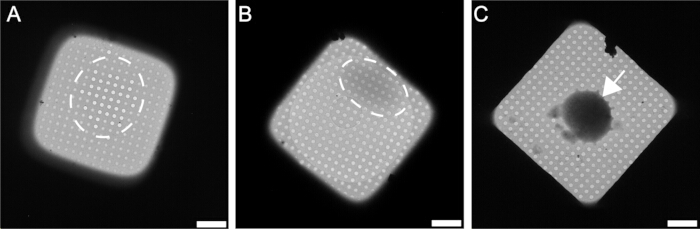
Figura 9: Ejemplos de cuadrículas de afinidad Ni-NTA subóptimas. Micrografías criogénicas representativas de crio-rejillas de afinidad Ni-NTA subóptimas del 20%. (A) Ausencia de película lipídica en el centro del cuadrado de la cuadrícula, indicada por el círculo blanco discontinuo que rodea los agujeros vacíos. (B) cuadrícula con hielo desigual, con hielo más grueso cerca de la región indicada por el círculo blanco discontinuo. (C) Cuadrícula de cuadrícula que contiene hielo demasiado grueso para la imagen, indicado por la flecha. Barras de escala: 10 μm. Por favor, haga clic aquí para ver una versión ampliada de esta figura.
Cuando se preparan correctamente, las rejillas de afinidad contienen una monocapa lipídica con una capa predominantemente única de partículas adsorbidas sobre la película. Se espera que la densidad de partículas supere la observada en rejillas no lipídicas preparadas usando concentraciones muestrales similares. No transferir la monocapa lipídica a una rejilla TEM produce crio-rejillas que contienen orificios vacíos (Figura 10A) o agujeros que contienen hielo vítreo sin película lipídica y con pocas o ninguna partícula (Figura 10B, C).
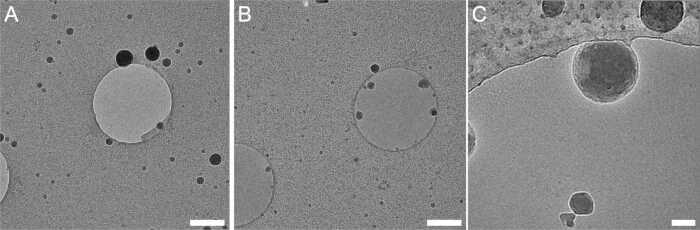
Figura 10: Ejemplo de una cuadrícula TEM sin una monocapa lipídica. Imágenes crio-TEM que muestran la transferencia fallida de la monocapa lipídica a la superficie de la rejilla TEM. Los nucleosomas humanos marcados con polihistidina se adsorben en la película de carbono. (A) Región del cuadrado de la cuadrícula que contiene agujeros vacíos. (B) Diferentes regiones de la misma rejilla que contienen agujeros llenos de hielo vítreo pero sin partículas visibles ni película lipídica. (C) Imagen de alta ampliación de un agujero sin película lipídica pero con hielo vítreo; Las partículas son visibles en la gruesa película de soporte de carbono. Barras de escala: 1 μm y 50 nm. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
Archivo suplementario 1: Instrucciones para imprimir en 3D el soporte de pinzas. Este archivo suplementario contiene instrucciones detalladas para imprimir en 3D portapinzas personalizadas utilizadas durante la hidratación de la rejilla lipídica y la incubación de muestras. Por favor, haga clic aquí para descargar este archivo.
Archivo suplementario 2: Archivo STL para impresión 3D en soporte pinzas de mesa. Este archivo suplementario contiene el archivo de estereolitografía (STL) necesario para imprimir en 3D la versión con soporte de pinzas utilizada para incubar rejillas lipídicas hidratadas en una cámara de humedad sobre el banco (Figura 3C, 3D). Por favor, haga clic aquí para descargar este archivo.
Archivo suplementario 3: Archivo STL para impresión 3D del portapinzas crio-émbolo. Este archivo suplementario contiene el archivo de estereolitografía (STL) necesario para la impresión 3D de la versión del soporte de pinzas utilizada para incubar rejillas lipídicas hidratadas en una cámara de humedad crio-desatascador. Por favor, haga clic aquí para descargar este archivo.
Discusión
Este estudio presenta un protocolo detallado paso a paso para preparar rejillas de afinidad de monocapas lipídicas Ni-NTA y destaca consideraciones prácticas importantes y ventajas de este enfoque para la determinación rutinaria de estructuras crio-EM de complejos proteicos solubles marcados con polihistidina. Varios pasos del protocolo son técnicamente desafiantes y susceptibles a errores del usuario, especialmente para usuarios primerizos.
La modificación de la monocapa lipídica puede completarse en aproximadamente 2 horas, y las rejillas lipídicas resultantes pueden secarse y almacenarse para su uso posterior. Con 2 horas adicionales y acceso a un desatascador criogénico, posteriormente se pueden preparar crio-rejillas. Por ello, este método es muy adecuado para instalaciones multiusuario y laboratorios de crio-EM. Utilizando este enfoque, se han determinado estructuras de complejos proteicos solubles que van de 97 a 470 kDa con una resolución inferior a3 Å 17. La unión eficiente a la monocapa lipídica Ni-NTA requiere un componente marcado con polihistidina que contenga un enlace flexible. Aunque se ha observado cierto grado de orientación preferida respecto a la monocapa en ciertas muestras, incluyendo nucleosomas y glutamato sintasa, estas orientaciones no limitaron la resolución ni introdujeron artefactos de estiramiento en las reconstrucciones finales. La interacción entre la monocapa lipídica Ni-NTA y las proteínas marcadas con polihistidina favorece la captura eficiente de partículas en la superficie de la rejilla TEM. En consecuencia, el análisis estructural puede realizarse utilizando muestras relativamente diluidas y tuberías estándar de procesamiento crio-EM, como RELION y cryoSPARC, sin pasos adicionales de preparación de muestras.
Un manejo cuidadoso de las rejillas TEM y la preparación de mezclas lipídicas son esenciales para obtener resultados reproducibles. Las monocapas lipídicas son muy sensibles a contaminantes, incluidos detergentes residuales, aceites y polvo. Por tanto, es fundamental una limpieza exhaustiva de toda la cristalería. Se recomienda encarecidamente lavar con un tensioactivo aniónico, seguido de un enjuague extenso con agua ultrapura y secado al aire a fondo, antes de enjuagar con cloroformo y etanol inmediatamente antes del uso.
El protocolo utiliza rejillas TEM gold-mesh porque no son reactivas en una amplia gama de condiciones de muestra y búfer. Para acomodar diferentes muestras, los tampones utilizados durante la fundición de lípidos, la rehidratación por rejilla lipídica, la incubación de muestras y el lavado antes de la congelación por inmersión pueden modificarse según sea necesario. Los tampones de muestra que contienen glicerol u otros aditivos pueden eliminarse durante la fase de lavado antes de la vitrificación. Se deben evitar los tampones que contienen ditiotreitol (DTT) porque la DTT reduce elníquel 32 e interfiere con la unión entre proteínas marcadas con polihistidina y la monocapa lipídica Ni-NTA. Tampoco se recomienda el uso de detergentes porque el 0,05% de N-dodecil-β-D-maltósido (DDM) alteró la monocapa lipídica, y se espera que otros detergentes comúnmente utilizados para estudios estructurales de membrana y proteínas produzcan efectos similares (Figura 8D–L). Queda por determinar si concentraciones bajas de detergente o detergentes de micelas críticas de baja concentración alteran igualmente la integridad de la monocapa.
La parte más exigente técnicamente del protocolo es fundir y transferir la monocapa lipídica a la rejilla TEM. Este paso es muy sensible a la temperatura, la vibración y la técnica de manipulación. Los resultados óptimos se obtuvieron moldeando películas lipídicas a temperatura ambiente (~22 °C) utilizando tampón preenfriado. Las perturbaciones mecánicas deben minimizarse porque las vibraciones pueden desestabilizar la monocapa. Por lo tanto, la placa de Petri debe permanecer estacionaria tras la fundición de los lípidos. Durante la transferencia, la monocapa de aceite de ricino y lípidos puede migrar gradualmente a través de la superficie del tampón, aumentando la probabilidad de transferir aceite de ricino en lugar de la monocapa lipídica (Figura 5C). Es necesario un relleno adecuado de la placa de Petri y un control cuidadoso de la orientación de la rejilla para asegurar una transferencia monocapa completa y uniforme. No transferir la película lipídica sobre la superficie de la rejilla TEM produce una superficie hidrofóbica, haciendo que el buffer forme gotas sobre la superficie de carbono.
En este estudio, solo se evaluó un desatascador criogénico que utilizaba un lubricante bilateral. Sin embargo, otros métodos de sección, incluido el manual o de un solo lado, se espera que produzcan resultados comparables siempre que la película lipídica no se dañe. Al adaptar este protocolo, las rejillas lipídicas deben manejarse de forma similar a las rejillas TEM estándar, con varias consideraciones importantes. Se debe evitar la limpieza por plasma y las rejillas lipídicas deben permanecer hidratadas de forma continua al menos 15 minutos antes de la aplicación de la muestra. Las muestras deben incubarse en la rejilla lipídica durante un mínimo de 15 minutos para permitir la adsorción superficial, y la rejilla debe ser contactada con al menos una gota de buffer de dilución antes de seclear para normalizar el volumen final del buffer en la superficie de la rejilla. Mantener la hidratación de la monocapa lipídica Ni-NTA durante la incubación de la muestra es fundamental, ya que la evaporación puede aumentar las concentraciones locales de sales y potencialmente alterar la estructura proteica o el ensamblaje complejo. Tiempos de incubación más largos (>30 min) pueden aumentar la densidad de partículas en la rejilla, aunque la incubación prolongada debe equilibrarse con la posible degradación de la muestra. Se recomienda la mezcla líquida 60:40 de propano-etano descrita en este protocolo, pero no estrictamente obligatoria. También pueden usarse proporciones alternativas propano-etano o etano puro junto con un despistador criogénico equipado con un sistema de calentamiento por copa de etano para mantener el criógeno en estado líquido durante todo el experimento. Finalmente, la distribución de partículas está influida por el grosor del hielo. En algunos casos, las partículas pueden excluirse de regiones que contienen hielo especialmente delgado, especialmente cerca del centro de cuadrados de la cuadrícula. Por tanto, puede ser necesario optimizar las condiciones de blot para cada dispositivo de vitrificación. En general, las rejillas de afinidad de las monocapas lipídicas Ni-NTA proporcionan una estrategia robusta y accesible para la determinación estructural de complejos proteicos solubles marcados con polihistidina. Con una implementación cuidadosa del procedimiento paso a paso descrito aquí, este método puede integrarse fácilmente en los flujos de trabajo estándar de crio-EM.
Agradecimientos
Los autores agradecen a Caleb Fisher, Rob McGinty, Nicholas Wright, Blake Fordyce y Bryan Roth de la Universidad de Carolina del Norte en Chapel Hill por proporcionar los amortiguadores utilizados en estos experimentos. La Instalación Central de CrioEM de UNC-Chapel Hill y el Comité de Defensa de Instalaciones Centrales de UNC son reconocidos por su apoyo técnico y financiero. La Instalación de Microscopía Biomolecular de Crio-Electrónica del Departamento de Química y Bioquímica de la Universidad de California, Santa Cruz (RRID: SCR_021755), es reconocida por su asistencia técnica. Este trabajo fue apoyado por el Instituto Nacional del Cáncer de los Institutos Nacionales de Salud bajo el número de P30CA016086 y por la subvención de los Institutos Nacionales de Salud R35GM150960 otorgada a Richard W. Baker.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 1 mL volumetric flask with stopper | Avantor | 10124-382 | VWR Volumetric Flask, clear glass, Class A, serialized, with penny-head glass stopper, 1 mL |
| 2.5 µL glass syringe | Hamilton | 7632-01 | 2.5 Microliter Syringe, removable needle (RN), no needle included |
| 3.7 mL threaded glass vial with phenolic cap | Fisher Scientific | 03338A | Fisherbrand Class B clear glass threaded vial with attached closure, 3.7 mL |
| 4-slot cryo-grid box | MiTeGen | 71166-10 | Cryo Grid Box Round With Lid |
| 11.4 L plastic tub | Sterilite 12 qt dishpan, multi-purpose plastic wash tub | ||
| 25 µL glass syringe | Hamilton | 80430 | 25 Microliter Syringe, removable needle (RN), includes 22s gauge, 52 mm curved beveled needle |
| 25 mL volumetric flask with stopper | Avantor | 10123-994 | VWR Volumetric Flask, clear glass, Class A, serialized, with penny-head glass stopper, 25 mL |
| 99.5% pure ethanol | Thermo Fisher Scientific | 615090040 | Ethanol, 99.5%, ACS reagent, absolute, 200 proof |
| 99.8% pure chloroform | Fisher Scientific | AA32614K2 | Chloroform, ACS, 99.8+% |
| Aluminum foil | Walmart | Aluminum foil, 30.4 cm width | |
| Anionic surfactant powder | Fisher Scientific | 50-997-492 | Electron Microscopy Sciences Alconox anionic powder detergent, 4 lb |
| Baking dish | Walmart | Pyrex 232-D 3-quart deep glass baking dish | |
| Blot paper | Ted Pella | 47000-100 | Standard Vitrobot filter paper, Ø55/20 mm, Grade 595 |
| Bottle of castor oil with dropper | Walmart | Organic castor oil with dropper, 1 fl oz | |
| Cryo-plunger | Thermo Fisher Scientific | 1151972 | FEI Vitrobot Mark IV |
| DOPC | Avanti Polar Lipids | 850375P-25mg | 18:1 (Δ9-Cis) PC (DOPC), 1,2-dioleoyl-sn-glycero-3-phosphocholine powder, 25 mg |
| Fine-tip tweezers | Ted Pella | 505 | DUMONT Biology Grade Tweezers, style 5, polished stainless steel |
| Glass culture tube | Fisher Scientific | 14958A | Fisherbrand disposable flint glass tube with plain end, 1 mL |
| Glass pipet | Fisher Scientific | 13-678-20A | Fisherbrand disposable borosilicate glass Pasteur pipet, 14.6 cm |
| Gold-mesh holey-carbon TEM grid | Quantifoil | N1-C14nAu30-01 | QUANTIFOIL R 1.2/1.3 Au 300 mesh |
| Grade 1 filter paper | Sigma-Aldrich | WHA1001150 | Whatman qualitative filter paper, Grade 1, 150 mm diameter |
| Large petri dish with cover | Fisher Scientific | 08747E | Corning PYREX reusable petri dish with cover, 150 mm diameter, 15 mm height |
| Low-lint tissues | Fisher Scientific | 06-666 | Kimtech Science Kimwipes delicate task wipers, 1-ply |
| Ni-NTA lipid | Avanti Polar Lipids | 790404P-5mg | 18:1 DGS-NTA(Ni), 1,2-dioleoyl-sn-glycero-3-[(N-(5-amino-1-carboxypentyl)iminodiacetic acid)succinyl] (nickel salt) |
| Pipet bulb | Fisher Scientific | S32325 | Fisherbrand rubber bulb, natural, 2 mL |
| Reagent ethanol | Sigma-Aldrich | 362808-1L | Reagent alcohol ≥89% (GC), contains 5% isopropyl alcohol and 5% methyl alcohol |
| Self-closing anti-capillary tweezers | Ted Pella | 510-5 | DUMONT anti-capillary reverse tweezers, Biology Grade, style 5ACN, stainless steel |
| Self-sealing film | Fisher Scientific | S47529 | Parafilm M wrapping film, 10 cm |
| Small petri dish with cover | Fisher Scientific | 08747A | Corning PYREX reusable petri dish with cover, 60 mm diameter, 15 mm height |
| Syringe needle | Hamilton | 7803-01 | 27 gauge small-hub removable needle (RN), beveled, 75 mm length, 45° angle |
Referencias
- Chan, L. M., et al. High-resolution single-particle imaging at 100–200 keV with the Gatan Alpine direct electron detector. J Struct Biol. 216 (3), 108108(2024).
- Efremov, R. G., Stroobants, A. Coma-corrected rapid single-particle cryo-EM data collection on the CRYO ARM 300. Acta Crystallogr D Struct Biol. 77 (Pt 5), 555-564 (2021).
- Frechin, L., et al. High-resolution cryo-EM performance comparison of two latest-generation cryo electron microscopes on the human ribosome. J Struct Biol. 215 (1), 107905(2023).
- Herzik, M. A. Jr, Wu, M., Lander, G. C. High-resolution structure determination of sub-100 kDa complexes using conventional cryo-EM. Nat Commun. 10 (1), 1032(2019).
- Karia, D., et al. Sub-3 Å resolution protein structure determination by single-particle cryo-EM at 100 keV. Structure. 33 (10), 1717-1727.e4 (2025).
- McMullan, G., et al. Structure determination by cryoEM at 100 keV. Proc Natl Acad Sci U S A. 120 (49), e2312905120(2023).
- Peng, R., et al. Characterizing the resolution and throughput of the Apollo direct electron detector. J Struct Biol X. 7, 100080(2023).
- D’Imprima, E., et al. Protein denaturation at the air-water interface and how to prevent it. eLife. 8, (2019).
- Noble, A. J., et al. Routine single-particle cryoEM sample and grid characterization by tomography. eLife. 7, (2018).
- Tan, Y. Z., et al. Addressing preferred specimen orientation in single-particle cryo-EM through tilting. Nat Methods. 14 (8), 793-796 (2017).
- Snijder, J., et al. Vitrification after multiple rounds of sample application and blotting improves particle density on cryo-electron microscopy grids. J Struct Biol. 198 (1), 38-42 (2017).
- Cianfrocco, M. A., Kellogg, E. H. What could go wrong? A practical guide to single-particle cryo-EM: From biochemistry to atomic models. J Chem Inf Model. 60 (5), 2458-2469 (2020).
- Cheng, H., et al. Dual-affinity graphene sheets for high-resolution cryo-electron microscopy. J Am Chem Soc. 145 (14), 8073-8081 (2023).
- Yu, G., Li, K., Jiang, W. Antibody-based affinity cryo-EM grid. Methods. 100, 16-24 (2016).
- Arimura, Y., Konishi, H. A., Funabiki, H. MagIC-Cryo-EM, structural determination on magnetic beads for scarce macromolecules in heterogeneous samples. eLife. 13, (2025).
- Zhao, Q., et al. An immobilized antibody-based affinity grid strategy for on-grid purification of target proteins enables high-resolution cryo-EM. Commun Biol. 7 (1), 715(2024).
- Skrajna, A., et al. Nickel-NTA lipid-monolayer affinity grids allow for high-resolution structure determination by cryo-EM. J Struct Biol. 217 (4), 108253(2025).
- Esfahani, B. G., et al. SPOT-RASTR—A cryo-EM specimen preparation technique that overcomes problems with preferred orientation and the air/water interface. PNAS Nexus. 3 (8), pgae284(2024).
- Cookis, T., et al. Streptavidin-affinity grid fabrication for cryo-electron microscopy sample preparation. J Vis Exp. (202), e66197(2023).
- Han, B. G., et al. Long shelf-life streptavidin support-films suitable for electron microscopy of biological macromolecules. J Struct Biol. 195 (2), 238-244 (2016).
- Song, J., et al. Structural basis for inactivation of PRC2 by G-quadruplex RNA. Science. 381 (6664), 1331-1337 (2023).
- Cookis, T., et al. Structural basis for the inhibition of PRC2 by active transcription histone posttranslational modifications. Nat Struct Mol Biol. 32 (2), 393-404 (2025).
- Gillies, J. P., et al. Structural basis for cytoplasmic dynein-1 regulation by Lis1. eLife. 11, (2022).
- Sauer, P. V., et al. Structural and quantum chemical basis for OCP-mediated quenching of phycobilisomes. Sci Adv. 10 (14), eadk7535(2024).
- Sauer, P. V., et al. Activation of automethylated PRC2 by dimerization on chromatin. Mol Cell. 84 (20), 3885-3898.e8 (2024).
- Ciapponi, M., et al. Structural basis of the histone ubiquitination read-write mechanism of RYBP-PRC1. Nat Struct Mol Biol. 31 (7), 1023-1027 (2024).
- Dominguez-Martin, M. A., et al. Structures of a phycobilisome in light-harvesting and photoprotected states. Nature. 609 (7928), 835-845 (2022).
- Marechal, N., Serrano, B. P., Zhang, X., Weitz, C. J. Formation of thyroid hormone revealed by a cryo-EM structure of native bovine thyroglobulin. Nat Commun. 13 (1), 2380(2022).
- Kasinath, V., et al. JARID2 and AEBP2 regulate PRC2 in the presence of H2AK119ub1 and other histone modifications. Science. 371 (6527), (2021).
- Ma, J., et al. Open architecture of archaea MCM and dsDNA complexes resolved using monodispersed streptavidin affinity CryoEM. Nat Commun. 15 (1), 10304(2024).
- Kim, L. Y., et al. Benchmarking cryo-EM single-particle analysis workflow. Front Mol Biosci. 5, 50(2018).
- Zhou, Z., Jin, J., Deng, X., Jia, Z. Protein purification via consecutive histidine-polyphosphate interaction. Protein Sci. 33 (6), e5021(2024).
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente