Este protocolo proporciona un método basado en imágenes para el análisis en tiempo real de células vivas que cuantifica la citotoxicidad mediada por linfocitos infiltrantes del tumor (TIL) frente a organoides tumorales derivados de pacientes, permitiendo el análisis cinético en tiempo real de la apoptosis para la caracterización funcional del sistema inmunitario y la evaluación de terapias inmunomoduladoras.
Artículo de método
Un ensayo de cocultivo basado en imágenes en tiempo real para cuantificar la eliminación apoptótica mediada por linfocitos infiltrantes de tumores en organoides tumorales derivados de pacientes
En este artículo
Resumen
Resumen
Comprender la capacidad funcional de los linfocitos infiltrantes en el tumor (TILs) para reconocer y eliminar células tumorales autólogas es fundamental para avanzar en la inmunoterapia personalizada. El objetivo de este método es proporcionar un protocolo basado en imágenes y en el seguimiento de células vivas que mida en tiempo real la muerte celular por apoptosis mediada por TILs dependiente de la caspasa-3 frente a organoides tumorales derivados del paciente (PDTOs). Este método integra procedimientos establecidos para el aislamiento y expansión de PDTOs y TILs con un sistema estandarizado de co-cultivo tridimensional y la detección automatizada de apoptosis basada en fluorescencia.
Los organoides tumorales se siembran en placas de 96 pocillos compatibles con imágenes y se marcan con un marcador tumoral rojo, mientras que los LIT expandidos se añaden en proporciones definidas de efector a blanco en presencia de un sustrato fluorescente verde activado por caspasa-3. Los cultivos co-cultivados se imaginan cada 4 h mediante un sistema de análisis de células vivas para capturar los canales de contraste de fase y de doble fluorescencia. El análisis cuantitativo de imágenes identifica las estructuras tumorales positivas para rojo y calcula la proporción de objetos tumorales apoptóticos doble positivos para rojo/verde a lo largo del tiempo. Se incluyen réplicas técnicas y biológicas adecuadas, junto con controles de apoptosis espontánea, de línea base, negativos y positivos de lisis, para garantizar la rigurosidad del ensayo.
Al preservar la heterogeneidad tumoral dentro de la arquitectura tridimensional de los PDTO mientras permite una cuantificación longitudinal, este protocolo proporciona un sistema fisiológicamente relevante para perfilar funcionalmente las interacciones específicas del tumor y los LIT del paciente e investigar agentes inmunomoduladores que potencien la inmunidad antitumoral.
Introducción
La inmunoterapia contra el cáncer se ha transformado gracias al desarrollo de inhibidores de los puntos de control inmunitario (ICI) que dirigen las vías de la proteína 1 de muerte celular programada/proteína ligando 1 de muerte programada (PD-1/PD-L1) y de la proteína 4 asociada a linfocitos T citotóxicos (CTLA-4), que reactivan las respuestas antitumorales mediadas por linfocitos T endógenos en múltiples tipos de tumores sólidos1,2,3. A pesar de las respuestas duraderas en un subconjunto de pacientes, la mayoría no logra beneficios clínicos significativos, y la falta de biomarcadores predictivos validados para identificar prospectivamente a los respondedores sigue siendo una necesidad insatisfecha. Por lo tanto, los ensayos funcionales que miden directamente la destrucción tumoral mediada por linfocitos T son herramientas fundamentales para el descubrimiento de biomarcadores y la evaluación preclínica de combinaciones terapéuticas diseñadas para potenciar las respuestas inmunitarias citotóxicas.
Los ensayos convencionales de citotoxicidad, incluyendo la liberación de cromo-51, la cuantificación de lactato deshidrogenasa (LDH) y los ensayos de viabilidad basados en luminiscencia de ATP como CellTiter-Glo, se han utilizado ampliamente para cuantificar la muerte celular mediada por el sistema inmunitario, pero generan mediciones puntuales y masivas que carecen de resolución espacial y temporal4,5,6. De forma similar, los ensayos de citotoxicidad basados en citometría de flujo en puntos finales cuantifican la muerte celular en un momento determinado y son poco adecuados para formatos de cultivo tridimensionales. Además, las líneas celulares tumorales en dos dimensiones, que se utilizan ampliamente en estos ensayos, no reproducen completamente la heterogeneidad intrínseca de los tumores primarios de pacientes.
Los organoides tumorales derivados de pacientes (PDTOs) han surgido como una plataforma clínicamente relevante de cultivo ex vivo que conserva de manera más fiel las alteraciones genómicas, la heterogeneidad celular y los fenotipos de respuesta a fármacos del tumor original, en comparación con los modelos convencionales de líneas celulares7,8,9,10,11,12Estudios recientes han demostrado que los PDTO pueden cultivarse junto con células inmunitarias autólogas para modelar respuestas inmunitarias antitumorales. ex vivo; sin embargo, la mayoría de los enfoques publicados dependen de mediciones de viabilidad en puntos finales o de análisis confocales intensivos en mano de obra, lo que limita el rendimiento experimental y excluye el monitoreo dinámico de la respuesta citotóxica13,14,15,16.
Aquí describimos un ensayo de co-cultivo basado en imágenes en tiempo real para obtener lecturas cuantitativas derivadas de imágenes de la citotoxicidad mediada por linfocitos T frente a PDTO etiquetados con fluorescencia. El método emplea microscopía de fluorescencia con lapso de tiempo combinada con un sustrato fluorescente activado por caspasa-3 para generar curvas cinéticas de apoptosis con resolución a nivel de organoide individual durante una ventana de observación de 12–36 h. En comparación con los ensayos convencionales de citotoxicidad, esta plataforma ofrece varias ventajas técnicas: mantiene la arquitectura tridimensional del tumor durante todo el ensayo, resuelve la dinámica temporal de la inducción de apoptosis, permite relaciones definidas entre efector y blanco, y tiene aplicaciones futuras potenciales en formatos de cribado de fármacos de mediano rendimiento, incluyendo inhibidores de puntos de control inmunitario y agentes dirigidos probados solos o en combinación. Este protocolo está destinado a investigadores que trabajan en inmuno-oncología, medicina funcional de precisión y biología de linfocitos T, y puede implementarse en laboratorios equipados con infraestructura estándar de cultivo de tejidos y un sistema de imagen de fluorescencia para células vivas.
El aislamiento y cultivo de organoides tumorales derivados de pacientes (PDTOs) y linfocitos infiltrantes del tumor (TILs) emparejados a partir de especímenes tumorales humanos son metodologías bien establecidas y ampliamente publicadas. Se han validado extensamente protocolos robustos que describen la disociación mecánica y enzimática del tumor, la inclusión en matriz de membrana basal en 3D, la expansión a largo plazo de organoides y el aislamiento paralelo y la expansión ex vivo de TILs en múltiples tipos de tumores. Estos métodos preservan de forma confiable la heterogeneidad celular tumoral, la arquitectura y la especificidad inmune, y se han adaptado en sistemas de cultivo conjunto para evaluar las interacciones tumor-inmunitarias. Por lo tanto, en este estudio, el aislamiento y la expansión de organoides y TILs se realizaron según protocolos previamente publicados y validados, sin modificaciones sustanciales a menos que se indique lo contrario.
Protocolo
Realizamos todos los procedimientos que involucraron tejido tumoral humano y linfocitos infiltrantes del tumor (TILs) de acuerdo con la aprobación del Comité Institucional de Revisión (IRB#1305013903) y las regulaciones institucionales de bioseguridad, y se obtuvo consentimiento informado por escrito antes de la adquisición del tejido. El organismo aprobador fue el Comité Institucional de Revisión de Weill Cornell Medicine (listado como el Comité Institucional de Revisión (IRB), Weill Cornell Medicine, Nueva York, NY), bajo el protocolo #1305013903. Los especímenes cubiertos por este protocolo incluyen tejido tumoral sobrante obtenido de cirugías de rutina o procedimientos de investigación después de la evaluación patológica habitual; tejido arquivado existente, congelado o embebido en parafina fijado con formalina (FFPE), procedente de Weill Cornell Medical College u otras instituciones; sangre, de la cual se aíslan y almacenan células mononucleares periféricas (PBMCs), suero y plasma; hisopados bucales, saliva, orina o tejido benigno utilizados como controles en algunos casos; y, para los participantes inscritos en el Programa de Autopsia Rápida, tejido recolectado mediante autopsia realizada dentro de las 6 h (hasta 24 h) posteriores a la muerte. Los TILs utilizados en este estudio se expandieron a partir de los especímenes de tejido tumoral descritos anteriormente. Los identificadores personales fueron eliminados de todos los biospecímenes, los cuales se asociaron a la identidad del participante únicamente mediante un número de identificación único del paciente, de acuerdo con las normas HIPAA y las normativas institucionales; los datos solo se reidentificaron en el momento de la generación del informe. Todos los experimentos se realizaron bajo condiciones de Nivel de Bioseguridad 2 (BSL-2) dentro de una cabina de seguridad biológica certificada de Clase II. Los materiales peligrosos biológicos se desechaban según la política institucional. Véase la Tabla de Materiales y el Archivo Suplementario 1 para los materiales y la preparación de los tampones y medios utilizados en este trabajo.
1. Etiquetado fluorescente y reconstrucción de organoides tumorales derivados de pacientes (PDTOs) (Figura 1)
- Elimine el Matrigel viejo e inicie la disociación celular.
- Coloque la placa de cultivo en la cabina de seguridad biológica (BSC). Aspire cuidadosamente el medio de los pocillos sin perturbar las gotas de Matrigel.
- Añada 1–2 mL de enzima de disociación celular a temperatura ambiente por pocillo. Pipetee hacia arriba y hacia abajo repetidamente con una pipeta P1000 y un raspador estéril para descomponer completamente las gotas de Matrigel.
- Transfiera la mezcla celular al tubo cónico de 15 mL etiquetado. Añada 1 mL adicional de enzima de disociación celular a cada pocillo para lavar las células residuales y transfiera al mismo tubo. Ajuste el volumen para asegurar que se recojan al menos 5 mL de enzima por pocillo. Tape el tubo y agite manualmente para mezclar completamente.
- Disociación enzimática
- Coloque el tubo en un baño de agua a 37 °C. Incube durante 10 min y agite manualmente el tubo cada 2–3 min para favorecer la disociación. Observe visualmente la desagregación completa.
- Una vez disociado, centrifugue a 300 × g durante 3 min a 4 °C. Inspeccione el tubo tras la centrifugación.
- Si no se forma ningún sedimento y persiste la turbidez del Matrigel, añada enzima adicional de disociación celular. Agite y devuelva al baño de agua durante 3–5 min. Si aún no se forma el sedimento, coloque el tubo en hielo durante 3 min para permitir que la matriz se asiente.
- Recuento celular y evaluación de viabilidad
- Aspire el sobrenadante sin perturbar el sedimento. Añada 10 mL del medio de lavado +++.
- Centrifugue a 300 × g durante 3 min a 4 °C. Reuspenda el sedimento en 1 mL de PBS. Triture suavemente para obtener una suspensión de células individuales.
- Mezcle 15 µL de la suspensión celular con 15 µL de Azul de Tripano al 0,4 %. Cargue 10 µL por cámara de un porta para recuento. Cuente las células viables utilizando un contador automático o un hemocitómetro.
- Mantenga las células en hielo durante el recuento. Coloque una placa de 6 pocillos no tratada para tejidos a 37 °C para calentarla previamente, para su posterior siembra.
- Etiquetado fluorescente de células tumorales
- Ajuste la concentración celular a 1 × 10⁶ células viables/mL en PBS.
- Reconstituya el colorante CellTrace Far Red con 20 µL de DMSO para preparar una solución stock de 1 mM. Vortexee y centrifugue brevemente.
- Añada 1 µL de la solución stock de 1 mM por cada 1 mL de suspensión celular (1 × 10⁶ células/mL), obteniendo una concentración final de tinción de 1 µM. Invierta suavemente para mezclar. Incube durante 30 min a 37 °C protegido de la luz.
- Añada 5 volúmenes de PBS para lavar el colorante. Centrifugue a 300 × g durante 5 min. Lave dos veces con PBS.
- Evalue la eficiencia del etiquetado. Un sedimento celular visiblemente coloreado sirve como criterio cualitativo de aceptación.
- Determine la viabilidad tras la tinción mediante exclusión de Azul de Tripano y registre la viabilidad observada (80%).
NOTA: Proceda con el encapsulado solo si el sedimento celular muestra una coloración uniforme y la viabilidad tras la tinción es ≥80 %.
- Creación de una suspensión celular tridimensional en matriz
- Re suspenda el sedimento en un volumen adecuado de medio específico para el cultivo según el tamaño del sedimento (por ejemplo, para 900.000 células, añada 500 µL de medio; para 1,8 millones de células, añada 1.000 µL de medio).
- Añada Matrigel frío en una proporción de 1:2 (medio:matriz) para obtener un contenido final del 67 % de Matrigel. Mezcle completamente pero con suavidad para evitar la formación de burbujas (objetivo típico: 300.000 células por pocillo en una placa de 6 pocillos).
- Siembra de gotas de matriz tridimensional
- Utilizando una pipeta de 200 µL, siembre gotas de 100 µL: 5 gotas por pocillo en placas de 6 pocillos. Coloque las placas en un incubador a 37 °C durante 5 min.
- Dé la vuelta a las placas boca abajo e incube adicionalmente 40 min para completar la polimerización. Confirme la presencia de células encapsuladas mediante microscopía.
- Añada 4 mL de medio por pocillo (placa de 6 pocillos) y devuelva las placas al incubador. Cultive durante 72 h para permitir la formación de organoides de 100–300 µm.
2. Preparación de organoides para el ensayo de eliminación
- Disolver la matriz de la membrana basal conservando la estructura tridimensional del organoide.
- Retire las placas de organoides del incubador y transfiéralas a una cabina de seguridad biológica. Aspire cuidadosamente el medio de cultivo de cada pocillo sin perturbar las cúpulas de Matrigel.
NOTA: Designe y deje un pocillo sin tocar para la disociación completa y el conteo de células tumorales (véase la sección 2.2). - Añada 1 mL de Solución de Recuperación Celular fría directamente a cada pocillo para disolver la matriz de la membrana basal. Rompa mecánicamente las cúpulas utilizando una pipeta P1000 y un raspador estéril hasta que la matriz se haya desprendido completamente de la superficie de la placa.
- Transfiera la suspensión de hasta tres pocillos a un tubo cónico de 15 mL preetiquetado y mantenido en hielo. Añada 8 mL adicionales de Solución de Recuperación Celular fría al tubo. Coloque el tubo horizontalmente en un agitador a 4 °C durante 30 min para asegurar la disolución completa de la matriz.
NOTA: Proteja las muestras de la luz si se ha realizado etiquetado fluorescente. - Tras la incubación, centrifugue a 300 × g durante 3 min a 4 °C. Aspire cuidadosamente el sobrenadante completamente sin perturbar el pellet de organoides.
- Resuspenda suavemente el pellet en medio PDTO completo utilizando pipeteo lento con puntas de gran apertura para mantener la arquitectura tridimensional intacta del organoide.
CRÍTICO: Evite el pipeteo excesivo o la vortexación, ya que esto altera la estructura tridimensional.
Si tras la centrifugación es visible la matriz residual, repita la incubación en Solución de Recuperación Celular fría durante 10–15 min adicionales. Vuelva a centrifugar y reevalúe.
- Retire las placas de organoides del incubador y transfiéralas a una cabina de seguridad biológica. Aspire cuidadosamente el medio de cultivo de cada pocillo sin perturbar las cúpulas de Matrigel.
- Determinar el número de células tumorales viables y ajustar la concentración de la suspensión de organoides.
- Disocie completamente el pocillo reservado utilizando la enzima de disociación celular según se describe en la Sección 1. Incube a 37 °C durante 5–7 min con trituración intermitente.
- Neutralice con medio PDTO completo. Centrifugue a 300 × g durante 5 min. Resuspenda en 1 mL de medio.
- Mezcle 15 µL de suspensión celular con 15 µL de Azul de Tripan al 0,4%. Cuente las células viables utilizando un hemocitómetro o un contador automatizado.
- Con base en el conteo de células viables, calcule la dilución necesaria para obtener 200.000 células viables/mL en medio PDTO completo
NOTA: Ejemplo de cálculo: Para un objetivo de 20.000 células tumorales por pocillo en 100 µL, se requiere una concentración de trabajo de 200.000 células/mL. Si se siembran placas de imagen de 96 pocillos completas (60 pocillos internos), el volumen total del ensayo es de 6 mL (100 µL × 60 pocillos), pero con un 20% de volumen muerto, prepare 7,2 mL. Por lo tanto, el número requerido de células es 6 mL × 200.000 células/mL = 1,2 × 10⁶ células y 7,2 mL × 200.000 células/mL = 1,44 × 10⁶ células.
- Plaquear organoides para el ensayo de citotoxicidad
NOTA: Utilice placas de imagen de 96 pocillos con paredes negras y fondo transparente. Plaque cada condición en al menos tres réplicas técnicas.- Utilizando una pipeta multicanal, dispense 100 µL de suspensión de organoides por pocillo para obtener 20.000 células tumorales viables por pocillo.
- Llene los pocillos más externos de la placa con 200 µL de PBS estéril para minimizar la evaporación y los efectos de borde.
- Confirme visualmente la distribución uniforme bajo el microscopio.
- Permita que los organoides sedimenten a 37 °C durante 10–30 min antes de añadir los linfocitos T.
- Mantener la expansión continua de organoides.
- Tome la suspensión monocelular generada durante el conteo. Resuspenda las células en medio específico de cultivo. Añada Matrigel frío hasta una concentración final del 67%.
- Plaque en placas de suspensión de 6 pocillos previamente calentadas a 100.000 células por pocillo. Polimerice y cubra con medio según se describe en la Sección 1. Devuelva a la incubadora para continuar la expansión.
3. Preparación de linfocitos T reactivos frente al tumor
- Expansión y recogida de linfocitos infiltrantes en tumores (TILs)
- Aislar y expandir TILs a partir de muestras tumorales utilizando protocolos previamente establecidos13,14.
- Registrar las siguientes características para cada preparación de TILs: viabilidad tras la expansión: ≥80% (exclusión con azul de tripano); pureza de CD3⁺: ≥85%; distribución de CD4⁺/CD8⁺: ≥30% de linfocitos T CD8⁺, con la relación CD4:CD8 documentada; duración de la expansión y condiciones de cultivo: 10–14 días en RPMI-1640 completo suplementado con 10% de suero humano AB y IL-2 humana recombinante (600 UI/mL) en condiciones libres de células alimentadoras; fenotipo de activación/agotamiento: PD-1 ≤ 50%, TIM-3 ≤ 30% y LAG-3 ≤ 20% de las células CD3⁺ al momento del ensayo; marcadores de activación (por ejemplo, CD69 o CD25) detectables tras la estimulación; evidencia de reactividad tumoral: actividad específica frente a antígenos medible mediante al menos un ensayo funcional (por ejemplo, aumento en la producción de IFN-γ, sobrexpresión de CD137/4-1BB, desgranulación de CD107a o citotoxicidad frente a células tumorales autólogas).
- Confirmar que cada PDTO se co-cultivó exclusivamente con su preparación autóloga de TILs.
NOTA: Preferir estrategias de expansión sin células alimentadoras para preservar las poblaciones citotóxicas CD8+. Los protocolos que utilizan PBMCs alimentadoras irradiadas pueden desviar la expansión hacia linfocitos T CD4+. Los sistemas sin células alimentadoras preservan mejor los linfocitos T CD8+.
Limitar la expansión de TILs a un máximo de 14 días para evitar fenotipos de agotamiento y pérdida de función citotóxica. - El día del ensayo, recoger las células T de los frascos de cultivo. Transferir las células a tubos cónicos de 15 mL. Centrifugar a 300 × g durante 3 min a temperatura ambiente. Aspirar completamente el sobrenadante.
- Preparar células T para el ensayo funcional.
- Re-suspender el sedimento del paso 3.1.4 en 1 mL de medio básico para células T (RPMI 1640 + 10% FBS + 1% Pen/Strep).
NOTA: Asegurarse de que el medio no contenga IL-2, IL-15, citocinas, microesferas anti-CD3/CD28 ni células alimentadoras.
IMPORTANTE: Las citocinas residuales o las microesferas de activación aumentarán artificialmente la citotoxicidad y dificultarán la interpretación del ensayo. - Determinar la concentración celular y la viabilidad mediante azul de tripano. Continuar solo si la viabilidad es ≥ 80%.
- Re-suspender el sedimento del paso 3.1.4 en 1 mL de medio básico para células T (RPMI 1640 + 10% FBS + 1% Pen/Strep).
- Preparar las relaciones efector:blanco (E:T).
- Definir la relación E:T como células T:células tumorales.
NOTA: El número de células tumorales utilizado para calcular la relación E:T se estima a partir de un pocillo de referencia completamente disociado procesado en paralelo (Sección 2.2). Dado que los organoides se siembran como estructuras tridimensionales intactas, no es posible determinar directamente el número de células tumorales en cada pocillo de co-cultivo sin interrumpir el ensayo. La concentración estimada de células tumorales obtenida del pocillo de referencia se aplica uniformemente a todos los pocillos preparados a partir de la misma suspensión de organoides agrupados.- Para una relación E:T de 2:1 con 20.000 células tumorales por pocillo, añadir 40.000 células T por pocillo. Preparar las células T a 400.000 células/mL para dispensar 100 µL por pocillo; por lo tanto, 400.000 células/mL × 0,1 mL = 40.000 células.
- Si se siembra una placa completa de imagen de 96 pocillos (60 pocillos internos), el volumen requerido de células T es de 6 mL, y con un volumen muerto del 20%, el volumen de células T es de 7,2 mL.
Células T requeridas: 6 mL × 400.000 células/mL = 2,4 × 10⁶ células
7,2 mL × 400.000 células/mL = 2,88 × 10⁶ células
NOTA: La relación E:T estimada está sujeta a variabilidad inherente asociada al cultivo de organoides tridimensionales, incluyendo variaciones en el tamaño de los organoides (típicamente de 100–300 µm de diámetro), pérdida celular durante la disolución y lavado de Matrigel (Sección 2.1) y pequeñas variaciones en la pipetación y sedimentación celular durante la preparación de la placa.
Para minimizar la variabilidad, sembrar un mínimo de tres réplicas técnicas por condición, utilizar puntas de pipeta de gran diámetro y resuspensión suave para preservar la integridad de los organoides, y confirmar visualmente una distribución uniforme de los organoides en los pocillos antes de añadir las células T (Sección 2.3).
- Definir la relación E:T como células T:células tumorales.
- Preparar el reactivo de detección de caspasa-3.
- Utilizar sustrato de caspasa-3; concentración stock: 200 µM para preparar una solución de trabajo añadiendo directamente el sustrato a la suspensión de células T para alcanzar una concentración final de 2 µM en la suspensión de células T. Mezclar suavemente.
NOTA: Proteger de la luz en todo momento.
- Utilizar sustrato de caspasa-3; concentración stock: 200 µM para preparar una solución de trabajo añadiendo directamente el sustrato a la suspensión de células T para alcanzar una concentración final de 2 µM en la suspensión de células T. Mezclar suavemente.
- Opcional: estudios de cribado de fármacos o modulación inmune
NOTA: Este ensayo puede adaptarse para evaluar inhibidores de moléculas pequeñas (por ejemplo, inhibidores de quinasas, moduladores metabólicos), inhibidores de puntos de control inmunitario (por ejemplo, anti-PD-1, anti-PD-L1) y terapias combinadas.- Preincubar los fármacos con los organoides durante 24–72 h antes de la disociación de la matriz y la adición de células T, o añadirlos simultáneamente con las células T.
- Incluir controles con vehículo únicamente para cada condición.
- Si se prueban inhibidores de puntos de control inmunitario, confirmar previamente la expresión del blanco (por ejemplo, PD-L1) en los organoides y de PD-1 en las células T.
4. Establecer el cultivo conjunto y los controles experimentales.
- Configuración del cultivo conjunto
- Saque la placa de imagen de organoides en placas de 96 pocillos del incubador y transfiérala a la cabina de seguridad biológica. Resuspenda suavemente la suspensión de linfocitos T preparada (Sección 3) inmediatamente antes de sembrarla para asegurar una distribución homogénea (Figura 2A).
- Utilizando una pipeta multicanal, agregue 100 µL de suspensión de linfocitos T (que contiene el sustrato de caspasa a 2 µM) a cada pocillo que contenga 100 µL de organoides. Después de la adición, golpee suavemente la placa 2–3 veces para asegurar una distribución uniforme de las células.
NOTA: Evite tocar el fondo del pocillo para prevenir la alteración de los organoides. No aspire ni expulse dentro de los pocillos. La agitación excesiva altera la integridad de los organoides y modifica la cinética de infiltración de los linfocitos T. - Transfiera inmediatamente la placa a un sistema de imagen en tiempo real para minimizar las fluctuaciones de temperatura.
NOTA: Concentraciones finales en el pocillo tras la mezcla 1:1: combinar 100 µL de suspensión de organoides (en medio completo para organoides) con 100 µL de suspensión de linfocitos T (en medio básico para linfocitos T) reduce a la mitad la concentración de cada componente. Las concentraciones finales son: suplemento B27 0,5X; nicotinamida 5 mM; sustituto de glutamina 0,5X; penicilina/estreptomicina 50 U/mL / 50 µg/mL; HEPES 5 mM; N-acetilcisteína 0,625 mM; primocina 50 µg/mL; FGF básico (FGF-2) 0,5 ng/mL; FGF-10 10 ng/mL; PGE2 0,5 µM; SB202190 5 µM; EGF 25 ng/mL; Y-27632 5 µM; A-83-01 250 nM; NRG1 5 ng/mL; Nogina y R-Spondina 5% v/v cada uno; FBS (del medio de linfocitos T) 5%; sustrato de caspasa-3 1 µM final en el pocillo.- Configure la adquisición cinética en el software de imagen en tiempo real seleccionando Escaneo programado para permitir imágenes repetidas durante toda la duración del ensayo (Figura 3B), elija el tipo de escaneo Estándar para compatibilidad entre contraste de fases y fluorescencia (Figura 3C), y especifique los canales de Fase, Verde y Rojo a 10× con tiempos de adquisición optimizados por canal (Figura 3D).
- Establezca el tiempo de adquisición (exposición) de fluorescencia por canal en aproximadamente 300–400 ms para los canales Verde y Rojo, y confirme que se ha seleccionado el objetivo de 10× (calibración de imagen 1,24 µm/px a 10×).
NOTA: El conjunto de datos representativo se adquirió en el sistema de análisis de células vivas referenciado (véase la Tabla de materiales). El análisis de imágenes se realizó utilizando el Analizador Básico con una Definición de Análisis guardada (denominada red-green-overlap-Bladder). - Configure los pocillos para adquirir cuatro imágenes por pocillo interno de la placa de 96 pocillos, con escaneos repetidos cada 2 h durante hasta 36 h (Figura 3A,E).
- Inicie el análisis de imágenes creando una nueva Definición de Análisis y activando los canales Fase, Verde y Rojo (Figura 4A,B).
- Optimice los parámetros de segmentación del canal rojo, incluyendo umbrales de área y filtros de exclusión de bordes, para aislar los objetos tumorales de los restos celulares y dobletes (Figura 4C).
- Para el canal Rojo (tumor, CellTrace Far Red), establezca el Tipo de segmentación en Ajuste de superficie con un umbral de 2,0 RCU; active División de bordes con sensibilidad de borde = 0; establezca Relleno de huecos = 0 µm2 y Ajuste de tamaño = 0 píxeles; y aplique un filtro de área mínima del objeto de 50 µm2 (sin filtros de área máxima, excentricidad o intensidad).
- Para el canal Verde (NucView 488 caspasa-3/7), cree la segmentación verde con el Tipo de segmentación establecido en Ajuste de superficie y un Umbral de 2,0 GCU; active División de bordes con sensibilidad de borde = 0; establezca Relleno de huecos = 0 µm2 y Ajuste de tamaño = 0 píxeles; y no aplique filtros de área o intensidad.
- Defina la lectura del tumor apoptótico como objetos doble positivos Verde + Rojo. No aplique filtros adicionales de área o intensidad al traslape. Valide los criterios de traslape frente a los pocillos de control de apoptosis espontánea y muerte celular positiva, y luego aplique la definición de análisis uniformemente a todos los pocillos.
- Configure métricas de análisis para ambos canales para cuantificar la proporción de objetos apoptóticos doble positivos rojo/verde; revise las superposiciones de segmentación para verificar la identificación precisa de los objetos tumorales (Figura 4D).
- Seleccione los tiempos de escaneo y los pocillos para cubrir todos los puntos temporales experimentales (Figura 4E), y confirme que los análisis completados estén disponibles para revisión y exportación de datos en formato tabular o gráfico (Figura 4F,G).
- Exporte los datos de análisis a nivel de objeto y por pocillo (por punto temporal) para cuantificación posterior.
Resultados
Los cultivos de organoides tumorales utilizados para los resultados mostrados aquí se establecieron y ampliaron más allá del pase 5, y se almacenaron en más de 6 viales criogénicos a 1 × 10⁶ células por vial, reexpandiéndose los cultivos a partir del descongelado para cada ensayo. Se confirmó la identidad epitelial maligna y la ausencia de sobrecrecimiento epitelial normal o estromal mediante secuenciación dirigida, que demostró la retención de las mutaciones somáticas presentes en el tumor parental, y mediante inclusión histológica, que mostró una morfología de organoides concordante con la patología del tumor original; todas las líneas se confirmaron negativas para micoplasma antes de su uso. Se identificaron y excluyeron los cultivos que presentaban morfología epitelial normal o que no conservaban las características moleculares del tumor parental, minimizando así la contaminación no tumoral en el ensayo.
Todos los resultados mostrados (Figura 1, Figura 2, Figura 3, Figura 4 y Figura 5) se generaron a partir de un único par de organoides-LIT emparejados derivados de un paciente con adenocarcinoma de pulmón. La muestra tumoral se obtuvo de una resección quirúrgica realizada sin tratamiento neoadyuvante previo, y los organoides se utilizaron en el pase 21. Los organoides se mantuvieron en cultivo durante aproximadamente 12 semanas, desde el aislamiento inicial hasta el ensayo mostrado (pase 21). La fecha de la resección tumoral se considera información médica protegida y, por lo tanto, no se informa.
Tras la re-expansión, los PDTO se recuperan, cuentan y siembran en placas de imagen de 96 pocillos. Los TIL se preparan en paralelo en una relación efector:blanco de 2:1, agregando el sustrato de caspasa-3 NucView 488 inmediatamente antes del montaje del co-cultivo (Figura 2A). Imágenes representativas de un solo pocillo en un punto temporal intermedio muestran la salida esperada de cuatro canales: el contraste de fase confirma la presencia de organoides y células inmunitarias (Figura 2B); la fluorescencia verde identifica la señal apoptótica activada por caspasa-3 (Figura 2C); la fluorescencia roja marca selectivamente los organoides tumorales etiquetados con CellTrace Far Red (Figura 2D); y la superposición combinada revela estructuras tumorales doble positivas en rojo/verde, que constituyen la lectura principal del ensayo (Figura 2E). Se espera una señal verde espontánea mínima dentro de estructuras positivas para rojo en ausencia de citotoxicidad mediada por TIL. Para la cuantificación, los organoides doble positivos en rojo/verde (apoptóticos) se expresan como porcentaje de PDTO apoptóticos y se grafican a lo largo del tiempo como media ± EE, con superposiciones de segmentación que confirman la identificación precisa de las estructuras tumorales (Figura 4D).
En un experimento representativo que evalúa seis moléculas pequeñas a 1 µM, el fármaco 4 y el fármaco 5 muestran una apoptosis elevada en comparación con el vehículo a partir de aproximadamente 24 h (** p < 0,01, *** p < 0,001, **** p < 0,0001); comparación dentro de un único experimento representativo (Figura 5A). Los gráficos de violín en el punto final de 36 h ofrecen una visión complementaria de la distribución de la respuesta entre los réplicas, mostrando que el fármaco 4 y el fármaco 5 producen los mayores aumentos en PDTOs apoptóticos en este experimento representativo, mientras que el fármaco 3 muestra una respuesta de eliminación nominalmente reducida, consistente con una posible actividad inmunosupresora (Figura 5B).
Para confirmar que la apoptosis medida refleja la muerte celular dependiente de los linfocitos infiltrantes del tumor (TIL) y no la citotoxicidad directa del fármaco ni una señal derivada de las células efectoras, se evaluó un compuesto representativo (Fármaco 5) en tres brazos paralelos: co-cultivo (TIL + organoide), solo organoide (sin TIL) y solo linfocitos T, durante un periodo de 36 h (Figura 5C).
El brazo de co-cultivo mostró una acumulación progresiva y dependiente del tiempo de PDTOs apoptóticos, alcanzando un 19,2 ± 1,0 % a las 36 h (media ± EE, n = 6 pocillos), mientras que el brazo con solo organoides (sin TIL) se mantuvo bajo durante todo el periodo, aumentando únicamente hasta un 4,0 ± 0,3 % a las 36 h (n = 3 pocillos), una señal 4,8 veces menor. El control con solo linfocitos T permaneció en el nivel basal durante todo el curso temporal (0,0 %; n = 3 pocillos), lo que es consistente con que solo los organoides tumorales estuvieran marcados con fluorescencia y confirma que la señal no proviene de las células efectoras. En conjunto, estos brazos aíslan la muerte celular apoptótica neta dependiente de los TIL por encima del nivel basal del tumor solo. Dado que el brazo con solo organoides se obtuvo en presencia del fármaco, también sirve como control de fármaco más tumor (sin TIL): con el fármaco presente pero sin TILs, la apoptosis se mantuvo baja (4,0 ± 0,3 % a las 36 h), lo que indica que el aumento de la muerte celular en el brazo de co-cultivo emparejado no puede explicarse por una citotoxicidad directa del compuesto sobre los organoides. Solo para el Fármaco 5 se generó un brazo emparejado con solo fármaco; para los compuestos restantes, el aumento de apoptosis se describe por tanto como un efecto combinado que aún no puede atribuirse específicamente a una mejora inmune, y se identifica como paso necesario de validación la inclusión de un control específico por compuesto con solo fármaco.
Todos los datos que respaldan los hallazgos de este estudio están disponibles sin restricciones. La serie de imágenes de lapso de tiempo en bruto, los archivos de exportación a nivel de objeto, los archivos de definición de análisis de Incucyte, la configuración de parámetros de segmentación, los metadatos y los datos estadísticos originales que sustentan la Figura 5 se han depositado en un repositorio público y son de acceso libre bajo una licencia abierta doi: 10.5281/zenodo.21676769. Los datos originales a nivel de objeto, los mapas de placas, la configuración de segmentación y el archivo de definición de análisis utilizados para generar la Figura 5 se proporcionan en el Archivo Suplementario 2.
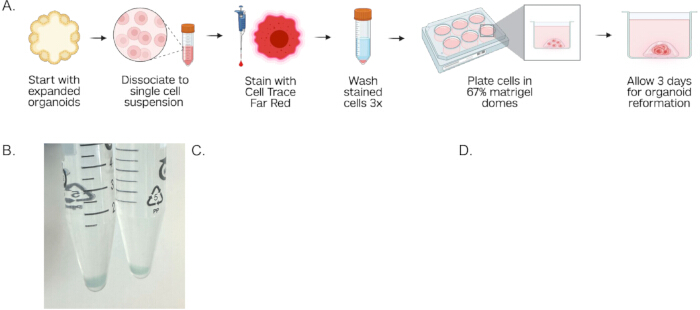
Figura 1: Etiquetado fluorescente y reconstrucción tridimensional de organoides tumorales derivados de pacientes. (A) Esquema general del protocolo de preparación de PDO: los organoides se disocian del Matrigel, se disocian en una suspensión de células individuales, se marcan con el colorante CellTrace Far Red, se resuspenden en una matriz de Matrigel y se siembran en forma de gotas 3D para su reexpansión durante 72 h antes del ensayo de cocultivo. (B) Fotografía representativa de pellets celulares marcados en tubos de 15 mL, que muestra coloración visible indicativa de una tinción exitosa con CellTrace Far Red. (C) Imagen de contraste de fase que muestra una gota de Matrigel conteniendo organoides tumorales reexpandidos tras 72 h de cultivo. (D) Imagen de superposición de fluorescencia que muestra organoides tumorales marcados en rojo (CellTrace Far Red), confirmando la morfología intacta de los organoides 3D y la marcación fluorescente uniforme antes del montaje del ensayo de cocultivo. Las imágenes se obtuvieron con un aumento de 10×. Barras de escala = 800 µm (C) y 400 µm (D). Abreviatura: PDTO = organoide tumoral derivado de paciente. Haga clic aquí para ver una versión más grande de esta figura.
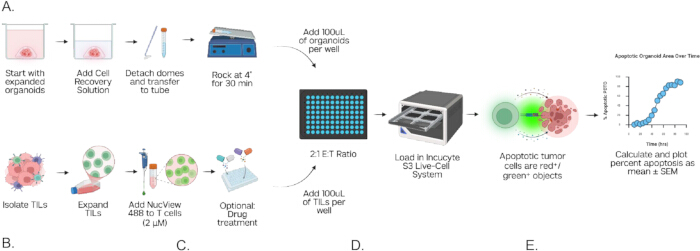
Figura 2. Flujo del ensayo de co-cultivo e imágenes representativas de fluorescencia del daño tumoral en organoides mediado por LIT. (A) Esquema del flujo completo del ensayo de co-cultivo que muestra dos vías paralelas de preparación: (ruta superior) recuperación de organoides de Matrigel, conteo y siembra en placas de imagen de 96 pocillos; (ruta inferior) expansión de LIT, resuspensión y adición junto con el sustrato de caspasa-3. Ambas vías confluyen en el montaje del co-cultivo en una placa de 96 pocillos, que se coloca en el sistema de imagen en tiempo real para la adquisición cinética y el análisis automatizado. Imágenes representativas de un pocillo de co-cultivo en un único punto temporal: (B) contraste de fase, (C) canal de fluorescencia verde que muestra la señal de NucView 488 activado por caspasa-3 en células apoptóticas, (D) canal de fluorescencia roja que muestra los organoides tumorales marcados con CellTrace Far Red, y (E) superposición de fluorescencia que demuestra objetos tumorales apoptóticos doble positivos en rojo y verde. Las imágenes se adquirieron con un aumento de 10×. Barra de escala = 400 µm. Abreviatura: LIT = linfocito infiltrante tumoral. Haga clic aquí para ver una versión más grande de esta figura.
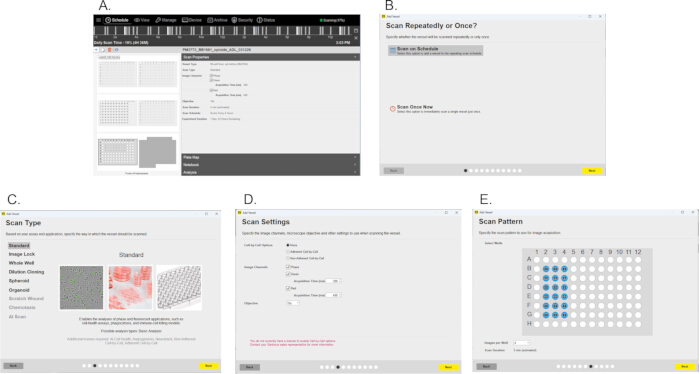
Figura 3. Configuración del escaneo del instrumento y configuración de los parámetros de adquisición para imágenes de células vivas. (A) Panel de programación del instrumento que muestra un escaneo activo con mapa de placas y propiedades del escaneo, incluyendo tipo de recipiente, canales de imagen, objetivo, duración del escaneo y horario de adquisición. (B) Diálogo ¿Escaneo repetido o una sola vez? con la opción Escaneo programado seleccionada para permitir imágenes cinéticas longitudinales durante toda la duración del ensayo. (C) Panel de selección del tipo de escaneo con el modo Estándar elegido, compatible con aplicaciones de análisis basadas en contraste de fase y fluorescencia. (D) Panel de configuración de escaneo que especifica los canales de imagen (Fase, Verde, Rojo), tiempos de adquisición por canal y selección del objetivo 10×. (E) Panel de patrón de escaneo que muestra la selección de pocillos para los pocillos internos de una placa de 96 pocillos configurada con cuatro imágenes por pocillo y una duración estimada del escaneo. Haga clic aquí para ver una versión más grande de esta figura.
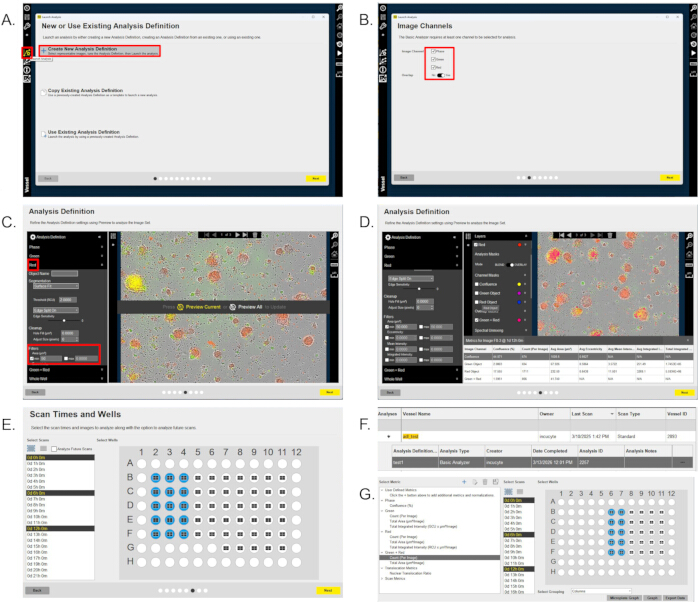
Figura 4. Configuración del instrumento para imágenes en células vivas y flujo de trabajo de análisis de imágenes mediante software integrado. (A) Interfaz de inicio de análisis que muestra la selección de Crear nueva definición de análisis para iniciar una nueva canalización de análisis. (B) Panel de selección de canales de imagen con los canales de Fase, Verde y Rojo activados para la adquisición de doble fluorescencia. (C) Interfaz de definición de análisis que muestra los parámetros de segmentación del canal rojo, incluidos los umbrales mínimos y máximos de área, exclusión de bordes y filtros para detritos utilizados para identificar objetos tumorales. (D) Interfaz de definición de análisis que muestra las métricas de análisis configuradas para los canales verde y rojo, con una superposición representativa de segmentación que confirma la identificación precisa de estructuras tumorales apoptóticas doble-positivas en rojo/verde. (E) Interfaz de selección de tiempo de escaneo y pocillos utilizada para programar la adquisición repetida de imágenes en los pocillos internos de la placa de imágenes de 96 pocillos. (F) Seleccione la definición de análisis completada bajo el archivo de imagen. (G) Vista resumen del análisis completado que muestra información del pocillo, tipo de análisis, métricas disponibles y opciones de exportación de datos, incluyendo gráfico de microplaca, gráfico e importación tabular. Haga clic aquí para ver una versión más grande de esta figura.
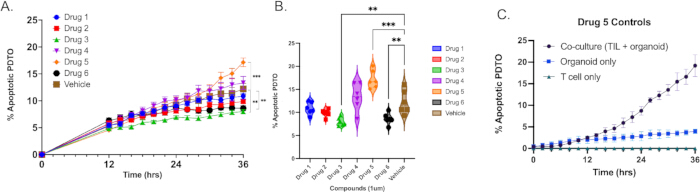
Figura 5. Análisis representativo de los efectos de fármacos de bajo peso molecular en la eliminación de organoides tumorales mediada por linfocitos infiltrantes del tumor (TIL). (A) Curvas cinéticas de eliminación que muestran el porcentaje de organoides tumorales derivados de pacientes (PDTO) apoptóticos a lo largo del tiempo, comparadas entre múltiples condiciones de tratamiento con fármacos de bajo peso molecular y el control de vehículo, presentadas como media ± error estándar de la media (SEM). (B) Gráficos de violín que ilustran el análisis en el punto final a las 36 horas como un enfoque gráfico alternativo para visualizar la distribución de las respuestas apoptóticas entre las condiciones de tratamiento, permitiendo una comparación descriptiva entre los cultivos mixtos tratados con fármacos y los controles con vehículo en este experimento representativo. (C) Controles de dependencia de TIL para un compuesto representativo (Fármaco 5): porcentaje de PDTO apoptóticos a lo largo de un curso temporal de 36 h en los cultivos mixtos (TIL + organoide), solo organoide (sin TIL) y solo linfocitos T, lo que confirma que la señal apoptótica depende de los TIL y no surge de las células efectoras (cultivo mixto n = 6 pocillos; solo organoide y solo linfocito T n = 3 pocillos; media ± SEM). Abreviaturas: PDTO = organoide tumoral derivado de paciente; TIL = linfocito infiltrante del tumor; SEM = error estándar de la media. Haga clic aquí para ver una versión más grande de esta figura.
Archivo suplementario 1: Preparación de medios y tampones. Haga clic aquí para descargar este archivo.
Archivo complementario 2. Datos de origen y archivos de análisis para la Figura 5. Esta carpeta ZIP contiene los datos de origen a nivel de objeto, mapas de placas, configuraciones de segmentación y el archivo de definición de análisis utilizados para generar los análisis del cribado de compuestos de la Figura 5 y del control del Fármaco 5. Haga clic aquí para descargar este archivo.
Discusión
Este protocolo describe un método de imagen basado en células vivas para evaluar las interacciones citotóxicas entre organoides tumorales derivados de pacientes (PDTOs) y linfocitos infiltrantes del tumor (TILs) emparejados. Al integrar la arquitectura tridimensional del tumor, efectores inmunitarios autólogos y mediciones en tiempo real de la activación de la caspasa-3, este sistema permite la evaluación dinámica de la apoptosis de las células tumorales en condiciones fisiológicamente relevantes. El procedimiento combina métodos establecidos de expansión de organoides y TILs con condiciones de co-cultivo controladas y cuantificación automatizada basada en imágenes, proporcionando un enfoque basado en imágenes para estudios funcionales inmunitarios. Dado que los pasos previos de aislamiento y expansión de PDTOs y TILs se realizan según protocolos previamente publicados y no se describen aquí en su totalidad, la reproducción completa de este procedimiento requiere consultar dichas referencias originales además de este protocolo.
Una ventaja clave de este enfoque es la preservación de la heterogeneidad intrínseca del tumor dentro de los organoides. A diferencia de los sistemas de monocapa bidimensionales, los organoides mantienen la estructura tridimensional y las interacciones entre células tumorales. Cuando se cultivan en co-cultivo con linfocitos infiltrantes del tumor (TIL) emparejados, esto permite la evaluación de la infiltración de linfocitos T, la muerte celular dependiente del contacto y las respuestas cinéticas a lo largo del tiempo. El uso de un sustrato fluorescente activado por caspasa-3 permite la medición directa de la apoptosis, en lugar de depender de indicadores indirectos como la pérdida de confluencia o ensayos de viabilidad en el punto final basados en ATP.
Varios parámetros críticos determinan el éxito del experimento. La integridad de los organoides en el momento del siembra es esencial; una sobredigestión durante la disociación inicial del tumor o una perturbación mecánica excesiva durante el montaje del cultivo conjunto puede fragmentar los organoides, aumentando artificialmente el conteo de objetos rojos y alterando los cálculos de apoptosis. Una distribución consistente del tamaño de los organoides mejora la precisión de la segmentación y reduce la variabilidad entre pocillos. Asimismo, es necesario mantener relaciones precisas entre efector y blanco (E:R) en todos los réplicas, ya que un conteo inexacto de linfocitos T o la formación de agregados introduce variabilidad en la cinética de lisis. La resuspensión suave inmediatamente antes de la siembra minimiza este problema. En el conjunto de datos representativo mostrado, solo se evaluó una única relación E:R (2:1), en concordancia con el parámetro operativo estándar establecido en el protocolo de nuestro laboratorio. Se espera generalmente que relaciones E:R más altas incrementen la lisis tumoral, según la literatura establecida sobre citotoxicidad de linfocitos T, y la titulación formal de este parámetro sigue siendo un aspecto a validar en futuros estudios de esta plataforma. La selección y validación de los parámetros de segmentación representa otro paso crucial. Los umbrales de tamaño mínimo y máximo de objeto deben excluir los restos celulares mientras capturan estructuras tumorales completas; umbrales demasiado permisivos inflan el conteo tumoral, mientras que umbrales demasiado restrictivos subestiman la carga tumoral. Los criterios de superposición entre las señales roja y verde deben validarse utilizando tanto controles de apoptosis espontánea como controles positivos de lisis, y deben aplicarse de forma consistente en todos los pocillos para evitar sesgos en los cálculos del porcentaje de apoptosis.
La inclusión de controles adecuados fortalece la interpretabilidad. Los pocillos con solo tumor establecen la estabilidad de la fluorescencia roja basal, mientras que los controles de tumor más sustrato cuantifican la apoptosis espontánea independiente de la actividad inmune. Los controles con solo linfocitos T determinan la señal de fondo de caspasa proveniente de linfocitos en muerte. Los controles positivos de apoptosis confirman la funcionalidad del sustrato y validan los umbrales de segmentación. Estos controles son particularmente importantes al comparar pares independientes de tumor y linfocitos infiltrantes del tumor (TIL), ya que las tasas basales de apoptosis pueden variar entre líneas de organoides.
Esta plataforma basada en imágenes ofrece varias ventajas frente a los ensayos tradicionales de citotoxicidad, como la liberación de cromo o las mediciones de viabilidad basadas en ATP en puntos finales. La adquisición de imágenes en tiempo real permite un monitoreo continuo y no destructivo de las interacciones entre tumores e inmunidad, posibilitando una resolución cinética precisa de la muerte celular mediada por la respuesta inmune. A diferencia de los ensayos en puntos finales, que proporcionan únicamente una medición acumulativa única y pueden ocultar eventos citotóxicos transitorios o secuenciales, el análisis longitudinal de imágenes distingue respuestas citotóxicas rápidas y tempranas de apoptosis retardada o progresiva. Esta resolución temporal permite identificar fases de latencia asociadas con la activación o infiltración de linfocitos T, intervalos máximos de destrucción celular y fases de meseta que podrían reflejar agotamiento de los linfocitos T o resistencia de las células diana. Las mediciones repetidas realizadas en el mismo pocillo reducen la variabilidad entre muestras y eliminan la necesidad de placas paralelas en múltiples puntos temporales. Dado que la carga tumoral y la conversión apoptótica se cuantifican simultáneamente en cada intervalo, es posible una normalización dinámica, lo que mejora la precisión en comparación con los ensayos de lisis masiva que no pueden distinguir la muerte celular inmunitaria de la muerte celular espontánea. En conjunto, este enfoque proporciona una evaluación más informativa desde el punto de vista fisiológico y más interpretable desde un punto de vista mecanicista de la función citotóxica que los ensayos tradicionales realizados en un solo punto temporal.
Sin embargo, deben considerarse varias limitaciones. Aunque los organoides tumorales derivados de pacientes reproducen de manera más fiel la arquitectura tumoral nativa que los cultivos convencionales bidimensionales, no modelan completamente los componentes estromales, vasculares o mieloides del microambiente tumoral. Además, la obtención de imágenes a 10× de magnificación proporciona un rendimiento suficiente para el análisis longitudinal, pero puede no resolver las interacciones a nivel de célula individual dentro de organoides densamente empaquetados. La obtención de imágenes con mayor magnificación puede mejorar la resolución espacial, pero reduce el campo de visión y el rendimiento del ensayo. Este ensayo cuantifica específicamente la muerte apoptótica dependiente de caspasa-3 en células tumorales. La citotoxicidad mediada por linfocitos T que ocurre mediante mecanismos independientes de caspasa, como la necrosis o la necroptosis, no es detectada por esta lectura y, por lo tanto, debe interpretarse dentro del alcance del ensayo. Además, la disociación a nivel de célula individual, el etiquetado y la reexpansión durante 72 h podrían, en principio, seleccionar subpoblaciones; no obstante, las estructuras de 100–300 µm que se reforman durante este periodo conservan la arquitectura tridimensional multicelular de los organoides parentales, y no se observó ningún cambio morfológico evidente en comparación con los cultivos parentales, aunque no se realizó una comparación formal de la composición clonal antes y después de la reexpansión. El presente estudio no incluye un control positivo farmacológico de referencia, como un inhibidor de puntos de control inmunitario (por ejemplo, anti-PD-1) en un par de organoide–LIT PD-L1⁺/PD-1⁺, con la mejora esperada en la lisis, para calibrar formalmente el rango dinámico del ensayo; la inclusión de un agente inmunoestimulador de referencia de este tipo constituye un paso esencial de validación futura, y los resultados comparativos de compuestos aquí reportados deben interpretarse en consecuencia. Un control emparejado con fármaco solo (sin LIT) se realizó únicamente para el Fármaco 5 en estos ejemplos; por tanto, no puede atribuirse un aumento relativo en la muerte celular a los otros compuestos, que carecen de un control individual con fármaco solo. No se realizó aquí una validación ortogonal, en la misma muestra, de esta lectura basada en imágenes frente a una medida independiente de referencia estándar de muerte celular, como la tinción con Anexina V mediante citometría de flujo o la confirmación por microscopía confocal a nivel de célula individual, y se identifica esto como un paso clave siguiente para establecer aún más la especificidad de la lectura doble positiva rojo/verde17.
Una consideración adicional es que la fluorescencia de CellTrace Far Red se diluye progresivamente con cada ronda de división celular tumoral. En consecuencia, la proliferación durante el período de recuperación del organoide de 72 h y la ventana de imágenes subsiguiente pueden reducir la intensidad de fluorescencia en puntos de tiempo posteriores, lo que podría disminuir el número de objetos tumorales detectables positivos para CellTrace y aumentar ligeramente el porcentaje calculado de apoptosis debido a un denominador reducido. Para monitorear este posible factor de confusión, se realizó un seguimiento longitudinal del número de objetos positivos para CellTrace Far Red a lo largo del período de imágenes, y se evaluaron las pocilas en busca de disminuciones sustanciales en la señal positiva roja independientes de la activación de la caspasa-3/7 asociada a apoptosis. No se observó una pérdida significativa ni inexplicable de objetos positivos para CellTrace durante la ventana de imágenes, lo que sugiere que la dilución del colorante probablemente no fue un factor importante en los cambios observados en las mediciones de apoptosis. Sin embargo, esta limitación sigue siendo inherente al seguimiento de células tumorales basado en la dilución de fluorescencia y debe tenerse en cuenta al interpretar las mediciones en puntos de tiempo tardíos.
La variabilidad biológica entre muestras derivadas de pacientes representa tanto una fortaleza como un desafío de esta plataforma de ensayo. Aunque esta variabilidad refleja la heterogeneidad tumoral clínicamente relevante, un diseño experimental adecuado debe tener en cuenta la variación biológica al definir el tamaño del estudio y los requisitos de replicación. Cada par único de tumor–LIT debe considerarse un réplice biológico independiente, mientras que los réplices técnicos se utilizan para evaluar la variabilidad del ensayo dentro de la misma muestra. El conjunto de datos representativo mostrado en Figura 5 corresponde a un único par de organoide–LIT analizado en triplicado técnico; por lo tanto, el ANOVA de medidas repetidas de dos vías presentado describe la variabilidad del ensayo dentro de esa muestra individual y no debe interpretarse como una evaluación de la variabilidad biológica entre pacientes. El número de pares independientes de organoide–LIT necesarios para cada estudio debe determinarse mediante cálculos prospectivos de potencia basados en el tamaño del efecto esperado, la variabilidad biológica y los objetivos experimentales. Deben incluirse réplices técnicos para cuantificar la precisión del ensayo, pero no deben considerarse sustitutos de réplices biológicos independientes.
Modificaciones futuras de este protocolo podrían incorporar bloqueo de puntos de control inmunitarios, modulación de citoquinas, inhibidores de molécula pequeña o perturbaciones genéticas para desentrañar los mecanismos que regulan la citotoxicidad mediada por linfocitos T. La integración con transcriptómica de célula individual o imágenes espaciales podría mejorar aún más la comprensión mecanicista. Además, la adaptación a formatos de alto rendimiento de 384 pocillos podría permitir aplicaciones de cribado de fármacos. Esta plataforma también se puede adaptar fácilmente para evaluar terapias con linfocitos T que expresan receptores de antígenos quiméricos (CAR-T) en lugar de linfocitos infiltrantes tumorales policlonales, requiriendo únicamente la confirmación de la expresión del antígeno diana en los organoides derivados de tumores pacientes (PDTOs) antes del co-cultivo, así como la inclusión adecuada de controles de organoides negativos para el antígeno para confirmar la especificidad frente al blanco18,19,20.
En resumen, este protocolo proporciona un método cuantitativo basado en imágenes para medir en tiempo real la citotoxicidad mediada por linfocitos infiltrantes del tumor (TIL) frente a organoides tumorales autólogos. Una atención cuidadosa a la integridad de los organoides, relaciones de efector consistentes, umbrales de segmentación validados y controles adecuados garantiza una cuantificación confiable. Este sistema es ampliamente aplicable a estudios de inmunología tumoral, modulación de puntos de control inmunitario, optimización de la terapia celular adoptiva y perfilado inmunológico funcional personalizado.
Divulgaciones
B.D.H. es cofundador y consultor de Faeth Therapeutics. O.E. posee acciones en Volastra Therapeutics y Owkin, pero esto no tiene relación con este proyecto. Ni Faeth Therapeutics, ni Volastra Therapeutics, ni Owkin proporcionaron financiamiento, materiales, equipos, software, propiedad intelectual ni aportes en el diseño del estudio para este trabajo. Los demás autores declaran no tener intereses en conflicto.
DECLARACIÓN DE USO DE IA:
Durante la elaboración de este trabajo, el (los) autor(es) utilizó Claude para la edición del lenguaje. Tras usar esta herramienta/servicio, el (los) autor(es) revisó y editó el contenido según fue necesario y asume(n) toda la responsabilidad sobre el contenido del artículo publicado.
Agradecimientos
Agradecemos sinceramente al Instituto Englander de Medicina de Precisión en Weill Cornell Medicine por su generoso apoyo y acceso a recursos institucionales. Este trabajo también fue apoyado por el Programa de Donaciones MERIT / The Medical Excellence Foundation, Inc. (premio n.º 61500857), otorgado a Olivier Elemento y Benjamin D. Hopkins. El financiador no tuvo ningún papel en el diseño del estudio, la recolección de datos, el análisis ni en la preparación del manuscrito. Las líneas productoras de HEK293T que secretan Noggin y R-Spondin fueron un amable obsequio del laboratorio de Yu Chen (Centro de Cáncer Memorial Sloan Kettering) y se generaron según se describió previamente21.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Tubos cónicos de 15 mL | Corning | 430791 | Recolección de células y centrifugación |
| Placas de 6 pocillos no tratadas para cultivo de tejidos | Greiner Bio-One | 657185 | Siembra y expansión de organoides 3D |
| A-83-01 (inhibidor de TGF-beta) | Tocris Bioscience | 2939 | Medio completo para organoides |
| DMEM/F12 Avanzado | Thermo Fisher Scientific | 12634010 | Componente del medio |
| Suplemento B27 (50X), sin suero | Thermo Fisher Scientific | 17504044 | Medio completo para organoides |
| Microplaca óptica de 96 pocillos, fondo óptico, negra, superficie TC | Nunc | 165305 | Placa para imágenes en células vivas en ensayo de muerte celular |
| Solución de recuperación celular | Corning | 354253 | Disolución en frío de Matrigel manteniendo la estructura tridimensional del organoide |
| Kit de proliferación celular CellTrace Far Red | Thermo Fisher Scientific | C34564 | Etiquetado fluorescente de células tumorales (canal rojo) |
| Cabina de seguridad biológica Clase II | Thermo Fisher Scientific | 1375 (1300 Series A2, 4 ft) | Manipulación aséptica bajo BSL-2 |
| Incubadora de CO2 (37 °C, 5% CO2, humidificada) | Thermo Fisher Scientific | 51030400 (Heracell VIOS 160i) | Expansión de organoides e incubación en co-cultivo |
| Contador automático de células Countess 3 | Thermo Fisher Scientific (Invitrogen) | AMQAX2000 | Conteo automático de células/viabilidad (usado con portaobjetos Countess, C10312) |
| Portaobjetos para contador Countess (o hemocitómetro) | Thermo Fisher Scientific | C10312 | Conteo automático de células |
| DMSO (dimetilsulfóxido), estéril | Sigma-Aldrich | D2650 | Reconstitución del colorante CellTrace Far Red |
| Solución salina tamponada con fosfatos de Dulbecco (PBS), 1X, sin Ca2+/Mg2+ | Corning | 21-040-CVR | Resuspensión celular para conteo y etiquetado con colorante |
| Suero bovino fetal (FBS), inactivado por calor | Thermo Fisher Scientific | 16140071 | Componente del medio |
| Suplemento GlutaMAX-I (100X) | Thermo Fisher Scientific | 35050061 | Componente del medio |
| GraphPad Prism (v10.6.1) | GraphPad Software / Dotmatics | Version 10.6.1 | Análisis estadístico (ANOVA de dos vías con medidas repetidas) y representación gráfica |
| Líneas celulares productoras HEK293T (secretoras de Noggin y R-Spondin) | Yu Chen Lab, Centro de Cáncer Memorial Sloan Kettering (MSKCC) | Donación (ver Gao et al., Cell 2014) | Producción de medio condicionado (Sección 0.2); donación amable del laboratorio Yu Chen (MSKCC); generadas según Gao et al., Cell 2014, DOI: 10.1016/j.cell.2014.08.016 |
| HEPES (solución 1 M) | Thermo Fisher Scientific | 15630080 | Componente del medio |
| FGF-10 recombinante humano | Thermo Fisher Scientific | PHG0204 | Medio completo para organoides |
| FGF básico (FGF-2) recombinante humano | Thermo Fisher Scientific | PHG0261 | Medio completo para organoides |
| Software base Incucyte (v2024B) | Sartorius | Software integrado v2024B | Programación de adquisición de imágenes y segmentación/análisis automatizados |
| Sistema de análisis de células vivas Incucyte S3 | Sartorius | 4647 | Instrumento para imágenes en células vivas (37 °C, 5% CO2); adquisición de fase y doble fluorescencia |
| Microscopio invertido de contraste de fase/fluorescencia | Nikon | Eclipse Ts2-FL | Control de calidad de organoides y confirmación visual de segmentación |
| Congelador de laboratorio (−20 °C / −80 °C) | Thermo Fisher Scientific | TSX40086A (TSX Series −86 °C) | Almacenamiento de alícuotas de factores de crecimiento y medio condicionado |
| Agitador rotatorio de laboratorio (compatible a 4 °C) | Benchmark Scientific | B3D2300 (BenchRocker 3D) | Disolución de matriz en solución de recuperación celular fría (Sección 2.1) |
| Matriz de membrana basal Matrigel, con factores de crecimiento reducidos | Corning | 356231 | Matriz 3D para inclusión y expansión de organoides |
| EGF recombinante de ratón | PeproTech | 315-09 | Medio completo para organoides |
| N-acetilcisteína | Sigma-Aldrich | A9165 | Medio completo para organoides |
| Nicotinamida | Sigma-Aldrich | N0636 | Medio completo para organoides |
| Noggin (medio condicionado o recombinante) | Aliquot preparado en el laboratorio | — | Medio completo para organoides |
| NRG1 (Neuregulina-1 / Heregulina) | R&D Systems | 396-HB | Medio completo para organoides |
| Sustrato NucView 488 para caspasa-3 (stock de 200 µM) | Biotium | 30029 | Detección en tiempo real de la activación de caspasa-3 (lectura de apoptosis, canal verde) |
| Solución de penicilina-estreptomicina (100X) | Thermo Fisher Scientific | 15140122 | Componente del medio |
| PGE2 (prostaglandina E2) | Sigma-Aldrich | P0409 | Medio completo para organoides |
| Primocina | InvivoGen | ant-pm-1 | Medio completo para organoides |
| Centrífuga refrigerada (rotor oscilante, 300 × g, 4 °C) | Eppendorf | 022628187 (Centrifuge 5810 R, rotor A-4-62) | Pasos de centrifugación para disociación y lavado |
| Medio RPMI 1640 | Thermo Fisher Scientific | 11875093 | Medio base para resuspensión de linfocitos T |
| R-Spondin (medio condicionado o recombinante) | Aliquot preparado en el laboratorio | — | Medio completo para organoides |
| SB202190 (inhibidor de p38 MAPK) | Sigma-Aldrich | S7076 | Medio completo para organoides |
| Estaurosporina | Sigma-Aldrich | S4400 | Control positivo de muerte celular; agente pro-apoptótico para confirmar la funcionalidad del sustrato de caspasa |
| Sistema de filtración al vacío estéril Stericup (0,22 µm) | MilliporeSigma (Merck) | S2GPU05RE | Filtración/producción de medio condicionado de Noggin y R-Spondin (Sección 0.2) |
| Escudilla estéril para células | Corning | 3008 | Perturbación mecánica de cúpulas de Matrigel |
| Solución de azul de tripano, 0,4% | Thermo Fisher Scientific | 15250061 | Evaluación de viabilidad mediante exclusión de colorante |
| Enzima TrypLE Express (1X) | Thermo Fisher Scientific | 12604021 | Disociación enzimática de Matrigel y organoides |
| Baño de agua (37 °C) | Thermo Fisher Scientific | TSGP05 (Precision GP 05) | Disociación enzimática y calentamiento del medio |
| Y-27632 (inhibidor de ROCK) | Sigma-Aldrich | Y0503 | Medio completo para organoides |
Referencias
- Reck M, et al. Pembrolizumab versus chemotherapy for PD-L1-positive non-small-cell lung cancer. N Engl J Med. 2016;375(19):1823-33.
- Larkin J, et al. Overall survival in patients with advanced melanoma who received nivolumab versus investigator’s choice chemotherapy in CheckMate 037: a randomized, controlled, open-label phase III trial. J Clin Oncol. 2018;36(4):383-90.
- Weber J, et al. Adjuvant nivolumab versus ipilimumab in resected stage III or IV melanoma. N Engl J Med. 2017;377(19):1824-35.
- Karimi MA, et al. Measuring cytotoxicity by bioluminescence imaging outperforms the standard chromium-51 release assay. PLoS One. 2014;9(2):e89357.
- Kaja S, Payne AJ, Naumchuk Y, Koulen P. Quantification of lactate dehydrogenase for cell viability testing using cell lines and primary cultured astrocytes. Curr Protoc Toxicol. 2017;72:2.26.1-2.26.10.
- Crouch SPM, Kozlowski R, Slater KJ, Fletcher J. The use of ATP bioluminescence as a measure of cell proliferation and cytotoxicity. J Immunol Methods. 1993;160(1):81-8.
- Pauli C, et al. Personalized in vitro and in vivo cancer models to guide precision medicine. Cancer Discov. 2017;7(5):462-77.
- Lee SH, et al. Tumor evolution and drug response in patient-derived organoid models of bladder cancer. Cell. 2018;173(2):515-28.e17.
- Dijkstra KK, et al. Challenges in establishing pure lung cancer organoids limit their utility for personalized medicine. Cell Rep. 2020;31(5):107588.
- Veninga V, Voest EE. Tumor organoids: opportunities and challenges to guide precision medicine. Cancer Cell. 2021;39(9):1190-201.
- Wang HM, et al. Using patient-derived organoids to predict locally advanced or metastatic lung cancer tumor response: a real-world study. Cell Rep Med. 2023;4(2):100911.
- Betge J, et al. The drug-induced phenotypic landscape of colorectal cancer organoids. Nat Commun. 2022;13(1):3135.
- Dijkstra KK, et al. Generation of tumor-reactive T cells by co-culture of peripheral blood lymphocytes and tumor organoids. Cell. 2018;174(6):1586-98.e12.
- Cattaneo CM, et al. Tumor organoid-T-cell coculture systems. Nat Protoc. 2020;15(1):15-39.
- Votanopoulos KI, et al. Model of patient-specific immune-enhanced organoids for immunotherapy screening: feasibility study. Ann Surg Oncol. 2020;27(6):1956-67.
- Harter MF, et al. Analysis of off-tumour toxicities of T-cell-engaging bispecific antibodies via donor-matched intestinal organoids and tumouroids. Nat Biomed Eng. 2024;8(4):345-60.
- Gelles JD, Chipuk JE. Robust high-throughput kinetic analysis of apoptosis with real-time high-content live-cell imaging. Cell Death Dis. 2016;7(12):e2493.
- Schnalzger TE, et al. 3D model for CAR-mediated cytotoxicity using patient-derived colorectal cancer organoids. EMBO J. 2019;38(12):e100928.
- Ehlen L, et al. Lung tumouroids as a testing platform for precision CAR T cell therapy. Nat Biomed Eng. 2026;10:815-31.
- Logun M, et al. Patient-derived glioblastoma organoids as real-time avatars for assessing responses to clinical CAR-T cell therapy. Cell Stem Cell. 2025;32(2):181-90.e4.
- Gao D, et al. Organoid cultures derived from patients with advanced prostate cancer. Cell. 2014;159(1):176-87.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente